PEDIATRÍA INTEGRAL - Revista Oficial de la Sociedad Española de Pediatría Extrahospitalaria y Atención Primaria (SEPEAP)
Generic selectors
Exact matches only
Search in title
Search in content
Post Type Selectors

Síndromes mielodisplásicos en pediatría

E. Sebastián Pérez,  I. Castaño Caballero,  J. Sevilla Navarro*
Temas de FC


E. Sebastián Pérez*1, I. Castaño Caballero**2, J. Sevilla Navarro*3

*Servicio de Hematología y Oncología Pediátricas. Hospital Infantil Universitario Niño Jesús.
Fundación para la Investigación Biomédica del Hospital Infantil Universitario Niño Jesús. Madrid
**Servicio de Hematología. Hospital Universitario Álvaro Cunqueiro, Instituto de Investigación Sanitaria Galicia Sur. Vigo

1https://orcid.org/0000-0002-5444-8076
2https://orcid.org/0009-0006-9048-0299
3https://orcid.org/0000-0002-6852-1860


X

Autor para correspondencia

elena.sebastian@salud.madrid.org

Resumen

Los síndromes mielodisplásicos (SMD) pediátricos son un grupo heterogéneo de neoplasias mieloides derivadas de la célula madre hematopoyética que representan aproximadamente el 5 % de las neoplasias hematológicas infantiles. Se caracterizan por citopenias y displasia en una o más líneas celulares, con riesgo de progresión a leucemia mieloblástica aguda. A diferencia de los SMD del adulto, los casos pediátricos se presentan predominantemente con médula ósea hipocelular, siendo la monosomía 7/ del(7q) y la trisomía 8 las alteraciones citogenéticas más frecuentes. La mayoría de los SMD pediátricos aparecen de novo, aunque algunos son secundarios a condiciones preexistentes como síndromes de fallo medular hereditario, exposición previa a quimioterapia o radioterapia, o aplasia medular adquirida. En los últimos años, se han identificado variantes germinales de predisposición implicadas en la patogénesis de los SMD pediátricos. La leucemia mielomonocítica juvenil, enfermedad rara de la primera infancia, se aborda de forma diferenciada a los SMD, donde anteriormente se clasificaba, por sus particularidades clínicas, diagnósticas y terapéuticas. Es fundamental una evaluación integral, incluyendo la historia clínica, estudios de sangre periférica y médula ósea, para establecer el pronóstico y el diagnóstico diferencial de estas entidades. El trasplante alogénico de progenitores hematopoyéticos constituye la única opción terapéutica potencialmente curativa.


Abstract

Pediatric myelodysplastic syndromes (MDS) are a heterogeneous group of myeloid neoplasms derived from the hematopoietic stem cell, accounting for approximately 5 % of childhood hematologic malignancies. They are characterized by cytopenias and dysplasia in one or more cell lineages, with a risk of progression to acute myeloblastic leukemia. In contrast to adult MDS, pediatric cases predominantly present with hypocellular bone marrow, with monosomy 7/del(7q) and trisomy 8 being the most frequent cytogenetic abnormalities. Most pediatric MDS arise de novo, although some are secondary to preexisting conditions such as inherited bone marrow failure syndromes, prior exposure to chemotherapy or radiotherapy, or acquired aplastic anemia. In recent years, germline predisposition variants involved in the pathogenesis of pediatric MDS have been identified. Juvenile myelomonocytic leukemia, a rare disease of early childhood, is approached separately from MDS, in which it was previously classified, due to its distinct clinical, hematologic, diagnostic, and therapeutic features. A comprehensive evaluation is essential, including clinical history, peripheral blood studies, and bone marrow examination, to establish prognosis and differential diagnosis. Allogeneic hematopoietic stem cell transplantation remains the only potentially curative treatment option.


Palabras clave: Síndrome mielodisplásico (SMD) pediátrico; Predisposición germinal; Síndromes de fallo medular hereditarios (SFMH); Leucemia mielomonocítica juvenil (LMMJ).

Key words: Pediatric myelodysplastic syndrome (MDS); Germline predisposition; Inherited bone marrow failure syndrome (IBMF); Juvenile myelomonocytic leukemia (JMML).


Pediatr Integral 2026; XXX (6): 392 – 401


OBJETIVOS

• Definir los síndromes mielodisplásicos (SMD) pediátricos y revisar sus bases etiopatogénicas.

• Conocer los criterios diagnósticos y la clasificación actual de los SMD pediátricos.

• Comprender la importancia de una adecuada historia clínica y conocer las pruebas complementarias necesarias para el diagnóstico diferencial de los SMD pediátricos.

• Reconocer los principales síndromes de predisposición germinal asociados al desarrollo de los SMD pediátricos.

• Revisar el pronóstico y las estrategias terapéuticas actuales de los SMD pediátricos.

• Conocer las características clínicas, biológicas y terapéuticas de la leucemia mielomonocítica juvenil (LMMJ).

Síndromes mielodisplásicos en pediatría

https://doi.org/10.63149/j.pedint.170


Introducción

Los síndromes mielodisplásicos (SMD) constituyen un grupo heterogéneo de neoplasias hematopoyéticas clonales caracterizadas por hematopoyesis ineficaz, displasia de una o varias líneas celulares y un riesgo variable de progresión a leucemia mieloide aguda (LMA).

Los SMD pediátricos constituyen un grupo infrecuente de neoplasias de la célula madre hematopoyética que representan aproximadamente el 5 % de las neoplasias hematológicas de la infancia y la adolescencia. La edad media en el momento del diagnóstico suele situarse entre los 7 y 8 años; no hay distinción entre sexos y tiene una incidencia de 1 a 4 casos por millón al año.

Se caracterizan por una hematopoyesis ineficaz que causa citopenias en una o más líneas celulares, así como displasia en la médula ósea (MO), con una propensión variable a la transformación en leucemia mieloide aguda (LMA)(1).

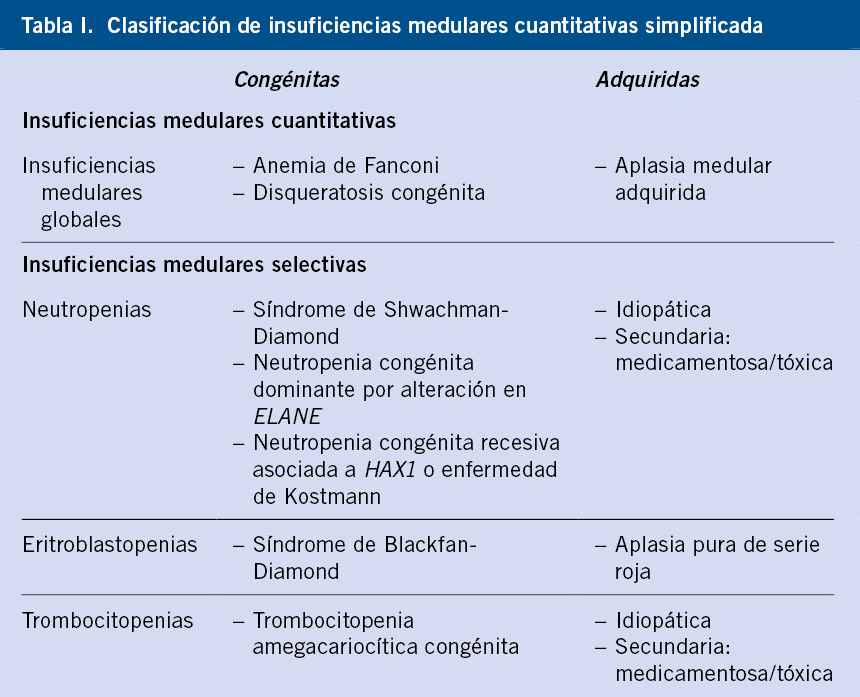
Los SMD pediátricos presentan características epidemiológicas, clínicas, biológicas y genéticas propias en comparación con los SMD del adulto, así como diferencias relevantes en el pronóstico y el abordaje terapéutico(1,2) (Tabla I).

2026-n6-B3_ElenaSebastian-TablaI.jpg

Recientemente, tanto la Organización Mundial de la Salud (OMS) como el Consenso Internacional de Clasificación (ICC) han actualizado la clasificación de los SMD, introduciendo cambios en la definición y clasificación de las entidades pediátricas. En la clasificación de la OMS, el término “síndrome mielodisplásico” ha sido sustituido por “neoplasia mielodisplásica” (manteniendo la abreviatura SMD). No obstante, en este capítulo se ha optado por conservar la denominación clásica de “síndrome mielodisplásico pediátrico”, al considerarla un término más amplio.

En contraste con los adultos, los SMD pediátricos se caracterizan por presentar con mayor frecuencia una médula ósea hipocelular al diagnóstico. Las alteraciones citogenéticas más comunes en la población pediátrica incluyen la monosomía 7 y la deleción del brazo largo del cromosoma 7 [del(7q)], seguidas de la trisomía 8, mientras que en los adultos predominan las deleciones del cromosoma 5q. Asimismo, en los SMD pediátricos los genes más frecuentemente mutados son SETBP1, ASXL1, RUNX1 y genes de la vía RAS, en contraste con los adultos, en quienes las mutaciones se localizan con mayor frecuencia en genes del espliceosoma o en reguladores epigenéticos(1,3,4).

La mayoría de los casos de SMD en pediatría son de novo, pero algunos pacientes desarrollan SMD secundarios a condiciones preexistentes, como síndromes de fallo medular hereditario (SFMH), exposición previa a quimioterapia o radioterapia, o aplasia medular adquirida (AMA). En los últimos años, varios estudios han mostrado que hasta un tercio de los SMD pediátricos pueden presentar alguna alteración germinal de predisposición. La evaluación de la presencia de un síndrome subyacente de predisposición germinal es fundamental para una clasificación y un manejo óptimos de los SMD pediátricos(5).

Aunque es previsible que, en los próximos años, se descubran nuevas variantes germinales implicadas en este subgrupo de predisposición, la etiología de la mayoría de los SMD pediátricos sigue siendo desconocida. Sin embargo, existe evidencia creciente que sugiere que la desregulación inmune podría constituir un mecanismo etiopatogénico relevante en un subgrupo de estos pacientes(1).

En este capítulo, también se incluye la leucemia mielomonocítica juvenil (LMMJ), reconocida como una entidad independiente debido a sus particularidades biológicas y moleculares, con características intermedias entre un SMD y un síndrome mieloproliferativo.

Etiopatogenia

El creciente reconocimiento de síndromes de predisposición germinal ha contribuido a una mejor comprensión de la etiopatogenia de los SMD pediátricos, aunque la mayoría de los casos siguen siendo de causa desconocida. Asimismo, los SMD pediátricos presentan un perfil de alteraciones somáticas diferente al descrito en los adultos (Tabla II).

2026-n6-B3_ElenaSebastian-TablaII.jpg

Factores de predisposición germinal a SMD pediátricos

Se han identificado alteraciones germinales de predisposición en el 7 % y el 31 % de los SMD pediátricos de novo(1). Los principales genes implicados incluyen GATA2 y SAMD9/SAMD9L, que en conjunto representan aproximadamente el 15 % de los SMD de novo en la población pediátrica. Otros genes asociados a predisposición germinal son RUNX1 y ETV6, así como el síndrome relacionado con ERCC6L2(1,6-8).

Sin embargo, la edad avanzada en el momento de la presentación no es suficiente para descartar un trastorno de predisposición germinal. Así, las mutaciones germinales en DDX41 se presentan con neoplasias mieloides en adultos de edad avanzada(9).

Algunos de los síndromes de predisposición más frecuentes en los SMD pediátricos son los que se citan a continuación.

Déficit de GATA2

El déficit de GATA2 es una alteración innata autosómica dominante con alta penetrancia y predisposición a SMD pediátrico e inmunodeficiencia variable(1). El gen GATA2 codifica para un factor transcripcional que es esencial para la hematopoyesis y la función inmune. La neutropenia es frecuente y la monocitopenia es una alteración característica en esta entidad. La biopsia de médula ósea suele mostrar hipocelularidad con grados variables de displasia. La mediana de edad de diagnóstico del SMD en estos pacientes se estima entre 16 y 19,7 años, con ausencia de casos en lactantes, baja frecuencia en la primera infancia y un incremento progresivo en edades pediátricas más avanzadas(1). En cuanto al perfil genético, las mutaciones de pérdida de función de GATA2 se asocian con un mayor riesgo de SMD y un inicio más precoz de la enfermedad, además de manifestaciones extramedulares, como linfedema y sordera(10).

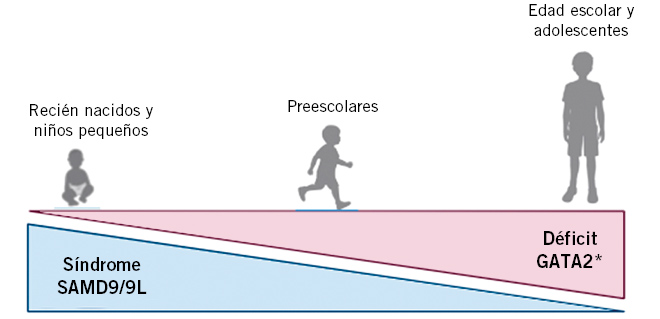
Las variantes germinales de GATA2 representan aproximadamente el 7 % de los SMD en la población pediátrica y alrededor del 15 % de los SMD avanzados. El análisis del perfil somático ha revelado patrones característicos de hematopoyesis clonal, siendo la monosomía 7 la alteración citogenética más frecuente en los SMD pediátricos asociados a deficiencia de GATA2, con un incremento de su prevalencia con la edad. En este contexto, la mayoría de los adolescentes con SMD y monosomía 7 presentan una deficiencia subyacente de GATA2. Esto sugiere que la monosomía 7 desempeña un papel relevante en la progresión clonal de la enfermedad. Las mutaciones en SETBP1 se han descrito exclusivamente en pacientes con monosomía 7 y su frecuencia disminuye con la edad. Por el contrario, la frecuencia de las mutaciones en STAG2 y de la trisomía 8 aumenta con la edad y parece asociarse con una menor probabilidad de desarrollo precoz de SMD avanzado. Es fundamental un seguimiento adaptado a la edad y una estratificación del riesgo basada en el genotipo en la deficiencia de GATA2(1,6,10) (Fig. 1).

2026-n6-B3_ElenaSebastian-Fig1.jpeg

Figura 1. Déficit de GATA2.
Modificada de: Bruzzese et al. 2021.

Síndromes SAMD9 y SAMD9L

Son trastornos genéticos raros, autosómicos dominantes, causados por mutaciones de ganancia de función en los genes homólogos SAMD9 o SAMD9L, localizados en el cromosoma 7q. Son causantes del 8 % al 18,6 % de los SMD pediátricos, presentándose típicamente en niños de edad preescolar tras una enfermedad infecciosa. Estos síndromes suelen manifestarse con citopenias, habitualmente en forma de trombocitopenia como hallazgo inicial, junto con infecciones recurrentes y alteraciones del crecimiento y desarrollo. La biopsia de MO suele ser hipocelular. La mayoría de estos pacientes cursan con SMD con bajo número de blastos o citopenia refractaria de la infancia (CRI). Las variantes germinales en SAMD9/SAMD9L constituyen una causa frecuente de SMD pediátrico asociado a monosomía 7 y son mutuamente excluyentes con la deficiencia de GATA2. Una característica distintiva de los síndromes asociados a SAMD9/9L es la elevada frecuencia de rescate genético somático, que permite la compensación progresiva del sistema hematopoyético y se asocia a una disminución del riesgo de desarrollo de SMD con la edad. Este patrón difiere del observado en otros síndromes de predisposición a SMD, en los que el riesgo aumenta de forma progresiva con el tiempo(1) (Fig. 2). El perfil somático de los pacientes con síndromes SAMD9/9L está caracterizado predominantemente por la pérdida del cromosoma 7, en un proceso de selección clonal no aleatorio en el que se pierde el alelo mutado, mientras que el cromosoma 7 resultante conserva el alelo no mutado. Estudios recientes han demostrado que, en una proporción de pacientes en edad preescolar, la monosomía 7 y las citopenias pueden revertir de forma espontánea(1,5,7,11). Por este motivo, los trastornos relacionados con SAMD9/9L constituyen la única predisposición a SMD en la que puede considerarse un seguimiento estrecho en pacientes estables con monosomía 7 adquirida(1).

2026-n6-B3_ElenaSebastian-Fig2.jpg

Figura 2. Riesgo de síndrome mielodisplásico (SMD) según la edad del paciente en los principales síndromes pediátricos predisponentes. *Incluye otros síndromes raros (RUNX1, ERCC6L2 y otros donde la incidencia de síndrome mielodisplásico aumenta con la edad). Modificada de: Kotmayer L et al.(1).

Otros

Las variantes germinales en RUNX1 y ERCC6L2 se encuentran en pacientes jóvenes con SMD, aunque la evolución a SMD en estos síndromes suele ser más común en adultos(10) (Fig. 2).

Alteraciones somáticas adquiridas

Entre el 20 % y el 60 % de los SMD en pediatría tienen alteraciones citogenéticas, siendo más comunes en los SMD con exceso de blastos (SMD-EB).

Alteraciones en el cromosoma 7

La monosomía 7 y la deleción del 7q se observan en el 6-12 % de los SMD con bajo número de blastos y en el 27-32 % de los SMD con exceso de blastos en pediatría. Estos pacientes tienen mayor riesgo de progresión a SMD de alto grado y a LMA(1,2,11,12).

Mutaciones somáticas

Las mutaciones somáticas más comunes en el SMD pediátrico son las que afectan a los genes de la vía RAS (PTPN11, NRAS, KRAS, CBL), SETBP1, ASXL1 y RUNX1, a diferencia del SMD en adultos. Las mutaciones de la vía RAS se encuentran en el 33 % de los SMD pediátricos. Recientemente, se ha visto un aumento de la prevalencia de duplicaciones en tándem de UBTF y mutaciones en NPM1 en el SMD pediátrico con exceso de blastos, en pacientes con SMD con cariotipo normal y sin predisposición germinal. La mayoría de los casos con mutaciones en NPM1 actualmente se clasifican como LMA(1,4,13,14).

Diagnóstico

Ante un paciente con citopenia persistente y/o displasia en una o varias series hematopoyéticas, debe confirmarse el hallazgo y excluir causas secundarias. Asimismo, se recomienda la realización de un estudio de predisposición germinal. El diagnóstico diferencial debe incluir los síndromes de fallo medular congénito y la aplasia medular adquirida.

El diagnóstico de los SMD pediátricos se basa en la presencia de citopenias persistentes, junto con evidencia de clonalidad hematopoyética y/o displasia medular.

Ante un paciente con citopenias en una o varias líneas celulares y hallazgos de displasia, el primer paso es confirmar dichas alteraciones mediante la repetición del estudio analítico. Es importante recordar que la presencia de displasia y/o citopenias no es sinónima de síndrome mielodisplásico, por lo que debe realizarse un diagnóstico diferencial amplio. Este debe incluir entidades hematológicas como los SFMH, la AMA, la anemia diseritropoyética congénita, la hemoglobinuria paroxística nocturna (HPN), el síndrome hemofagocítico y trastornos linfoproliferativos/autoinmunes, así como la valoración de posibles síndromes de predisposición germinal. Asimismo, deben considerarse causas no hematológicas, como infecciones, déficits nutricionales y enfermedades reumatológicas, entre otras.

Para la evaluación diagnóstica del paciente pediátrico con sospecha de SMD (v. Algoritmo al final del artículo):

• Es fundamental una historia clínica y exploración física detalladas, que incluyan:

– Antecedentes personales de exposición a tóxicos, radioterapia o fármacos mielotóxicos (quimioterapia, antibióticos, antivirales, inmunosupresores, factores de crecimiento o antiepilépticos).

– Antecedentes personales o familiares de patología tiroidea, renal, digestiva o sordera.

– Antecedentes familiares de enfermedades hematológicas congénitas (como anemia de Fanconi, síndrome de Diamond-Blackfan, disqueratosis congénita o síndrome de Shwachman-Diamond, entre otras), neoplasias hematológicas y no hematológicas, enfermedades hematológicas hereditarias no neoplásicas (talasemia, esferocitosis, etc.) o citopenias no filiadas.

– Caracterización clínica de la anemia, las infecciones y/o las hemorragias, valorando su intensidad, frecuencia y duración.

– Exploración física completa, con especial atención a la presencia de organomegalias y otros signos de enfermedad sistémica.

• De forma complementaria, la evaluación inicial debe incluir estudios en sangre periférica dirigidos a la caracterización de las citopenias y al diagnóstico diferencial con otras entidades:

– Hemograma completo y frotis de sangre periférica para el recuento celular y la valoración de rasgos de displasia.

– Hemoglobina fetal.

– Bioquímica con parámetros de función hepática, renal y tiroidea.

– Niveles de ácido fólico, vitamina B12, cobre y estudio del metabolismo del hierro.

– Niveles séricos de eritropoyetina.

– Inmunoglobulinas y perfil de autoinmunidad.

– Serologías de virus de la inmunodeficiencia humana (VIH), hepatitis B (VHB), hepatitis C (VHC), citomegalovirus (CMV) y parvovirus B19. Estudio de clon de HPN por citometría de flujo.

• El estudio de médula ósea constituye el siguiente paso diagnóstico y es fundamental para la confirmación del SMD y su caracterización:

– Estudio citológico, considerando displasia cuando más del 10 % de las células de, al menos, una línea mieloide presentan alteraciones morfológicas.

– Citometría de flujo para la identificación de alteraciones en los patrones de diferenciación y/o expresión aberrante de antígenos en progenitores hematopoyéticos.

– Estudios citogenéticos y moleculares, esenciales para la confirmación diagnóstica y la clasificación del SMD.

– Biopsia de médula ósea para la evaluación de la celularidad medular y la presencia de fibrosis.

• Además, el estudio genético de predisposición germinal y la exclusión de otros síndromes de fallo medular hereditarios (IBMF) constituyen un componente esencial en el diagnóstico de los síndromes mielodisplásicos pediátricos.

Si se encuentran mutaciones en genes de predisposición o síndromes congénitos en sangre periférica (SP) o médula ósea (MO), debe valorarse completar el estudio en línea germinal para una correcta clasificación del caso(5).

Otros estudios más específicos, que deberán realizarse en centros especializados una vez establecida la sospecha de SFMH o SMD pediátrico, son el estudio de fragilidad cromosómica y la determinación de la longitud telomérica.

Clasificación

En 2022 se publicaron dos clasificaciones de neoplasias mieloides: la 5ª edición de la Clasificación de la OMS y la Clasificación del ICC. Ambas reconocen diferente etiopatogenia entre el SMD en adultos y pediátrico y clasifican esta entidad de manera distinta(5,13,14).

Tanto la ICC como la 5ª edición de la OMS reconocen el papel de la genética y de la exposición previa a terapia citotóxica en la determinación de la biología de las neoplasias mieloides. En la 5ª edición de la OMS, las neoplasias mieloides que surgen tras la exposición a terapia citotóxica o en el contexto de predisposición germinal se incluyen dentro de la categoría principal de neoplasias mieloides secundarias(5,13).

Sin embargo, en el sistema de clasificación ICC, la historia de exposición a quimio/radioterapia y la predisposición germinal se consideran condiciones descriptivas dentro del diagnóstico, pero no criterios clasificatorios(5).

5ª edición de la Clasificación de la OMS(5,13)

Como se ha comentado previamente, la clasificación de la OMS ha sustituido el término “síndrome mielodisplásico” por “neoplasia mielodisplásica” (manteniendo la abreviatura SMD), con el objetivo de enfatizar la naturaleza neoplásica de estas entidades.

El término SMD pediátrico enfatiza que esta categoría de neoplasias mieloides es biológicamente diferente a la que vemos en adultos. La LMMJ se excluye de este grupo.

En esta clasificación, el término SMD pediátrico con bajo número de blastos (SMD pediátrico LB, del inglés low blast) reemplaza al término anterior “citopenia refractaria de la infancia (CRI)”, término que sigue apareciendo en la clasificación de la ICC.

El término SMD con bajo número de blastos engloba 2 subtipos: el SMD pediátrico LB hipocelular y el SMD pediátrico LB, no especificado de otra manera (NOS, del inglés not otherwise specified). Es un requisito esencial para diagnosticar un SMD pediátrico LB descartar otras causas de citopenias como infecciones, deficiencias nutricionales, enfermedades metabólicas, IBMF y variantes germinales patogénicas. Aproximadamente el 80 % de los SMD pediátricos muestran una médula ósea hipocelular con características similares a la AMA y a otros IBMF, por lo que se requiere un estudio morfológico detallado para evaluar la distribución, la maduración y la presencia de displasia hematopoyética.

Los SMD pediátricos con aumento de blastos (SMD-IB, del inglés increased blasts) se definen como ≥5 % de blastos en MO o ≥2 % en SP. Las alteraciones citogenéticas adquiridas y las mutaciones de la vía RAS son más frecuentes en el SMD pediátrico IB que en el LB.

En la clasificación de la OMS, los casos con alteraciones patogénicas germinales se denominan neoplasias mielodisplásicas con predisposición germinal(13) (Tabla III).

2026-n6-B3_ElenaSebastian-TablaIII.jpg

Clasificación del ICC(5,14)

La clasificación ICC (Tabla IV) mantiene la terminología de CRI y SMD pediátricos. Los criterios diagnósticos de CRI se recogen en la tabla V. Además, la ICC incorpora una clasificación específica de las neoplasias hematológicas con predisposición germinal(15). Asimismo, establece una serie de características asociadas a un mayor riesgo de progresión a SMD en pacientes con predisposición germinal(15).

2026-n6-B3_ElenaSebastian-TablaIV.jpg


2026-n6-B3_ElenaSebastian-TablaV.jpg

Es previsible que futuras clasificaciones evolucionen hacia categorías basadas en la etiología e incorporen una entidad específica para los SMD asociados a predisposición germinal, incluyendo aquellos que surgen en el contexto de síndromes de IBMF y de síndromes de predisposición(1).

Pronóstico

No existen scores pronósticos específicos para el SMD pediátrico, pero hay alteraciones relacionadas con peor pronóstico y mayor riesgo de progresión a LMA.

Los scores pronósticos han sido desarrollados para adultos para evaluar la supervivencia global y el riesgo de evolución a LMA, lo que ayuda en la toma de decisiones. Dada la diferencia de los SMD entre adultos y niños, los scores pronósticos no se aplican de manera rutinaria en la práctica clínica(5,16).

Sin embargo, existen ciertas alteraciones que se relacionan con peor pronóstico y mayor riesgo de progresión a LMA en el SMD pediátrico(2,5,16).

• Alteraciones citogenéticas: monosomía 7, deleción 7q, cariotipo complejo en niños (≥3 alteraciones citogenéticas).

• SMD con exceso de blastos.

• Déficit de GATA2 asociado a monosomía 7.

• Mutaciones somáticas de alto riesgo (SETBP1, RUNX1, EZH2, ETV6 y vía RAS).

• Las mutaciones somáticas del gen TP53 están presentes en aproximadamente el 5-10 % de los SMD pediátricos y suelen asociarse con un cariotipo complejo y un pronóstico desfavorable.

Tratamiento

El único tratamiento curativo para el SMD pediátrico es el trasplante alogénico de progenitores hematopoyéticos.

El trasplante alogénico de progenitores hematopoyéticos (alo-TPH) constituye actualmente la única opción terapéutica con potencial curativo para el SMD pediátrico, mientras que el papel de la quimioterapia y de la terapia inmunosupresora sigue siendo controvertido(2,5).

Por ello, una vez establecido el diagnóstico de SMD, debe realizarse de forma precoz el tipaje HLA del paciente y de sus familiares. En ausencia de un donante familiar HLA compatible, debe iniciarse la búsqueda de un donante no emparentado adecuado(1,2,5).

No obstante, algunos pacientes pueden ser candidatos a una estrategia inicial de vigilancia estrecha sin necesidad de tratamiento inmediato. Entre ellos se incluyen aquellos sin dependencia transfusional ni neutropenia grave, sin inmunodeficiencia significativa y sin alteraciones citogenéticas de alto riesgo.

El alo-TPH se ofrece de forma sistemática a los pacientes con SMD con exceso de blastos, y a los casos de SMD LB o CRI asociada a monosomía 7, cariotipo complejo, neutropenia grave o dependencia transfusional. La terapia inmunosupresora puede considerarse una opción terapéutica en pacientes con CRI y médula ósea hipocelular, en ausencia de monosomía 7 o de cariotipo complejo, aunque la tasa de respuesta es inferior a la observada en la anemia aplásica grave, y una proporción relevante de estos pacientes requerirá posteriormente TPH por falta de respuesta o recaída(2) (v. Algoritmo al final del artículo).

El alo-TPH es también la única terapia curativa para la mayoría de los pacientes pediátricos con formas de SMD en el contexto de IBMF, el SMD secundario a terapia y el SMD asociado a predisposición germinal.

En los SMD pediátricos que no están asociados a SFMH, predisposición genética germinal o neoplasias malignas relacionadas con tratamientos previos, las tasas de curación tras el trasplante alogénico son del 50-60 %. Los pacientes con estas condiciones asociadas presentan, en general, peores resultados(5).

En general, se recomienda la realización del alo-TPH lo más pronto posible una vez se establece la indicación de tratamiento. El uso de quimioterapia intensiva previa al trasplante en el SMD pediátrico no ha sido evaluado de forma sistemática, por lo que sus resultados deben interpretarse con cautela. En la actualidad, no se recomienda su utilización rutinaria en niños con SMD-EB, aunque puede considerarse la administración de un ciclo de quimioterapia citorreductora en casos de LMA secundaria a SMD con el objetivo de disminuir la carga de blastos antes del trasplante(2). Se han realizado algunos estudios en los que, en los SMD, podría ser beneficioso el uso de terapia puente con hipometilantes y venetoclax para disminuir la carga tumoral, aunque aún no hay ninguna recomendación establecida(17).

Leucemia mielomonocítica juvenil

La leucemia mielomonocítica juvenil (LMMJ) es una enfermedad hematológica rara, característica de niños muy pequeños y con manifestaciones clínicas y hematológicas particulares. Por este motivo, se presenta en esta revisión separada del resto de síndromes mielodisplásicos pediátricos, entre los que se incluía previamente, haciendo hincapié en sus características clínicas, criterios diagnósticos y abordajes de tratamiento.

Recientemente, esta entidad se ha redefinido en la 5ª revisión de la clasificación de los tumores hematológicos de la OMS 2022 y también en la ICC. Mientras que la OMS la clasifica como una neoplasia mieloproliferativa derivada de la célula madre hematopoyética, la clasificación ICC la separa de los procesos mieloproliferativos/mielodisplásicos del adulto y la define como una entidad particular, definida genéticamente por presentar mutaciones en los genes NRAS, KRAS, PTPN11, NF1, CBL o, más raramente, en RRAS de la ruta canónica de señalización RAS(13,15).

Por todo ello, cabría considerar que esta entidad no debería formar parte de este capítulo; sin embargo, dada su histórica relación con la mielodisplasia infantil, se incluye un breve resumen.

Clínica

Las características clínicas más frecuentes en la presentación de la enfermedad son la fiebre, palidez, infecciones y exantema(18). El hemograma demuestra leucocitosis con monocitosis con rasgos displásicos y, usualmente, trombocitopenia. La anemia no es una manifestación inicial frecuente, pero habitualmente se observan macrocitosis o microcitosis persistentes. La esplenomegalia o evidencia de infiltración en órganos también es habitual.

El diagnóstico diferencial debe incluir cuadros infecciosos virales u otros procesos mieloproliferativos.

Diagnóstico

El diagnóstico se basa en la exclusión de otras entidades neoplásicas y en la confirmación de alteraciones hematológicas características (Tabla VI)(19). Su presentación se confunde con frecuencia con infecciones virales diseminadas, como las causadas por citomegalovirus o por el virus de Epstein-Barr, debido al deterioro del paciente, la fiebre y las visceromegalias. En ocasiones (7 %), el hemograma tarda en mostrar la monocitosis característica.

2026-n6-B3_ElenaSebastian-TablaVI.jpg


Tratamiento

El único tratamiento curativo es el trasplante hematopoyético. Solo algunas variantes con mutaciones germinales de NRAS, KRAS o PTPN11 y algunas LMMJ con mutación en CBL pueden alcanzar remisiones espontáneas de la enfermedad. La quimioterapia intensiva antes del trasplante no ha demostrado hasta el momento ninguna utilidad, aun cuando disminuye la masa tumoral de manera relevante. La elevada toxicidad de estos ciclos no ha beneficiado la supervivencia ni ha reducido la incidencia de recaídas tras el trasplante. En los últimos años se están probando dosis bajas de quimioterapia y agentes hipometilantes, pero los resultados de estas aproximaciones hasta el momento tampoco han demostrado mejoría en la supervivencia.

En líneas generales, los resultados del trasplante consiguen la curación en aproximadamente un 50 % de los pacientes, con peores resultados en niños mayores de 2-4 años según las series, en aquellos con mutaciones en PTPN11, con blastos en médula ósea >20 % al diagnóstico, o con patrones de firma genética de tipo LMA o de alta metilación(18).

Conclusiones

Los SMD constituyen un grupo heterogéneo de neoplasias clonales de la célula madre hematopoyética, de baja incidencia en la edad pediátrica. Se caracterizan por la presencia de citopenias en una o más series hematopoyéticas junto con displasia morfológica, y conllevan un riesgo aumentado de progresión a LMA. En la población infantil, se trata de una entidad biológica y clínica distinta a la del adulto. En algunos casos se ha identificado predisposición germinal como base etiológica. Es importante realizar el diagnóstico diferencial con los SFMH y la AMA, entre otros. En una proporción de casos se identifican mutaciones somáticas adquiridas o alteraciones citogenéticas. Las alteraciones citogenéticas más frecuentes en la edad pediátrica incluyen la monosomía 7 y la deleción del brazo largo del cromosoma 7 [del(7q)].

Es fundamental el análisis de la sangre periférica y de la médula ósea, así como el estudio de la posible predisposición germinal, con el objetivo de optimizar el diagnóstico y el tratamiento.

La LMMJ se considera actualmente una entidad independiente debido a sus características clínicas y biológicas, y se define genéticamente por la presencia de mutaciones en NRAS, KRAS, PTPN11, NF1 o CBL, y más raramente en RRAS.

El único tratamiento potencialmente curativo en el SMD pediátrico y la LMMJ es el alo-TPH.

Función del pediatra de Atención Primaria

Ante un paciente con citopenias en una o más series hematopoyéticas y/o datos de displasia en el hemograma, el primer paso será confirmar dichas alteraciones mediante una nueva determinación analítica.

Es fundamental realizar una anamnesis detallada y una exploración física completa, con especial atención a los antecedentes familiares de citopenias, neoplasias hematológicas u otras enfermedades hereditarias, así como a la presencia de malformaciones congénitas, alteraciones del desarrollo u otras manifestaciones sindrómicas, como la sordera, que puedan sugerir un síndrome de predisposición germinal o un SFMH.

A continuación, es imprescindible realizar un estudio dirigido para descartar causas secundarias de citopenias, entre las que se incluyen infecciones víricas (VIH, VHB, VHC, CMV, parvovirus B19), déficits nutricionales (hierro, cobre, vitamina B12 y ácido fólico), toxicidad farmacológica o ambiental, enfermedad hepática o renal crónica y anemia de enfermedad crónica. Asimismo, debe valorarse la derivación en caso de sospecha de citopenia de origen autoinmune, aplasia medular, SFMH, SMD o LMMJ.

Es fundamental recordar que la presencia de citopenias y/o displasia no implica necesariamente el diagnóstico de síndrome mielodisplásico.

Los pacientes con sospecha de SMD y LMMJ deben ser derivados a Hematología Pediátrica para su evaluación especializada, que incluirá el estudio detallado de sangre periférica y médula ósea, así como las pruebas complementarias necesarias para establecer el diagnóstico definitivo.

Conflicto de intereses

Los autores declaran no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1.** Kotmayer L, Kennedy AL, Wlodarski MW. Germline and somatic genetic landscape of pediatric myelodysplastic syndromes. Haematologica. 2025; 1100: 1974-86. Disponible en: https://doi.org/10.3324/haematol.2024.285700.

2.** Locatelli F, Strahm B. How I treat myelodysplastic syndromes of childhood. Blood. 2018; 131: 1406-14. Disponible en: https://doi.org/10.1182/blood-2017-09-765214.

3. Schwartz JR, Ma J, Lamprecht T, Walsh M, Wang S, Bryant V, et al. The genomic landscape of pediatric myelodysplastic syndromes. Nat Commun. 2017; 8: 1557. Disponible en: https://doi.org/10.1038/s41467-017-01590-5.

4. Pastor V, Hirabayashi S, Karow A, Wehrle J, Kozyra EJ, Nienhold R, et al. Mutational landscape in children with myelodysplastic syndromes is distinct from adults: specific somatic drivers and novel germline variants. Leukemia. 2017; 31: 759-62. Disponible en: https://doi.org/10.1038/leu.2016.342.

5.** Inam Z, Pan M, Diab Y, Schore R, Vatsayan A, Cheng J. Pediatric Myelodysplastic Syndrome: Updated Classifications and Current Diagnosis and Treatment Challenges. Arch Pathol Lab Med. 2025; 149: 679-87. Disponible en: https://doi.org/10.5858/arpa.2024-0164-RA.

6. Wlodarski MW, Hirabayashi S, Pastor V, Starý J, Hasle H, Masetti R, et al. Prevalence, clinical characteristics, and prognosis of GATA2-related myelodysplastic syndromes in children and adolescents. Blood. 2016; 127: 1387-97. Disponible en: https://doi.org/10.1182/blood-2015-09-669937.

7. Sahoo SS, Pastor VB, Goodings C, Voss RK, Kozyra EJ, Szvetnik A, et al. Clinical evolution, genetic landscape and trajectories of clonal hematopoiesis in SAMD9/SAMD9L syndromes. Nat Med. 2021; 27: 1806-17. Disponible en: https://doi.org/10.1038/s41591-021-01511-6.

8. Hakkarainen M, Kaaja I, Douglas SPM, Vulliamy T, Dokal I, Soulier J, et al. The clinical picture of ERCC6L2 disease: from bone marrow failure to acute leukemia. Blood. 2023; 141: 2853-66. Disponible en: https://doi.org/10.1182/blood.2022019425.

9. Kennedy AL, Shimamura A. Genetic predisposition to MDS: clinical features and clonal evolution. Blood. 2019; 133: 1071-85. Disponible en: https://doi.org/10.1182/blood-2018-10-844662.

10. Kotmayer L, Kozyra EJ, Kang G, Strahm B, Yoshimi A, Sahoo SS, et al. Age-dependent phenotypic and molecular evolution of pediatric MDS arising from GATA2 deficiency. Blood Cancer J. 2025; 15: 121. Disponible en: https://doi.org/10.1038/s41408-025-01309-6.

11. Kennedy AL, Shimamura A. Genetic predisposition to MDS: clinical features and clonal evolution. Blood. 2019; 133: 1071-85. Disponible en: https://doi.org/10.1182/blood-2018-10-844662.

12. Wlodarski MW, Sahoo SS, Niemeyer CM. Monosomy 7 in Pediatric Myelodysplastic Syndromes. Hematol Oncol Clin North Am. 2018; 32: 729-43. Disponible en: https://doi.org/10.1016/j.hoc.2018.04.007.

13. Khoury JD, Solary E, Abla O, Akkari Y, Alaggio R, Apperley JF, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022; 36: 1703-19. Disponible en: https://doi.org/10.1038/s41375-022-01613-1.

14. Arber DA, Orazi A, Hasserjian RP, Borowitz MJ, Calvo KR, Kvasnicka HM, et al. International Consensus Classification of Myeloid Neoplasms and Acute Leukemias: integrating morphologic, clinical, and genomic data. Blood. 2022; 140: 1200-28. Disponible en: https://doi.org/10.1182/blood.2022015850.

15. Rudelius M, Weinberg OK, Niemeyer CM, Shimamura A, Calvo KR. The International Consensus Classification (ICC) of hematologic neoplasms with germline predisposition, pediatric myelodysplastic syndrome, and juvenile myelomonocytic leukemia. Virchows Arch. 2023; 482: 113-30. Disponible en: https://doi.org/10.1007/s00428-022-03447-9.

16.** Grupo Español de Síndromes Mielodisplásicos (GESMD). Guías españolas de SMD y LMMC.

17. Masetti R, Baccelli F, Leardini D, Locatelli F. Venetoclax: a new player in the treatment of children with high-risk myeloid malignancies? Blood Adv. 2024; 8: 3583-95. Disponible en: https://doi.org/10.1182/bloodadvances.2023012041.

18. Gupta AK, Meena JP, Chopra A, Tanwar P, Seth R. Juvenile myelomonocytic leukemia-A comprehensive review and recent advances in management. Am J Blood Res. 2021; 11: 1-21.

19. Elghetany MT, Cavé H, De Vito R, Patnaik MM, Solary E, Khoury JD. Juvenile myelomonocytic leukemia; moving forward. Leukemia. 2023; 37: 720-2. Disponible en: https://doi.org/10.1038/s41375-023-01818-y.

20. Ochoa Fernández B, González Martínez B. Síndromes mielodisplásicos en Pediatría. Pediatr Integral. 2021; 6: 320-5. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-09/sindromes-mielodisplasicos-en-pediatria/.


Bibliografía recomendada

– Kotmayer L, Kennedy AL, Wlodarski MW. Germline and somatic genetic landscape of pediatric myelodysplastic syndromes. Haematologica. 2025; 1100: 1974-86. Disponible en: https://doi.org/10.3324/haematol.2024.285700.

Artículo reciente que revisa de forma exhaustiva el escenario genético germinal y somático de los SMD pediátricos. Además, se centra en las nuevas clasificaciones diagnósticas de estas patologías y detalla los aspectos clínicos más importantes de estas alteraciones genéticas.

– Grupo Español de Síndromes Mielodisplásicos (GESMD). Guías españolas de SMD y LMMC. Edición 2026.

Guía de referencia con recomendaciones para el diagnóstico, clasificación, pronóstico y tratamiento de los SMD. Se trata de un documento muy práctico para su uso en la práctica clínica.

– Locatelli F, Strahm B. How I treat myelodysplastic syndromes of childhood. Blood. 2018; 131: 1406-14. Disponible en: https://doi.org/10.1182/blood-2017-09-765214.

Artículo con una orientación clínica y práctica de SMD pediátrico, sobre todo para la toma de decisiones terapéuticas, centrándose en especial en el TPH.

– Inam Z, Pan M, Diab Y, Schore R, Vatsayan A, Cheng J. Pediatric Myelodysplastic Syndrome: Updated Classifications and Current Diagnosis and Treatment Challenges. Arch Pathol Lab Med. 2025; 149: 679-87. Disponible en: https://doi.org/10.5858/arpa.2024-0164-RA.

Artículo reciente que aborda los avances de las últimas clasificaciones en el SMD pediátrico (incluyendo la OMS y la ICC) y los principales retos diagnósticos y terapéuticos actuales.


Caso clínico


Anamnesis: paciente mujer de 12 años derivada a consultas de Hematología por neutropenia (600-800/mcL) objetivada de manera incidental en análisis realizado por dolor abdominal. Revisadas analíticas previas con recuentos de neutrófilos normales. No presenta infecciones de repetición ni otra clínica asociada en la anamnesis realizada por aparatos.

Antecedentes personales: NAMC (no alergias medicamentosas conocidas). Sin incidencias durante el embarazo ni perinatales. Ingreso al año de edad por otitis. Celulitis por mordedura de gato a los 8 años. En seguimiento por Digestivo por sobrecrecimiento bacteriano en tratamiento dietético. Calendario vacunal acorde con la edad.

Antecedentes familiares: abuelo materno con trombocitopenia inmune (PTI). Alopecia. Abuelo paterno con leucopenia a expensas de neutropenia de entre 1.100-1.400/mcl, sin infecciones de repetición. Bisabuelo materno con artritis reumatoide. Madre portadora de talasemia beta heterocigota. Padre portador de talasemia beta heterocigota.

Exploración física: buen estado general. Bien hidratada, nutrida y perfundida. Sin adenopatías. ACP normal. Abdomen sin megalias.

Pruebas complementarias: análisis: hemograma: hematíes 3,97 mill/µL (3,9-5,3); hemoglobina: 13,1 g/dl (10,7-14,4); hematocrito: 37,8 % (34,3-44,3); volumen corpuscular medio: 95,2 fl (75-95); hemoglobina corpuscular media: 33,2 pg (23,2-30,6); índice de distribución eritrocitaria: 12,3 % (11,6-15); reticulocitos absolutos: 41,9 x 1.000/µL (24-84); reticulocitos %: 1,06 % (0,2-2); plaquetas: 159 x 1.000/µL (150-400); volumen plaquetar medio: 7,8 fL (5-10); leucocitos: 4,6 x 1.000/µL (4,5-14); neutrófilos: 0,8 x 1.000/µL (1,5-8) 17 % (38-68); linfocitos: 3 x 1.000/µL (1,5-6,8) 66,6 % (25-54); monocitos: 0 x 1.000/µL (0,2-1) 0,8 % (0-10); eosinófilos: 0,7 x 1.000/µL (0,1-1) 15,4 % (0-3); basófilos: 0 x 1.000/µL (0-0,1) 0,2 % (0-1). Anemias: transferrina: 257 mg/dL (206-331); índice de saturación de transferrina: 27,5 % (25-45); ferritina: 18 ng/mL (7-140); hierro: 101 µg/dL (55-140); vitamina B12: 339 pg/mL (180-914); ácido fólico: 20,7 ng/mL (3,9-23,9). Estudio de hemoglobinas (HPLC): hemoglobina F: 3,5 % (0-1); hemoglobina A2: 3,1 % (1,5-3,8). Valoración: no se observan picos anómalos. Reconstitución inmune (citometría de flujo): neutropenia. Serie linfoide con predominio de linfocitos T, ligero aumento de NKT y disminución de linfocitos B. Eosinófilos: 13 %. Bioquímica general: sin alteraciones. Hormonas: hormonas tiroideas normales. Inmunoglobulinas: IgA: 36,1 mg/dl (68-378); IgG: 661 mg/dl (768-1.632); IgM: 83 mg/dl (60-263); C3: 118,9 mg/dl (91-163); C4: 28 mg/dl (13-43). Autoinmunidad: ANA negativos; anticuerpos antineutrófilos perinucleares (MPO): negativos; anticuerpos antineutrófilos citoplasmáticos (PR3): negativos. Serologías: negativas. Ecografía abdominal: sin alteraciones.


algoritmo


Linfomas de Hodgkin y no Hodgkin

P. Guerra García*,  D. Plaza López de Sabando**
Temas de FC


P. Guerra García*, D. Plaza López de Sabando**

Servicio de Hemato-Oncología Pediátrica. Hospital Universitario La Paz. Madrid
*https://orcid.org/0000-0002-7740-0614
**https://orcid.org/0000-0002-1505-3055

X

Autor para correspondencia

diego.plaza@salud.madrid.org

Resumen

Los linfomas son el tercer cáncer más frecuente en la infancia. Son tumores derivados de los linfocitos en sus distintos estadios de maduración. Se dividen en dos grandes grupos: linfoma de Hodgkin (LH) y linfoma no Hodgkin (LNH). Ambos se pueden presentar con afectación ganglionar y/o extraganglionar. Pueden debutar como una urgencia oncológica con síntomas de compresión o con lisis tumoral. Es importante sospechar el diagnóstico de linfoma desde Atención Primaria para poder realizar una derivación precoz a un centro especializado en Hemato-Oncología Pediátrica. El LH es uno de los cánceres con mayor supervivencia desde los años 70. Utilizando regímenes que combinan quimioterapia y radioterapia, la supervivencia supera el 90 %. El principal objetivo es reducir los efectos secundarios a largo plazo del tratamiento. El LNH es un grupo heterogéneo de linfomas donde se incluyen todos aquellos linfomas que no son tipo Hodgkin. En su gran mayoría, son linfomas de alto grado y clínicamente agresivos. Sin embargo, gracias a la colaboración internacional en forma de grandes ensayos clínicos, los tratamientos actuales logran supervivencias por encima del 80 %. La toxicidad aguda de los tratamientos es una complicación común; por tanto, el tratamiento en unidades especializadas es necesario.


Abstract

Lymphomas are the third most common childhood cancer. They are malignant tumours of the lymphoid tissues. There are two main groups: Hodgkin (HL) and non-Hodgkin lymphomas (NHL). The clinical presentation can be nodal or extranodal. They can present as an oncologic emergency, with compression symptoms or tumour lysis. It is important to know when to suspect this diagnosis and refer the patient promptly to a Paediatric Oncology Centre. HL is one of the most curable cancers since 1970. Combining chemotherapy and radiotherapy, cure rates are above 90 %. The main objective in their treatment at present is to reduce long-term toxicities, while maintaining the high survival rates. NHL is a heterogeneous group that includes all other lymphomas. They are mainly high-grade malignancies, which are clinically aggressive. Due to international collaboration with large clinical trials, current treatment protocols achieve survival rates of over 80 %. Acute toxicities are frequent, and therefore these treatments should only be administered at specialised centres.


Palabras clave: Linfoma de Hodgkin; Linfoma no-Hodgkin; Linfadenopatía; Masa mediastínica.

Key words: Hodgkin lymphoma; Non-Hodgkin lymphoma; Lymphadenopathy; Mediastinal mass.


Pediatr Integral 2026; XXX (6): 380 – 391


OBJETIVOS

• Conocer la epidemiología y la clasificación de los principales linfomas pediátricos.

• Ser capaz de establecer un diagnóstico de sospecha ante clínica sugerente de linfoma para poder iniciar un diagnóstico y derivación precoces a un centro hospitalario.

• Reconocer que los linfomas pueden presentarse como una urgencia oncológica y saber instaurar precozmente los procedimientos diagnósticos y terapéuticos indicados.

• Familiarizarse con las pruebas complementarias necesarias para el diagnóstico adecuado del linfoma en Pediatría.

• Adquirir nociones básicas sobre los principios del tratamiento de los linfomas en la edad pediátrica, así como sobre su pronóstico.


Linfomas de Hodgkin y no Hodgkin

https://doi.org/10.63149/j.pedint.169


Introducción

Los linfomas son el tercer cáncer más frecuente en la infancia. Se dividen en dos grandes grupos: linfomas de Hodgkin (LH) y linfomas no-Hodgkin (LNH). El LH es frecuente en los adolescentes y se presenta como adenopatías de crecimiento progresivo. Con los esquemas terapéuticos actuales, la supervivencia supera el 90 %; por ello, uno de los objetivos fundamentales de los nuevos protocolos es disminuir la toxicidad a largo plazo. El LNH comprende un grupo heterogéneo de linfomas que tienen una presentación clínicamente agresiva, en forma de adenopatías/masas de rápido crecimiento que pueden producir síntomas de compresión y lisis tumoral. Los avances terapéuticos durante los últimos años han conseguido supervivencias superiores al 80 %, aunque la toxicidad aguda continúa siendo una complicación frecuente.

Epidemiología

El linfoma es la tercera neoplasia más frecuente en la infancia y la más frecuente en adolescentes.

Los linfomas suponen el 12 % de las neoplasias diagnosticadas en niños y adolescentes en nuestro medio; se registra una media de 131 casos nuevos cada año según los datos del Registro Español de Tumores Infantiles (RETI-SEHOP). Son el tercer grupo más frecuente tras las leucemias y los tumores del sistema nervioso central, si bien su incidencia se incrementa con la edad. En el grupo de adolescentes entre 15 y 19 años, se posicionan como la entidad más frecuente, alcanzando el 27 % de los diagnósticos(1).

La mayor parte de los linfomas aparece de novo; sin embargo, en una pequeña proporción de casos es posible identificar factores predisponentes determinados: inmunodeficiencias primarias o secundarias (SIDA, tratamiento inmunosupresor, trasplante de órgano sólido o hematopoyético) y síndromes de predisposición familiar al cáncer.

La distribución de los diferentes subtipos de linfomas se muestra en la tabla I; a continuación, se describen las características específicas de cada grupo:

tabla

• Linfoma de Hodgkin: el LH representa la tercera parte de los linfomas en la edad pediátrica (6 % del total de los cánceres en la infancia). Muestra dos picos de incidencia en países económicamente desarrollados: uno en adolescentes y adultos jóvenes y otro en mayores de cincuenta años. La incidencia aumenta con la edad durante las dos primeras décadas de la vida hasta alcanzar los 29 casos por millón en el grupo de edad entre 15 y 19 años, siendo la neoplasia más frecuente del adolescente. La distribución por sexos difiere también en función de la edad: si en el niño menor de cinco años la incidencia es de tres a cinco veces mayor en varones, en adolescentes es superior en mujeres(2).

• Linfoma no-Hodgkin: el LNH representa dos terceras partes de los casos de linfoma diagnosticados en la infancia y el 7 % de las neoplasias pediátricas, constituyendo el grupo más frecuente de linfomas hasta los 15 años. La edad media al diagnóstico es de 10 años; son raros en el niño pequeño y la incidencia aumenta con la edad hasta alcanzar 25 casos por millón entre los 15-19 años. Es más frecuente en el sexo masculino y en individuos de raza blanca.

Se trata de un grupo heterogéneo que comprende distintos subtipos histológicos con distribución e incidencia variables. Los linfomas de células B maduras son los más frecuentes (54 %) y entre ellos el linfoma de Burkitt (LB) (42 %), que es el predominante entre los 5 y 15 años. Los linfomas linfoblásticos (LL) suponen el 20 % de los LNH y su incidencia es constante durante la infancia, mientras que la del linfoma difuso de células B grandes (LDCBG) y la del linfoma anaplásico de células grandes (LACG) (11 % y <10 % de los LNH) se incrementan con la edad. Los LNH presentan también variabilidad geográfica, como es el caso del LB endémico.

Biología y patología de los linfomas

Linfoma de Hodgkin

El LH es una neoplasia derivada del linfocito B caracterizada por la presencia de escasas células tumorales y un infiltrado heterogéneo.

La clasificación de la OMS reconoce dos tipos: el LH clásico (LHc) y el de predominio linfocítico nodular (LHPLN)(3).

La célula maligna en la variante clásica del LH es la célula de Reed-Sternberg (CRS). Deriva de linfocitos B del centro germinal y conforma el 1 % de la celularidad tumoral. El resto del componente infiltrativo se compone de linfocitos, eosinófilos, macrófagos, células plasmáticas y fibroblastos que crean un microambiente que favorece la supervivencia de la CRS. Es una célula grande, binucleada, con nucléolos prominentes. Existen variantes mononucleadas (célula de Hodgkin) o multinucleadas. El inmunofenotipo característico es CD15/CD30+ y CD20/CD45-; no forman inmunoglobulinas y presentan negatividad para otros marcadores B o T. El LHc representa el 85-90 % de los casos. Los subtipos son: esclerosis nodular (supone el 80 % de los casos en el niño mayor y adolescente y el 55 % en el niño pequeño; en ella, bandas densas de colágeno sectorizan el ganglio en nódulos) y celularidad mixta (representa el 20 % de los casos en niños menores de 10 años y el 10 % en adolescentes, y se define por una eosinofilia prominente). Las variantes de depleción linfoide y rica en linfocitos son muy infrecuentes en edad pediátrica.

El LHPLN representa el 10-15 % de los casos. Muestra un infiltrado de linfocitos pequeños e histiocitos. La célula tumoral se caracteriza por núcleos multilobulados, lo que justifica su denominación en “palomitas de maíz”. Es morfológica, genética e inmunofenotípicamente distinta de la CRS. Expresa CD20, CD45, BCL6 y PAX5, mientras que es negativa para CD30 y CD15, reteniendo, por tanto, las características inmunofenotípicas de las células B del centro germinal (aspecto que ha condicionado que la Clasificación de Consenso Internacional de Neoplasias Linfoides Maduras lo denomine como linfoma nodular linfocítico con predominio de células B, aunque se sigue reconociendo como LHPLN por la 5.ª edición de la clasificación de la OMS)(3,4). Se han descrito seis patrones histológicos (A, B, C, D, E y F). Los patrones A y B se corresponden con las formas típicas nodulares ricas en linfocitos B y con mejor pronóstico. Los patrones F se presentan como formas difusas ricas en células B no neoplásicas. Los patrones C, D y E presentan áreas ricas en linfocitos T; se trata de formas con peor pronóstico y, en ocasiones, ­difíciles de diferenciar de otros linfomas no-Hodgkin.

La oncogénesis está relacionada principalmente con cuatro factores(5):

• Mutaciones durante la maduración del linfocito B en el centro germinal.

• Generación por la CRS de sistemas aberrantes de señalización autocrina o paracrina que reclutan el infiltrado inflamatorio.

• Infección latente por VEB.

• Evasión de la apoptosis mediante activación de las vías de señalización NF-kB, JAK-STAT y MAPK/ERK.

• Desarrollo de sistemas de evasión inmune por pérdida de expresión de MHC, sobreexpresión de PD-L1 y PD-L2, reclutamiento de células T reguladoras inmunosupresoras y secreción de citoquinas inhibidoras del linfocito T citotóxico y las células presentadoras de antígenos (IL-10, TGFβ1…).

Se ha descrito asociación familiar hasta en un 4-10 % de los casos, lo que puede reflejar la influencia de factores ambientales o cierta predisposición genética(6).

Linfoma no-Hodgkin

Los LNH son un grupo heterogéneo de neoplasias malignas derivadas de progenitores B o T, células B maduras o células T maduras. La mayoría de los LNH pediátricos presentan traslocaciones cromosómicas que producen proteínas de fusión que alteran los mecanismos de control celular, favoreciendo la oncogénesis.

• LB (linfoma de Burkitt): deriva de linfocitos B maduros. Histológicamente es característico el patrón en cielo estrellado, producido por macrófagos (histiocitos) que han ingerido las células tumorales apoptóticas. Las células tumorales son monomórficas, de mediano tamaño y con un citoplasma basófilo. Tienen un índice de proliferación muy elevado (cercano al 100 %). Expresan, entre otros, antígenos de células B (CD19, CD20, CD22, CD79a) e inmuno­globulina (Ig) de superficie. Es característica la traslocación del oncogén MYC (cromosoma 8) con uno de los genes de las cadenas pesadas (cromosoma 14, lo más frecuente) o ligeras (cromosomas 2 y 22) de las Ig(7).

• LDCBG (linfoma difuso de células B grandes): neoplasias de células B maduras con un patrón difuso y un índice de proliferación alto (>40 %). También expresan marcadores de células B y pueden expresar CD30 y MUM1/IRF4. Es frecuente la traslocación de BCL2 y BCL6(7).

• LL (linfoma linfoblástico): son linfomas de precursores B o T (linfoblastos). Las mutaciones en NOTCH/FBXW7 confieren mejor pronóstico(7,8).

• LACG (linfoma anaplásico de células grandes): son linfomas derivados de células T maduras. Expresan CD30 y más del 95 % son ALK positivos; la gran mayoría expresa la proteína de fusión NPM1-ALK(7) producida por la traslocación t(2;5).

Ver tabla II para la clasificación completa de la OMS(3).

tabla

Clínica

Los LH suelen presentarse con linfadenopatías de crecimiento progresivo y masa mediastínica asintomática. Pueden acompañarse de síntomas B. Los LNH son clínicamente agresivos, pudiendo provocar síntomas de compresión y lisis tumoral.

Los linfomas suelen presentarse con linfadenopatías generalizadas y pueden aparecer en cualquier localización. Las adenopatías son grandes, no dolorosas y duras a la palpación.

Estas masas pueden producir síntomas de compresión y constituir una urgencia oncológica. Entre los síntomas de compresión, se encuentran: el síndrome de vena cava superior, la obstrucción de vía aérea, la obstrucción intestinal/invaginación intestinal, la compresión espinal, el taponamiento cardíaco y la obstrucción ureteral/hidronefrosis.

Puede haber afectación del sistema nervioso central (SNC) en forma de meningitis linfomatosa o masa cerebral, o afectación de la médula ósea (MO), produciendo citopenias (anemia, trombopenia, leucopenia) con la sintomatología propia asociada.

Además, es muy característica la presencia de síntomas sistémicos, los llamados síntomas B: fiebre, pérdida de peso (≥10 % en los últimos 6 meses) y sudoración nocturna.

A continuación, se exponen algunas particularidades de cada subtipo de linfoma.

Linfoma de Hodgkin

Las linfadenopatías están presentes en el 80 % de los casos. Las localizaciones más frecuentes son las cervicales, supraclaviculares, axilares e inguinales. Entre el 15 y el 20 % presentan afectación hepática, pulmonar, ósea o medular. Se trata de masas de crecimiento progresivo e indoloras. En el 75 % de los casos, se acompañan de una masa mediastínica (un tercio de las cuales son voluminosas o tipo bulky) y es habitual la presencia de síntomas B. Puede haber hepatoesplenomegalia y son típicos, aunque infrecuentes, los fenómenos de autoinmunidad (trombopenia inmune, anemia hemolítica, neutropenia inmune, alteraciones tiroideas…).

Linfoma no-Hodgkin

A diferencia del LH, los LNH son tumores de crecimiento rápido y clínicamente agresivos, que suelen debutar con síndrome de lisis tumoral o con síntomas de compresión.

• Linfoma de Burkitt: el LB se presenta como una masa de rápido crecimiento. Su tamaño puede duplicarse en 25 horas, por lo que el diagnóstico precoz y la instauración de un tratamiento rápido son primordiales. Debido a su capacidad de multiplicarse, el LB se puede presentar con lisis tumoral ya establecida. Hay dos subtipos:

– Esporádico: localización generalmente abdominal (es muy frecuente la presentación en forma de invaginación intestinal), en cabeza y cuello o afectación amigdalar. Puede haber afectación de la MO en un 30 % de los casos y del SNC en un 15 %.

– Endémico: se presenta como un tumor en la mandíbula o en algún hueso de la cara y se asocia al VEB. Es un tumor característico de países africanos.

• Linfoma difuso de células B grandes: se presenta como una masa de rápido crecimiento, generalmente linfadenopatías en cuello o abdomen. Un subtipo concreto es el linfoma B mediastínico primario, que se presenta como una masa en mediastino, generalmente en niñas adolescentes.

• Linfoma linfoblástico: el LL-T se presenta en forma de linfadenopatías generalizadas o en forma de masa mediastínica, con sintomatología de compresión asociada como dificultad respiratoria, sibilancias, síndrome de vena cava superior… Suele acompañarse de derrame pulmonar o cardíaco. Hay afectación de MO en un 30 % de los casos y del SNC en un 5 %.

En el LL-B es frecuente la afectación cutánea y ósea, junto con las adenopatías, y suele diagnosticarse en estadios localizados.

• Linfoma anaplásico de células grandes: hay dos formas clínicas: a) afectación cutánea exclusiva; y b) afectación sistémica, en forma de linfadenopatías, masa en el mediastino o adenopatías abdominales. Se acompaña muy frecuentemente de síntomas constitucionales, fiebre y afectación extranodal. En más del 90 % se detecta la traslocación ALK.

Diagnóstico

El diagnóstico es siempre histológico y es fundamental realizar una estadificación adecuada.

Pruebas de laboratorio

Habitualmente, las pruebas analíticas (hemograma y bioquímica) no presentan alteraciones significativas; sin embargo, es necesario realizar estudios rutinarios que incluyan hemograma completo con recuento diferencial y frotis de sangre periférica, velocidad de sedimentación eritrocitaria (VSE), estudio de función renal y hepática, e ionograma con marcadores de síndrome de lisis tumoral (potasio, fósforo, ácido úrico, calcio, LDH). Las posibles alteraciones presentes son las siguientes:

• Citopenias de una o varias series: su presencia puede indicar afectación de médula ósea (más frecuente en los LNH). En los LH, la pancitopenia es rara; es más frecuente observar anemia moderada con patrón de trastornos crónicos. Además, puede haber citopenias autoinmunes. Asimismo, en el LH, la elevación de la VSE es un dato de pronóstico desfavorable.

• Datos de síndrome de lisis tumoral: hiperuricemia, hiperfosforemia, hiperpotasemia, hipocalcemia y elevación de LDH. Son excepcionales en pacientes con LH y frecuentes en los LNH, especialmente en los LB y LDCBG, que son las neoplasias con mayor tasa de proliferación. La LDH se utiliza en la estadificación de los LNH, aumentando el grupo de riesgo si está elevada.

Obtención de tejido para estudio histológico

Con el objetivo de minimizar riesgos derivados de procedimientos, es recomendable seleccionar adenopatías periféricas y accesibles. En caso de que no sea viable, se seleccionaría la región que implique menos riesgo: líquido de derrame pleural, abdominal, etc., evitando la obtención de muestras de masas mediastínicas. Todo paciente con masa mediastínica voluminosa tiene riesgo de obstrucción de vía aérea en los procedimientos que impliquen algún grado de sedación profunda.

En los pacientes con LNH, la obtención de tejido mediante punción aspirativa con aguja fina puede ser suficiente; sin embargo, esto no sucede en los pacientes con LH debido a la escasa cantidad de células tumorales y al alto grado de fibrosis, que pueden condicionar un aspirado seco. Por ello, lo recomendado ante la sospecha de LH es realizar una biopsia escisional. Además, la subclasificación histológica depende de la arquitectura ganglionar y de la composición del infiltrado.

Estudios de extensión en el LH

La extensión en el LH se produce generalmente por contigüidad y en sentido craneocaudal. La afectación de médula ósea y del sistema nervioso central es poco frecuente.

• Estudios de imagen: la realización de una radiografía simple de tórax inicial puede ser útil para evaluar el riesgo derivado de grandes masas mediastínicas. En el momento actual está plenamente reconocido el papel de la PET/TC con 18-fluoro-2-desoxiglucosa (FDG) para realizar el estudio de extensión inicial (Fig. 1), de forma que los sistemas de estadificación actuales se basan en los hallazgos de esta prueba. Es suficiente por sí misma para definir la afectación de hueso y de médula ósea, por lo que no es necesaria ninguna prueba adicional para el estudio de estas localizaciones. Además, la respuesta precoz a los tratamientos en la PET/TC tiene valor pronóstico y se emplea para modular la intensidad de la terapia(9) (Fig. 2). Se recomienda completar el estudio con una ecografía abdominal para detectar lesiones focales esplénicas no captantes en la PET y con visualización directa del anillo de Waldeyer, pues presenta una captación aumentada de forma fisiológica en la PET-FDG.

figura

Figura 1. FDG-PET (Tomografía por Emisión de Positrones con Fluorodesoxiglucosa) en paciente con diagnóstico de linfoma de Hodgkin. Flecha roja: lugares de afectación: cervical, supraclavicular, mediastínico y esplénico. Flecha azul: lugares de captación fisiológica: cerebro, corazón y vía urinaria.


figura

Figura 2. FDG-PET (Tomografía por Emisión de Positrones con Fluorodesoxiglucosa) en paciente con diagnóstico de linfoma de Hodgkin. A, B, C y D: imágenes al diagnóstico. E, F, G y H: imágenes en la evaluación precoz tras dos ciclos de quimioterapia de inducción. Se puede observar la respuesta metabólica completa, con resolución de la captación de todas las regiones afectas (infraclavicular, mediastino, hilios pulmonares, parénquima pulmonar, hilio esplénico y bazo).

• En caso de sintomatología neurológica concomitante, se realizará estudio dirigido con RM.

Los sistemas de estadificación del LH se muestran en la tabla III.

tabla


Estudios de extensión en los LNH

Se deben rastrear los principales lugares de extensión (otras regiones ganglionares o parenquimatosas, médula ósea y sistema nervioso central).

• Estudios de imagen: los LNH pueden afectar a regiones ganglionares no contiguas. Se deberían incluir las regiones cervicales, torácicas, axilares, abdominales y pélvicas. Esto se consigue con una tomografía computarizada (TC) con contraste. En caso de sospecha de afectación ósea o neurológica, se realizaría estudio dirigido con resonancia magnética (RM).

El papel de la PET/TC no está tan bien definido como en el caso del LH. Su uso en el LNH pediátrico, aunque extendido, no está considerado patrón de referencia y se encuentra en investigación. La PET/TC es más sensible y específica que la TC, ya que es capaz de detectar enfermedad oculta que puede modificar el estadio y, por tanto, el tratamiento o pronóstico en un porcentaje no desdeñable de pacientes. También es más útil para evaluar la respuesta al tratamiento o para valorar las recaídas (puede distinguir entre tumor viable y necrosis o fibrosis de masas residuales)(10-17).

• Estudio citológico de líquido cefalorraquídeo mediante punción lumbar.

• Biopsia/aspirado de médula ósea. El estudio debe realizarse mediante aspirado y biopsias bilaterales ante la posibilidad de afectación dispersa en nidos aislados.

Actualmente, la estadificación se realiza mediante el Sistema de Estadificación Internacional del LNH Pediátrico (International Pediatric Non-Hodgkin Lymphoma Staging System-IPNHLSS)(18) (Tabla IV).

tabla


Tratamiento y pronóstico del linfoma de Hodgkin

El tratamiento del LH se basa en la quimioterapia; se consolida con radioterapia a los mal respondedores al tratamiento de inducción. La inmunoterapia desempeña un papel importante en los grupos de alto riesgo y en la recidiva.

Linfoma de Hodgkin clásico

Tras la introducción de regímenes de esquemas de poliquimioterapia (ciclos MOPP y ABVD) (Tabla V) y la radioterapia (RT), es una de las neoplasias pediátricas con mejor tasa de curación, pero con alta incidencia de secuelas tardías. Los esfuerzos para optimizar la terapia pretenden modular la intensidad para prevenir la ocurrencia de tales complicaciones, particularmente la infertilidad masculina (secundaria a la toxicidad gonadal de la procarbazina) y los efectos tardíos derivados de la RT (segundas neoplasias y complicaciones cardiovasculares secundarias a la combinación de antraciclinas con RT mediastínica). Dichas adaptaciones han consistido principalmente en:

tabla


• Disminución de la intensidad del tratamiento en los estadios de menor riesgo.

• Sustitución de la procarbacina por etopósido en los ciclos de inducción (cambio de OPPA por OEPA) y por dacarbazina en los de consolidación (COPP por COPDAC)(19) (Tabla V).

• Reducción de la RT. El estudio colaborativo europeo EuroNet-PHL-C1 comprobó que era posible erradicarla si se cumplen criterios de remisión metabólica evaluada de forma precoz mediante PET-FDG tras dos ciclos de inducción, sin compromiso en la supervivencia ni en la tasa de recidivas.

A efectos explicativos, se describe el esquema de tratamiento EuroNet-PHL-C2 (European Network Pediatric Hodgkin Lymphoma) (Fig. 3).

figura

Figura 3. Recomendaciones actuales de tratamiento del linfoma de Hodgkin clásico (LHc), según propuesta EuroNet-PHL-C2. PET/TC-RP: PET/TC de evaluación de respuesta precoz; PET/TC-RT: PET/TC de respuesta tardía; RA: respuesta metabólica adecuada; RT: radioterapia; TL: nivel de tratamiento. Ciclos: OEPA: vincristina, etopósido, prednisona, adriamicina; COPDAC: ciclofosfamida, vincristina, prednisona y dacarbazina; DECOPDac: adriamicina (doxorrubicina), etopósido, ciclofosfamida, vincristina, prednisona y dacarbacina.

• Se administran dos ciclos de inducción tipo OEPA (Tabla V). Tras ellos se realiza una evaluación de respuesta precoz mediante PET-FDG, que tiene valor modulador de la terapia. Aquellos pacientes que alcanzan la remisión metabólica completa pueden prescindir de la RT sin que ello afecte a la supervivencia, mientras que aquellos que muestran una respuesta inadecuada la reciben al concluir la terapia sistémica.

• Los pacientes del grupo TL-1 (bajo riesgo o estadio temprano) con respuesta metabólica adecuada reciben un ciclo de consolidación COPDAC; los que tienen una respuesta inadecuada, RT.

• Los pacientes de los grupos TL-2 (riesgo o estadio intermedio) y TL-3 (riesgo alto o estadio avanzado) reciben tratamiento de consolidación con 2 y 4 ciclos, respectivamente (COPDac-28 o DECOPDac-21). Recientemente, se ha observado que el empleo de ciclos de consolidación intensificados (DECOPDac-21) se asocia, como mínimo, a una supervivencia libre de enfermedad en relación de no inferioridad respecto al esquema COPDac-28. El empleo de DECOPDac-21 permite posponer la decisión sobre la indicación de la RT al final del tratamiento, reservándola para aquellos que presentan aún una respuesta metabólica incompleta en la PET-FDG de evaluación tardía realizada al concluir el tratamiento citostático. Esta aproximación está permitiendo reducir aún más la indicación de RT en pacientes pediátricos con grupos de riesgo intermedio y alto(20).

• Los mayores esfuerzos se siguen orientando a la reducción de las dosis e indicaciones de RT. Existen varias alternativas: intensificar la quimioterapia de consolidación, como se ha descrito, o asociar terapias biológicas o dirigidas. La inmunoterapia con brentuximab-vedotina (anticuerpo monoclonal anti-CD30 conjugado) o con inhibidores de puntos de control inmunitario (nivolumab, pembrolizumab, etc.) es la que parece mostrarse más eficaz entre este último grupo. Estos fármacos han conseguido excelentes resultados en distintos ensayos y como terapias de rescate con buenos márgenes de seguridad, lo que está abriendo su probable futura indicación como terapia de primera línea en los estadios avanzados(21,22).

Tratamiento de la recidiva y enfermedad refractaria

Las tasas de recidiva son del 10 % para estadios bajos y del 15-20 % para estadios avanzados. Los principales factores de pronóstico favorable son: tiempo transcurrido hasta la recidiva superior a 12 meses, tratamiento previo sin RT (o recidiva en un lugar no radiado) o con intensidad baja de quimioterapia, ausencia de síntomas B y estadio I-II. Los pacientes de bajo riesgo serían rescatables con quimioterapia a dosis estándar o inmunoterapia y RT, mientras que, para el resto, aparte de quimioterapia a dosis estándar o inmunoterapia, se propone consolidación con dosis altas de quimioterapia seguidas de rescate con trasplante autólogo de progenitores hematopoyéticos. Los pacientes con mala respuesta conforman un grupo de alto riesgo y son subsidiarios de recibir trasplante hematopoyético alogénico u otras terapias experimentales(22).

Linfoma de Hodgkin de predominio linfocítico

Más indolente que el LHc, debe tratarse de forma menos intensiva. Los estadios de bajo riesgo (I, II) pueden tratarse con regímenes de muy baja intensidad, como CVP (ciclofosfamida, vincristina, prednisona), o con resección y observación en los estadios IA completamente resecados, mientras que estadios más avanzados (III, IV) se podrían tratar de forma similar al LHc. La supervivencia global es excelente, cercana al 100 %; en enfermedad refractaria, al tratarse de neoplasias CD20+, es posible emplear esquemas con rituximab.

Pronóstico y secuelas tardías

La tasa de supervivencia global a los 5 años es del 97 % (RETI)(1). Por grupos de riesgo, la supervivencia libre de eventos (SLE) a los 2 años es del 87 %, 91 % y 86 % en los estadios tempranos, intermedios o avanzados, respectivamente(23).

Se asocia a una tasa importante de morbimortalidad tardía. La incidencia de hemopatías malignas es relativamente baja (1 % a los 15 años). En cambio, el riesgo acumulado de desarrollo de un tumor sólido como segunda neoplasia se incrementa hasta el 25 % a los 30 años (sobre todo, cáncer de mama y tiroides). Asimismo, es la neoplasia con mayor incidencia de cardiotoxicidad derivada de la terapia. Se trata de una población con una tasa de mortalidad estandarizada en los supervivientes 12 veces superior a la de la población general (entre las más altas en oncología pediátrica), así como con una mayor incidencia de condiciones crónicas de salud(24-26).

Tratamiento y pronóstico del linfoma no-Hodgkin

El tratamiento consiste en la poliquimioterapia intensiva. Requiere administrarse en centros oncológicos especializados que cuenten con unidades de cuidados intensivos por las toxicidades muy frecuentes que conllevan.

• Linfoma de Burkitt: se utilizan protocolos derivados de los grupos francés o alemán (LMB y BFM), con regímenes que contienen ciclofosfamida, citarabina, metotrexato, vincristina, doxorrubicina, etopósido y corticoides(27).

El tratamiento derivado del grupo LMB, utilizado en nuestro país, tiene una duración de entre 2 y 6 meses según el grupo de riesgo (Fig. 4), que depende de la estadificación, la elevación de la LDH y la respuesta al tratamiento. Además, en el ensayo clínico Inter-B-NHL Ritux 2010 (EudraCT Number 2010-019224-31) se demostró que la adición de rituximab a este tratamiento en los pacientes con LNH-B de alto riesgo aumentaba la supervivencia libre de eventos del 82,3 al 93,9 %, estableciéndose así su uso como tratamiento estándar(28). Próximamente se van a abrir dos grandes ensayos clínicos internacionales (uno del grupo BFM y otro del grupo LMB) cuyos objetivos son mejorar la estratificación de la enfermedad para poder adecuar los tratamientos, disminuyendo la intensidad en los grupos de bajo riesgo para minimizar las toxicidades e intensificando la de los grupos de alto riesgo. Además, se va a añadir la inmunoterapia a la primera línea, concretamente con el uso de anticuerpos monoclonales anti-CD20, como el obinutuzumab, o biespecíficos CD3/CD20 como el glofitamab.

figura

Figura 4. Esquema-resumen del tratamiento del linfoma de Burkitt en pediatría. Se utilizan ciclos de quimioterapia intensiva en un corto periodo de tiempo. El tratamiento incluye, además, terapia intratecal.

• Linfoma difuso de células B grandes: en pediatría se trata con los mismos protocolos que para el LB, con resultados similares.

• Linfoma linfoblástico: se utilizan esquemas de tratamiento muy similares a los de la leucemia linfoblástica aguda(27). Se utiliza la poliquimioterapia intensiva seguida de un tratamiento de mantenimiento prolongado, con una duración total de 2 años (Fig. 5). La quimioterapia incluye corticoides, vincristina, antraciclinas, ciclofosfamida, citarabina, asparaginasa y metotrexato, además de terapia intratecal (profilaxis/tratamiento del SNC).

En el momento actual, el estándar de tratamiento del LL es dentro de un ensayo clínico fase III internacional (LBL 2018 – EudraCT number: 2017-001691-39), donde se estratifica la intensidad del tratamiento según el fenotipo, la estadificación, la presencia o no de mutaciones en NOTCH1/FBXW7 y la afectación o no del SNC (Fig. 5).

figura

Figura 5. Esquema-resumen del tratamiento del linfoma linfoblástico pediátrico. Ensayo clínico fase III utilizado en la actualidad. Incluye dos aleatorizaciones (no incluidas en el esquema).

• Linfoma anaplásico de células grandes: se utiliza un esquema basado en el protocolo ALCL 99, derivado del grupo alemán BFM(27). Consiste en ciclos alternos (tres o seis según el grupo de riesgo) de quimioterapia utilizando dexametasona, metotrexato, ifosfamida/ciclofosfamida, etopósido, citarabina y doxorrubicina. Actualmente, se utiliza la enfermedad mínima medible utilizando técnicas de PCR NPM1::ALK para estratificar el tratamiento, siendo la positividad o persistencia de esta un factor de mal pronóstico. En caso de persistencia, se recomienda el tratamiento dirigido con inhibidores de ALK.

Pronóstico y tratamiento de la recidiva del LNH

El pronóstico de los LNH ha mejorado de manera sustancial en los últimos 30 años. En la actualidad, la supervivencia global de los LNH es superior al 80 %, siendo >90 % en los estadios I o II y del 80-90 % para los estadios avanzados. La tasa de supervivencia global a los 5 años en España es del 87,7 % para los LNH no-Burkitt y del 97,8 % para los LNH-Burkitt (RETI)(1). Sin embargo, el pronóstico de las recaídas en los LNH es generalmente infausto, con una curación global inferior al 30 %.

En cuanto a los efectos secundarios, la intensidad de los tratamientos se correlaciona con toxicidades agudas que pueden ser muy graves. Por otro lado, las toxicidades a largo plazo son escasas, pero incluyen un aumento de mortalidad asociada a segundas neoplasias y cardiomiopatía, además de aumento de morbilidad en forma de defectos neurocognitivos, peor calidad de vida y dificultades en las relaciones sociales, comparado con población sana(29).

• LB: en el LB, la SLE se encuentra en un 80-90 %. Las recaídas son precoces (en los primeros 15 meses) y tienen muy mal pronóstico, con supervivencias globales por debajo del 25 % a pesar de regímenes intensivos de quimioterapia (generalmente R-ICE) seguidos de trasplante de progenitores hematopoyéticos autólogo. Se han realizado ensayos clínicos con terapia CAR-T en los linfomas B de alto grado en recaída/refractarios. Resultados preliminares del ensayo BIANCA (NCT03610724) muestran que tisagenlecleucel es capaz de expandirse in vivo en esta población, con un perfil de seguridad manejable. Otros ensayos clínicos en marcha en este momento se basan en tratamientos con inmunoterapia; entre ellos, anticuerpos biespecíficos CD3/CD20 como glofitamab (NCT05533775) o epcoritamab (NCT05206357). Próximamente, se iniciará un ensayo clínico internacional para el tratamiento del LNH en recaída o refractario, donde se ofrecerán distintas ramas de inmunoterapia combinada o no con quimioterapia.

• LDCBG: las recaídas pueden ser más tardías, hasta 3 años desde el diagnóstico, y se tratan de manera similar a las recaídas del LB.

• LL: la supervivencia alcanza el 75-85 %, por lo que un 10-20 % de pacientes son refractarios o recaen. Las recaídas suelen ser locales y la supervivencia inferior al 30 %. El tratamiento de segunda línea incluye el trasplante de progenitores hematopoyéticos alógenico, utilizando la radioterapia corporal total como parte del acondicionamiento, si se consigue una segunda remisión completa tras ciclos de quimioterapia de alta intensidad. Nuevas terapias, como la nelarabina o la clofarabina, se han mostrado poco eficaces. En caso de segunda recaída, debe priorizarse la entrada en ensayos clínicos disponibles.

• LACG: la SLE se sitúa en el 65-75 %. Sin embargo, a diferencia del resto de LNH, este subtipo tiene muy buena respuesta al tratamiento tras la recaída, obteniendo supervivencias globales superiores al 90 % con el uso del trasplante de progenitores hematopoyéticos alógenico. Se están utilizando inhibidores de ALK como puente al TPH. Otras posibles terapias para alcanzar la remisión incluyen vinblastina o brentuximab-vedotina.

Función del pediatra de Atención Primaria

Es muy importante el papel del pediatra de atención primaria para la detección precoz de los linfomas. El pediatra a menudo va a ser el que reciba la primera consulta y debe sospechar esta entidad para poder derivar al paciente a un centro especializado.


Conflicto de intereses

Los autores declaran no tener conflictos de interés.


Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Cañete Nieto A, Peris Bonet R, Pardo Romaguera E, Alfonso Comos P, Valero Poveda S, Porta Cebolla S. Valencia: Universitat de València. 2025. 45 años de Estadísticas del Cáncer infantil en España, 1980-2024. Registro Español de Tumores Infantiles (RETI-SEHOP).

2. Siegel RL, Kratzer TB, Giaquinto AN, Sung H, Jemal A. Cancer statistics, 2025. CA Cancer J Clin. 2025; 75: 10-45. Disponible en: https://icapem.es/wp-content/uploads/2025/01/CA-A-Cancer-J-Clinicians-2025-Siegel-Cancer-statistics-2025.pdf.

3.** Alaggio R, Amador C, Anagnostopoulos I, Attygalle AD, Araujo IB de O, Berti E, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Lymphoid Neoplasms. Leukemia. 2022; 36: 1720-48. Disponible en: https://doi.org/10.1038/s41375-022-01620-2.

4. Tousseyn TA, King RL, Fend F, Feldman AL, Brousset P, Jaffe ES. Evolution in the definition and diagnosis of the Hodgkin lymphomas and related entities. Virchows Arch. 2023; 482: 207-26. Disponible en: https://doi.org/10.1007/S00428-022-03427-Z.

5.** Bienz M, Ramdani S, Knecht H. Molecular Pathogenesis of Hodgkin Lymphoma: Past, Present, Future. Int J Mol Sci. 2020; 21: 1-16. Disponible en: https://doi.org/10.3390/IJMS21186623.

6. Linabery AM, Erhardt EB, Richardson MR, Ambinder RF, Friedman DL, Glaser SL, et al. Family history of cancer and risk of pediatric and adolescent Hodgkin lymphoma: A Children’s Oncology Group study. Int J Cancer. 2015; 137: 2163-74. Disponible en: https://pmc.ncbi.nlm.nih.gov/articles/PMC4833396/.

7. Miles RR, Shah RK, Frazer JK. Molecular genetics of childhood, adolescent and young adult non-Hodgkin lymphoma. Br J Haematol. 2016; 173: 582-96.

8. Shiramizu B, Mussolin L, Woessmann W, Klapper W. Paediatric non-Hodgkin lymphoma – perspectives in translational biology. Br J Haematol. 2016; 173: 617-24.

9. Barrington SF, Qian W, Somer EJ, Franceschetto A, Bagni B, Brun E, et al. Concordance between four European centres of PET reporting criteria designed for use in multicentre trials in Hodgkin lymphoma. Eur J Nucl Med Mol Imaging. 2010; 37: 1824-33. Disponible en: https://doi.org/10.1007/s00259-010-1490-5.

10. Abdel Rahman H, Sedky M, Hamoda A, Raafat T, Youssef A, Omar W, et al. Role of FDG-PET scan in the management of pediatric mature B cell non-Hodgkin’s lymphoma. CCHE experience. J Egypt Natl Canc Inst. 2016; 28: 95-9. Disponible en: https://doi.org/10.1016/j.jnci.2016.03.003.

11. Rahman HA, El Semary SF, Ahmed G, Kenaai N El, Omar W, Zaky I, et al. Can FDG-PET replace biopsy for the evaluation of residual tumor in pediatric mature B-cell non-Hodgkin lymphoma? Pediatr Blood Cancer. 2020; 67. e28310.

12. Chen S, He K, Feng F, Wang S, Yin Y, Fu H, et al. Metabolic tumor burden on baseline 18F-FDG PET/CT improves risk stratification in pediatric patients with mature B-cell lymphoma. Eur J Nucl Med Mol Imaging. 2019; 46: 1830-9. Disponible en: https://doi.org/10.1007/s00259-019-04363-y.

13. Bhojwani D, Mccarville MB, Choi JK, Sawyer J, Metzger ML, Inaba H, et al. The role of FDG-PET/CT in the evaluation of residual disease in paediatric non-Hodgkin lymphoma. Br J Haematol. 2015; 168: 845-53.

14. Montravers F, McNamara D, Landman-Parker J, Grahek D, Kerrou K, Younsi N, et al. [(18)F]FDG in childhood lymphoma: clinical utility and impact on management. Eur J Nucl Med Mol Imaging. 2002; 29: 1155-65. Disponible en: https://doi.org/10.1007/s00259-002-0861-y.

15. Guerra L, Albano D. Is there a role for metabolic imaging in pediatric non-Hodgkin lymphoma? Q J Nucl Med Mol Imaging. 2025; 69: 280-9. Disponible en: https://doi.org/10.23736/s1824-4785.25.03657-x.

16. Flerlage J, Mahajan A. State of the art in the management of pediatric lymphoma. Q J Nucl Med Mol Imaging. 2025; 69: 253-64. Disponible en: https://doi.org/10.23736/s1824-4785.25.03691-x.

17. Kroeze E, Padilla LA, Burkhardt B, Attarbaschi A, von Mersi H, Kebudi R, et al. 18F-FDG-PET/CT imaging in diagnostic workup of pediatric precursor B-cell lymphoblastic lymphoma. Pediatr Blood Cancer. 2023; 70: e30642. Disponible en: https://pubmed.ncbi.nlm.nih.gov/37638834/.

18.** Rosolen A, Perkins SL, Pinkerton CR, Guillerman RP, Sandlund JT, Patte C, et al. Revised international pediatric non-Hodgkin lymphoma staging system. J Clin Oncol. 2015; 33: 2112-8. Disponible en: https://doi.org/10.1200/jco.2014.59.7203.

19. Mauz-Körholz C, Hasenclever D, Dörffel W, Ruschke K, Pelz T, Voigt A, et al. Procarbazine-free OEPA-COPDAC chemotherapy in boys and standard OPPA-COPP in girls have comparable effectiveness in pediatric Hodgkin’s lymphoma: the GPOH-HD-2002 study. J Clin Oncol. 2010; 28: 3680-6. Disponible en: https://doi.org/10.1200/jco.2009.26.9381.

20. Körholz D, Mascarin M, Landman-Parker J, Leblanc T, Kurch L, Georgi T, et al. Efficacy and tolerability in DECOPDAC21 versus COPDAC28 in pediatric intermediate and advanced stage classical Hodgkin lymphoma: interim results of the EuroNet-PHL-C2 randomized study. Hemasphere. 2024; 8. e70012.

21. Vinti L, Daw S, Alvarez CS, Fagioli F, Beishuizen A, Michel G, et al. S215: Keynote-667: open-label, phase 2 study of pembrolizumab in children and young adults with newly diagnosed classical Hodgkin lymphoma (CHL) with slow early response to front-line chemotherapy. Hemasphere. 2023; 7: e3506076. Disponible en: https://doi.org/10.1097/01.HS9.0000967772.35060.76.

22.** Lo AC, Dieckmann K, Pelz T, Gallop-Evans E, Engenhart-Cabillic R, Vordermark D, et al. Pediatric classical Hodgkin lymphoma. Pediatr Blood Cancer. 2021; 68: e28562. Disponible en: https://pubmed.ncbi.nlm.nih.gov/33818890/.

23. Landman-Parker J, Wallace H, Hasenclever D B. First international inter-group study for classical Hodgkin lymphoma in children and adolescents: EuroNet-PHL-C1. Report of the latest interim analysis. Haematologica. 2016; 191: 35.

24. Bhatia S, Yasui Y, Robison LL, Birch JM, Bogue MK, Diller L, et al. High risk of subsequent neoplasms continues with extended follow-up of childhood Hodgkin’s disease: report from the Late Effects Study Group. J Clin Oncol. 2003; 21: 4386-94. Disponible en: https://doi.org/10.1200/jco.2003.11.059.

25.** Oeffinger KC, Mertens AC, Sklar CA, Kawashima T, Hudson MM, Meadows AT, et al. Chronic health conditions in adult survivors of childhood cancer. N Engl J Med. 2006; 355: 1572-82. Disponible en: https://doi.org/10.1056/nejmsa060185.

26. Fidler MM, Reulen RC, Henson K, Kelly J, Cutter D, Levitt GA, et al. Population-Based Long-Term Cardiac-Specific Mortality Among 34 489 Five-Year Survivors of Childhood Cancer in Great Britain. Circulation. 2017; 135: 951-63. Disponible en: https://doi.org/10.1161/CIRCULATIONAHA.116.024811.

27.** Minard-Colin V, Brugières L, Reiter A, Cairo MS, Gross TG, Woessmann W, et al. Non-Hodgkin lymphoma in children and adolescents: Progress through effective collaboration, current knowledge, and challenges ahead. J Clin Oncol. 2015; 33: 2963-74. Disponible en: https://doi.org/10.1200/jco.2014.59.5827.

28. Minard-Colin V, Aupérin A, Pillon M, Burke GAA, Barkauskas DA, Wheatley K, et al. Rituximab for High-Risk, Mature B-Cell Non-Hodgkin’s Lymphoma in Children. N Engl J Med. 2020; 382: 2207-19. Disponible en: https://doi.org/10.1056/nejmoa1915315.

29. Cairo MS, Beishuizen A. Childhood, adolescent and young adult non-Hodgkin lymphoma: current perspectives. Br J Haematol. 2019; 185: 1021-42. Disponible en: https://pubmed.ncbi.nlm.nih.gov/30729513/.


Bibliografía recomendada

– Alaggio R, Amador C, Anagnostopoulos I, Attygalle AD, Araujo IB de O, Berti E, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Lymphoid Neoplasms. Leukemia. 2022; 36: 1720-48. Disponible en: https://doi.org/10.1038/s41375-022-01620-2.

Clasificación de los linfomas actualizada. Interesante lectura que engloba las novedades histológicas, genéticas y moleculares.

– Bienz M, Ramdani S, Knecht H. Molecular Pathogenesis of Hodgkin Lymphoma: Past, Present, Future. Int J Mol Sci. 2020; 21: 1-16. Disponible en: https://doi.org/10.3390/IJMS21186623.

Artículo en el que se actualiza la biología en la oncogénesis del linfoma de Hodgkin, útil para comprender el desarrollo de las nuevas terapias que se emplean en esta entidad.

– Rosolen A, Perkins SL, Pinkerton CR, Guillerman RP, Sandlund JT, Patte C, et al. Revised international pediatric non-Hodgkin lymphoma staging system. J Clin Oncol. 2015; 33: 2112-8. Disponible en: https://doi.org/10.1200/jco.2014.59.7203.

Se actualiza el sistema de estadificación de Murphy/St. Jude en uso desde 1980, para poder incorporar nuevas entidades, avances moleculares, inmunofenotípicos y citogenéticos, el seguimiento de la enfermedad mínima residual o diseminada, y nuevas técnicas de imagen.

– Lo AC, Dieckmann K, Pelz T, Gallop-Evans E, Engenhart-Cabillic R, Vordermark D, et al. Pediatric classical Hodgkin lymphoma. Pediatr Blood Cancer. 2021; 68: e28562.

Artículo que expone clara y concisamente la perspectiva de los grupos estadounidense y europeo en la estadificación y el tratamiento del linfoma de Hodgkin.

– Oeffinger KC, Mertens AC, Sklar CA, Kawashima T, Hudson MM, Meadows AT, et al. Chronic health conditions in adult survivors of childhood cancer. N Engl J Med. 2006; 355: 1572-82. Disponible en: https://doi.org/10.1056/nejmsa060185.

Artículo clásico que describe la morbimortalidad en una gran cohorte de supervivientes al cáncer pediátrico. Fundamental para comprender la implicación de este diagnóstico en la vida adulta.

– Minard-Colin V, Brugières L, Reiter A, Cairo MS, Gross TG, Woessmann W, et al. Non-Hodgkin lymphoma in children and adolescents: Progress through effective collaboration, current knowledge, and challenges ahead. J Clin Oncol. 2015; 33: 2963-74. Disponible en: https://doi.org/10.1200/jco.2014.59.5827.

Artículo excelente que resume el tratamiento de los LNH en pediatría y el progreso que ha habido a lo largo del tiempo.


Caso clínico


Paciente de 15 años que acude a Urgencias por fiebre de 3 semanas de evolución, máxima de 38,5°C, de predominio vespertino. Asocia astenia y pérdida de peso de 8 kg en un mes. Además, presenta dolor articular intermitente, de predominio en extremidades de forma alternante, que no mejora con analgésicos, y cefalea occipital y frontal, opresiva, sin fotofobia ni sonofobia. Exploración física general normal. En Urgencias se realizan las siguientes pruebas complementarias: analítica general sin alteraciones significativas, salvo anemia de 11 g/dl, aumento de fibrinógeno, aumento de creatinina a 1,10 mg/dL y LDH 602 UI/L (136-293). Ingresa para estudio a cargo de Pediatría.

Ante fiebre sin foco de larga evolución, se realiza aspirado de médula ósea y PET-TC: el estudio de médula ósea no muestra alteraciones. La PET/TC objetiva lesión hipermetabólica de atenuación de partes blandas, en espacio parafaríngeo-carotídeo izquierdo, de hasta 31 mm de diámetro metabólico mayor, con gran intensidad de captación (SUVmáx: 13,9), de probable carácter tumoral. Foco hipermetabólico retroaórtico en mediastino posterior, coincidente con ganglio milimétrico en el TC, compatible con infiltración tumoral. Revisada la ventana de pulmón, se aprecia nódulo de 6 mm con moderada avidez por 18F-FDG localizado en el segmento basal-medial del LII. Se observa también nódulo mamario de atenuación de partes blandas retroareolar derecho, que mide aproximadamente 15 x 18 mm en el plano axial, con intensa avidez por el radiotrazador (SUVmáx 11,06), altamente sugestivo de viabilidad tumoral. Se observan ambos riñones aumentados de tamaño con captación heterogénea del radiotrazador en su parénquima, de gran intensidad de captación, en relación con infiltración tumoral bilateral. Incremento focal del metabolismo glicídico en cola (SUVmáx 13,57) y cuerpo pancreático (SUVmáx: 4,24), en el cuerpo gástrico y en ambos testículos, sin clara traducción morfológica, que por su gran expresividad metabólica sugiere, igualmente, etiología tumoral. En la ventana ósea se observa intenso depósito de 18F-FDG en lesión tumoral de atenuación de partes blandas en base de cráneo, que afecta al ala menor izquierda del esfenoides, al cuerpo esfenoidal y en menor medida al ala mayor ipsilateral, la misma que infiltra las celdillas etmoidales posteriores izquierdas y el seno esfenoides homolateral. Se objetiva intensa captación difusa del radiotrazador en la médula ósea de los huesos mandibulares, 1º, 2º, 3º y 6º arcos costales derechos, 7º, 8º, 9º y 10º arcos costales izquierdos, elementos posteriores y hemicuerpo vertebral derecho de D2, D3 y D12, procesos posteriores de D6, húmeros, radios, ala sacra derecha, ilíaco izquierdo y ambos acetábulos, sin cambios morfológicos en el TC. Lesión de partes blandas en TCS de región tarsal izquierda, con incremento patológico del índice glicídico, evidenciándose lesiones líticas puntiformes en astrágalo, peroné distal y, en menor medida, en calcáneo.

Conclusión: hallazgos descritos a nivel de médula ósea, renal y testicular bilateral, así como lesiones hipermetabólicas en región parafaríngea izquierda, mamaria derecha, cola y cuerpo pancreático, cuerpo gástrico, pulmonar izquierda y retroaórtica torácica, sugestivos de tejido tumoral viable con afinidad por la 18F-FDG.

Durante el ingreso aparece diplopía binocular, por lo que se realizó TAC craneal (normal) y valoración por Neurología y Oftalmología (fondo de ojo normal y agudeza visual normal). Evoluciona clínicamente a estrabismo en el ojo izquierdo, objetivando una parálisis del VI par, por lo que se realiza punción lumbar diagnóstica con presión de apertura normal y se solicita RM urgente en la que se objetiva masa tumoral sólida laterocervical izquierda centrada entre los espacios parafaríngeo y carotídeo y masa tumoral sólida en vértice orbitario izquierdo.

Ante los hallazgos de las pruebas de imagen, pasa a cargo de Oncología Pediátrica para completar estudio e iniciar tratamiento.


algoritmo


Histiocitosis

S. Sanroman Pacheco*,  V. Quintero Calcaño**
Temas de FC


S. Sanroman Pacheco*, V. Quintero Calcaño**

Servicio de Hemato-Oncología Pediátrica. Hospital Universitario La Paz. Madrid
*https://orcid.org/0000-0002-8010-3397
**https://orcid.org/0000-0003-4590-3062

X

Autor para correspondencia

victormanuel.quintero@salud.madrid.org

Resumen

Las lesiones histiocíticas o histiocitosis se consideran neoplasias inflamatorias de origen mieloide, compuestas por células dendríticas o derivadas de macrófagos/monocitos de origen clonal, que infiltran tejidos y son causadas por alteraciones recurrentes que activan quinasas, con mayor frecuencia en las vías de señalización de la proteína quinasa activada por mitógenos (MAPK), PI3K-AKT y tirosina quinasa del receptor (RTK). La vía común conduce a la sobreexpresión de ERK y a la supervivencia celular. Los efectos devastadores de la histiocitosis se relacionan menos con su capacidad proliferativa y más con el daño tisular permanente y el daño fibroinflamatorio en sitios críticos (p. ej., hipófisis, cerebro, hígado), que ahora se sabe que están orquestados por células mediadoras inflamatorias tisulares. La histiocitosis de células de Langerhans es la forma más común en pediatría, con un amplio espectro de presentación clínica. El pronóstico habitualmente es bueno, pero, algunas veces, está condicionado por secuelas significativas. Las histiocitosis no Langerhans son menos frecuentes y también cubren un amplio grupo de entidades nosológicas. La linfohistiocitosis hemofagocítica no es una patología neoplásica histiocitaria, sino producto de la alteración de los mecanismos de regulación inmunológica.


Abstract

Histiocytic lesions, or histiocytosis, are considered inflammatory neoplasms of myeloid origin, composed of clonal dendritic or macrophage/monocyte-derived cells that infiltrate tissues and are driven by recurrent alterations that activate kinases, most frequently in the mitogen-activated protein kinase (MAPK), PI3K-AKT, and receptor tyrosine kinase (RTK) signaling pathways. This common pathway leads to ERK overexpression and cell survival. The devastating effects of histiocytosis are less related to its proliferative capacity and more to permanent tissue damage and fibroinflammatory damage in critical sites (e.g., pituitary gland, brain, liver), which is now known to be orchestrated by tissue-mediated inflammatory cells. Langerhans cell histiocytosis is the most common form in pediatrics, with a broad spectrum of clinical presentation. The prognosis is usually good, but it sometimes accompanied by significant sequelae. Non-Langerhans cell histiocytosis is less frequent and also encompasses a broad range of diseases. Hemophagocytic lymphohistiocytosis is not a histiocytic neoplastic disease but rather the result of impaired immune regulation mechanisms.


Palabras clave: Histiocitosis de células de Langerhans; Histiocitosis no Langerhans; Linfohistiocitosis hemofagocítica; Vía MAPK kinasa.

Key words: Langerhans cell histiocytosis; Non-Langerhans histiocytosis; Hemophagocytic lymphohistiocytosis; MAPK kinase pathway.


Pediatr Integral 2026; XXX (6): 402 – 408


OBJETIVOS

• Identificar signos y síntomas compatibles con histiocitosis.

• Establecer el momento de derivación al hospital.

• Conocer las complicaciones a largo plazo de la histiocitosis de células de Langerhans.

• Comprender la importancia de las mutaciones de la vía MAPK en las histiocitosis.

• Comprender la linfohistiocitosis hemofagocítica como una entidad diferente de las histiocitosis de Langerhans y no Langerhans.

Histiocitosis

https://doi.org/10.63149/j.pedint.171


Introducción(1-3)

Las histiocitosis son un grupo heterogéneo de enfermedades caracterizadas por la proliferación de origen neoplásico clonal de células del sistema mononuclear fagocítico (macrófagos y células dendríticas) en diferentes órganos y sistemas. Su presentación clínica es variable.

En el momento actual, la OMS incluye a las enfermedades histiocíticas/histiocitosis como un tipo de neoplasia de origen mieloide, estando incluidas en la clasificación actual de la OMS para las enfermedades neoplásicas hematolinfoides (5ª ed., 2022).

Histiocitosis de células de Langerhans (HCL)(2,4-7)

La histiocitosis de células de Langerhans (HCL) es actualmente considerada una neoplasia inflamatoria rara de origen mieloide (proliferación clonal de células dendríticas mieloides CD1a+/CD207) que afecta a diferentes órganos y sistemas, de presentación clínica heterogénea.

Epidemiología

Presenta una incidencia mayor en la infancia.

Se estima una incidencia anual de entre 2 y 10 casos por millón de niños menores de 14 años, con un pico de edad máximo en los menores de 1 año.

Etiología y patogenia

Actualmente, se considera una enfermedad clonal y oncológica. En 2010, Badalian-Very et al. describieron histiocitos patológicos CD1a+CD207+ portadores de la mutación somática del oncogén BRAFV600E. También se han descrito otras alteraciones de BRAF con menor frecuencia. Estos hallazgos moleculares han orientado la nueva clasificación de las histiocitosis.

Además, se han descrito otras alteraciones patogénicas que condicionan la activación de la vía RAS-RAF-MEK-ERK. Brown et al. demostraron mutaciones en MAP2K1 en el 27,5 % de los casos de HCL, en ausencia de mutaciones de BRAF. Además, se han descrito mutaciones en otros genes, como ALK, ARAF, ERBB3, PIK3CA y MAP3K1. En alrededor del 10-20 % de los pacientes no se detecta ninguna mutación y se postulan mecanismos adicionales, como cambios en el número de copias o alteraciones epigenéticas.

La afectación clínica y la extensión de la enfermedad podrían estar relacionadas con el momento de presentación de las mutaciones en los precursores. En relación con la fisiopatología de esta enfermedad, se postula que cuanto menos diferenciados estén los precursores mutados, más agresiva será la enfermedad y más extensa será esta (Fig. 1, Tablas I y II).

2026-n6-B4_VictorQuintero-Fig1.jpg

Figura 1. Modelo celular y molecular de desarrollo de las diferentes formas clínicas de la histiocitosis de células de Langerhans. La activación de la vía ERK por diferentes mutaciones en los precursores hematopoyéticos o precursores mieloides origina enfermedad diseminada multifocal; las mutaciones en las células precursoras en la sangre periférica y tejidos originan enfermedad multifocal, mientras que las mutaciones en las células más diferenciadas de los tejidos originan lesiones únicas. MAPK: del inglés mitogen-activated protein kinases. Modificado de: Astigarraga et al.(5).


2026-n6-B4_VictorQuintero-TablaI.jpg


2026-n6-B4_VictorQuintero-TablaII.jpg


Anatomía patológica

En la histología, se observan células de Langerhans patológicas (CD1a o CD207 positivo).

El diagnóstico definitivo es histológico, obtenido mediante biopsia de aquellas lesiones más accesibles, generalmente piel y hueso. Es necesario demostrar la presencia de células de Langerhans patológicas, que se definen por la expresión de CD1a en su membrana citoplasmática o positividad para langerina (CD207). Además, se observa un infiltrado de células redondas con núcleo surcado y abundante citoplasma. La inmunotinción de langerina ha hecho obsoleta la búsqueda de gránulos de Birbeck mediante microscopía electrónica.

El fondo inflamatorio típico es mixto, con eosinófilos y linfocitos, y menos neutrófilos y células plasmáticas. No es infrecuente observar células gigantes multinucleadas que pueden estar relacionadas con el proceso lesional, originadas a partir de precursores multipotentes CD34+, KIT+ y FLT3.

Se debe realizar inmunohistoquímica para la detección de BRAF p.V600, ya que concede un valor pronóstico en esta enfermedad. Se detecta más frecuentemente en pacientes más jóvenes y refractarios al tratamiento, con peor pronóstico en general.

En los casos que son negativos para mutaciones V600E BRAF, puede ser de utilidad clínica identificar otras mutaciones de MAPK, sobre todo si se considera el uso de terapias dirigidas a dianas genéticas.

Manifestaciones clínicas

Presentación clínica variable, con afectación más frecuente a nivel óseo y cutáneo.

La presentación clínica de estos pacientes va a depender de la localización de las lesiones y de su extensión (Tabla I). La enfermedad está limitada a un órgano en el 55 % de los pacientes (hueso, piel…); el resto presenta afectación multisistémica (Tabla III).

2026-n6-B4_VictorQuintero-TablaIII.jpg


Clasificación según la extensión:

• Afectación de un solo órgano o sistema (unifocal o multifocal): afecta a hueso, piel, ganglios linfáticos, pulmón, sistema nervioso central u otros.

• Afectación multisistémica: afectación de 2 o más órganos o sistemas.

Diagnóstico

El diagnóstico definitivo es histológico, mediante biopsia, como ya se ha comentado. Esta enfermedad puede confundirse con otras muchas enfermedades. El diagnóstico diferencial es amplio, dificultoso y se deben descartar especialmente otros procesos malignos o infecciosos. Dada su escasa incidencia, es importante su sospecha clínica (Tabla II).

• Historia clínica, anamnesis y exploración física: especial atención a la presencia de: fiebre, dolor, rash cutáneo, pérdida de apetito o de peso, diarrea, poliuria, adenomegalias, etc. En la exploración física, incluir temperatura, peso y talla, así como el estadio madurativo sexual.

• Pruebas complementarias: hematimetría, coagulación, bioquímica (función renal, enzimas hepáticas, iones, ferritina, albúmina, osmolaridad en sangre y orina), VSG, orina, ecografía abdominal y radiografía de tórax.

La extensión de la enfermedad se realiza mediante la realización de pruebas de imagen, tales como RMN de cuerpo entero o PET-TAC. Si no existiera disponibilidad para realizar estas pruebas, se solicitarían serie ósea y ecografías de abdomen, cervicales y axilares.

• Biopsia: examen histológico, inmunohistoquímico e inmunofenotípico de la lesión, junto con infiltrado inflamatorio característico y células de Langerhans patológicas (positividad con las tinciones con anti-CD1a y/o anti-CD207). La afectación vertebral (vértebra en galleta/plana o lesión cervical alta sin afectación de partes blandas) con alto riesgo quirúrgico representa una de las excepciones para realizar biopsia previa a iniciar tratamiento, siempre que se descarten otras causas, especialmente malignas o infecciosas.

• La afectación de órganos de riesgo se realiza basándose en la presencia de alteraciones en pruebas de imagen y, en el caso de la médula ósea, si existen citopenias en el hemograma (Tabla III).

• Si existen lesiones múltiples, debe realizarse biopsia del órgano más accesible, generalmente piel o hueso. No es necesario realizar biopsia de todos los órganos si se ha confirmado HCL en un órgano afecto (Tabla III).

Actualmente se recomienda realizar estudios moleculares para identificar mutaciones en BRAF V600E y otros genes de la vía MAPK.

Tratamiento

Manejo terapéutico variable, basado fundamentalmente en la combinación de prednisona y vinblastina, indometacina o inhibidores de la vía MAPK.

El manejo terapéutico de los pacientes con HCL es muy variable y depende del tipo de afectación: algunas lesiones regresan espontáneamente, otras lesiones no precisan ningún tratamiento y la evolución es excelente, mientras que otras formas tienen un curso grave con afectación multiorgánica que puede evolucionar de forma fatal.

• Los pacientes que presentan afectación en un solo órgano o sistema, sin afectación sistémica (afectación exclusiva de piel, lesión única en hueso o afectación de un solo ganglio linfático), no reciben quimioterapia.

• En caso de afectación ósea multifocal, la indometacina puede ser una opción terapéutica.

– La indometacina oral puede ser una opción en casos de lesiones óseas sintomáticas (en primera línea o en recaídas) sin apenas efectos secundarios. Se mantiene entre 6-12 meses a una dosis de 1-2 mg/kg/día.

– La afectación de huesos faciales y fosas craneales anterior y media (temporal, órbita, esfenoides, etmoides y zigomático) que presenta extensión tumoral intracraneal comprende un grupo de riesgo para el sistema nervioso central (SNC) y puede asociar mayor probabilidad de diabetes insípida y afectación con patrón neurodegenerativo. En estos casos, se indica tratamiento con vinblastina y prednisona.

• Los pacientes que presentan una afectación más extensa precisan de tratamiento con quimioterapia. La pauta de tratamiento depende de la clasificación según el grupo de riesgo, pero se basa fundamentalmente en la combinación de 2 fármacos, prednisona y vinblastina, en ciclos de inducción, seguidos de diferentes pautas de mantenimiento según la respuesta inicial. Un problema importante son las reactivaciones en las formas multisistémicas, que oscilan entre el 25-55 %.

• En situaciones de refractariedad o recidivas de mal pronóstico, los inhibidores de la vía MAPK pueden resultar una opción eficaz.

Complicaciones a largo plazo de la histiocitosis de células de Langerhans(4,9)

• Diabetes insípida: la diabetes insípida es la endocrinopatía más frecuente asociada a la histiocitosis de células de Langerhans. Se debe a la afectación de la hipófisis posterior y puede manifestarse antes, simultáneamente o después del diagnóstico de HCL. Supone un factor de riesgo para la aparición de enfermedad neurodegenerativa a largo plazo. Es importante saber que, una vez diagnosticada, no es esperable que desaparezca a pesar de recibir tratamiento para la histiocitosis.

• Histiocitosis neurodegenerativa: la histiocitosis neurodegenerativa es una entidad tardía y poco frecuente, caracterizada por un cuadro clínico-radiológico progresivo que supone una importante morbilidad, con una evolución variable e impredecible. Las anomalías frecuentes suelen incluir anomalías cerebelosas (temblores, ataxia, dismetría, disartria) y del tronco encefálico (disfagia, parálisis de los nervios craneales), además de alteraciones cognitivas (memoria, habla, aprendizaje), con alteraciones en RMN en cerebelo, ganglios basales y protuberancia. Es importante tener en mente este cuadro clínico en pacientes que han presentado histiocitosis de células de Langerhans previamente. Se consideran factores de riesgo de enfermedad neurodegenerativa la presencia al diagnóstico inicial de diabetes insípida y la afectación de huesos de la base del cráneo y órbita.

• Colangitis esclerosante: la colangitis esclerosante es una manifestación tardía y grave de la histiocitosis que puede progresar a cirrosis biliar e insuficiencia hepática. Cuando aparece, es independiente del curso de la histiocitosis, por lo que, en esta situación, en numerosas ocasiones y dependiendo del grado, se puede llegar a requerir un trasplante de hígado independientemente del tratamiento que se reciba para la histiocitosis.

Histiocitosis no Langerhans(8,9)

Las histiocitosis no Langerhans (HNL) son un conjunto heterogéneo de neoplasias clonales inflamatorias caracterizadas por la proliferación de histiocitos que no expresan marcadores característicos de la HCL (langerina, CD207), pero que comparten con ella la presencia de mutaciones clonales de la vía MAPK. Las HNL tienen un comportamiento clínico claramente diferenciado de la HCL, a pesar de compartir alteraciones genéticas. Dentro de las HNL, las entidades clinicopatológicas más frecuentes son: xantogranuloma juvenil, enfermedad de Erdheim-Chester, histiocitosis con reordenamiento de ALK y las histiocitosis malignas.

Xantogranuloma juvenil (XGJ)(8,10,11)

Es la entidad más frecuente en pacientes pediátricos (1:1.000.000 niños), manifestándose habitualmente como nódulos amarillentos con halo eritematoso en el primer año de vida que habitualmente tienen un curso autoinvolutivo. Algunas veces la presentación cutánea puede ser extensa. En algunos casos, las lesiones cutáneas se acompañan de lesiones multisistémicas que afectan con más frecuencia a hígado, hueso, partes blandas, ojos y pulmones. La afectación multisistémica puede tener un curso clínico progresivo grave. También pueden ocurrir lesiones primarias aisladas en los ojos y el SNC. Se han descrito casos asociados a neurofibromatosis tipo 1. El aspecto histológico es una infiltración inflamatoria por histiocitos espumosos negativos para langerina y CD1a. Los estudios genéticos detectan la presencia de mutaciones en genes relacionados con la activación de MAPK (BRAF-FV600, Braf fusiones, NTRK1 fusión, MAP2K1). Los pacientes con pocas lesiones cutáneas tendrán un curso benigno y solo requieren una valoración limitada con estudio hematológico, bioquímico basal y examen oftalmológico. En los pacientes con presentaciones más extensas, se debe valorar la posibilidad de una enfermedad multisistémica, asociando a los estudios anteriores pruebas de imagen, como ecografías o RMN de cuerpo entero. Los pacientes con lesiones limitadas a la piel, incluso cuando son extensas, tienen un curso autolimitado y no requieren más tratamiento que el indicado por problemas locales. Las localizaciones profundas y oculares están condicionadas por el compromiso local y habitualmente son quirúrgicas si son lesiones únicas. Los pacientes con formas multisistémicas que comprometen la vida o causan disfunción orgánica significativa requieren tratamiento con quimioterapia. Nuestra experiencia con esquemas similares a las HCL con vinblastina/prednisona ha sido buena. Alternativamente, se puede considerar tratamiento con clofarabina, citarabina, inhibidores de mTOR o terapias dirigidas a la diana identificada en los estudios genéticos de la vía MAPK.

Enfermedad de Erdheim-Chester (EEC)(8,11,12)

Es una enfermedad multisistémica que habitualmente afecta a adultos mayores, rara vez diagnosticada en pacientes pediátricos. El patrón de presentación clínico es muy característico, con síntomas constitucionales acompañados de xantelasmas palpebrales, esclerosis bilateral de huesos largos periarticulares, infiltración renal con aspecto de “riñón peludo”, vaina fibrótica paraaórtica y pseudotumores en la aurícula derecha. Eventualmente, se pueden asociar manifestaciones neurológicas. El estudio anatomopatológico se caracteriza por infiltración histiocitaria positiva para CD68, S100 negativa para langerina y CD1a, por lo que puede ser indistinguible de XGJ. La diferenciación entre ambas entidades debe apoyarse en la presentación clínica del paciente. En la EEC, se han documentado mutaciones de BRAFV600E, MAP2K1, ARAF, KRAS y de la vía PI3K-AKT. La extensión de la enfermedad y la respuesta al tratamiento son usualmente valoradas por PET-TAC. El tratamiento de la EEC se basaba en quimioterapia con cladribina e interferón alfa, pero los hallazgos genéticos han llevado al tratamiento con inhibidores de la vía MAPK dirigido por la genética molecular con buen control de la enfermedad.

Histiocitosis con reordenamiento de ALK(8,13)

La histiocitosis no Langerhans con reordenamiento de ALK es una entidad rara recientemente descrita, caracterizada por infiltración neoplásica inflamatoria por histiocitos no Langerhans con presencia de reordenamiento recurrente KIF5B-ALK. La mayoría de los casos son pacientes pediátricos. La presentación es variable, definiéndose varios grupos clínicos: afectación multisistémica con alteraciones hepáticas y hematopoyéticas, afectación multisistémica y pacientes con alteraciones en un solo sistema. La afectación neurológica es frecuente al diagnóstico. El diagnóstico usualmente es guiado por la positividad inmunohistoquímica de ALK, confirmándose por otras técnicas la presencia del reordenamiento característico del gen. La evidencia actual sugiere que el tratamiento de elección en esta rara entidad son los inhibidores de ALK (alectinib) en las formas multisistémicas y la cirugía en las lesiones solitarias susceptibles de esta.

Enfermedad de Rosai-Dorfman (ERD)(8,14-16)

La ERD es una forma rara de histiocitosis no Langerhans que presenta como característica histológica más llamativa la emperipolesis. Se han descrito casos tanto en niños como en adultos. La presentación clásica de la ERD consiste en adenopatías bilaterales simétricas, con más frecuencia cervicales, asociadas a fiebre y otros síntomas constitucionales, evocando la posibilidad de malignidad. Se describen presentaciones extranodales en el 45 % de los casos, afectando con más frecuencia: piel, tejido celular subcutáneo, SNC, órbitas y ORL. La ERD puede ser la presentación clínica de enfermedades hereditarias asociadas a mutaciones de emperipolesis, como el síndrome H y la histiocitosis de Faisalabad, y también en el síndrome linfoproliferativo autoinmune (ALPS) asociado a mutaciones del gen TNFRSF. También se describen casos asociados a linfomas y enfermedades autoinmunes. El espectro clínico varía desde una adenopatía localizada a grandes masas y con afectación multisistémica. En la ERD se han encontrado en muchos casos mutaciones de la vía MAPK, incluyendo los genes KRAS, MAP2K1, NRAS y ARAF. No se ha visto una asociación con mutaciones de BRAF. El tratamiento está dirigido por la severidad de la enfermedad, comprendiendo la observación y vigilancia por el potencial curso autolimitado de las formas localizadas. En casos extensos sintomáticos pueden ser de utilidad los corticoides y, en las masas compresivas, la cirugía de reducción de volumen es una alternativa. Otras opciones son la quimioterapia con agentes como cladribina, derivados de vinca y clofarabina. También han sido utilizados los inhibidores de mTOR y otros inmunomoduladores. En los últimos años se han empleado en algunos casos con éxito inhibidores de MEK.

Histiocitosis malignas(17)

Las histiocitosis malignas comprenden un espectro de enfermedades histiocitarias con características de malignidad que pueden estar relacionadas con la presencia previa de enfermedades como linfoma no Hodgkin y, más raramente, como evolución de una HCL. Su pronóstico depende de la extensión de la enfermedad al diagnóstico y no existe un tratamiento estandarizado. Dada su rareza en niños, no se discuten con más extensión.

Linfohistiocitosis hemofagocíticas (HLH)(18,19)

La HLH, tradicionalmente, se ha estudiado dentro de las histiocitosis, pero, hoy en día, se debe considerar como una enfermedad de desregulación de la respuesta inflamatoria en la que los histiocitos son células acompañantes y, la mayoría de las veces, el defecto está en el linfocito T. La HLH es una entidad claramente definida en pacientes pediátricos y podemos observar dos presentaciones por su etiología: primarias/familiares y secundarias. En los casos primarios, existe una alteración genética que condiciona una respuesta inflamatoria descontrolada por la incapacidad de las células T de degranular y ejercer su efecto citotóxico correctamente o alteraciones en la regulación de las respuestas moduladoras de la activación inflamatoria de los linfocitos. En los casos secundarios, puede ser una infección o una patología tumoral. Son conocidos como desencadenantes infecciosos el virus de Epstein-Barr y la leishmaniosis. Los tumores con más frecuencia asociados a la HLH son los linfomas. Los casos asociados a enfermedades autoinmunes habitualmente son categorizados como síndrome de activación macrofágica. En los últimos años, se describen con cada vez más frecuencia casos de HLH secundarios a terapias de células efectoras CAR-T y anticuerpos biespecíficos (BiTE). La presentación habitual es un cuadro febril persistente con malestar general que se acompaña de citopenias, hiperferritinemia e hipertriacilgliceridemia. Son características la elevación de IL-6, interferón gamma y CD25 soluble. Puede acompañarse de coagulopatía, alteración de enzimas hepáticas y síntomas neurológicos.

El tratamiento es la modulación de la respuesta inmune y el control de la proliferación celular reactiva. El esquema clásico de la Sociedad del Histiocito (HLH-2004) propone el uso de dexametasona combinada con ciclosporina y etopósido. Grupos franceses proponen el tratamiento con alemtuzumab y corticoides. Recientemente, se han incorporado al tratamiento bloqueantes del interferón gamma (emapalumab) y los inhibidores de JAK2 (ruxolitinib). En los casos primarios/familiares, los pacientes deben ser consolidados con un trasplante de progenitores hematopoyéticos y, en los secundarios, es fundamental tratar la enfermedad desencadenante.

Función del pediatra de Atención Primaria

Reconocer síntomas y signos sugestivos del diagnóstico de histiocitosis. Saber valorar la posibilidad de complicaciones tardías de los pacientes pediátricos tratados por histiocitosis de células de Langerhans, como la diabetes insípida y la enfermedad neurodegenerativa. Reconocer la linfohistiocitosis hemofagocítica en el diagnóstico diferencial de los procesos febriles no filiados.

Conflicto de intereses

Los autores declaran no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Galluzzo Mutti L, Picarsic J. Updates on Langerhans cell histiocytosis and other histiocytosis in children: invited review challenges and novelties in paediatric tumours. Virchows Archiv. 2025; 486: 189-204. Disponible en: https://doi.org/10.1007/s00428-024-04018-w.

2. Madero López L, Soques Vallejo E. Histiocitosis o enfermedades histiocitarias. Pediatr Integral. 2016; 6: 412-7. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-07/histiocitosis-o-enfermedades-histiocitarias/.

3. Khoury JD, Solary E, Abla O, Akkari Y, Alaggio R, Apperley JF, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022; 36: 1703-19. Disponible en: https://doi.org/10.1038/s41375-022-01613-1.

4.*** Santa-María López V, Gutiérrez-Carrasco I, Pérez-Martínez A, Rodríguez-Vigil Iturrate C, García-Obregón S, Lorite Reggiorih M, et al. Neurodegeneration in Langerhans Cell Histiocytosis: beyond a Sequela. An Pediatr (Engl Ed). 2026; 104: 504058. Disponible en: https://doi.org/10.1016/j.anpedi.2025.504058.

5.*** Astigarraga I, García-Obregón S, Pérez-Martínez A, Gutiérrez-Carrasco I, Santa-María V, Iturrate CR, et al. Histiocitosis de células de Langerhans. Avances en la patogenia y práctica clínica. An Pediatr (Engl Ed). 2022; 97: 130.e1-e7. Disponible en: https://doi.org/10.1016/j.anpedi.2022.05.002.

6. McKinney RA, Guanghua W. Langerhans cell histiocytosis and other histiocytic lesions. Head Neck Pathol. 2025; 19: 26. Disponible en: https://doi.org/10.1007/s12105-025-01766-2.

7. Histiocyte Society. LCH-IV, International Collaborative Treatment Protocol for Children and Adolescents With Langerhans Cell Histiocytosis. Protocol Version 1.0. Vienna: Children’s Cancer Research Institute; 2011.

8.*** Hershkovitz-Rokah O, Abeykoon JP, Ravindran A, Goyal G. Histiocyte Society blueprint for non-Langerhans cell histiocytosis research: unraveling complex diseases through collaboration. Haematologica. 2025; 110: 2603-19. Disponible en: https://doi.org/10.3324/haematol.2024.286479.

9. McClain KL, Bigenwald C, Collin M, Haroche J, Marsh RA, Merad M, et al. Histiocytic disorders. Nat Rev Dis Primers. 2021; 7: 73. Disponible en: https://doi.org/10.1038/s41572-021-00307-9.

10. Freyer DR, Kennedy R, Bostrom BC, Kohut G, Dehner LP. Juvenile xanthogranuloma: forms of systemic disease and their clinical implications. J Pediatr. 1996; 129: 227-37. Disponible en: https://doi.org/10.1016/s0022-3476(96)70247-0.

11. Goyal G, Go RS. The xanthogranuloma family of histiocytic neoplasms in the molecular era: Erdheim-Chester disease and beyond. Hematology Am Soc Hematol Educ Program. 2025; 2025: 199-205. Disponible en: https://doi.org/10.1182/hematology.2025000706.

12. Pegoraro F, Mazzariol M, Trambusti I, Bakhshi S, Mallick S, Dunkel IJ, et al. Childhood-onset Erdheim-Chester disease in the molecular era: clinical phenotypes and long-term outcomes of 21 patients. Blood. 2023; 142: 1167-71. Disponible en: https://doi.org/10.1182/blood.2023020569.

13. Kemps PG, Picarsic J, Durham BH, Hélias-Rodzewicz Z, Hiemcke-Jiwa L, van den Bos C, et al. ALK-positive histiocytosis: a new clinicopathologic spectrum highlighting neurologic involvement and responses to ALK inhibition. Blood. 2022; 139: 256-80. Disponible en: https://doi.org/10.1182/blood.2021013338.

14. Abla O, Jacobsen E, Picarsic J, Krenova Z, Jaffe R, Emile JF, et al. Consensus recommendations for the diagnosis and clinical management of Rosai-Dorfman-Destombes disease. Blood. 2018; 131: 2877-90. Disponible en: https://doi.org/10.1182/blood-2018-03-839753.

15. Goyal G, Ravindran A, Young JR, Shah MV, Bennani NN, Patnaik MM, et al. Clinicopathological features, treatment approaches, and outcomes in Rosai-Dorfman disease. Haematologica. 2020; 105: 348-57. Disponible en: https://doi.org/10.3324/haematol.2019.219626.

16. Aaroe A, Kurzrock R, Goyal G, Goodman AM, Patel H, Ruan G, et al. Successful treatment of non-Langerhans cell histiocytosis with the MEK inhibitor trametinib: a multicenter analysis. Blood Adv. 2023; 7: 3984-92. Disponible en: https://doi.org/10.1182/bloodadvances.2022009013.

17. Bigenwald C, Roos-Weil D, Pagès A, Hélias-Rodzewicz Z, Copie-Bergman C, Nashvi M, et al. Characterization and treatment outcomes of malignant histiocytoses in a retrospective series of 141 cases in France. Blood Adv. 2025; 9: 2530-41. Disponible en: https://doi.org/10.1182/bloodadvances.2024015208.

18. Canna SW, Marsh RA. Pediatric hemophagocytic lymphohistiocytosis. Blood. 2020; 135: 1332-43. Disponible en: https://doi.org/10.1182/blood.2019000936.

19. Naymagon L, Roehrs P, Hermiston M, Connelly J, Bednarski J, Boelens JJ, et al. Perspectives on the current diagnostic and treatment paradigms in secondary hemophagocytic lymphohistiocytosis (HLH). Orphanet J Rare Dis. 2025; 20: 200. Disponible en: https://doi.org/10.1186/s13023-025-03698-0.

Bibliografía recomendada

– Santa-María López V, Gutiérrez-Carrasco I, Pérez-Martínez A, Rodríguez-Vigil Iturrate C, García-Obregón S, Lorite Reggiorih M, et al. Neurodegeneration in Langerhans Cell Histiocytosis: beyond a Sequela. An Pediatr (Engl Ed). 2026; 104: 504058. Disponible en: https://doi.org/10.1016/j.anpedi.2025.504058.

Excelente revisión del estado actual del diagnóstico y tratamiento de esta temible y desconocida complicación.

– Astigarraga I, García-Obregón S, Pérez-Martínez A, Gutiérrez-Carrasco I, Santa-María V, Iturrate CR, et al. Histiocitosis de células de Langerhans. Avances en la patogenia y práctica clínica. An Pediatr (Engl Ed). 2022; 97: 130.e1-e7. Disponible en: https://doi.org/10.1016/j.anpedi.2022.05.002.

Revisión comprensiva de gran calidad de la HCL, que refleja los grandes conocimientos de los expertos del grupo de trabajo sobre el tema de la Sociedad Española de Hematología y Oncología Pediátricas, SEHOP.

– Hershkovitz-Rokah O, Abeykoon JP, Ravindran A, Goyal G. Histiocyte Society blueprint for non-Langerhans cell histiocytosis research: unraveling complex diseases through collaboration. Haematologica. 2025; 110: 2603-19. Disponible en: https://doi.org/10.3324/haematol.2024.286479.

Revisión de la historia y comprensión actual de este grupo de enfermedades raras por expertos de la Histiocyte Society.


Caso clínico


Niña de 9 años que consulta en pediatría por presentar desde hace 3 meses polidipsia y poliuria. Desde hace un par de meses está en estudio por una escoliosis. Está pendiente de una telerradiografía. Relata ingesta diaria de 4 litros de agua y una diuresis similar. Se despierta de noche a beber y hacer pis, que es claro. No ha perdido peso, no ha tenido fiebre y come bien. Sin dolores.

Examen físico: normal. Analítica: hemograma completo normal. Sodio: 144 mEq/l; creatinina: 0,58 mg/dl; urea: 14 mg/dl; glucosa: 89 mg/dl; Hb glicosilada: 5,2 %; osmolaridad plasmática: 290 mOsm/kg. Análisis de orina normal; glucosuria negativa; osmolaridad urinaria: 40 mOsm/l.

Se hace un test de restricción hídrica: no reduce diuresis. Osmolaridad urinaria por la mañana: 188 mOsm/kg; osmolaridad plasmática: 300 mOsm/kg. Respuesta a Minurin, osmolaridad urinaria: 390 mOsm/kg.

Con estos resultados se hacen estas radiografías (Fig. 2).

2026-n6-B4_VictorQuintero-Fig2a.jpeg

2026-n6-B4_VictorQuintero-Fig2b.jpeg

Figura 2.


Leucemias

B. González-Martínez*,  V. Galán-Gómez**,  I. Martínez-Romera***
Temas de FC


B. González-Martínez*, V. Galán-Gómez**, I. Martínez-Romera***

Hospital Universitario La Paz. Unidad de Investigación Clínica de Oncohematología Pediátrica IdiPAZ-CNIO. Madrid
*https://orcid.org/0000-0002-7174-5451
**https://orcid.org/0000-0002-2682-9664
***https://orcid.org/0000-0001-6632-4866

X

Autor para correspondencia

berta.gonzalez@salud.madrid.org

Resumen

Las leucemias agudas constituyen el cáncer más frecuente en la infancia (30 % de las neoplasias pediátricas). La leucemia linfoblástica aguda (LLA) supone alrededor del 80-85 % de los casos, mientras que la leucemia mieloide aguda (LMA) representa el 15-20 %. Su presentación clínica deriva de la infiltración medular y extramedular por blastos. El reconocimiento precoz de estos signos en Atención Primaria es fundamental para evitar retrasos diagnósticos y detectar complicaciones potencialmente mortales como el síndrome de lisis tumoral, la hiperleucocitosis o la compresión mediastínica. El diagnóstico requiere la demostración de infiltración blástica medular, complementándose con estudios inmunofenotípicos, citogenéticos y moleculares que permiten la clasificación biológica y la estratificación pronóstica. Los avances en genética molecular, secuenciación masiva y monitorización de la enfermedad medible residual han favorecido una medicina más personalizada. Paralelamente, la incorporación de inmunoterapias, terapias celulares CAR-T y fármacos dirigidos está mejorando los resultados, especialmente en pacientes con enfermedad de alto riesgo o recaída. Gracias a estos avances y a la optimización del tratamiento de soporte, la supervivencia global a 5 años alcanza actualmente cifras cercanas al 90 % en la LLA y del 70-80 % en la LMA pediátrica.


Abstract

Acute leukemias are the most common childhood malignancies, accounting for approximately 30 % of all pediatric cancers. Acute lymphoblastic leukemia (ALL) represents 80-85 % of cases, whereas acute myeloid leukemia (AML) accounts for 15-20 %. Clinical manifestations result from blast infiltration of the bone marrow and extramedullary tissues. Early recognition of these signs in primary care is essential to prevent diagnostic delays and identify potentially life-threatening complications, including tumor lysis syndrome, hyperleukocytosis, and mediastinal compression. Diagnosis requires the demonstration of bone marrow blast infiltration and is complemented by immunophenotypic, cytogenetic, and molecular studies that enable biological classification and risk stratification. Advances in molecular genetics, next-generation sequencing, and measurable residual disease monitoring have facilitated a more personalized approach to treatment. In parallel, the incorporation of immunotherapies, chimeric antigen receptor T-cell (CAR-T) therapies, and targeted agents has improved outcomes, particularly in patients with high-risk or relapsed disease. Owing to these advances, together with improvements in supportive care, current 5-year overall survival rates approach 90 % for pediatric ALL and 70-80% for pediatric AML.


Palabras clave: Leucemia aguda pediátrica; Leucemia linfoblástica aguda; Leucemia mieloblástica aguda; Diagnóstico genético; Quimioterapia; Nuevas terapias.

Key words: Pediatric acute leukemia; Acute lymphoblastic leukemia; Acute myeloblastic leukemia; Genetic diagnosis; Chemotherapy; New therapies.


Pediatr Integral 2026; XXX (6): 372 – 379


OBJETIVOS

• Comprender la patogenia e incidencia de los principales tipos de leucemia aguda pediátrica.

• Conocer su presentación clínica y obtener una visión global de las principales técnicas diagnósticas.

• Comprender de forma general las líneas convencionales de tratamiento.

• Conocer algunas de las nuevas terapias empleadas en el tratamiento de estas enfermedades.


Leucemias

https://doi.org/10.63149/j.pedint.168


Generalidades de las leucemias agudas

El origen de las leucemias tiene lugar en los precursores hematopoyéticos.

Introducción

Las leucemias se originan por una proliferación clonal de células hematopoyéticas inmaduras en la médula ósea, pudiendo localizarse en otros órganos de forma secundaria. Según la línea celular proliferante, se diferencian dos tipos básicos de leucemias agudas: la linfoblástica (LLA), originada en los progenitores linfoides; y la mieloblástica (LMA), originada en los progenitores mieloides. De forma muy infrecuente (<4 % de todas las leucemias), no existe una diferenciación clara del origen, clasificándose entonces como leucemias de linaje ambiguo. Dentro de estas podemos encontrar las leucemias indiferenciadas (sin antígeno específico de linaje), las bifenotípicas (expresión de más de un linaje en el mismo blasto) y las bilineales (clones de blastos con expresión de antígenos de distintos linajes en el mismo paciente).

Dentro de los factores conocidos que pueden contribuir al desarrollo de una leucemia aguda encontramos la predisposición genética, de forma aislada o dentro de un síndrome específico, ciertos agentes infecciosos, inmunodeficiencias congénitas o adquiridas y el tratamiento recibido por los pacientes supervivientes de neoplasias previas (quimioterapia, radioterapia).

Epidemiología

Las leucemias agudas pediátricas son el tipo de cáncer infantil más frecuente (aproximadamente un 30 %).

Las leucemias agudas son las neoplasias más frecuentes de la infancia.

En nuestro medio suponen el 30 % de los cánceres infantiles, siendo el 80 % linfoblásticas (22 % del total de tumores) y el 20 % mieloblásticas.

La leucemia aguda linfoblástica presenta un pico de incidencia entre los 1 y 4 años, y presenta globalmente mejor pronóstico que la mieloblástica, aunque este empeora a mayor edad.

Fisiopatología

El origen de estas enfermedades, en la mayoría de las ocasiones, se fundamenta entre la genética y las causas ambientales.

La leucemia se origina en un precursor hematopoyético que, tras adquirir una serie de alteraciones en genes implicados en los procesos de diferenciación, maduración y/o regulación de la apoptosis, se transforma en una célula maligna inmadura. Su origen viene determinado por factores genéticos personales a los que se añade la influencia de los factores ambientales, del exposoma, a través de modificaciones genéticas y epigenéticas.

Clínica

La presentación clínica es variada y depende de la infiltración medular por las células leucémicas.

La presentación clínica de las leucemias agudas viene determinada por la infiltración blástica de la médula y de otros órganos y tejidos.

La infiltración medular produce, por un lado, un desplazamiento de la hematopoyesis normal, pudiendo provocar anemia, trombopenia y neutropenia en diferente grado. Ello puede manifestarse como palidez, astenia, sangrado, fiebre y síntomas de infección. Por otro lado, puede desencadenar artralgias y dolores óseos secundarios a dicha infiltración(1,2).

Además, los blastos pueden infiltrar cualquier tejido del organismo, siendo lo más habitual encontrar hepatoesplenomegalia (60-70 %) y adenopatías (50 %). La masa mediastínica puede aparecer hasta en el 10 % de los casos, siendo más frecuente en las leucemias linfoblásticas agudas de estirpe T. Otros órganos y tejidos blandos que típicamente pueden verse afectados son los testículos, el sistema nervioso central (SNC), la piel y los huesos(1-3).

Es importante destacar que en aquellos pacientes que presentan citopenias y organomegalias no asociadas a un proceso infeccioso, debe descartarse un proceso linfoproliferativo.

Complicaciones frecuentes al debut

En el momento del debut, el paciente con leucemia aguda puede presentar una serie de complicaciones potencialmente mortales.

El debut de una leucemia aguda puede presentarse con complicaciones que precisan de un tratamiento urgente por el riesgo vital que conllevan:

• Síndrome de lisis tumoral: la rotura de las células tumorales puede producir ciertas alteraciones metabólicas (elevación de potasio, fósforo y ácido úrico, descenso de calcio) que conllevan riesgo de daño orgánico (riñón, cerebro y corazón) y requieren un tratamiento específico urgente.

• Hiperleucocitosis: aproximadamente la mitad de las leucemias debutan con una cifra de leucocitos totales mayor a 20.000/mcL, y cifras por encima de 100.000/mcL pueden encontrarse en el 10 % de los pacientes con LLA B, en el 50 % de los pacientes con LLA T y en un 30 % de las LMA. Esta situación puede llevar a una clínica de leucostasis por acúmulo de los blastos en los vasos de pequeño calibre del SNC y/o del pulmón, dando lugar a síntomas neurológicos, como confusión, cefalea o coma, o manifestaciones pulmonares, como dificultad respiratoria, edema o hemorragia pulmonar(4).

• Obstrucción aérea y/o de la vena cava superior por adenopatías o ensanchamiento mediastínico, que puede desencadenar edema, congestión facial y dificultad respiratoria (frecuente en LLA de estirpe T).

• Clínica neurológica secundaria a infiltración blástica del sistema nervioso central (presente en menos del 5 % de los pacientes).

• La hemorragia, la trombosis o la coagulación intravascular diseminada son más habituales en el caso de la LMA, especialmente en la leucemia promielocítica aguda, como consecuencia de la liberación de factores procoagulantes por parte de los blastos.

Diagnóstico

El diagnóstico requiere la realización de pruebas en médula ósea, así como la realización de un estudio de extensión.

Para realizar el diagnóstico de leucemia aguda, es necesario demostrar la existencia de más de un 25 % de blastos en médula ósea. Dentro del diagnóstico inicial, será necesaria la realización de una punción lumbar diagnóstica para poder establecer la afectación del SNC. En ciertos pacientes con riesgo elevado de sangrado al debut, se recomienda posponer este estudio hasta que el riesgo de hemorragia haya pasado.

Los estudios necesarios al diagnóstico, para tipificar la leucemia y definir el grupo de riesgo y tratamiento iniciales, son:

• En médula ósea, fundamentalmente citomorfología, citometría de flujo (es la prueba gold estándar para la clasificación del linaje y es de utilidad para el seguimiento de la respuesta al tratamiento), citogenética convencional (cariotipo, hibridación in situ fluorescente [FISH] y estudios de array), así como técnicas de biología molecular.

• En líquido cefalorraquídeo (LCR): estudio citoquímico (permite detectar células nucleadas) y citología (confirma la presencia de células malignas).

Otros estudios relevantes para realizar, una vez hecho el diagnóstico, son: radiografía de tórax, ecocardiograma, ecografía abdominal, fondo de ojo y, en función de la clínica, resonancia magnética craneal y espinal.

Diagnóstico diferencial

Ante un paciente con sospecha de leucemia aguda, deben descartarse otras causas hemato-oncológicas, reumatológicas o infecciosas.

La clínica de fiebre prolongada y/o dolor osteoarticular con la que se presenta inicialmente un porcentaje elevado de pacientes puede orientar inicialmente a patología reumatológica, siendo muy relevante ese diagnóstico diferencial.

Las adenopatías y organomegalias pueden confundirse con diferentes procesos víricos sistémicos, como el síndrome mononucleósico originado por el VEB o el CMV.

En los pacientes que debutan con citopenias aisladas o pancitopenia, es preciso realizar un diagnóstico diferencial con los cuadros de fallo medular, las infecciones sistémicas con potencial afectación del sistema hematopoyético, fenómenos autoinmunes, la infiltración por ciertos tumores sólidos y la linfohistiocitosis hemofagocítica.

La afectación extramedular puede plantear problemas de diagnóstico diferencial en función de la localización con otros procesos linfoproliferativos, como los linfomas, o con tumores sólidos, como el neuroblastoma, tumores germinales o distintos tipos de sarcomas.

Tratamiento

Los avances en las líneas de tratamiento y las terapias de soporte han incrementado la supervivencia en estas enfermedades.

El esfuerzo en la colaboración de diferentes grupos cooperativos internacionales está permitiendo un enfoque de manejo más homogéneo, con tratamientos más dirigidos y personalizados e intentando disminuir la toxicidad a corto y largo plazo(2).

La estratificación de los pacientes en diferentes grupos de riesgo en función de una serie de características clínicas y de respuesta al tratamiento permite adaptar la intensidad del tratamiento en cada uno de ellos. El avance de la genética molecular ha permitido mejorar todavía más esa clasificación de los pacientes, con la consecuente adaptación y optimización del tratamiento en cada grupo.

Sumado a todo ello, las mejoras en el tratamiento de soporte, la inmunoterapia y el tratamiento dirigido, entre otros avances, han permitido que en la actualidad se alcancen tasas de supervivencia global a los 5 años cercanas al 90 % en la LLA y de un 70-80 % en la LMA(2).

Es importante señalar que, en los pacientes con síndrome de Down u otros síndromes con riesgo elevado de toxicidad, es necesario adaptar la intensidad del tratamiento.

Leucemia linfoblástica aguda

Las leucemias linfoblásticas agudas son el tipo de leucemia aguda más frecuente.

Introducción

La leucemia linfoblástica aguda (LLA) constituye la neoplasia hematológica infantil de aparición más común, representando el 85 % de los casos de leucemias agudas en población pediátrica, mientras que las leucemias mieloblásticas agudas corresponden al 15 % restante(5).

Dentro de esta enfermedad, los subtipos originados a partir de precursores de células B (LLA-B) predominan con una frecuencia del 80-85 %, seguidos por las formas derivadas de precursores T (LLA-T), que abarcan entre un 10 y un 15 %. Por otro lado, los casos de fenotipo mixto o linaje ambiguo (LLA-LA) presentan una incidencia inferior al 5 %(6).

Diagnóstico

Las técnicas de caracterización molecular han mejorado la clasificación de estas enfermedades, permitiendo seleccionar perfiles de alto riesgo.

Para llevar a cabo el diagnóstico de LLA es necesaria la realización de un aspirado de médula ósea donde se llevarán a cabo una serie de estudios, permitiendo establecer el diagnóstico de los diferentes tipos de enfermedad acorde a la última clasificación de la OMS(7):

• Citología: se realizarán extensiones adecuadas de médula ósea y se realizará el recuento de, al menos, 500 células nucleadas; indicar el porcentaje de blastos (superior al 25 %).

• Citometría: el estudio de la enfermedad mediante inmunofenotipo permite la clasificación diagnóstica en función de la presencia de los marcadores de la serie correspondiente. El estudio del inmunofenotipo es clave no solo para el diagnóstico de la leucemia, sino también para monitorizar la respuesta al tratamiento mediante la cuantificación de la enfermedad medible residual (EMR).

• Citogenética: los estudios de cariotipo e hibridación fluorescente in situ (FISH) permiten identificar alteraciones en el número de cromosomas (aneuploidías) y alteraciones estructurales (fundamentalmente traslocaciones y genes de fusión), mejorando así la caracterización de las leucemias a nivel genético. Las tablas I y II resumen las principales alteraciones citogenéticas en LLA pediátrica, su frecuencia e implicación pronóstica(8,9).

tabla


tabla


• Genética molecular: las técnicas de PCR cuantitativa en tiempo real (RT-qPCR) y PCR digital (ddPCR) permiten el estudio y seguimiento de genes de fusión con una sensibilidad superior a la de la técnica FISH. Además, la PCR clonoespecífica se ha consolidado como una herramienta prometedora para la monitorización de la enfermedad medible residual (EMR), basada en la detección de reordenamientos únicos de inmunoglobulinas y del receptor de células T (TCR), actuando como marcadores específicos del clon tumoral y alcanzando mayores sensibilidades.

• Secuenciación masiva: las técnicas de secuenciación masiva o NGS permiten identificar múltiples alteraciones genéticas, incluyendo mutaciones puntuales, indels, alteraciones en el número de copias y reordenamientos estructurales, con una sensibilidad variable según el abordaje empleado. Entre las estrategias disponibles destacan los paneles dirigidos, el exoma y el genoma completos, siendo los paneles de genes el abordaje más utilizado en oncología pediátrica por su aplicabilidad clínica, rapidez y enfoque sobre genes de relevancia diagnóstica y pronóstica. Además, la secuenciación de RNA (RNA-Seq) ha adquirido gran relevancia al permitir el análisis del transcriptoma y la identificación de perfiles de expresión génica. Estas técnicas han sido fundamentales para descubrir nuevos subtipos moleculares de leucemia, como las denominadas LLA B-other, algunos recogidos en la tabla III(8,10,11).

tabla


Recaídas

Las recaídas continúan suponiendo la principal causa de fracaso terapéutico, incrementando la mortalidad en estos pacientes.

Las recaídas constituyen la principal causa de fracaso terapéutico en las LLA pediátricas. Aunque variable según las series, aproximadamente un 15-20 % de los pacientes diagnosticados de LLA sufrirán una recaída, disminuyendo así de manera drástica su supervivencia, que oscilará entre un 30-60 %, especialmente en los grupos de alto riesgo. Esta supervivencia será incluso menor en pacientes que presenten segundas o posteriores recaídas, donde la supervivencia reportada es de aproximadamente un 20 %(12).

Tratamiento

La quimioterapia, el trasplante de progenitores hematopoyéticos y las nuevas terapias forman parte del arsenal terapéutico para el tratamiento de estas enfermedades.

En la actualidad, el tratamiento de la LLA se basa principalmente en regímenes de poliquimioterapia ajustados según el grupo de riesgo del paciente. Esta clasificación depende de factores demográficos, clínicos, analíticos y biológicos, así como de la respuesta al tratamiento determinada mediante la enfermedad medible residual (EMR). En algunos pacientes seleccionados se establece la consolidación mediante la realización de un trasplante alogénico de progenitores hematopoyéticos (TPH).

No obstante, los pacientes con enfermedad refractaria o en recaída continúan presentando una baja supervivencia y escasas opciones terapéuticas, a pesar del empleo de segundas líneas de quimioterapia y de TPH, lo que ha impulsado el desarrollo de nuevas estrategias dirigidas especialmente a los grupos de alto riesgo.

Entre las terapias más innovadoras destaca la inmunoterapia, basada en el uso de anticuerpos como blinatumomab (anti-CD3/CD19) o inotuzumab-ozogamicina (anti-CD22). Asimismo, la terapia celular CAR-T (del inglés Chimeric Antigen Receptor), especialmente tisagenlecleucel, dirigido frente a CD19, ha supuesto un avance significativo en el manejo de estos pacientes, ofreciendo nuevas posibilidades terapéuticas a casos previamente sin alternativas curativas(13). Sin embargo, a pesar de los resultados favorables, continúan produciéndose recaídas, lo que mantiene la necesidad de desarrollar nuevos tratamientos.

Paralelamente, el desarrollo de tecnologías genéticas avanzadas ha favorecido la consolidación de la medicina de precisión, permitiendo una caracterización molecular más completa de la enfermedad y la aplicación de terapias dirigidas específicas. Entre ellas destacan los inhibidores de la tirosín quinasa, como imatinib, dasatinib y ponatinib, utilizados en leucemias Philadelphia positivas o Ph-like, además de inhibidores de MEK como selumetinib, inhibidores JAK/STAT como ruxolitinib, inhibidores de ciclinas como ribociclib o palbociclib y los inhibidores de meninas en casos con reordenamiento KMT2A. En la LLA-T, también resultan prometedoras las terapias dirigidas frente a la vía NOTCH, aunque todavía no forman parte de la práctica clínica habitual(14,15).

En el contexto de la medicina de precisión, el Molecular Tumor Board (MTB) desempeña un papel fundamental al integrar a especialistas de diferentes áreas (pediatría, genética, bioinformática, farmacia y ensayos clínicos, entre otras) para optimizar la interpretación de resultados clínicos y moleculares. Este enfoque multidisciplinar permite mejorar el diagnóstico, el pronóstico y la selección terapéutica, así como valorar el acceso a ensayos clínicos(16).

Además, se han desarrollado ensayos funcionales in vitro capaces de evaluar la sensibilidad de los blastos leucémicos frente a diferentes fármacos, como el Dynamic BH3 Profiling (DBP), contribuyendo a una selección terapéutica más individualizada(17).

Finalmente, a nivel nacional, destaca la creación en 2021 de la red ReALLNet, enfocada específicamente en la LLA en recaída. Esta iniciativa tiene como objetivo generar un registro nacional único y mejorar el diagnóstico y tratamiento mediante estudios genéticos, funcionales y asesoramiento especializado para todos los casos de LLA en recaída(18).

Leucemia mieloblástica aguda

Las leucemias mieloblásticas agudas presentan una frecuencia menor (20 %) y un pronóstico más desfavorable comparadas con las linfoblásticas.

La leucemia mieloide aguda (LMA) pediátrica es una enfermedad rara y heterogénea. Representa aproximadamente el 20 % de los casos de leucemia aguda en niños y adolescentes. En los últimos años, la supervivencia global a 5 años de estos pacientes ha mejorado, alcanzando el 70 % o incluso más en algunos ensayos clínicos(19).

La leucemia en sí misma causa la mayoría de las complicaciones, como hemorragias, dificultad respiratoria por síndrome de la vena cava superior, obstrucción de las vías respiratorias superiores, infiltración pulmonar y alteraciones renales y metabólicas. Por lo tanto, es crucial iniciar la quimioterapia de inmediato. Además, dado que con frecuencia se requieren ingresos en unidades de cuidados intensivos (UCI), los pacientes pediátricos con LMA deben ser tratados en centros de oncología pediátrica, preferiblemente de alto volumen, dada la baja frecuencia de los casos y su agresividad(20).

A pesar de las mejoras en el tratamiento de soporte, las infecciones y la muerte relacionada con el tratamiento siguen siendo causas importantes de fracaso del tratamiento en la LMA, ocurriendo en el 5 % al 10 % de los pacientes(21).

Grupos de riesgo

Las características genéticas de la enfermedad permitirán determinar su riesgo de recaída.

La estratificación de los pacientes en grupos de riesgo se basa en las alteraciones citogenéticas/moleculares de la leucemia y en la respuesta al tratamiento de inducción, evaluada mediante citometría de flujo identificando el inmunofenotipo concreto asociado a la leucemia (LAIP). Se consideran alteraciones genéticas de pronóstico desfavorable: las mutaciones FLT3-ITD, reordenamientos NUP98, la fusión CBFA2T3::GLIS2, algunos reordenamientos de KMT2A, las monosomías y los cariotipos complejos. En cambio, la traslocación t(8;21) (RUNX1::RUNX1T1) y la inv(16)(p13q22) se consideran de buen pronóstico(22).

El tratamiento se basa en ciclos de quimioterapia intensiva (basados en antraciclinas y citarabinas) de inducción y posteriormente de consolidación. El número de ciclos de quimioterapia necesarios para minimizar el riesgo de recaída sin aumentar la toxicidad sigue siendo un tema controvertido(23). En LMA, el tratamiento de mantenimiento no ha demostrado utilidad. Los pacientes de alto riesgo precisan consolidar el tratamiento con un trasplante de progenitores hematopoyéticos.

Todos los pacientes con LMA reciben quimioterapia intratecal como profilaxis o tratamiento, según la evaluación neurológica, que incluye una punción lumbar (PL) diagnóstica inicial y una prueba de imagen si hay clínica neurológica asociada.

El tratamiento de soporte es esencial en el tratamiento de los pacientes con LMA: el manejo de la hiperleucocitosis, del síndrome de lisis tumoral y de la coagulación intravascular diseminada (CID), junto con la profilaxis infecciosa, tienen un papel importantísimo en la mejora de la supervivencia de los pacientes.

Nuevas terapias

El empleo de nuevas terapias junto con la quimioterapia convencional puede ayudar a conseguir mejores cifras de supervivencia.

Durante la última década, múltiples estudios han sugerido que, en algunos grupos de pacientes pediátricos, la adición de gemtuzumab-ozogamicina, un anticuerpo monoclonal conjugado humanizado anti-CD33, al esquema de quimioterapia puede mejorar los resultados en términos de supervivencia libre de enfermedad. Actualmente, España participa en un ensayo en fase III (CHIP-AML22 master protocol) que trata de esclarecer el beneficio de este fármaco.

La aparición de terapias moleculares constituye uno de los avances más importantes de los últimos años, particularmente los inhibidores de FLT3 (quizartinib, midostaurina, gilteritinib, sorafenib…) para aquellos pacientes con mutaciones FLT3, actualmente en fase de ensayos clínicos.

Grupos especiales

Existen algunos grupos de leucemias mieloblásticas agudas que requieren consideraciones especiales en su manejo.

Los niños con síndrome de Down (SD) tienen un riesgo entre 10 y 20 veces mayor de desarrollar LMA en comparación con los niños sin SD.

Los niños con leucemia mieloide asociada al SD (LM-SD) no toleran los efectos tóxicos de los regímenes intensivos pediátricos, presentando altas tasas de infecciones y cardiotoxicidad, por lo que deben recibir tratamientos específicos de intensidad reducida. Sin embargo, la LM-SD en general es de buen pronóstico, presentando mejores resultados que los pacientes sin SD.

La leucemia promielocítica aguda (LPA) es un subtipo poco frecuente de LMA (M3) que se caracteriza por una detención de la maduración en la etapa de promielocitos y una traslocación cromosómica t(15;17)(q22;q21) que conlleva un reordenamiento PML::RARA. Muchos pacientes con LPA presentan CID, lo que requiere un tratamiento urgente y agresivo. La incorporación a los tratamientos del ácido transretinoico (ATRA) y el trióxido de arsénico (ATO) ha mejorado sustancialmente el pronóstico de estos pacientes.

Existe un grupo de LMA que son secundarias a síndromes mielodisplásicos, a tratamientos antineoplásicos o a síndromes hereditarios; todas ellas requieren una evaluación y manejo específicos.

Función del pediatra de Atención Primaria

Ante un niño con fiebre prolongada, palidez, sangrado, dolor osteoarticular persistente, adenopatías o hepatoesplenomegalia no explicados por una causa infecciosa evidente, debe considerarse la posibilidad de una leucemia aguda. La sospecha precoz y la derivación urgente a un centro especializado son esenciales para reducir retrasos diagnósticos y mejorar el pronóstico.


Conflicto de intereses

Los autores declaran no tener conflictos de interés.


Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1.*** Guerrero-Fernández J. Manual de diagnóstico y terapéutica en pediatría. 7a ed. 2025. Madrid: Editorial Médica Panamericana; 2025.

2.*** Velasco Puyó P, Murillo Sanjuán L. Leucemia aguda en Pediatría. Pediatr Integral. 2021; 6: 296-307. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-09/leucemia-aguda-en-pediatria/.

3.** Pui CH. Acute lymphoblastic leukemia. En: Pui CH, ed. Childhood Leukemias. Cambridge University Press; 2012. p. 332-66. Disponible en: https://doi.org/10.1017/CBO9780511977633.014.

4.*** Pizzo PA, Poplack DG. Principles and Practice of Pediatric Oncology, 7e. Lippincott Williams & Wilkins; 2016.

5. Registro Español de Tumores Infantiles RETI-SEHOP. Disponible en: https://www.uv.es/rnti/.

6. Chang JH, Poppe MM, Hua C-H, Marcus KJ, Esiashvili N. Acute lymphoblastic leukemia. Pediatr Blood Cancer. 2021; 68: e28371. Disponible en: https://doi.org/10.1002/pbc.28371.

7. Li W. The 5th Edition of the World Health Organization Classification of Hematolymphoid Tumors. En: Li W, ed. Leukemia. Brisbane (AU): Exon Publications; 2022. Disponible en: https://doi.org/10.36255/exon-publications-leukemia-who-5th-edition-hematolymphoid-tumors.

8.** Malard F, Mohty M. Acute lymphoblastic leukaemia. Lancet. 2020; 395: 1146-62. Disponible en: https://doi.org/10.1016/S0140-6736(19)33018-1.

9. Aifantis I, Raetz E, Buonamici S. Molecular pathogenesis of T-cell leukaemia and lymphoma. Nat Rev Immunol. 2008; 8: 380-90. Disponible en: https://doi.org/10.1038/nri2304.

10. Roberts KG, Mullighan CG. Genomics in acute lymphoblastic leukaemia: insights and treatment implications. Nat Rev Clin Oncol. 2015; 12: 344-57. Disponible en: https://doi.org/10.1038/nrclinonc.2015.38.

11.** Inaba H, Mullighan CG. Pediatric acute lymphoblastic leukemia. Haematologica. 2020; 105: 2524-39. Disponible en: https://doi.org/10.3324/haematol.2020.247031.

12. Oskarsson T, Söderhäll S, Arvidson J, Forestier E, Montgomery S, Bottai M, et al. Relapsed childhood acute lymphoblastic leukemia in the Nordic countries: prognostic factors, treatment and outcome. Haematologica. 2016; 101: 68-76. Disponible en: https://doi.org/10.3324/haematol.2015.131680.

13. Inaba H, Pui CH. Immunotherapy in pediatric acute lymphoblastic leukemia. Cancer Metastasis Rev. 2019; 38: 595-610. Disponible en: https://doi.org/10.1007/s10555-019-09834-0.

14. Brivio E, Baruchel A, Beishuizen A, Bourquin JP, Brown PA, Cooper T, et al. Targeted inhibitors and antibody immunotherapies: Novel therapies for paediatric leukaemia and lymphoma. Eur J Cancer. 2022; 164: 1-17. Disponible en: https://doi.org/10.1016/j.ejca.2021.12.029.

15. Cordo’ V, van der Zwet JCG, Canté-Barrett K, Pieters R, Meijerink JPP. T-cell Acute Lymphoblastic Leukemia: A Roadmap to Targeted Therapies. Blood Cancer Discov. 2021; 2: 19-31. Disponible en: https://doi.org/10.1158/2643-3230.BCD-20-0093.

16. Russo A, Incorvaia L, Capoluongo E, Tagliaferri P, Galvano A, Del Re M, et al. The challenge of the Molecular Tumor Board empowerment in clinical oncology practice: A Position Paper on behalf of the AIOM-SIAPEC/IAP-SIBioC-SIC-SIF-SIGU-SIRM Italian Scientific Societies. Critical Reviews in Oncology/Hematology. 2022; 169: 103567. Disponible en: https://doi.org/10.1016/j.critrevonc.2021.103567.

17. Manzano-Muñoz A, Yeste J, Ortega MA, Martín F, López A, Rosell J, et al. Microfluidic-based dynamic BH3 profiling predicts anticancer treatment efficacy. NPJ Precis Oncol. 2022; 6: 90. Disponible en: https://doi.org/10.1038/s41698-022-00333-0.

18. Velasco P, Bautista F, Rubio A, Aguilar Y, Rives S, Dapena JL, et al. The relapsed acute lymphoblastic leukemia network (ReALLNet): a multidisciplinary project from the Spanish Society of Pediatric Hematology and Oncology (SEHOP). Front Pediatr. 2023; 11: 1269560. Disponible en: https://doi.org/10.3389/fped.2023.1269560.

19. Tierens A, Bjørklund E, Siitonen S, Marquart HV, Wulff-Juergensen G, Pelliniemi T-T, et al. Residual disease detected by flow cytometry is an independent predictor of survival in childhood acute myeloid leukaemia; results of the NOPHO-AML 2004 study. Br J Haematol. 2016; 174: 600-9. Disponible en: https://doi.org/10.1111/bjh.14093.

20. Arad-Cohen N, Zeller B, Abrahamsson J, Fernández Navarro JM, Cheuk D, Palmu S, et al. Supportive care in pediatric acute myeloid leukemia: Expert-based recommendations of the NOPHO-DB-SHIP consortium. Expert Rev Anticancer Ther. 2022; 22: 1183-96. Disponible en: https://doi.org/10.1080/14737140.2022.2131544.

21.** Rubnitz JE, Kaspers GJL. How I treat pediatric acute myeloid leukemia. Blood. 2021; 138: 1009-18. Disponible en: https://doi.org/10.1182/blood.2021011694.

22. Quessada J, Cuccuini W, Saultier P, Loosveld M, Harrison CJ, Lafage-Pochitaloff M. Cytogenetics of Pediatric Acute Myeloid Leukemia: A Review of the Current Knowledge. Genes (Basel). 2021; 12: 924. Disponible en: https://doi.org/10.3390/genes12060924.

23. Burnett AK, Russell NH, Hills RK, Hunter AE, Kjeldsen L, Yin J, et al. Optimization of chemotherapy for younger patients with acute myeloid leukemia: results of the Medical Research Council AML15 trial. J Clin Oncol. 2013; 31: 3360-8. Disponible en: https://doi.org/10.1200/JCO.2012.47.4874.


Bibliografía recomendada

– Guerrero-Fernández J. Manual de diagnóstico y terapéutica en pediatría. 7a ed. 2025. Madrid: Editorial Médica Panamericana; 2025.

Manual de Pediatría general en el que se abordan de manera sencilla los aspectos fundamentales de la Hemato-Oncología Pediátrica. De gran utilidad como libro de consulta en Atención Primaria.

– Pui CH. Acute lymphoblastic leukemia. En: Pui CH, ed. Childhood Leukemias. Cambridge University Press; 2012. p. 332-66. Disponible en: https://doi.org/10.1017/CBO9780511977633.014.

Libro de consulta especializado en leucemias pediátricas, cuyo autor es una de las mayores referencias en la Hemato-Oncología Pediátrica del momento. Ideal para profundizar en aspectos específicos sobre estas enfermedades.

– Malard F, Mohty M. Acute lymphoblastic leukaemia. Lancet. 2020; 395: 1146-62. Disponible en: https://doi.org/10.1016/S0140-6736(19)33018-1.

Artículo de revisión sobre leucemias linfoblásticas agudas donde se recalcan aspectos relacionados con la patogenia de la enfermedad, diagnóstico y tratamiento, haciendo referencia a las nuevas terapias y a las recaídas.

– Inaba H, Mullighan CG. Pediatric acute lymphoblastic leukemia. Haematologica. 2020; 105: 2524-39. Disponible en: https://doi.org/10.3324/haematol.2020.247031.

Artículo de revisión sobre leucemias linfoblásticas agudas centrado, además de en lo anteriormente citado, en los distintos subtipos de leucemia linfoblástica aguda que han sido descritos gracias a las técnicas de caracterización molecular avanzada.

– Rubnitz JE, Kaspers GJL. How I treat pediatric acute myeloid leukemia. Blood. 2021; 138: 1009-18. Disponible en: https://doi.org/10.1182/blood.2021011694.

Artículo muy interesante en el que se detalla el manejo de pacientes pediátricos con leucemia mieloide aguda a través del desarrollo de casos clínicos, resaltando la importancia del desarrollo de ensayos clínicos para la población pediátrica.


Caso clínico


Anamnesis: adolescente de 15 años que acude a su centro de salud por febrícula de hasta 37,6ºC de dos días de evolución. Asocia palidez y astenia desde hace aproximadamente 3 semanas. En los últimos días, ha notado la aparición de unas lesiones en la mucosa oral sin asociarlas a traumatismos previos. No ha presentado sangrados. No presenta antecedentes personales ni familiares de interés. La familia vive en la ciudad, alejada de entornos rurales.

Exploración física: buen estado general, pálida, ojerosa. Buen relleno capilar. Se palpan conglomerados adenopáticos cervicales bilaterales. No se palpan adenopatías supraclaviculares, axilares ni inguinales. ORL: lesiones equimóticas y petequiales en mucosa yugal. AC: rítmica, sin soplos. AP: buena entrada de aire bilateral, no ruidos añadidos. Abdomen blando, depresible, no doloroso a la palpación; se palpa esplenomegalia de 3 traveses de dedo por debajo del reborde costal izquierdo. Neurológico: sin alteraciones.

Pruebas complementarias: ante la información proporcionada por la anamnesis y los hallazgos de la exploración física de la paciente, su pediatra realiza analítica sanguínea básica con los siguientes resultados. Hemograma: hematíes: 2,89 x 10⁶/µL (3,90-5,15); hemoglobina: 8,8 g/dL (12,0-15,4); hematocrito: 25,3 % (35,5-45,0); volumen corpuscular medio (VCM): 87,7 fL (78,0-96,0); hemoglobina corpuscular media (HCM): 30,3 pg (26,0-33,0); concentración de hemoglobina corpuscular media (CHCM): 34,6 g/dL (31,5-36,0); índice de distribución eritrocitaria (RDW): 21,7 % (11,5-14,7); morfología de serie roja: anisocitosis: ++; microcitosis: + %; macrocitosis: + %; hipocromía: +; plaquetas: 32 x 103/µL (160-400); volumen plaquetar medio (VPM): 9,0 fL (5,9-9,9); leucocitos: 50,90 x 10³/µL (4,20-11,40); blastos (%): 93 %; neutrófilos: 2,04 x 10³/µL (1,70-7,90); linfocitos: 12,23 x 10³/uL (1,20-5); monocitos: 2,04 x 10³/µL (0,10-0,95). Bioquímica: glucosa: 86 mg/dL (74-106); creatinina: 0,53 mg/dL (0,50-1); filtrado glomerular creatinina (CKD-EPI 2009): >90 mL/min/1,73 m2 (>75); urato: 6,8 mg/dL (2,3-6,6); sodio: 140 mmol/L (136-145); potasio: 4,4 mmol/L (3,5-5,1); cloro: 105 mmol/L (99-109); calcio total: 9,7 mg/dL (9,1-10,2); calcio ajustado por albúmina: 9,5 mg/dL (9,1-10,2); fosfato: 4,8 mg/dL (3,0-5,3); proteínas totales: 6,5 g/dL (6,4-8,3); albúmina: 4,3 g/dL (2,9-5,2); aspartato aminotransferasa (AST): 24 UI/L (<40); alanina aminotransferasa (ALT): 30 UI/L (<35); gamma-glutamil transferasa (GGT): 12 UI/L (<38); lactato deshidrogenasa (LD): 650 UI/L (146-279); bilirrubina total: 0,44 mg/dL (0,30-1,20); bilirrubina directa: 0,14 mg/dL (<0,30); proteína C reactiva: <3,0 mg/L (<5). Ecografía abdominal: ligera hepatomegalia de ecogenicidad homogénea, sin lesiones ocupantes de espacio (LOES) ni dilatación biliar. Vena porta con velocidad de 31,5 cm/s. Arteria hepática con velocidad de 73 cm/s e IR (índice de resistividad) 0,55. Venas suprahepáticas permeables, con morfología de onda trifásica. Cava retrohepática permeable. Vesícula de tamaño y morfología normal, sin contenido patológico. Se identifican pequeños ganglios en hilio hepático de hasta 11,5 mm. Páncreas de tamaño, morfología y ecogenicidad normales. Riñones y vejiga sin alteraciones. Esplenomegalia de 15,7 cm. Se visualizan numerosos ganglios mesentéricos y retroperitoneales (paraaórticos e inter-aortocava), que son de pequeño tamaño. No se observa líquido libre intraabdominal.

Conclusión: ligera hepatomegalia. Esplenomegalia. Ganglios en hilio hepático, mesentérico y retroperitoneales de pequeño tamaño, inespecíficos. Ante los hallazgos y la sospecha de un proceso hematológico, es derivada a un hospital terciario con unidad de hematología.

Se realiza aspirado de médula ósea donde informan de los siguientes hallazgos: citología y citometría de flujo: presencia de una población celular aberrante que supone el 85 % de los eventos analizados y que presenta el siguiente inmunofenotipo: CD45+m, CD19+, CD22+sup (91 %), CD22+cy, CD20+het-, CD79acy+, CD38+m (55 %), CD10+m, CD34+het-, CD58+, CD81+, Tdtn+, CD9+, CD123+m, IgMcy- con IgSup- y CD25-D compatible con leucemia linfoblástica aguda de células B; cariotipo: 47,XX,+X[10]/46,XX[10]. El 50 % (10/20) de las células analizadas portan un cariotipo de 47 cromosomas con trisomía X; array: el estudio de array confirma la existencia de una copia extra del cromosoma X, sin otras alteraciones; FISH: descartados los reordenamientos específicos PBX1::TCF3, BCR::ABL1 y ETV6::RUNX1, así como reordenamientos en ABL2, PDGFRB y MYC, así como alteraciones en el número de copias de las regiones analizadas, incluido (iAMP21); MLPA: deleción de los genes IKZF1, PAX5 y EBF1. Perfil IKZF1plus. Duplicación del gen CRLF2; NGS: presencia de reordenamiento IGH::CRLF2. Variantes patogénicas en JAK2 p.(Arg683Gly), p.(Arg683Ser) y p.(Thr875Asn); estudio de LCR: no se evidencian células tumorales (SNC-1).

Inicia tratamiento según el protocolo de poliquimioterapia vigente, teniendo indicación de realización de trasplante de progenitores hematopoyéticos de donante idéntico no emparentado (depleción linfocitaria TCR alfa/beta, acondicionamiento con irradiación linfoide total, fludarabina, tiotepa, melfalán) tras la administración de un ciclo de blinatumomab.


n6-372-379_BertaGlezMtnez-algoritmo.jpg


Urgencias oncológicas en pediatría

B. Cófreces Pérez*,  I. Figueroa Real De Asúa**
Temas de FC


B. Cófreces Pérez*, I. Figueroa Real De Asúa**

*Unidad de Hemato-Oncología Pediátrica. Hospital Universitario La Paz. Madrid
https://orcid.org/0009-0002-7205-6567

**Unidad de Hemato-Oncología Pediátrica. Hospital Universitario Niño Jesús. Madrid
https://orcid.org/0009-0005-3516-6195


X

Autor de correspondencia:

beatriz.cofreces@salud.madrid.org

Resumen

La supervivencia del cáncer infantil ha aumentado significativamente desde los años 70, no solo por los avances en los tratamientos, sino también por un mejor tratamiento de soporte. Conocer, identificar y diagnosticar precozmente las urgencias oncológicas también juega un papel fundamental en este incremento de la supervivencia, dado que son complicaciones potencialmente letales y con una alta morbilidad asociada. En general, las complicaciones no son exclusivas del momento del diagnóstico, pudiendo aparecer también durante el tratamiento o en momentos de recaída. El incremento de la supervivencia también ha supuesto un aumento de las complicaciones asociadas tanto a la enfermedad como al tratamiento, y el empleo de nuevos fármacos puede hacer que aparezcan complicaciones nuevas. Es fundamental que todo pediatra conozca estas complicaciones para poder facilitar un diagnóstico precoz que reduzca la morbimortalidad de estos procesos.


Abstract

Childhood cancer survival rate has significantly improved since the 1970s, owing not only to advances in treatment but also to better supportive care. Knowing, recognizing, and promptly diagnosing hematologic-oncologic emergencies has also played a fundamental role in the improvement in survival, because these complications are life-threatening and associated with high morbidity. In general, these complications occur not only at the time of diagnosis but also during treatment or when the disease relapses. This improved survival has come hand in hand with an increase in the complications caused by both the disease and its treatment, and the use of novel drugs may cause new complications to arise. It is imperative that pediatricians be familiar with these complications, to allow for a prompt diagnosis that helps reduce their morbidity and mortality.


Palabras clave: Neutropenia febril; Síndrome de lisis tumoral; Leucostasis; Síndrome de vena cava superior; Compresión medular.

Key words: Febrile neutropenia; Tumor lysis syndrome; Leukostasis; Superior vena cava syndrome; Spinal cord compression.


Pediatr Integral 2026; XXX (6): 409 – 419


OBJETIVOS

• Conocer el manejo inicial en urgencias de los pacientes oncológicos con fiebre y neutropenia.

• Reconocer el cuadro clínico del síndrome de la vena cava superior y saber aplicar las medidas generales de soporte.

• Ser capaz de identificar los síntomas asociados a la leucostasis y las estrategias para prevenirla.

• Tener un alto índice de sospecha para reconocer el síndrome de compresión medular y distinguirlo como una verdadera emergencia.


Urgencias oncológicas en pediatría

https://doi.org/10.63149/j.pedint.172


Introducción

Los motivos de consulta en urgencias pediátricas de los pacientes con cáncer pueden deberse a patologías típicas de su edad o estar relacionados con su diagnóstico de base o el tratamiento recibido(1).

El aumento de la supervivencia del cáncer infantil en las últimas décadas se debe a las mejoras en el tratamiento y a los avances en las medidas de soporte, entre las que se incluye un adecuado reconocimiento y manejo de las urgencias oncológicas(2,3). En este artículo vamos a tratar algunas de las más relevantes, bien por su frecuencia o por su gravedad, para facilitar su identificación cuando los pacientes oncológicos consulten de forma urgente.

Fiebre y neutropenia

Los pacientes oncológicos con fiebre deben ser valorados precozmente y no demorar la administración de la primera dosis de antibiótico intravenoso.

La fiebre y neutropenia es una de las complicaciones más relevantes en los pacientes pediátricos con cáncer, por frecuencia y morbimortalidad. Son pacientes con múltiples factores de riesgo de infección y en los que la fiebre puede ser el único signo presente, debido a que la neutropenia o el tratamiento con corticoides pueden enmascarar los signos inflamatorios locales.

La fiebre puede deberse a múltiples causas, entre ellas la propia enfermedad de base. Sin embargo, debido al riesgo de infección bacteriana grave potencialmente amenazante para la vida, se recomienda iniciar sistemáticamente tratamiento empírico precoz antibacteriano.

Según la guía de la Sociedad Española de Infectología Pediátrica y la Sociedad Española de Hematología y Oncología Pediátricas, la fiebre y ­neutropenia se define como una temperatura axilar única de al menos 38,3ºC o dos determinaciones de 38ºC o más separadas al menos una hora, en un paciente con un recuento de neutrófilos ≤500/µL o ≤1.000/µL con expectativas de descenso en las siguientes 48 horas (por ejemplo, por tratamiento quimioterápico en la semana previa)(4).

Se han descrito múltiples factores de riesgo de infección clínicamente significativa, algunos de los cuales quedan recogidos en la tabla I(5).

n6-409-419_InigoFigueroa-TablaI.jpg


El manejo inicial del paciente con fiebre y neutropenia comienza con la evaluación del triángulo de evaluación pediátrica, que continúa con la secuencia ABCDE en los pacientes inestables. Debido a la situación de inmunosupresión, todo paciente debe ser valorado precozmente mediante exploración física completa, con especial atención a la cavidad oral, la región perianal y el área del catéter venoso central (CVC).

En todos los pacientes con fiebre y sospecha de neutropenia, se obtendrá analítica completa con reactantes de fase aguda y hemocultivos de todas las luces del CVC. En función de los síntomas acompañantes, además se realizarán hemocultivos periféricos pareados (ante sospecha de infección del CVC), análisis de orina y urocultivo obtenidos sin sondaje (sobre todo en no continentes, o síntomas compatibles con infección del tracto urinario), radiografía de tórax (ante síntomas respiratorios) o coprocultivo con estudio de Clostridium difficile (si presentan diarrea)(6). La obtención sistemática de hemocultivos pareados se recomienda en algunas guías, aunque por el momento sin un beneficio demostrado.

El tratamiento antibiótico intravenoso debe iniciarse de forma precoz, sin esperar a los resultados de la analítica, ya que retrasarlo se asocia con mayor mortalidad y sepsis grave. Con respecto a la elección del antibiótico, deben tenerse en cuenta las resistencias locales, si el paciente está colonizado por gérmenes resistentes y su situación clínica. En todos los casos, debe ofrecer cobertura para Pseudomonas aeruginosa, siendo los más frecuentemente empleados cefepima o piperacilina-tazobactam. En los pacientes inestables, la primera línea más utilizada es meropenem combinado con un aminoglucósido y un glicopéptido (triple terapia). En caso de mucositis grave, celulitis o sospecha de infección del CVC, se asociará un glicopéptido para cubrir mejor grampositivos y, si se sospecha un foco abdominal, se recomienda asegurar la cobertura frente a anaerobios (v. Algoritmo 1 al final del artículo).

Como otras medidas, se debe realizar aislamiento protector e ingreso en habitaciones individuales. La profilaxis vírica, antifúngica y con trimetoprim-sulfametoxazol debe mantenerse, suspendiéndose otras profilaxis antibióticas. También se continuará el tratamiento con el factor estimulante de colonias de granulocitos, y se iniciará en los pacientes con tumores sólidos, valorando individualmente su uso en los pacientes con neoplasias hematológicas.

No se recomienda ampliar la cobertura en pacientes estables en las primeras 72 horas, salvo para realizar un tratamiento dirigido. En caso de deterioro clínico, se escalará a triple terapia.

En infección confirmada del CVC, es obligatoria su retirada en caso de persistencia de hemocultivos positivos tras 72 horas de antibioterapia adecuada, inestabilidad hemodinámica, complicaciones o si los patógenos causantes son: S. aureus, P. aeruginosa, hongos o micobacterias.

Si la fiebre persiste más de 96 horas desde el inicio de la antibioterapia, se ha de sospechar una infección fúngica invasiva. Algunos factores de riesgo son: neutropenia prolongada, leucemia mieloblástica aguda (LMA), leucemias de alto riesgo o en recaída, tratamiento inmunosupresor (incluidos los corticoides a altas dosis) y primer año tras trasplante de médula ósea. En estos pacientes se recomienda realizar estudio diagnóstico mediante ecografía abdominal y TC de tórax, e iniciar tratamiento empírico con anfotericina B liposomal o caspofungina.

Hiperleucocitosis (y leucostasis)

La hiperleucocitosis supone un aumento de la morbimortalidad, que se incrementa cuando se manifiesta clínicamente en forma de leucostasis.

La hiperleucocitosis se define como un recuento leucocitario superior a 100.000/µL en un paciente con leucemia. Conlleva un incremento de la morbilidad y mortalidad por el riesgo de sangrado y de leucostasis. Se da con mayor frecuencia en pacientes con LMA y leucemia linfoblástica aguda (LLA)(7).

La leucostasis hace referencia a la hiperleucocitosis sintomática. Se debe a la hipoxia tisular ocasionada por el exceso de blastos que provocan el enlentecimiento del flujo sanguíneo y la trombosis a nivel capilar. Ocurre fundamentalmente en las leucemias mieloides; en la LLA es muy infrecuente, por lo que siempre se deben evaluar otras posibles causas, aunque haya hiperleucocitosis.

El diagnóstico de la hiperleucocitosis es analítico y puede producir:

• Síndrome de lisis tumoral (SLT).

• Coagulopatía: la coagulación intravascular diseminada ocurre en hasta el 40 % de los pacientes con hiperleucocitosis.

• Plaquetopenia: consecuencia de la infiltración medular y el consumo periférico.

Por otro lado, el diagnóstico de la leucostasis es clínico y puede manifestarse como:

• Alteración del SNC: es la afectación más frecuente (40 % de los pacientes) y consiste en cefalea, ataxia, alteraciones de la visión, somnolencia y, en casos graves, coma.

• Insuficiencia respiratoria: es la segunda manifestación más frecuente y suele asociar hipoxemia grave con infiltrados alveolares o intersticiales difusos.

• Fiebre: es consecuencia de la inflamación sistémica.

• Signos y síntomas de disfunción orgánica en otros órganos por infartos (menos frecuente).

El tratamiento, cuyo inicio temprano mejora la supervivencia, se fundamenta en:

• Tratamiento de soporte:

– Prevención del SLT: se deben evitar los diuréticos cuando existe hiperleucocitosis para no disminuir el volumen intravascular.

– Terapia transfusional: los hematíes aumentan la viscosidad sanguínea, por lo que se deben evitar transfusiones de hematíes. Si es imprescindible, se limitará la dosis a 5 ml/kg. Las plaquetas y el plasma fresco congelado no alteran la viscosidad y se pueden transfundir libremente.

– Corrección de la coagulopatía: mediante la administración de fibrinógeno, plaquetas o plasma fresco congelado.

• Terapia citorreductora: es la base para revertir la hiperleucocitosis y minimizar los síntomas(8):

– Farmacológica: se debe utilizar quimioterapia en la LMA y corticoides en la LLA.

– Leucoaféresis: procedimiento por el cual se extraen los leucocitos de manera selectiva. Conlleva un elevado riesgo de mortalidad y su efecto es transitorio si no se inicia la quimioterapia, por lo que se reserva para casos seleccionados.

Urgencias metabólicas

Las complicaciones metabólicas son muy frecuentes en los pacientes oncológicos, siendo algunas exclusivas de pacientes con patología tumoral.

Síndrome de lisis tumoral

Definición

El SLT es una complicación metabólica producida por la citólisis masiva y rápida de las células tumorales. Aunque es grave y potencialmente amenazante para la vida, se puede evitar en muchos casos con profilaxis adecuada.

Los criterios que lo definen (Tabla II)(9) pueden ser únicamente analíticos o asociar alteraciones clínicas. Suele aparecer tras iniciar el tratamiento quimioterápico, aunque puede darse espontáneamente.

n6-409-419_InigoFigueroa-TablaII.jpg


Fisiopatología

La citólisis de las células tumorales libera potasio, fosfato y ácidos nucleicos al torrente sanguíneo. Cuando se destruyen muchas células rápidamente, los mecanismos homeostáticos se ven superados, produciéndose hiperpotasemia (primera alteración que se observa), hiperfosfatemia (y, secundariamente, hipocalcemia) e hiperuricemia. En el riñón se precipitan cristales de ácido úrico y de fosfato cálcico, que disminuyen la eliminación de los productos de muerte celular y aumentan el daño renal. Esto inicia un círculo vicioso que, de no establecerse las medidas adecuadas, desembocará en un SLT clínico.

Estratificación del riesgo

Es fundamental, ya que permite decidir la estrategia de profilaxis a seguir. Está basada en tres pilares: el paciente, la enfermedad y el tratamiento (v. Algoritmo 2 al final del artículo)(10,11).

Con respecto al paciente, es esencial conocer la existencia de disfunción renal o el uso de medicaciones que aumentan los parámetros analíticos de SLT. La infiltración renal tumoral o daño renal se consideran situaciones de alto riesgo de SLT.

Con respecto a la enfermedad, el SLT es más frecuente en neoplasias con gran carga tumoral, elevada tasa de proliferación o alta sensibilidad al tratamiento. El riesgo aumenta ante LDH elevada, masa ≥ 10 cm o gran hepato-esplenomegalia.

Con respecto al tratamiento, el mayor riesgo es durante la fase inicial (inducción).

Profilaxis

Su objetivo es evitar las alteraciones iónicas y la precipitación de cristales en el riñón. Se basa en hiperhidratación, fármacos uricosúricos y nefroprotección.

Hiperhidratación

Es esencial, tanto en la profilaxis como en el tratamiento. Consiste en la administración intravenosa de suero sin potasio a un ritmo de 2,5-3 l/m2/día (200 ml/kg/día si peso <10 kg). Debe asegurarse una diuresis de, al menos, el 60-80 % de las entradas, para lo cual puede ser necesario usar furosemida.

Medicamentos uricosúricos

Existen dos disponibles para su uso en pediatría: alopurinol y rasburicasa.

• Alopurinol: se administra por vía oral a una dosis de 100 mg/m2 cada 8 horas. Es de elección en los pacientes con riesgo bajo o intermedio.

• Rasburicasa: previo a su uso, debe descartarse déficit de glucosa-6-fosfato deshidrogenasa, ya que puede desencadenar hemólisis. Se emplea en pacientes con alto riesgo de SLT, niveles de ácido úrico elevados o tendencia analítica hacia SLT a pesar de profilaxis con alopurinol. La dosis es de 0,2 mg/kg cada 24 horas por vía intravenosa.

Monitorización

Ha de ser clínica (balance y tensión arterial) y analítica (función renal e iones). La frecuencia dependerá del riesgo; habitualmente, se realiza cada 8-12 horas.

Tratamiento

La base sigue siendo la hiperhidratación y la rasburicasa, la corrección de las alteraciones iónicas y, en los casos graves, el tratamiento renal sustitutivo. Un adecuado manejo inicial puede detener la progresión a la forma clínica.

Hiperhidratación y balance hidroelectrolítico

Si el paciente lo tolera, se puede aumentar el ritmo hasta 4 l/m2/día, siempre con un control hidroelectrolítico estricto.

Hiperuricemia

El tratamiento se realiza con rasburicasa, a la misma dosis que para profilaxis. Se puede mantener hasta 7 días de ser necesario para resolver el SLT.

Corrección de las alteraciones iónicas

Se trata la alteración correspondiente, con excepción de la hipocalcemia, que se corregirá solo si es sintomática (arritmias, convulsiones o tetania).

Tratamiento renal sustitutivo

Las indicaciones son las mismas que para otras causas de fallo renal agudo. Debe valorarse de forma precoz, ya que las alteraciones iónicas pueden empeorar muy rápidamente en estos pacientes.

Hipercalcemia maligna

La hipercalcemia maligna (calcio sérico corregido > 12 mg/dL) es una complicación rara en oncología pediátrica (0,4-1,3 % de los pacientes). Lo más habitual es que se dé en el diagnóstico. El origen más frecuente es como síndrome paraneoplásico por secreción de la proteína relacionada con la PTH, que estimula los osteoclastos y la resorción ósea(12).

Los síntomas dependen de los niveles de calcio en sangre; valores < 13 mg/dL suelen ser asintomáticos. Las manifestaciones pueden ser gastrointestinales (anorexia, náuseas o estreñimiento), cardiovasculares (bradicardia o arritmias), renales (poliuria o polidipsia) o neuromusculares (astenia, hipotonía o estupor). Los síntomas más graves son el fracaso renal agudo, las arritmias graves o el coma.

El tratamiento se basa en:

• Aumento de la eliminación renal de calcio con abundante hidratación y furosemida. Esto puede ser suficiente en casos leves.

• Disminuir la resorción ósea de calcio:

– Glucocorticoides: útiles en neoplasias hematológicas.

– Bifosfonatos: el más utilizado es el pamidronato y suelen ser efectivos en 24-48 horas.

– Calcitonina: puede prolongar el efecto de los bifosfonatos.

• Otros: la restricción dietética de calcio, el tratamiento de la enfermedad causal o la hemodiálisis en casos graves.

Síndrome de secreción inadecuada de la hormona antidiurética (SIADH)

El SIADH se debe a una secreción excesiva de ADH sin una relación con la osmolaridad plasmática, lo cual aumenta la reabsorción renal de agua y provoca una hiponatremia dilucional. Supone hasta un 30 % de las causas de hiponatremia en niños con cáncer(13).

Suele tener un origen farmacológico, especialmente por la vincristina. También puede deberse a tumores del SNC o linfomas, estrés o inflamación pulmonar.

Se diagnostica ante la presencia de una hiponatremia euvolémica asociada a una osmolaridad plasmática < 275 mOsm/L y a una excreción urinaria de sodio > 20 mEq/L. Habitualmente son asintomáticos; la clínica se relaciona con la gravedad o velocidad de instauración. Suele ser inespecífica y puede presentarse con cefalea o náuseas, letargia, convulsiones o coma en situaciones de mayor gravedad.

El tratamiento se basa en la restricción hídrica. Los aportes intravenosos serán en lactantes de 40 ml/kg/día y en niños de 30-40 ml/kg/día con una solución con 40 mEq/L de sodio. En casos de hiponatremia grave o sintomática, se deberá tratar con suero salino hipertónico al 3 % (3-5 ml/kg). La corrección de la natremia no deberá exceder los 8-12 mEq/L en las primeras 24 horas.

Crisis adrenal

Los pacientes pediátricos con cáncer suelen recibir terapia corticoidea prolongada, lo cual los expone a un riesgo de insuficiencia suprarrenal crónica y de crisis adrenales en situaciones de estrés, con un elevado riesgo vital.

Se manifiesta con síntomas inespecíficos como debilidad, astenia, anorexia, mialgias o vómitos; por ello, se debe considerar siempre que un paciente haya estado expuesto a corticoides y se presente con signos de infección o inestabilidad hemodinámica. Analíticamente, puede manifestarse con hiponatremia, hiperpotasemia, acidosis metabólica e hipoglucemia(14).

El tratamiento varía en función de la gravedad clínica. Se suele recomendar administrar un bolo de hidrocortisona de entre 50-100 mg/m2 (dosis máxima 100 mg), seguido de esa misma dosis distribuida en 4 dosis diarias. Además, se deben corregir las alteraciones analíticas y se recomienda administrar a todos los pacientes una expansión con suero glucosalino al 5/0,9 % a 10 ml/kg.

Complicaciones torácicas

Al ser una cavidad semirrígida, la presencia de una masa o de líquido en el tórax puede comprometer la función cardiorrespiratoria.

Síndrome de vena cava superior (SVCS)

En la edad pediátrica, debido a su calibre, pared delgada y baja presión intravascular, la vena cava es fácilmente colapsable. El SVCS hace referencia a los signos y síntomas derivados de la obstrucción del flujo sanguíneo de la vena cava superior. Se denomina síndrome mediastínico superior cuando se asocia con compresión traqueal.

La causa más frecuente de SVCS en pediatría es la debida a una masa mediastínica, seguida de las trombosis. En oncología pediátrica, las causas más frecuentes de masa mediastínica son los linfomas, las leucemias linfoblásticas T, los tumores germinales y los tumores de estirpe neuroblástica(15).

Los síntomas más habituales son la disnea, la tos, el estridor o la ortopnea, típicamente agravados en decúbito supino. En la exploración, podremos encontrar edema de cabeza y cuello, distensión venosa y circulación colateral, plétora facial o quemosis, y cefalea que aumenta con el decúbito.

El diagnóstico inicial se realizará con una radiografía de tórax, que se completará con una TC de tórax, siempre considerando los riesgos del procedimiento, particularmente cuando los pacientes precisen sedación.

Ante la sospecha de cáncer, se deben tomar muestras del tejido más accesible o de líquidos corporales (como el derrame pleural) para el diagnóstico, priorizando el uso de anestesia local siempre que sea posible para minimizar el riesgo.

El tratamiento deberá iniciarse lo antes posible. Las medidas generales incluyen la posición del cabecero a 30-45º, el soporte respiratorio y hemodinámico, la prevención del SLT y el tratamiento anticoagulante, si procede. Cuando la sospecha diagnóstica sea un linfoma o una leucemia, se debe iniciar tratamiento con corticoides; cuando la sospecha sea de un tumor sólido sin diagnóstico histológico, se debe emplear quimioterapia o radioterapia si no existe respuesta a la primera(16).

Derrame pleural, y derrame y taponamiento cardiacos

Los derrames que ocurren en el niño con cáncer suelen deberse a tumores torácicos o mediastínicos, sobrecarga hídrica, hipoalbuminemia o insuficiencia cardiaca.

Clínicamente, los derrames pleural y pericárdico suelen cursar con un cuadro similar: disnea, taquicardia, ortopnea, dificultad respiratoria, dolor torácico y tos, aunque es frecuente que cursen de manera silente e indolente. El tratamiento consiste en el drenaje del líquido, que se realizará en casos sintomáticos o cuando se precise un diagnóstico etiológico(17,18).

El taponamiento cardiaco se da cuando, como consecuencia del acúmulo de líquido pericárdico, el ventrículo izquierdo pierde la precarga y, por tanto, disminuye el gasto cardiaco. Su instauración se relaciona directamente con la velocidad a la que se acumula el líquido. Hasta un tercio de los derrames cardiacos en pediatría tiene causa tumoral, aunque raramente provocan un taponamiento. Cursa con disnea, dolor torácico o tos, además de taquicardia, hipotensión y pulso paradójico (disminución de la tensión arterial sistólica mayor de 10 mmHg con la inspiración). En la radiografía de tórax se puede apreciar el corazón en “cuello de botella”, pero el diagnóstico será ecocardiográfico. El tratamiento consiste en el rápido drenaje del líquido, y una correcta hidratación y oxigenación del paciente.

Urgencias gastro-intestinales

Múltiples complicaciones se presentan con dolor abdominal agudo, y es fundamental reconocer las que requieren tratamiento quirúrgico o antibiótico.

El diagnóstico diferencial del dolor abdominal en un paciente inmunocomprometido incluye patología general (apendicitis, pancreatitis, gastroenteritis o íleo paralítico) y entidades más específicas (enfermedad veno-oclusiva, mucositis o tiflitis).

Mucositis

Es uno de los efectos secundarios más frecuentes del tratamiento quimioterápico y radioterápico, y consiste en la inflamación y ulceración de las membranas mucosas. Puede afectar a cualquier parte del tracto gastrointestinal. En su forma más grave, se asocia con bacteriemia y aumento de la mortalidad.

El tratamiento se basa en analgesia (tanto sistémica como local mediante colutorios específicos) y soporte nutricional (mediante nutrición parenteral en los casos graves). Es importante vigilar y tratar las infecciones sobreañadidas, ya sean fúngicas (candidiasis), víricas (estomatitis herpética) o bacterianas (tanto a nivel local como sistémico, ya que la mucositis facilita la translocación bacteriana).

Tiflitis o enterocolitis neutropénica

Es la inflamación de la pared intestinal que puede afectar a cualquier punto del intestino y típicamente se da en pacientes neutropénicos. Se cree que está relacionada con la infiltración de la flora bacteriana por el daño de la mucosa intestinal producido por el tratamiento.

Existe un mayor riesgo en caso de neutropenias prolongadas, como sucede en las leucemias agudas en fase de inducción, los linfomas no Hodgkin o los neuroblastomas.

La presentación típica es neutropenia febril con dolor abdominal, pudiendo asociarse: vómitos, diarrea, distensión abdominal o disminución de ruidos hidroaéreos.

El diagnóstico de sospecha es clínico y se confirma mediante ecografía abdominal, con la visualización del engrosamiento de la pared intestinal. La TC abdominal se emplea en caso de dudas(19).

La mayoría de los casos responde bien al tratamiento conservador: dieta absoluta, antibioterapia empírica (con cobertura para anaerobios), hidratación intravenosa, analgesia y valoración individual del uso de factores estimulantes de colonias de granulocitos. En los pacientes graves, se asociará además un aminoglucósido y vancomicina, y se considerará añadir tratamiento antifúngico.

Obstrucción intestinal

Se manifiesta como dolor y distensión abdominal con vómitos biliosos. Puede deberse al propio tumor, al tratamiento quimioterápico o a cirugía abdominal previa.

Se diagnostica mediante radiografía de abdomen en decúbito, objetivándose un patrón anormal de distribución del aire y niveles hidroaéreos.

Habitualmente, responde bien al tratamiento conservador: dieta absoluta, sonda nasogástrica abierta, antibioterapia e hidratación intravenosa.

Perforación intestinal

Debe sospecharse cuando se asocian dolor abdominal, distensión abdominal y disminución de los ruidos hidroaéreos. Los pacientes neutropénicos o en tratamiento con corticoides pueden no presentar signos de irritación peritoneal a la exploración.

Se diagnostica por la presencia de aire libre en una radiografía abdominal o líquido libre en ecografía o TC de abdomen. Precisa tratamiento quirúrgico urgente.

Síndrome de obstrucción sinusoidal o enfermedad veno-oclusiva hepática

Es una complicación hepática que se produce por daño endotelial en el sinu­soide, lo que ocasiona destrucción sinu­soidal que puede progresar hasta fallo hepático y daño multiorgánico. Típicamente, se diagnostica tras trasplante de progenitores hematopoyéticos (alogénico o autólogo), pero también se ha descrito en relación con fármacos quimioterápicos fuera de este contexto.

Los síntomas característicos son retención hídrica y hepatomegalia dolorosa a la palpación, con trombopenia refractaria a las transfusiones y elevación de las transaminasas a nivel analítico, pudiendo asociar ictericia e hiperbilirrubinemia. Se diagnostica por los criterios clínico-analíticos (Tabla III)(20).

n6-409-419_InigoFigueroa-TablaIII.jpg


En la ecografía Doppler hepática puede encontrarse reducción o inversión del flujo portal, que es un signo específico, aunque tardío.

El tratamiento es principalmente de soporte: restricción de las entradas y diuréticos, corrección de coagulopatía e hipofibrinogenemia si están asociadas, suspensión de fármacos hepatotóxicos y nefrotóxicos en la medida de lo posible y soporte transfusional. En el postrasplante está aprobado el defibrotide, un fármaco que actúa a nivel endotelial y cuyo inicio precoz ha demostrado mejorar la supervivencia.

Complicaciones neurológicas

Las complicaciones neurológicas son verdaderas emergencias médicas y, en estos pacientes, la corticoterapia es la base del tratamiento.

Síndrome de compresión medular

El síndrome de compresión medular hace referencia a los síntomas derivados de la compresión de la médula espinal o de sus raíces nerviosas y supone una emergencia médica.

Hasta un 5 % de los pacientes pediátricos con cáncer presenta clínica aguda de compresión medular(21). Los tumores más frecuentemente asociados son: sarcomas, neuroblastomas, linfomas y tumores de células germinales. También puede ser causada por sangrados traumáticos.

El síntoma más frecuente es el dolor de espalda, que empeora por la noche o cuando el paciente está tumbado. En todo paciente con cáncer y dolor de espalda, se debe sospechar siempre un síndrome de compresión medular. Otros síntomas asociados pueden ser alteraciones de la marcha, debilidad muscular o paresia de miembros, alteraciones de la sensibilidad y afectación del control de esfínteres. La afectación y localización se resumen en la tabla IV.

n6-409-419_InigoFigueroa-TablaIV.jpg


La prueba diagnóstica de elección es la resonancia magnética. Se debe realizar con urgencia a todo paciente con síntomas neurológicos focales, especialmente si se asocian con dolor de espalda(22). En aquellos que se presenten con dolor de espalda sin hallazgos en la exploración neurológica, la resonancia se podrá demorar hasta 24 horas, siempre que no exista otra causa que justifique la clínica.

El pronóstico neurológico dependerá de la gravedad de los síntomas al diagnóstico y del tiempo hasta la instauración del tratamiento. A mayor gravedad clínica o mayor tiempo hasta el tratamiento, menor posibilidad de recuperación funcional.

La dexametasona es el tratamiento de primera línea y se debe iniciar con prontitud para mejorar el pronóstico neurológico. Las dosis recomendadas son variables; en general, en pacientes pediátricos se recomienda una dosis de carga de 1-2 mg/kg seguida de una dosis de entre 0,2 y 0,5 mg/kg cada 6 horas (v. Algoritmo 3 al final del artículo).

Cuando la compresión se deba a una masa epidural (particularmente cuando no se conoce el diagnóstico) o a un sangrado, se deberá realizar tratamiento quirúrgico.

En los pacientes en los que se conoce el diagnóstico, el tratamiento dependerá de si el tumor es o no radiosensible. Si puede responder, el tratamiento de elección será la radioterapia. En otros tipos de tumores, la quimioterapia asociada a la dexametasona puede ayudar a disminuir el tamaño tumoral.

Hipertensión intracraneal (HTIC)

La HTIC se define por la presencia de síntomas y signos debidos a un aumento en la presión intracraneal. En oncología pediátrica, puede deberse a neoplasias primarias, disfunción de dispositivos (fundamentalmente válvulas de derivación ventrículo-peritoneal), infecciones, efectos adversos del tratamiento o hemorragias.

La clínica es variable en función de la edad. En los lactantes o niños pequeños, se suele manifestar con síntomas más inespecíficos, como la irritabilidad o alteraciones en el desarrollo, y signos como macrocefalia, abombamiento de la fontanela anterior o estrabismo(23). En niños mayores y adolescentes, el síntoma más frecuente es la cefalea, más intensa por las mañanas y con despertares nocturnos, que alivia con los vómitos. Pueden asociar paresia de pares craneales, clínica cerebelosa, hemiparesia o alteración del lenguaje(24). Hallazgos más tardíos incluyen la tríada de Cushing (bradicardia, hipertensión y respiración irregular), disminución del nivel de consciencia y postura de descerebración.

El diagnóstico inicial debe realizarse con una TC craneal. En pacientes seleccionados puede ser útil la realización de un fondo de ojo previamente.

El manejo es una urgencia vital y se deben valorar la vía aérea, la respiración y la circulación (regla ABC) antes de tratar la causa. Las medidas generales incluyen: elevación del cabecero a 30º, cabeza en línea media, mantener una homeostasis neutra y tratar los síntomas asociados. En pacientes con edema causado por tumores, abscesos u otras causas, se debe administrar dexametasona (carga de 1-2 mg/kg y seguir con 0,25-0,5 mg/kg cada 6 horas, con un máximo de 6 mg/dosis). Ante sospecha de herniación, se debe administrar terapia hiperosmolar (suero salino hipertónico o manitol)(25). En caso de que la causa sea una hidrocefalia obstructiva, se deberá valorar la colocación de un drenaje ventricular.

Complicaciones nefrourológicas

Las urgencias nefrourológicas más relevantes son la cistitis hemorrágica y el daño renal agudo. En ambas, son fundamentales la profilaxis y la anticipación.

Cistitis hemorrágica

Consiste en la inflamación vesical que se manifiesta con macrohematuria o coágulos en la orina, que provocan disuria, polaquiuria y urgencia miccional. En oncología pediátrica, la causa más frecuente es la debida al tratamiento quimioterápico, especialmente con ciclofosfamida o ifosfamida, y suele presentarse en las 24-48 horas posteriores a la administración(26). En el periodo postrasplante, la causa principal es la viral, fundamentalmente por el virus BK(27). También puede ser causada por la radioterapia.

El diagnóstico se realiza por la clínica y los antecedentes, aunque se deben descartar otras causas de hematuria: infecciosas, litiásicas o infiltración tumoral. Se debe realizar un análisis de orina completo, un estudio microbiológico y una prueba de imagen para descartar uropatía obstructiva secundaria a la hematuria y a los coágulos, o una causa alternativa de la hematuria.

Aunque lo más importante es la prevención con hiperhidratación y con MESNA (un protector del urotelio), el tratamiento de la cistitis hemorrágica inducida por la quimioterapia se basa en la hiperhidratación (3 l/m2) y la corrección de la trombopenia o de las alteraciones de la coagulación. Se debe tratar también el dolor con analgesia y espasmolíticos como la oxibutinina. En situaciones de obstrucción del tracto urinario, se debe colocar un sondaje vesical que permita realizar lavados vesicales continuos con suero salino. En aquellas cistitis provocadas por virus, se deberá asociar tratamiento antiviral.

Daño renal agudo (DRA)

Se define como la pérdida brusca de la función renal que implica una disminución del filtrado glomerular, una disregulación del balance hidroelectrolítico y la retención de urea y otros productos nitrogenados. La primera valoración debe ir enfocada a discernir si es de origen prerrenal, intrínseco o posrenal(28).

En los niños con cáncer, la causa prerrenal más frecuente es el shock séptico, aunque también puede darse en situaciones de deshidratación o depleción intravascular como consecuencia de las toxicidades secundarias de la quimioterapia. Los tumores abdómino-pélvicos son la causa más habitual del fallo renal posrenal, por la obstrucción de la vía urinaria, aunque también puede ocurrir como consecuencia de coágulos o sangrados. El DRA intrínseco suele ser debido a los tratamientos sistémicos con quimioterapia, terapias dirigidas o antiinfecciosos(29).

El tratamiento del DRA prerrenal es la rehidratación, que debe ser monitorizada estrechamente en pacientes con situaciones proinflamatorias sistémicas por el riesgo de fuga capilar. Las causas obstructivas que no puedan ser resueltas al diagnóstico pueden precisar del uso de catéteres urinarios o la nefrostomía, en última instancia. El tratamiento de la enfermedad de base solucionará la compresión. En situaciones de DRA, el uso de fármacos nefrotóxicos se debe monitorizar estrechamente y se deberán suspender o sustituir cuando sea posible.

Extravasación de citostáticos

La extravasación de citostáticos es una urgencia médica y su gravedad depende del tipo de fármaco, su concentración y el volumen extravasado.

La salida accidental de tratamiento antineoplásico al espacio perivascular o subcutáneo es una urgencia médica que precisa de tratamiento precoz para evitar complicaciones. Puede tener consecuencias graves y producir necrosis tisular. Su incidencia se ha reducido gracias al desarrollo de medidas preventivas.

Hay unas medidas generales que tienen que iniciarse en cuanto se sospecha la extravasación: detener la infusión, desconectar el sistema e intentar extraer el fármaco residual aspirando suavemente, inmovilizar la extremidad y mantenerla elevada (si la vía se localiza en una extremidad), evitar comprimir la zona, aspirar el contenido de las ampollas (si se forman), administrar analgésicos e informar al farmacéutico (que, además, podrá recomendar medidas específicas cuando estén indicadas).

Por regla general, los fármacos antineoplásicos se clasifican en vesicantes, irritantes (de alto o bajo riesgo) o no irritantes, en función de la probabilidad de causar daño tisular (Tabla V)(30). El efecto en el caso de extravasación también se ve influenciado por factores, como el volumen extravasado, la concentración del fármaco, la osmolaridad de este (mayor daño tisular a mayor concentración u osmolaridad) o la presencia de algunos excipientes como el etanol, que causan mayor irritación.

n6-409-419_InigoFigueroa-TablaV.jpg


Es fundamental realizar una monitorización estrecha de los pacientes, ya que las lesiones pueden progresar durante días o incluso semanas.

Función del pediatra de Atención Primaria

El pediatra de Atención Primaria puede ser el primer punto de consulta para un paciente en varios momentos de su enfermedad, en el diagnóstico o en la recaída. Es fundamental que conozca las posibles complicaciones que pueden aparecer en distintos momentos del tratamiento para poder reconocerlas y actuar prontamente, estabilizando y derivando al paciente.


Conflicto de intereses

Los autores declaran no tener conflictos de interés.


Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Kline C, Li AM, Newman H, Freedman JL. Oncologic Emergencies. En: Blaney SM, Adamson PC, Helman LJ, eds. Pizzo and Poplack’s Principles and Practice of Pediatric Oncology. 9.ª ed. Wolters Kluwer; 2025. p. 931-61.

2. Prusakowski MK, Cannone D. Pediatric Oncologic Emergencies. Hematol Oncol Clin North Am. 2017; 31: 59-980. Disponible en: https://doi.org/10.1016/j.hoc.2017.08.003.

3. Mendoza Sánchez MC, Riesco Riesco S, González Prieto A. Urgencias oncológicas en Pediatría. Pediatr Integral. 2019; 2: 65-80. Disponible en: https://www.pediatriaintegral.es/wp-content/uploads/2019/xxiii02/01/n2-065-080_Mendoza.pdf.

4.** Martínez Campos L, Pérez-Albert P, Ferrés Ramis L, Rincón-López EM, Mendoza-Palomar N, Pere Soler-Palacín, Aguilera-Alonso D. Documento de consenso de manejo de neutropenia febril en el paciente pediátrico oncohematológico de la Sociedad Española de Infectología Pediátrica (SEIP) y la Sociedad Española de Hematología y Oncología Pediátricas (SEHOP). An Pediatr. 2023; 98: 446-59. Disponible en: https://doi.org/10.1016/j.anpedi.2023.03.012.

5. Jackson TJ, Napper R, Haeusler GM, Pizer B, Bate J, Grundy RG, et al. Can I go home now? The safety and efficacy of a new UK paediatric febrile neutropenia protocol for risk-stratified early discharge on oral antibiotics. Arch Dis Child. 2023; 108: 192-7. Disponible en: https://doi.org/10.1136/archdischild-2021-323254.

6. Lehrnbecher T, Robinson PD, Ammann RA, Fisher B, Patel P, Phillips R, et al. Guideline for the Management of Fever and Neutropenia in Pediatric Patients With Cancer and Hematopoietic Cell Transplantation Recipients: 2023 Update. J Clin Oncol. 2023; 41: 1774-85. Disponible en: https://doi.org/10.1200/jco.22.02224.

7.** Arad-Cohen N, Zeller B, Abrahamsson J, Fernández Navarro JM, Cheuk D, Palmu S, et al. Supportive care in pediatric acute myeloid leukemia: Expert-based recommendations of the NOPHO-DB-SHIP consortium. Expert Rev Anticancer Ther. 2022; 22: 1183-96. Disponible en: https://doi.org/10.1080/14737140.2022.2131544.

8. Zeller B, Arad-Cohen N, Cheuk D, De Moerloose B, Navarro JMF, Hasle H, et al. Management of hyperleukocytosis in pediatric acute myeloid leukemia using immediate chemotherapy without leukapheresis: results from the NOPHO-DBH AML 2012 protocol. Haematologica. 2024; 109: 2873-83. Disponible en: https://doi.org/10.3324/haematol.2024.285285.

9. Cairo MS, Bishop M. Tumour lysis syndrome: new therapeutic strategies and classification. Br J Haematol. 2004; 127: 3-11. Disponible en: https://doi.org/10.1111/j.1365-2141.2004.05094.x.

10.** Chan YLT, El-Sharkawi D, Shah P, Chanouzas D, O’Connor D, Marks SD, et al. British Society for Haematology updated guidelines for the diagnosis and management of tumour lysis syndrome in adults and children with haematological malignancies: A focus on patient safety. Br J Haematol. 2025; 207: 1248-58. Disponible en: https://doi.org/10.1111/bjh.70092.

11. Cairo MS, Coiffier B, Reiter A, Younes A; TLS Expert Panel. Recommendations for the evaluation of risk and prophylaxis of tumour lysis syndrome (TLS) in adults and children with malignant diseases: an expert TLS panel consensus. Br J Haematol. 2010; 149: 578-86. Disponible en: https://doi.org/10.1111/j.1365-2141.2010.08143.x.

12.** Sargent JT, Smith OP. Haematological emergencies managing hypercalcaemia in adults and children with haematological disorders. Br J Haematol. 2010; 149: 465-77. Disponible en: https://doi.org/10.1111/j.1365-2141.2010.08173.x.

13.** Ellison DH, Berl T. Clinical practice. The syndrome of inappropriate antidiuresis. N Engl J Med. 2007; 356: 2064-72. Disponible en: https://doi.org/10.1056/nejmcp066837.

14. Hebbar KB, Petrillo T, Fortenberry JD. Adrenal insufficiency and response to corticosteroids in hypotensive critically ill children with cancer. J Crit Care. 2012; 27: 480-7. Disponible en: https://doi.org/10.1016/j.jcrc.2012.03.013.

15.** Nossair F, Schoettler P, Starr J, Chan AKC, Kirov I, Paes B, et al. Pediatric superior vena cava syndrome: An evidence-based systematic review of the literature. Pediatr Blood Cancer. 2018; 65: e27225. Disponible en: https://doi.org/10.1002/pbc.27225.

16. Garey CL, Laituri CA, Valusek PA, St Peter SD, Snyder CL. Management of anterior mediastinal masses in children. Eur J Pediatr Surg. 2011; 21: 310-3.

17. Modi D, Jang H, Kim S, Deol A, Ayash L, Bhutani D, et al. Incidence, etiology, and outcome of pleural effusions in allogeneic hematopoietic stem cell transplantation. Am J Hematol. 2016; 91: E341-7. Disponible en: https://doi.org/10.1002/ajh.24435.

18. Kühn B, Peters J, Marx GR, Breitbart RE. Etiology, management, and outcome of pediatric pericardial effusions. Pediatr Cardiol. 2008; 29: 90-4. Disponible en: https://doi.org/10.1007/s00246-007-9014-1.

19.** Cross SJ, Patel JR, Wolf J. Diagnosis and Management of Typhlitis and Neutropenic Enterocolitis in Children with Cancer. Pediatr Infect Dis J. 2022; 41: e326-8. Disponible en: https://doi.org/10.1097/inf.0000000000003556.

20. Corbacioglu S, Carreras E, Ansari M, Balduzzi A, Cesaro S, Dalle JH, et al. Diagnosis and severity criteria for sinusoidal obstruction syndrome/veno-occlusive disease in pediatric patients: a new classification from the European Society for Blood and Marrow Transplantation. Bone Marrow Transplantation. 2018; 53: 138-45. Disponible en: https://doi.org/10.1038/bmt.2017.161.

21.** Quraishi NA, Palliyil N, Hassanin MA, D’Aquino D, Shetaiwi A, Walker D. Malignant spinal cord compression in the paediatric population-a systematic review, meta-analysis. Eur Spine J. 2023; 32: 4306-13. Disponible en: https://doi.org/10.1007/s00586-023-07820-3.

22. Loblaw DA, Mitera G, Ford M, Laperriere NJ. A 2011 updated systematic review and clinical practice guideline for the management of malignant extradural spinal cord compression. Int J Radiat Oncol Biol Phys. 2012; 84: 312-7. Disponible en: https://doi.org/10.1016/j.ijrobp.2012.01.014.

23.** Aylward SC, Reem RE. Pediatric Intracranial Hypertension. Pediatr Neurol. 2017; 66: 32-43. Disponible en: https://doi.org/10.1016/j.pediatrneurol.2016.08.010.

24. Fernández-García MÁ, Cantarín-Extremera V, Andión-Catalán M, Duat-Rodríguez A, Jiménez-Echevarría S, Bermejo-Arnedo I, et al. Secondary Intracranial Hypertension in Pediatric Patients with Leukemia. Pediatr Neurol. 2017; 77: 48-53. Disponible en: https://doi.org/10.1016/j.pediatrneurol.2017.08.013.

25. Pitfield AF, Carroll AB, Kissoon N. Emergency management of increased intracranial pressure. Pediatr Emerg Care. 2012; 28: 200-4. Disponible en: https://doi.org/10.1097/pec.0b013e318243fb72.

26. Decker DB, Karam JA, Wilcox DT. Pediatric hemorrhagic cystitis. J Pediatr Urol. 2009; 5: 254-64. Disponible en: https://doi.org/10.1016/j.jpurol.2009.02.199.

27. Cheerva AC, Raj A, Bertolone SJ, Bertolone K, Silverman CL. BK virus-associated hemorrhagic cystitis in pediatric cancer patients receiving high-dose cyclophosphamide. J Pediatr Hematol Oncol. 2007; 29: 617-21. Disponible en: https://doi.org/10.1097/mph.0b013e3181461f6c.

28. Khandelwal P, McLean N, Menon S. Update on Pediatric Acute Kidney Injury. Pediatr Clin North Am. 2022; 69: 1219-38. Disponible en: https://doi.org/10.1016/j.pcl.2022.08.003.

29. Raina R, Abu-Arja R, Sethi S, Dua R, Chakraborty R, Dibb JT, et al. Acute kidney injury in pediatric hematopoietic cell transplantation: critical appraisal and consensus. Pediatr Nephrol. 2022; 37: 1179-203. Disponible en: https://doi.org/10.1007/s00467-022-05448-x.

30. Sociedad Española de Farmacia Hospitalaria – SEFH. Prevención y tratamiento de extravasaciones de fármacos antineoplásicos. Madrid: SEFH; 2020. Disponible en: https://gruposdetrabajo.sefh.es/gedefo/images/stories/documentos/2020/monografia_extravasaciones.pdf.


Bibliografía recomendada

– Martínez Campos L, Pérez-Albert P, Ferrés Ramis L, Rincón-López EM, Mendoza-Palomar N, Pere Soler-Palacín, Aguilera-Alonso D. Documento de consenso de manejo de neutropenia febril en el paciente pediátrico oncohematológico de la Sociedad Española de Infectología Pediátrica (SEIP) y la Sociedad Española de Hematología y Oncología Pediátricas (SEHOP). An Pediatr. 2023; 98: 446-59. Disponible en: https://doi.org/10.1016/j.anpedi.2023.03.012.

Guía nacional actualizada con recomendaciones para el manejo de la fiebre y neutropenia en el paciente oncológico.

– Chan YLT, El-Sharkawi D, Shah P, Chanouzas D, O’Connor D, Marks SD, et al. British Society for Haematology updated guidelines for the diagnosis and management of tumour lysis syndrome in adults and children with haematological malignancies: A focus on patient safety. Br J Haematol. 2025; 207: 1248-58. Disponible en: https://doi.org/10.1111/bjh.70092.

Guías actualizadas para la profilaxis y el tratamiento del síndrome de lisis tumoral (SLT).

– Nossair F, Schoettler P, Starr J, Chan AKC, Kirov I, Paes B, et al. Pediatric superior vena cava syndrome: An evidence-based systematic review of the literature. Pediatr Blood Cancer. 2018; 65: e27225. Disponible en: https://doi.org/10.1002/pbc.27225.

Revisión sistemática del diagnóstico y tratamiento del síndrome de vena cava superior en pediatría, también por causas no oncológicas.

– Quraishi NA, Palliyil N, Hassanin MA, D’Aquino D, Shetaiwi A, Walker D. Malignant spinal cord compression in the paediatric population-a systematic review, meta-analysis. Eur Spine J. 2023; 32: 4306-13. Disponible en: https://doi.org/10.1007/s00586-023-07820-3.

Revisión sistemática que aborda la epidemiología y el tratamiento del síndrome de compresión medular neoplásico en pediatría.


Caso clínico


Niño de 5 años que es traído a Urgencias por fiebre de 7 días de evolución, máxima termometrada de 38,5ºC, asociando, en los últimos dos días, tos y decaimiento.

Paciente previamente sano, correctamente vacunado y sin antecedentes personales ni familiares de interés.

A la exploración, buen estado general, normohidratado y normoperfundido. Consciente, orientado y colaborador. Palidez mucocutánea, sin lesiones cutáneas. Sin tiraje. Adenopatías laterocervicales bilaterales que impresionan de reactivas. Auscultación cardiaca rítmica, taquicárdico; no se auscultan soplos. Auscultación pulmonar con buena entrada de aire bilateral sin ruidos sobreañadidos. Abdomen blando y depresible, no se palpan masas ni megalias, no doloroso a la palpación. Orofaringe hiperémica, sin exudados. Sin signos de focalidad neurológica, signos meníngeos negativos.

Constantes vitales: peso: 19,7 kg; talla: 113 cm; Tª axilar: 36,4ºC; TA: 108/67 mm Hg; FC: 132 lpm; FR: 24 rpm; SatO2: 98 %.

Ante la fiebre prolongada, se extrae analítica sanguínea con los siguientes resultados: hemograma con hemoglobina de 7,4 g/dL y leucocitos de 21.500/µL (neutrófilos 100/µL, linfocitos 21.300/µL). Bioquímica: creatinina 0,44 mg/dL (0,3-0,5); urea 37 mg/dL; sodio 134 mmol/L; potasio 4,4 mmol/L; y LDH 512 UI/L (207-383). Perfil hepático normal. PCR de 135 mg/L.

Ante la anemia, neutropenia y leucocitosis a expensas de linfocitos, se solicita un frotis en el que informan de un 78 % de células de aspecto inmaduro, sospechosas de blastos, y recomiendan realizar un estudio hematológico por posible nuevo diagnóstico de leucemia aguda.

Ante esta situación, se extraen hemocultivos y se inicia tratamiento antibiótico con cefepima de forma empírica. Se amplía el estudio, añadiendo: ácido úrico (3,4 mg/dL; 2,3-6,6), calcio (10,1 mg/dL; 9,5-10,8) y fósforo (4,4 mg/dL; 4,2-6,4). Estudio de coagulación (normal, salvo fibrinógeno elevado) y radiografía de tórax (normal). El paciente ingresa a cargo de hemato-oncología pediátrica para diagnóstico y tratamiento.


n6-409-419_InigoFigueroa-Algoritmo1.jpg


n6-409-419_InigoFigueroa-Algoritmo2.jpg


n6-409-419_InigoFigueroa-Algoritmo3.jpg


Oncologic emergencies in pediatrics

B. Cófreces Pérez*,  I. Figueroa Real De Asúa**
Topics on
Continuous Training


B. Cófreces Pérez*, I. Figueroa Real De Asúa**

*Pediatric Hematology-Oncology Unit. Hospital Universitario La Paz. Madrid
https://orcid.org/0009-0002-7205-6567
**Pediatric Hematology-Oncology Unit. Hospital Universitario Niño Jesús. Madrid
https://orcid.org/0009-0005-3516-6195


X

Corresponding author:

beatriz.cofreces@salud.madrid.org

Abstract

Childhood cancer survival rate has significantly improved since the 1970s, owing not only to advances in treatment but also to better supportive care. Knowing, recognizing, and promptly diagnosing hematologic-oncologic emergencies has also played a fundamental role in the improvement in survival, because these complications are life-threatening and associated with high morbidity. In general, these complications occur not only at the time of diagnosis but also during treatment or when the disease relapses. This improved survival has come hand in hand with an increase in the complications caused by both the disease and its treatment, and the use of novel drugs may cause new complications to arise. It is imperative that pediatricians be familiar with these complications, to allow for a prompt diagnosis that helps reduce their morbidity and mortality.


Resumen

La supervivencia del cáncer infantil ha aumentado significativamente desde los años 70, no solo por los avances en los tratamientos, sino también por un mejor tratamiento de soporte. Conocer, identificar y diagnosticar precozmente las urgencias oncológicas también juega un papel fundamental en este incremento de la supervivencia, dado que son complicaciones potencialmente letales y con una alta morbilidad asociada. En general, las complicaciones no son exclusivas del momento del diagnóstico, pudiendo aparecer también durante el tratamiento o en momentos de recaída. El incremento de la supervivencia también ha supuesto un aumento de las complicaciones asociadas tanto a la enfermedad como al tratamiento, y el empleo de nuevos fármacos puede hacer que aparezcan complicaciones nuevas. Es fundamental que todo pediatra conozca estas complicaciones para poder facilitar un diagnóstico precoz que reduzca la morbimortalidad de estos procesos.


Key words: Febrile neutropenia; Tumor lysis syndrome; Leukostasis; Superior vena cava syndrome; Spinal cord compression.

Palabras clave: Neutropenia febril; Síndrome de lisis tumoral; Leucostasis; Síndrome de vena cava superior; Compresión medular.


Pediatr Integral 2026; XXX (6): 409 – 419


• To know the initial emergency department management of oncology patients with fever and neutropenia.

• To recognize the clinical presentation of superior vena cava syndrome and know how to apply general supportive measures.

• To be able to identify the symptoms associated with leukostasis and the strategies to prevent it.

• To maintain a high index of suspicion to recognize spinal cord compression syndrome and identify it as a true emergency.


OBJECTIVES

• To know the initial emergency department management of oncology patients with fever and neutropenia.

• To recognize the clinical presentation of superior vena cava syndrome and know how to apply general supportive measures.

• To be able to identify the symptoms associated with leukostasis and the strategies to prevent it.

• To maintain a high index of suspicion to recognize spinal cord compression syndrome and identify it as a true emergency.


Oncologic emergencies in pediatrics

https://doi.org/10.63149/j.pedint.173


Introduction

The reasons for pediatric emergency department visits by patients with cancer may be due to conditions typical of their age or related to their underlying diagnosis or the treatment received(1).

The increase in childhood cancer survival over recent decades is due to improvements in treatment and to advances in supportive care, which include appropriate recognition and management of oncologic emergencies(2,3). In this article we address some of the most relevant ones, whether because of their frequency or their severity, to facilitate their identification when oncology patients present emergently.

Fever and neutropenia

Oncology patients with fever should be evaluated promptly, without delaying administration of the first dose of intravenous antibiotic.

Fever and neutropenia is one of the most relevant complications in pediatric cancer patients, both for its frequency and for its morbidity and mortality. These patients have multiple risk factors for infection, and fever may be the only sign present, because neutropenia or corticosteroid treatment can mask local inflammatory signs.

Fever may be due to multiple causes, including the underlying disease itself. However, because of the risk of severe, potentially life-threatening bacterial infection, it is recommended to systematically initiate early empiric antibacterial treatment.

According to the guideline of the Spanish Society of Pediatric Infectious Diseases and the Spanish Society of Pediatric Hematology and Oncology, fever and neutropenia is defined as a single axillary temperature of at least 38.3°C or two readings of 38°C or higher separated by at least one hour, in a patient with a neutrophil count ≤500/µL, or ≤1,000/µL with an expected decline over the following 48 hours (for example, due to chemotherapy in the previous week)(4).

Multiple risk factors for clinically significant infection have been described, some of which are listed in table I(5).

n6-409-419_InigoFigueroa-TableI.jpg


Initial management of the patient with fever and neutropenia begins with assessment of the Pediatric Assessment Triangle, followed by the ABCDE sequence in unstable patients. Because of the immunosuppressed state, every patient should be evaluated promptly with a complete physical examination, with particular attention to the oral cavity, the perianal region, and the central venous catheter (CVC) area.

In all patients with fever and suspected neutropenia, a complete laboratory workup with acute-phase reactants and blood cultures from all lumens of the CVC should be obtained. Depending on the accompanying symptoms, the following should also be performed: paired peripheral blood cultures (when CVC infection is suspected), urinalysis and urine culture obtained without catheterization (especially in incontinent patients or with symptoms compatible with urinary tract infection), chest radiograph (with respiratory symptoms), or stool culture with Clostridium difficile testing (if diarrhea is present)(6). Routine collection of paired blood cultures is recommended in some guidelines, although so far without a demonstrated benefit.

Intravenous antibiotic treatment should be started early, without waiting for laboratory results, since delaying it is associated with higher mortality and severe sepsis. Regarding antibiotic selection, local resistance patterns, whether the patient is colonized by resistant organisms, and the clinical status must be taken into account. In all cases, coverage for Pseudomonas aeruginosa must be provided, with cefepime or piperacillin-tazobactam being the most frequently used. In unstable patients, the most commonly used first-line regimen is meropenem combined with an aminoglycoside and a glycopeptide (triple therapy). In cases of severe mucositis, cellulitis, or suspected CVC infection, a glycopeptide should be added to better cover gram-positive organisms, and if an abdominal source is suspected, anaerobic coverage should be ensured (see Algorithm 1 at the end of the article).

Additional measures include protective isolation and admission to individual rooms. Antiviral, antifungal, and trimethoprim-sulfamethoxazole prophylaxis should be maintained, while other antibiotic prophylaxis should be discontinued. Treatment with granulocyte colony-stimulating factor should also be continued, and it should be initiated in patients with solid tumors, while its use in patients with hematologic malignancies should be assessed individually.

Broadening coverage is not recommended in stable patients during the first 72 hours, except to provide targeted treatment. In case of clinical deterioration, escalation to triple therapy is indicated.

In confirmed CVC infection, removal is mandatory in cases of persistently positive blood cultures after 72 hours of appropriate antibiotic therapy, hemodynamic instability, complications, or if the causative pathogens are: S. aureus, P. aeruginosa, fungi, or mycobacteria.

If fever persists for more than 96 hours after the start of antibiotic therapy, an invasive fungal infection should be suspected. Some risk factors are: prolonged neutropenia, acute myeloid leukemia (AML), high-risk or relapsed leukemia, immunosuppressive treatment (including high-dose corticosteroids), and the first year after bone marrow transplantation. In these patients, a diagnostic workup with abdominal ultrasound and chest CT is recommended, along with initiation of empiric treatment with liposomal amphotericin B or caspofungin.

Hyperleukocytosis (and leukostasis)

Hyperleukocytosis increases morbidity and mortality, which rises further when it manifests clinically as leukostasis.

Hyperleukocytosis is defined as a white blood cell count greater than 100,000/µL in a patient with leukemia. It carries increased morbidity and mortality because of the risk of bleeding and of leukostasis. It occurs most frequently in patients with AML and acute lymphoblastic leukemia (ALL)(7).

Leukostasis refers to symptomatic hyperleukocytosis. It is due to tissue hypoxia caused by the excess of blasts, which slow blood flow and cause thrombosis at the capillary level. It occurs mainly in myeloid leukemias; in ALL it is very uncommon, so other possible causes should always be evaluated, even when hyperleukocytosis is present.

The diagnosis of hyperleukocytosis is based on laboratory findings and may produce:

• Tumor lysis syndrome (TLS).

• Coagulopathy: disseminated intravascular coagulation occurs in up to 40% of patients with hyperleukocytosis.

• Thrombocytopenia: a consequence of bone marrow infiltration and peripheral consumption.

The diagnosis of leukostasis, on the other hand, is clinical and may manifest as:

• CNS involvement: this is the most frequent (40% of patients) and consists of headache, ataxia, visual disturbances, drowsiness and, in severe cases, coma.

• Respiratory failure: this is the second most frequent manifestation and usually involves severe hypoxemia with diffuse alveolar or interstitial infiltrates.

• Fever: a consequence of systemic inflammation.

• Signs and symptoms of organ dysfunction in other organs due to infarcts (less frequent).

Treatment, whose early initiation improves survival, is based on:

• Supportive care:

– Prevention of TLS: diuretics should be avoided when hyperleukocytosis is present so as not to reduce intravascular volume.

– Transfusion therapy: red blood cells increase blood viscosity, so red cell transfusions should be avoided. If essential, the dose should be limited to 5 mL/kg. Platelets and fresh frozen plasma do not alter viscosity and can be transfused freely.

– Correction of coagulopathy: by administration of fibrinogen, platelets, or fresh frozen plasma.

• Cytoreductive therapy: this is the mainstay for reversing hyperleukocytosis and minimizing symptoms(8):

– Pharmacologic: chemotherapy should be used in AML and corticosteroids in ALL.

– Leukapheresis: a procedure by which leukocytes are selectively removed. It carries a high risk of mortality and its effect is transient if chemotherapy is not started, so it is reserved for selected cases.

Metabolic emergencies

Metabolic complications are very common in oncology patients, some of them being exclusive to patients with tumoral disease.

Tumor lysis syndrome

Definition

TLS is a metabolic complication caused by the massive and rapid cytolysis of tumor cells. Although it is severe and potentially life-threatening, it can be prevented in many cases with appropriate prophylaxis.

The defining criteria (Table II)(9) may be based on laboratory findings alone or may be accompanied by clinical abnormalities. It usually appears after the start of chemotherapy, although it can occur spontaneously.

n6-409-419_InigoFigueroa-TableII.jpg


Pathophysiology

Cytolysis of tumor cells releases potassium, phosphate, and nucleic acids into the bloodstream. When many cells are destroyed rapidly, homeostatic mechanisms are overwhelmed, resulting in hyperkalemia (the first abnormality observed), hyperphosphatemia (and, secondarily, hypocalcemia), and hyperuricemia. In the kidney, uric acid and calcium phosphate crystals precipitate, reducing the elimination of cell-death products and increasing renal damage. This initiates a vicious cycle that, if appropriate measures are not taken, will lead to clinical TLS.

Risk stratification

This is essential, as it allows the prophylaxis strategy to be decided. It is based on three pillars: the patient, the disease, and the treatment (see Algorithm 2 at the end of the article)(10,11).

With respect to the patient, it is essential to know whether there is renal dysfunction or the use of medications that raise the laboratory parameters of TLS. Renal tumor infiltration or renal damage are considered high-risk situations for TLS.

With respect to the disease, TLS is more frequent in neoplasms with a large tumor burden, a high proliferation rate, or high treatment sensitivity. The risk increases with elevated LDH, a mass ≥10 cm, or marked hepatosplenomegaly.

With respect to treatment, the greatest risk is during the initial phase (induction).

Prophylaxis

Its goal is to prevent electrolyte abnormalities and the precipitation of crystals in the kidney. It is based on hyperhydration, uricosuric drugs, and renal protection.

Hyperhydration

This is essential, both for prophylaxis and for treatment. It consists of intravenous administration of potassium-free fluid at a rate of 2.5-3 L/m2/day (200 mL/kg/day if weight <10 kg). A urine output of at least 60-80% of intake should be ensured, for which furosemide may be needed.

Uricosuric medications

Two are available for use in pediatrics: allopurinol and rasburicase.

• Allopurinol: administered orally at a dose of 100 mg/m2 every 8 hours. It is the treatment of choice in patients at low or intermediate risk.

• Rasburicase: before its use, glucose-6-phosphate dehydrogenase deficiency must be ruled out, since it can trigger hemolysis. It is used in patients at high risk of TLS, with elevated uric acid levels, or with a laboratory trend toward TLS despite allopurinol prophylaxis. The dose is 0.2 mg/kg every 24 hours intravenously.

Monitoring

This must be clinical (fluid balance and blood pressure) and laboratory-based (renal function and electrolytes). The frequency will depend on the risk; it is usually performed every 8-12 hours.

Treatment

The mainstay remains hyperhydration and rasburicase, correction of electrolyte abnormalities, and, in severe cases, renal replacement therapy. Appropriate initial management can halt progression to the clinical form.

Hyperhydration and fluid-electrolyte balance

If the patient tolerates it, the rate can be increased up to 4 L/m2/day, always with strict fluid and electrolyte monitoring.

Hyperuricemia

Treatment is with rasburicase, at the same dose as for prophylaxis. It can be continued for up to 7 days if needed to resolve the TLS.

Correction of electrolyte abnormalities

The corresponding abnormality is treated, with the exception of hypocalcemia, which is corrected only if symptomatic (arrhythmias, seizures, or tetany).

Renal replacement therapy

The indications are the same as for other causes of acute renal failure. It should be considered early, since electrolyte abnormalities can worsen very rapidly in these patients.

Malignant hypercalcemia

Malignant hypercalcemia (corrected serum calcium >12 mg/dL) is a rare complication in pediatric oncology (0.4-1.3% of patients). It most commonly occurs at diagnosis. The most frequent origin is as a paraneoplastic syndrome due to secretion of PTH-related protein, which stimulates osteoclasts and bone resorption(12).

Symptoms depend on blood calcium levels; values <13 mg/dL are usually asymptomatic. Manifestations may be gastrointestinal (anorexia, nausea, or constipation), cardiovascular (bradycardia or arrhythmias), renal (polyuria or polydipsia), or neuromuscular (asthenia, hypotonia, or stupor). The most severe symptoms are acute renal failure, severe arrhythmias, or coma.

Treatment is based on:

• Increasing renal elimination of calcium with abundant hydration and furosemide. This may be sufficient in mild cases.

• Decreasing bone resorption of calcium:

– Glucocorticoids: useful in hematologic malignancies.

– Bisphosphonates: the most commonly used is pamidronate, and they are usually effective within 24-48 hours.

– Calcitonin: can prolong the effect of bisphosphonates.

• Other: dietary calcium restriction, treatment of the underlying disease, or hemodialysis in severe cases.

Syndrome of inappropriate antidiuretic hormone secretion (SIADH)

SIADH is due to excessive secretion of ADH unrelated to plasma osmolality, which increases renal water reabsorption and causes dilutional hyponatremia. It accounts for up to 30% of the causes of hyponatremia in children with cancer(13).

It usually has a pharmacologic origin, especially due to vincristine. It may also be caused by CNS tumors or lymphomas, stress, or pulmonary inflammation.

It is diagnosed by the presence of euvolemic hyponatremia associated with a plasma osmolality <275 mOsm/L and a urinary sodium excretion >20 mEq/L. Patients are usually asymptomatic; the clinical picture relates to the severity or rapidity of onset. It is usually nonspecific and may present with headache or nausea, lethargy, seizures, or coma in more severe situations.

Treatment is based on fluid restriction. Intravenous intake should be 40 mL/kg/day in infants and 30-40 mL/kg/day in children, with a solution containing 40 mEq/L of sodium. In cases of severe or symptomatic hyponatremia, treatment with 3% hypertonic saline (3-5 mL/kg) is required. Correction of serum sodium should not exceed 8-12 mEq/L in the first 24 hours.

Adrenal crisis

Pediatric cancer patients often receive prolonged corticosteroid therapy, which exposes them to a risk of chronic adrenal insufficiency and adrenal crises in situations of stress, with a high risk to life.

It presents with nonspecific symptoms such as weakness, asthenia, anorexia, myalgia, or vomiting; for this reason, it should always be considered when a patient has been exposed to corticosteroids and presents with signs of infection or hemodynamic instability. On laboratory testing, it may present with hyponatremia, hyperkalemia, metabolic acidosis, and hypoglycemia(14).

Treatment varies according to clinical severity. It is usually recommended to administer a hydrocortisone bolus of 50-100 mg/m2 (maximum dose 100 mg), followed by that same dose distributed over 4 daily doses. In addition, laboratory abnormalities should be corrected, and it is recommended that all patients receive a fluid bolus with 5% dextrose/0.9% saline at 10 mL/kg.

Thoracic complications

Because it is a semirigid cavity, the presence of a mass or of fluid in the thorax can compromise cardiorespiratory function.

Superior vena cava syndrome (SVCS)

In the pediatric age group, because of its caliber, thin wall, and low intravascular pressure, the vena cava is easily collapsible. SVCS refers to the signs and symptoms resulting from obstruction of blood flow through the superior vena cava. It is called superior mediastinal syndrome when it is associated with tracheal compression.

The most frequent cause of SVCS in pediatrics is a mediastinal mass, followed by thrombosis. In pediatric oncology, the most frequent causes of a mediastinal mass are lymphomas, T-cell lymphoblastic leukemias, germ cell tumors, and tumors of neuroblastic lineage(15).

The most common symptoms are dyspnea, cough, stridor, or orthopnea, typically worsened in the supine position. On examination, we may find edema of the head and neck, venous distension and collateral circulation, facial plethora or chemosis, and headache that increases when lying down.

Initial diagnosis is made with a chest radiograph, which is completed with a chest CT, always considering the risks of the procedure, particularly when patients require sedation.

When cancer is suspected, samples should be taken from the most accessible tissue or from body fluids (such as pleural effusion) for diagnosis, prioritizing the use of local anesthesia whenever possible to minimize risk.

Treatment should be started as soon as possible. General measures include positioning the head of the bed at 30-45º, respiratory and hemodynamic support, prevention of TLS, and anticoagulant treatment if appropriate. When the suspected diagnosis is lymphoma or leukemia, corticosteroid treatment should be started; when a solid tumor is suspected without a histologic diagnosis, chemotherapy should be used, or radiotherapy if there is no response to the former(16).

Pleural effusion, and cardiac effusion and tamponade

Effusions occurring in the child with cancer are usually due to thoracic or mediastinal tumors, fluid overload, hypoalbuminemia, or heart failure.

Clinically, pleural and pericardial effusions usually present with a similar picture: dyspnea, tachycardia, orthopnea, respiratory distress, chest pain, and cough, although they frequently follow a silent and indolent course. Treatment consists of drainage of the fluid, which is performed in symptomatic cases or when an etiologic diagnosis is needed(17,18).

Cardiac tamponade occurs when, as a result of the accumulation of pericardial fluid, the left ventricle loses preload and, therefore, cardiac output decreases. Its onset is directly related to the rate at which fluid accumulates. Up to one third of cardiac effusions in pediatrics have a tumoral cause, although they rarely cause tamponade. It presents with dyspnea, chest pain, or cough, in addition to tachycardia, hypotension, and pulsus paradoxus (a decrease in systolic blood pressure of more than 10 mmHg with inspiration). On the chest radiograph, a “water-bottle” heart may be seen, but the diagnosis will be made by echocardiography. Treatment consists of rapid drainage of the fluid, along with appropriate hydration and oxygenation of the patient.

Gastrointestinal emergencies

Multiple complications present with acute abdominal pain, and it is essential to recognize those that require surgical or antibiotic treatment.

The differential diagnosis of abdominal pain in an immunocompromised patient includes general conditions (appendicitis, pancreatitis, gastroenteritis, or paralytic ileus) and more specific entities (veno-occlusive disease, mucositis, or typhlitis).

Mucositis

This is one of the most frequent side effects of chemotherapy and radiotherapy, and consists of inflammation and ulceration of the mucous membranes. It can affect any part of the gastrointestinal tract. In its most severe form, it is associated with bacteremia and increased mortality.

Treatment is based on analgesia (both systemic and local, by means of specific mouthwashes) and nutritional support (with parenteral nutrition in severe cases). It is important to monitor for and treat superimposed infections, whether fungal (candidiasis), viral (herpetic stomatitis), or bacterial (both local and systemic, since mucositis facilitates bacterial translocation).

Typhlitis or neutropenic enterocolitis

This is inflammation of the intestinal wall that can affect any part of the intestine and typically occurs in neutropenic patients. It is thought to be related to infiltration by the bacterial flora due to damage to the intestinal mucosa caused by treatment.

There is a higher risk in cases of prolonged neutropenia, as occurs in acute leukemias in the induction phase, non-Hodgkin lymphomas, or neuroblastomas.

The typical presentation is febrile neutropenia with abdominal pain, which may be associated with vomiting, diarrhea, abdominal distension, or decreased bowel sounds.

The presumptive diagnosis is clinical and is confirmed by abdominal ultrasound, with visualization of thickening of the intestinal wall. Abdominal CT is used in cases of doubt(19).

Most cases respond well to conservative treatment: nil by mouth, empiric antibiotic therapy (with anaerobic coverage), intravenous hydration, analgesia, and individual assessment of the use of granulocyte colony-stimulating factors. In severely ill patients, an aminoglycoside and vancomycin should also be added, and the addition of antifungal treatment should be considered.

Bowel obstruction

It presents as abdominal pain and distension with bilious vomiting. It may be due to the tumor itself, to chemotherapy, or to previous abdominal surgery.

It is diagnosed by a recumbent abdominal radiograph, showing an abnormal pattern of air distribution and air-fluid levels.

It usually responds well to conservative treatment: nil by mouth, an open nasogastric tube, antibiotic therapy, and intravenous hydration.

Bowel perforation

It should be suspected when abdominal pain, abdominal distension, and decreased bowel sounds are present together. Neutropenic patients or those treated with corticosteroids may not show signs of peritoneal irritation on examination.

It is diagnosed by the presence of free air on an abdominal radiograph or free fluid on abdominal ultrasound or CT. It requires urgent surgical treatment.

Sinusoidal obstruction syndrome or hepatic veno-occlusive disease

This is a hepatic complication caused by endothelial damage in the sinusoid, which leads to sinusoidal destruction that can progress to liver failure and multiorgan damage. It is typically diagnosed after hematopoietic stem cell transplantation (allogeneic or autologous), but it has also been described in relation to chemotherapeutic drugs outside this context.

The characteristic symptoms are fluid retention and hepatomegaly that is painful on palpation, with thrombocytopenia refractory to transfusions and elevated transaminases on laboratory testing, and may be associated with jaundice and hyperbilirubinemia. It is diagnosed by clinical and laboratory criteria (Table III)(20).

n6-409-419_InigoFigueroa-TableIII.jpg


On hepatic Doppler ultrasound, a reduction or reversal of portal flow may be found, which is a specific but late sign.

Treatment is primarily supportive: restriction of intake and diuretics, correction of coagulopathy and hypofibrinogenemia if associated, discontinuation of hepatotoxic and nephrotoxic drugs as far as possible, and transfusion support. In the post-transplant setting, defibrotide is approved, a drug that acts at the endothelial level and whose early initiation has been shown to improve survival.

Neurologic complications

Neurologic complications are true medical emergencies and, in these patients, corticosteroid therapy is the mainstay of treatment.

Spinal cord compression syndrome

Spinal cord compression syndrome refers to the symptoms resulting from compression of the spinal cord or its nerve roots and constitutes a medical emergency.

Up to 5% of pediatric cancer patients present with acute clinical spinal cord compression(21). The most frequently associated tumors are: sarcomas, neuroblastomas, lymphomas, and germ cell tumors. It can also be caused by traumatic bleeding.

The most frequent symptom is back pain, which worsens at night or when the patient is lying down. In every patient with cancer and back pain, spinal cord compression syndrome should always be suspected. Other associated symptoms may be gait disturbances, muscle weakness or limb paresis, sensory disturbances, and impaired sphincter control. The involvement and localization are summarized in table IV.

n6-409-419_InigoFigueroa-TableIV.jpg


The diagnostic test of choice is magnetic resonance imaging. It should be performed urgently in any patient with focal neurologic symptoms, especially if they are associated with back pain(22). In those who present with back pain without findings on neurologic examination, MRI may be delayed for up to 24 hours, provided there is no other cause that accounts for the clinical picture.

The neurologic prognosis will depend on the severity of symptoms at diagnosis and the time to initiation of treatment. The greater the clinical severity or the longer the time to treatment, the lower the likelihood of functional recovery.

Dexamethasone is the first-line treatment and should be started promptly to improve the neurologic prognosis. The recommended doses vary; in general, in pediatric patients a loading dose of 1-2 mg/kg is recommended, followed by a dose of 0.2-0.5 mg/kg every 6 hours (see Algorithm 3 at the end of the article).

When the compression is due to an epidural mass (particularly when the diagnosis is unknown) or to bleeding, surgical treatment should be performed.

In patients in whom the diagnosis is known, treatment will depend on whether or not the tumor is radiosensitive. If it can respond, the treatment of choice will be radiotherapy. In other types of tumors, chemotherapy combined with dexamethasone can help reduce tumor size.

Intracranial hypertension (ICH)

ICH is defined by the presence of symptoms and signs due to an increase in intracranial pressure. In pediatric oncology, it may be due to primary neoplasms, device malfunction (mainly ventriculoperitoneal shunts), infections, adverse effects of treatment, or hemorrhage.

The clinical picture varies with age. In infants or young children, it usually presents with more nonspecific symptoms, such as irritability or developmental changes, and signs such as macrocephaly, bulging of the anterior fontanelle, or strabismus(23). In older children and adolescents, the most frequent symptom is headache, more intense in the morning and with nocturnal awakenings, which is relieved by vomiting. It may be associated with cranial nerve palsy, cerebellar signs, hemiparesis, or language impairment(24). Later findings include the Cushing triad (bradycardia, hypertension, and irregular breathing), a decreased level of consciousness, and decerebrate posturing.

The initial diagnosis should be made with a head CT. In selected patients, performing a fundoscopic examination beforehand may be useful.

Management is a life-threatening emergency, and the airway, breathing, and circulation (ABC rule) should be assessed before treating the cause. General measures include: elevating the head of the bed to 30°, head in the midline, maintenance of neutral homeostasis, and treatment of associated symptoms. In patients with edema caused by tumors, abscesses, or other causes, dexamethasone should be administered (loading dose of 1-2 mg/kg followed by 0.25-0.5 mg/kg every 6 hours, with a maximum of 6 mg/dose). If herniation is suspected, hyperosmolar therapy (hypertonic saline or mannitol) should be administered(25). If the cause is obstructive hydrocephalus, placement of a ventricular drain should be considered.

Nephrourologic complications

The most relevant nephrourologic emergencies are hemorrhagic cystitis and acute kidney injury. In both, prophylaxis and anticipation are essential.

Hemorrhagic cystitis

This consists of bladder inflammation that manifests with gross hematuria or clots in the urine, causing dysuria, urinary frequency, and urinary urgency. In pediatric oncology, the most frequent cause is chemotherapy, especially with cyclophosphamide or ifosfamide, and it usually presents within 24-48 hours after administration(26). In the post-transplant period, the main cause is viral, mainly the BK virus(27). It can also be caused by radiotherapy.

The diagnosis is made by the clinical picture and the history, although other causes of hematuria must be ruled out: infectious, lithiasic, or tumor infiltration. A complete urinalysis, a microbiologic study, and an imaging test should be performed to rule out obstructive uropathy secondary to the hematuria and clots, or an alternative cause of the hematuria.

Although the most important thing is prevention with hyperhydration and MESNA (a urothelial protectant), the treatment of chemotherapy-induced hemorrhagic cystitis is based on hyperhydration (3 L/m2) and correction of thrombocytopenia or coagulation abnormalities. Pain should also be treated with analgesia and antispasmodics such as oxybutynin. In situations of urinary tract obstruction, a bladder catheter should be placed to allow continuous bladder irrigation with saline. In cystitis caused by viruses, antiviral treatment should be added.

Acute kidney injury (AKI)

This is defined as the abrupt loss of renal function that entails a decrease in glomerular filtration, dysregulation of fluid and electrolyte balance, and retention of urea and other nitrogenous products. The first assessment should be aimed at discerning whether it is prerenal, intrinsic, or postrenal in origin(28).

In children with cancer, the most frequent prerenal cause is septic shock, although it can also occur in situations of dehydration or intravascular depletion as a consequence of the secondary toxicities of chemotherapy. Abdominopelvic tumors are the most common cause of postrenal renal failure, due to obstruction of the urinary tract, although it can also occur as a consequence of clots or bleeding. Intrinsic AKI is usually due to systemic treatments with chemotherapy, targeted therapies, or anti-infectives(29).

Treatment of prerenal AKI is rehydration, which should be closely monitored in patients with systemic proinflammatory states because of the risk of capillary leak. Obstructive causes that cannot be resolved at diagnosis may require the use of urinary catheters or, as a last resort, nephrostomy. Treatment of the underlying disease will relieve the compression. In situations of AKI, the use of nephrotoxic drugs should be closely monitored, and they should be discontinued or substituted when possible.

Extravasation of cytostatic agents

Extravasation of cytostatic agents is a medical emergency, and its severity depends on the type of drug, its concentration, and the volume extravasated.

The accidental leakage of antineoplastic treatment into the perivascular or subcutaneous space is a medical emergency that requires early treatment to avoid complications. It can have serious consequences and cause tissue necrosis. Its incidence has decreased thanks to the development of preventive measures.

There are general measures that must be started as soon as extravasation is suspected: stop the infusion, disconnect the line and attempt to withdraw the residual drug by aspirating gently, immobilize the limb and keep it elevated (if the line is located in a limb), avoid compressing the area, aspirate the contents of any blisters (if they form), administer analgesics, and inform the pharmacist (who may also recommend specific measures when indicated).

As a general rule, antineoplastic drugs are classified as vesicants, irritants (high or low risk), or non-irritants, according to the likelihood of causing tissue damage (Table V)(30). The effect in case of extravasation is also influenced by factors such as the volume extravasated, the concentration of the drug, its osmolality (greater tissue damage with higher concentration or osmolality), or the presence of certain excipients such as ethanol, which cause greater irritation.

n6-409-419_InigoFigueroa-TableV.jpg


It is essential to closely monitor patients, since the lesions may progress over days or even weeks.

Role of the Primary Care pediatrician

The primary care pediatrician may be the first point of contact for a patient at several moments of the disease, at diagnosis or at relapse. It is essential that they be familiar with the possible complications that can arise at different times during treatment in order to recognize them and act promptly, stabilizing and referring the patient.

Conflict of interest

The authors declare that they have no conflicts of interest.

Funding

This work did not receive any specific funding.


References

The asterisks indicate the significance of the article in the authors’ judgment.

1. Kline C, Li AM, Newman H, Freedman JL. Oncologic Emergencies. In: Blaney SM, Adamson PC, Helman LJ, eds. Pizzo and Poplack’s Principles and Practice of Pediatric Oncology. 9.ª ed. Wolters Kluwer; 2025. p. 931-61.

2. Prusakowski MK, Cannone D. Pediatric Oncologic Emergencies. Hematol Oncol Clin North Am. 2017; 31: 59-980. Available at: https://doi.org/10.1016/j.hoc.2017.08.003.

3. Mendoza Sánchez MC, Riesco Riesco S, González Prieto A. Urgencias oncológicas en Pediatría. Pediatric Oncology Emergencies. Pediatr Integral. 2019; 2: 65-80. Available at: https://www.pediatriaintegral.es/wp-content/uploads/2019/xxiii02/01/n2-065-080_Mendoza.pdf.

4.** Martínez Campos L, Pérez-Albert P, Ferrés Ramis L, Rincón-López EM, Mendoza-Palomar N, Pere Soler-Palacín, Aguilera-Alonso D. Documento de consenso de manejo de neutropenia febril en el paciente pediátrico oncohematológico de la Sociedad Española de Infectología Pediátrica (SEIP) y la Sociedad Española de Hematología y Oncología Pediátricas (SEHOP). Consensus Document on the Management of Febrile Neutropenia in Pediatric Oncohematology Patients by the Spanish Society of Pediatric Infectious Diseases (SEIP) and the Spanish Society of Pediatric Hematology and Oncology (SEHOP). An Pediatr. 2023; 98: 446-59. Available at: https://doi.org/10.1016/j.anpedi.2023.03.012.

5. Jackson TJ, Napper R, Haeusler GM, Pizer B, Bate J, Grundy RG, et al. Can I go home now? The safety and efficacy of a new UK paediatric febrile neutropenia protocol for risk-stratified early discharge on oral antibiotics. Arch Dis Child. 2023; 108: 192-7. Available at: https://doi.org/10.1136/archdischild-2021-323254.

6. Lehrnbecher T, Robinson PD, Ammann RA, Fisher B, Patel P, Phillips R, et al. Guideline for the Management of Fever and Neutropenia in Pediatric Patients With Cancer and Hematopoietic Cell Transplantation Recipients: 2023 Update. J Clin Oncol. 2023; 41: 1774-85. Available at: https://doi.org/10.1200/jco.22.02224.

7.** Arad-Cohen N, Zeller B, Abrahamsson J, Fernández Navarro JM, Cheuk D, Palmu S, et al. Supportive care in pediatric acute myeloid leukemia: Expert-based recommendations of the NOPHO-DB-SHIP consortium. Expert Rev Anticancer Ther. 2022; 22: 1183-96. Available at: https://doi.org/10.1080/14737140.2022.2131544.

8. Zeller B, Arad-Cohen N, Cheuk D, De Moerloose B, Navarro JMF, Hasle H, et al. Management of hyperleukocytosis in pediatric acute myeloid leukemia using immediate chemotherapy without leukapheresis: results from the NOPHO-DBH AML 2012 protocol. Haematologica. 2024; 109: 2873-83. Available at: https://doi.org/10.3324/haematol.2024.285285.

9. Cairo MS, Bishop M. Tumour lysis syndrome: new therapeutic strategies and classification. Br J Haematol. 2004; 127: 3-11. Available at: https://doi.org/10.1111/j.1365-2141.2004.05094.x.

10.** Chan YLT, El-Sharkawi D, Shah P, Chanouzas D, O’Connor D, Marks SD, et al. British Society for Haematology updated guidelines for the diagnosis and management of tumour lysis syndrome in adults and children with haematological malignancies: A focus on patient safety. Br J Haematol. 2025; 207: 1248-58. Available at: https://doi.org/10.1111/bjh.70092.

11. Cairo MS, Coiffier B, Reiter A, Younes A; TLS Expert Panel. Recommendations for the evaluation of risk and prophylaxis of tumour lysis syndrome (TLS) in adults and children with malignant diseases: an expert TLS panel consensus. Br J Haematol. 2010; 149: 578-86. Available at: https://doi.org/10.1111/j.1365-2141.2010.08143.x.

12.** Sargent JT, Smith OP. Haematological emergencies managing hypercalcaemia in adults and children with haematological disorders. Br J Haematol. 2010; 149: 465-77. Available at: https://doi.org/10.1111/j.1365-2141.2010.08173.x.

13.** Ellison DH, Berl T. Clinical practice. The syndrome of inappropriate antidiuresis. N Engl J Med. 2007; 356: 2064-72. Available at: https://doi.org/10.1056/nejmcp066837.

14. Hebbar KB, Petrillo T, Fortenberry JD. Adrenal insufficiency and response to corticosteroids in hypotensive critically ill children with cancer. J Crit Care. 2012; 27: 480-7. Available at: https://doi.org/10.1016/j.jcrc.2012.03.013.

15.** Nossair F, Schoettler P, Starr J, Chan AKC, Kirov I, Paes B, et al. Pediatric superior vena cava syndrome: An evidence-based systematic review of the literature. Pediatr Blood Cancer. 2018; 65: e27225. Available at: https://doi.org/10.1002/pbc.27225.

16. Garey CL, Laituri CA, Valusek PA, St Peter SD, Snyder CL. Management of anterior mediastinal masses in children. Eur J Pediatr Surg. 2011; 21: 310-3. Available at: https://doi.org/10.1055/s-0031-1279745.

17. Modi D, Jang H, Kim S, Deol A, Ayash L, Bhutani D, et al. Incidence, etiology, and outcome of pleural effusions in allogeneic hematopoietic stem cell transplantation. Am J Hematol. 2016; 91: E341-7. Available at: https://doi.org/10.1002/ajh.24435.

18. Kühn B, Peters J, Marx GR, Breitbart RE. Etiology, management, and outcome of pediatric pericardial effusions. Pediatr Cardiol. 2008; 29: 90-4. Available: https://doi.org/10.1007/s00246-007-9014-1.

19.** Cross SJ, Patel JR, Wolf J. Diagnosis and Management of Typhlitis and Neutropenic Enterocolitis in Children with Cancer. Pediatr Infect Dis J. 2022; 41: e326-8. Available at: https://doi.org/10.1097/inf.0000000000003556.

20. Corbacioglu S, Carreras E, Ansari M, Balduzzi A, Cesaro S, Dalle JH, et al. Diagnosis and severity criteria for sinusoidal obstruction syndrome/veno-occlusive disease in pediatric patients: a new classification from the European Society for Blood and Marrow Transplantation. Bone Marrow Transplantation. 2018; 53: 138-45. Available at: https://doi.org/10.1038/bmt.2017.161.

21.** Quraishi NA, Palliyil N, Hassanin MA, D’Aquino D, Shetaiwi A, Walker D. Malignant spinal cord compression in the paediatric population-a systematic review, meta-analysis. Eur Spine J. 2023; 32: 4306-13. Available at: https://doi.org/10.1007/s00586-023-07820-3.

22. Loblaw DA, Mitera G, Ford M, Laperriere NJ. A 2011 updated systematic review and clinical practice guideline for the management of malignant extradural spinal cord compression. Int J Radiat Oncol Biol Phys. 2012; 84: 312-7. Available at: https://doi.org/10.1016/j.ijrobp.2012.01.014.

23.** Aylward SC, Reem RE. Pediatric Intracranial Hypertension. Pediatr Neurol. 2017; 66: 32-43. Available at: https://doi.org/10.1016/j.pediatrneurol.2016.08.010.

24. Fernández-García MÁ, Cantarín-Extremera V, Andión-Catalán M, Duat-Rodríguez A, Jiménez-Echevarría S, Bermejo-Arnedo I, et al. Secondary Intracranial Hypertension in Pediatric Patients with Leukemia. Pediatr Neurol. 2017; 77: 48-53. Available at: https://doi.org/10.1016/j.pediatrneurol.2017.08.013.

25. Pitfield AF, Carroll AB, Kissoon N. Emergency management of increased intracranial pressure. Pediatr Emerg Care. 2012; 28: 200-4. Available at: https://doi.org/10.1097/pec.0b013e318243fb72.

26. Decker DB, Karam JA, Wilcox DT. Pediatric hemorrhagic cystitis. J Pediatr Urol. 2009; 5: 254-64. Available at: https://doi.org/10.1016/j.jpurol.2009.02.199.

27. Cheerva AC, Raj A, Bertolone SJ, Bertolone K, Silverman CL. BK virus-associated hemorrhagic cystitis in pediatric cancer patients receiving high-dose cyclophosphamide. J Pediatr Hematol Oncol. 2007; 29: 617-21. Available at: https://doi.org/10.1097/mph.0b013e3181461f6c.

28. Khandelwal P, McLean N, Menon S. Update on Pediatric Acute Kidney Injury. Pediatr Clin North Am. 2022; 69: 1219-38. Available at: https://doi.org/10.1016/j.pcl.2022.08.003.

29. Raina R, Abu-Arja R, Sethi S, Dua R, Chakraborty R, Dibb JT, et al. Acute kidney injury in pediatric hematopoietic cell transplantation: critical appraisal and consensus. Pediatr Nephrol. 2022; 37: 1179-203. Available at: https://doi.org/10.1007/s00467-022-05448-x.

30. Sociedad Española de Farmacia Hospitalaria – SEFH. Prevención y tratamiento de extravasaciones de fármacos antineoplásicos. Madrid: SEFH; 2020. Spanish Society of Hospital Pharmacy (SEFH). Prevention and treatment of extravasation of antineoplastic drugs. Available at: https://gruposdetrabajo.sefh.es/gedefo/images/stories/documentos/2020/monografia_extravasaciones.pdf.


Recommended bibliography

– Martínez Campos L, Pérez-Albert P, Ferrés Ramis L, Rincón-López EM, Mendoza-Palomar N, Pere Soler-Palacín, Aguilera-Alonso D. Documento de consenso de manejo de neutropenia febril en el paciente pediátrico oncohematológico de la Sociedad Española de Infectología Pediátrica (SEIP) y la Sociedad Española de Hematología y Oncología Pediátricas (SEHOP). Consensus Document on the Management of Febrile Neutropenia in Pediatric Oncohematology Patients by the Spanish Society of Pediatric Infectious Diseases (SEIP) and the Spanish Society of Pediatric Hematology and Oncology (SEHOP). An Pediatr. 2023; 98: 446-59. Available at: https://doi.org/10.1016/j.anpedi.2023.03.012.

Updated national guideline with recommendations for the management of fever and neutropenia in the oncology patient.

– Chan YLT, El-Sharkawi D, Shah P, Chanouzas D, O’Connor D, Marks SD, et al. British Society for Haematology updated guidelines for the diagnosis and management of tumour lysis syndrome in adults and children with haematological malignancies: A focus on patient safety. Br J Haematol. 2025; 207: 1248-58. Available at: https://doi.org/10.1111/bjh.70092.

Updated guidelines for the prophylaxis and treatment of tumor lysis syndrome (TLS).

– Nossair F, Schoettler P, Starr J, Chan AKC, Kirov I, Paes B, et al. Pediatric superior vena cava syndrome: An evidence-based systematic review of the literature. Pediatr Blood Cancer. 2018; 65: e27225. Available at: https://doi.org/10.1002/pbc.27225.

Systematic review of the diagnosis and treatment of superior vena cava syndrome in pediatrics, including non-oncologic causes.

– Quraishi NA, Palliyil N, Hassanin MA, D’Aquino D, Shetaiwi A, Walker D. Malignant spinal cord compression in the paediatric population-a systematic review, meta-analysis. Eur Spine J. 2023; 32: 4306-13. Available at: https://doi.org/10.1007/s00586-023-07820-3.

Systematic review addressing the epidemiology and treatment of neoplastic spinal cord compression syndrome in pediatrics.


Clinical case


A 5-year-old boy is brought to the emergency department for a 7-day history of fever, with a maximum measured temperature of 38.5°C, associated over the last two days with cough and lethargy.

He was a previously healthy patient, appropriately vaccinated, with no relevant personal or family history.

On examination he presents good general condition, normally hydrated and perfused. He is conscious, oriented, and cooperative. He has mucocutaneous pallor, without skin lesions. No retractions. Bilateral laterocervical lymphadenopathy that appears reactive. Cardiac auscultation rhythmic, tachycardic; no murmurs heard. Pulmonary auscultation with good bilateral air entry without added sounds. Abdomen soft and depressible, no masses or organomegaly palpable, nontender on palpation. Oropharynx is hyperemic, but without exudates. No focal neurologic signs, negative meningeal signs.

Vital signs: weight: 19.7 kg; height: 113 cm; axillary temperature: 36.4°C; BP: 108/67 mm Hg; HR: 132 bpm; RR: 24 breaths/min; SpO2: 98%.

Because of the prolonged fever, a blood workup is obtained with the following results: complete blood count with hemoglobin of 7.4 g/dL and white blood cells of 21,500/µL (neutrophils 100/µL, lymphocytes 21,300/µL). Chemistry: creatinine 0.44 mg/dL (0.3-0.5); urea 37 mg/dL; sodium 134 mmol/L; potassium 4.4 mmol/L; and LDH 512 IU/L (207-383). Normal hepatic profile. CRP of 135 mg/L.

Given the anemia, neutropenia, and leukocytosis driven by lymphocytes, a peripheral smear is requested, which reports 78% of immature-appearing cells, suspicious for blasts, and recommends a hematologic workup for a possible new diagnosis of acute leukemia.

Given this situation, blood cultures are drawn and empiric antibiotic treatment with cefepime is started. The workup is expanded, adding: uric acid (3.4 mg/dL; 2.3-6.6), calcium (10.1 mg/dL; 9.5-10.8), and phosphorus (4.4 mg/dL; 4.2-6.4). Coagulation study (normal, except for elevated fibrinogen) and chest x-ray (normal). The patient is admitted under the care of pediatric hematology-oncology for diagnosis and treatment.


n6-409-419_InigoFigueroa-Algorithm1.jpg


n6-409-419_InigoFigueroa-Algorithm2.jpg


n6-409-419_InigoFigueroa-Algorithm3.jpg


Fallos medulares y neutropenias en edad pediátrica

J. Zubicaray Salegui*,  J. Sevilla Navarro**
Temas de FC


J. Zubicaray Salegui*, J. Sevilla Navarro**

Servicio de Hematología y Oncología Pediátricas.
Hospital Infantil Universitario Niño Jesús. Madrid

* https://orcid.org/0000-0003-4115-9598
** https://orcid.org/0000-0002-6852-1860


X

Autor para correspondencia

josune.zubicaray@salud.madrid.org

Resumen

Mediante este artículo se pretende ofrecer una visión global de los fallos medulares en la edad pediátrica. Diferenciaremos algunos de los fallos medulares de etiología congénita más frecuentes de otros de etiología adquirida, como es la aplasia medular. Se trata de enfermedades raras o de baja prevalencia, donde existe un gran solapamiento fenotípico a pesar de tener una base fisiopatológica distinta. Es por esto por lo que repasaremos las manifestaciones hematológicas y extrahematológicas más características, junto con la sistemática o el paso a paso a seguir para alcanzar un correcto diagnóstico. Así, el correcto diagnóstico va a ser fundamental para poder ofrecer el tratamiento adecuado para cada caso, siendo, en la mayoría de ellos, el trasplante de progenitores hematopoyéticos la piedra angular, así como para poder ofrecer información pronóstica o realizar consejo genético.


Abstract

This article aims to provide an overview of bone marrow failure syndromes in children. We will distinguish between some of the most prevalent congenital bone marrow failure syndromes and those of an acquired aetiology, such as aplastic anaemia. These rare diseases exhibit significant phenotypic overlap despite having different pathophysiological bases. For this reason, we will review the most characteristic haematological and extrahaematological manifestations, as well as the systematic approach to be followed to reach a correct diagnosis. The correct diagnosis is essential in order to offer appropriate treatment for each case, the cornerstone of which is usually a haematopoietic stem cell transplantation, as well as to provide prognostic information and genetic counselling.


Palabras clave: Aplasia medular; Anemia de Fanconi; Disqueratosis congénita; Síndrome de Shwachman-Diamond; Neutropenias.

Key words: Bone marrow aplasia; Fanconi anemia; Dyskeratosis congenita; Shwachman-Diamond syndrome; Neutropenia.


Pediatr Integral 2026; XXX (5): 348 – 356


OBJETIVOS

• Comprender la base fisiopatológica de los fallos medulares, tanto congénitos como adquiridos, más frecuentes en edad pediátrica.

• Diferenciar entre las manifestaciones hematológicas y extrahematológicas de cada uno de los cuadros patogénicos que se describen.

• Entender la sistemática a seguir para alcanzar un correcto diagnóstico de estas enfermedades, hecho fundamental, ya que existe mucha heterogeneidad y solapamiento fenotípico, siendo difícil llegar al diagnóstico certero solo con la historia clínica y la exploración física, a pesar de ser fundamentales para orientar el caso.

• Conocer el estado actual de las herramientas terapéuticas que se emplean para corregir el fallo medular en cada caso concreto.

• Abordar las neutropenias en la edad pediátrica.


Fallos medulares y neutropenias en edad pediátrica

https://doi.org/10.63149/j.pedint.162


Introducción

Las insuficiencias medulares se pueden clasificar, según su origen, en hereditarias o adquiridas. Pueden afectar a una o más líneas celulares, dando lugar a mono o bicitopenias, así como a pancitopenias.

Las insuficiencias medulares (IM) constituyen un grupo heterogéneo de enfermedades caracterizadas por el fracaso de la función hematopoyética dependiente de la célula madre pluripotencial, hecho que comporta una inadecuada producción de hematíes, leucocitos y/o plaquetas. Así, la insuficiencia o fallo medular puede afectar a una o más líneas celulares, dando lugar a mono o bicitopenias, así como a pancitopenias.

Las IM se pueden clasificar según su origen en hereditarias o adquiridas(1). Las formas adquiridas se pueden categorizar como idiopáticas o secundarias. Las idiopáticas son aquellas en las que no tenemos una etiología identificable y, generalmente, obedecen a un mecanismo inmune. Las secundarias, por el contrario, pueden ser causadas por infecciones, enfermedades autoinmunes, tóxicos, fármacos o neoplasias, entre otros. No obstante, en la gran mayoría de los casos no se identifica una causa desencadenante de la insuficiencia medular, por lo que suele ser calificada como aplasia medular idiopática (AM). Las formas hereditarias se pueden dividir en globales o selectivas (Tabla I).

tabla

Si bien el término anemia aplásica sigue siendo, de manera general, empleado en todos aquellos casos de etiología adquirida, en el caso de los cuadros de origen congénito, se usa de manera más generalizada el término de fracaso o fallo medular.

En este capítulo revisaremos las particularidades de la aplasia medular adquirida, así como los fallos medulares hereditarios más frecuentes, tales como: la anemia de Fanconi (AF), la disqueratosis congénita (DC), el síndrome de Shwachman-Diamond (SSD) y las neutropenias hereditarias y adquiridas.

Epidemiología

Aunque se engloben dentro de las enfermedades raras, un pediatra siempre deberá considerar el diagnóstico de un fallo medular (sea hereditario o adquirido) ante citopenias/pancitopenias que aparezcan en la edad pediátrica.

En general, las insuficiencias o fallos medulares se catalogan como entidades clínicas raras. La incidencia de la AM en nuestro medio se estima entre 2 y 3 casos nuevos al año por cada millón de habitantes(2). En algunos países, como Japón o México, la incidencia reportada es de dos a tres veces superior. Dentro de los fallos medulares hereditarios, la AF constituye el cuadro clínico más frecuente, con una prevalencia de 1-5 pacientes por millón. La incidencia estimada de DC, por su parte, es menor de 1/1.000.000 de recién nacidos. En el caso del SSD, la incidencia estimada se encuentra alrededor de 1/75.000 recién nacidos, aunque las estimaciones son muy variables. Por último, en cuanto a la neutropenia congénita, se trata de un grupo heterogéneo de enfermedades que tiene una prevalencia de 1-1,7/333.300 habitantes y una incidencia anual de 1/250.000 nacimientos.

Fisiopatología

La aplasia medular se considera una enfermedad autoinmune, mientras que los fallos medulares hereditarios son consecuencia de defectos genéticos que alteran alguna ruta metabólica que explica la clínica y fenotipo del paciente. Presentan penetrancia y expresividad variables.

En cuanto a la patogenia, la inmensa mayoría de las AM adquiridas son de origen autoinmune. Linfocitos T autorreactivos ocasionan destrucción de la celularidad hematopoyética a nivel central y, como consecuencia, se producen las correspondientes citopenias periféricas. En ocasiones, el cuadro hematológico puede ser precedido o coexistir con una hepatitis aguda, también de origen autoinmune. Aunque sí puede haber cierta predisposición genética para padecerla, a diferencia de los fallos medulares hereditarios, no tendremos una alteración genética definitoria como causante de la enfermedad. Por el contrario, en cada uno de los fallos medulares hereditarios que describimos a continuación, la base fisiopatológica difiere entre ellos, pero existe un defecto genético(3) (Fig. 1) (Tabla II).

figura

Figura 1. Fisiopatología de los fallos medulares. Modificada de: Young et al.(3).


tabla

La AF es un síndrome complejo que se caracteriza por insuficiencia medular progresiva, anomalías somáticas constitucionales e hipersensibilidad a agentes que producen entrecruzamientos en las cadenas del ADN, tales como mitomicina C (MMC) y diepoxibutano (DEB). La fisiopatología de la AF es consecuencia del fallo de la vía de reparación del ADN FA/BRCA. Desde el punto de vista genético, se conocen, al menos, 23 genes asociados a la enfermedad (denominados por el grupo de complementación FANC-A a FANC-W)(4). La herencia es autosómica recesiva en casi todos los casos. De entre todos los genes AF, las mutaciones en el gen FANCA son las que están más representadas, ya que más del 50 % de los pacientes AF poseen mutaciones en este gen. En nuestro entorno, llega a representar entre un 70 y un 80 %. La DC es una enfermedad asociada a defectos en el mantenimiento de los telómeros, que tienen la función de proteger y estabilizar el genoma. Hasta la fecha, se conocen hasta 20 genes relacionados con la enfermedad(5,6). La presentación más frecuente de la enfermedad es la producida por mutaciones en el gen DKC1, que codifica para la proteína disquerina y es de herencia ligada al cromosoma X. Aunque el espectro de manifestaciones clínicas es muy variable, todos ellos presentarán longitudes de telómeros significativamente acortadas. El SSD es un trastorno autosómico recesivo en el que las mutaciones bialélicas en el gen SBDS (Shwachman-Bodian-Diamond syndrome), que está localizado en el cromosoma 7, representan el 90 % de los casos de SSD(7). Recientemente, se ha observado que las variantes bialélicas en los genes EFL1 y DNAJC21, y variantes heterocigotas en el gen SRP54 pueden producir una enfermedad o fenotipo similar al SSD, conocidos como síndromes SSD-like(8). Por último, la neutropenia hereditaria se trata de un grupo heterogéneo de enfermedades de origen genético caracterizadas por neutropenia crónica grave, infecciones piógenas y bloqueo de la maduración de las células de la médula ósea. De entre ellas, la más frecuente es la neutropenia aislada por afectación del gen ELANE, que supone el 50-60 % de los casos(9).

Clínica

Presentación clínica heterogénea. En el caso de la aplasia medular, inespecífica, determinada por la citopenia más grave. En el caso de los fallos medulares hereditarios, determinada también por las manifestaciones extrahematológicas.

La clínica de todos estos síndromes, como ya hemos indicado, es extremadamente heterogénea. En el caso de la aplasia medular, la clínica no va a ser específica y estará determinada por las citopenias. Así, se puede manifestar clínicamente por cansancio, palidez e intolerancia al ejercicio, todo ello típico de la anemia que sufren estos pacientes. Sin embargo, con mayor frecuencia, la primera y más significativa alteración del fracaso medular es la trombocitopenia, que se manifestará por petequias y hematomas ante mínimos traumatismos y, en los casos más graves, por sangrado clínico.

En el caso de los fallos medulares de origen hereditario, la presentación inicial de muchos de estos síndromes es a través de las malformaciones asociadas, como rasgos dismórficos, talla baja o fallo de medro. Debemos tener en cuenta que, en muchos de estos pacientes, las malformaciones físicas están presentes desde el nacimiento; sin embargo, solo se orienta su diagnóstico cuando comienzan a manifestar el fallo medular. Además, la historia familiar será de gran ayuda, ya que las citopenias no explicadas, los casos previos familiares de leucemia o síndrome mielodisplásico (SMD), algún otro tipo de cáncer en edades tempranas de la vida, la excesiva toxicidad a los quimioterápicos y/o la radioterapia, u otras malformaciones típicas pueden orientar en gran medida el diagnóstico. No obstante, pacientes con bases genéticas iguales pueden expresar un síndrome completamente distinto. En este sentido, la historia clínica y la exploración física ayudarán a orientar el diagnóstico de estos pacientes; aunque, en muchas ocasiones, solo podremos aproximarnos a la sospecha de fallo medular hereditario, sin ser capaces de orientar dentro de este gran grupo de síndromes cuál puede ser el más probable. En la tabla III, se resumen las características clínicas de la AF, la DC, el SSD y la neutropenia hereditaria.

tabla

Diagnóstico

Importancia de la historia familiar y exploración física para orientar el diagnóstico. Es imprescindible completar el diagnóstico con pruebas funcionales y estudios genéticos para demostrar o descartar origen congénito.

En el algoritmo incluido al final del artículo, se describe la sistemática para el diagnóstico de los fallos medulares. En general, se realizará un estudio encaminado a demostrar el fallo medular y establecer su causa(2,10). Para ello, se recomienda realizar una analítica completa que valore y descarte causas secundarias, como defectos carenciales, serologías para descartar infecciones o aquellas determinaciones, como la determinación de la hemoglobina fetal, que puedan orientar el diagnóstico. Entre los estudios a realizar, será también mandatoria la realización de un aspirado y biopsia de médula ósea, no solo para demostrar la hipoplasia medular, sino también para descartar otras posibles entidades que cursan con pancitopenia. El cariotipo puede resultar de gran ayuda, al igual que los estudios citogenéticos más avanzados. Sin embargo, en muchos casos, los síndromes hereditarios que asocian fallo medular asocian también alto riesgo de progresión a mielodisplasia, por lo que, incluso ante citogenéticas muy frecuentemente asociadas con SMD, como la monosomía 7, es obligatorio descartar que se deba a un fallo medular hereditario.

Una vez establecido que nos encontramos ante un fallo medular, se aconseja, en todos los casos pediátricos, realizar, al menos, el despistaje de la AF (incluso en aquellos que a priori parecen adquiridos). Para ello, se indica un estudio de fragilidad cromosómica que, de mostrar alteraciones, no es diagnóstico de la enfermedad, ya que otros síndromes también pueden presentar alteraciones en este estudio (p. ej., la ataxia-telangiectasia), pero sí resulta muy sugerente. En otras enfermedades, se dirigirá el estudio a pruebas más específicas de acuerdo con la clínica que presente el paciente. Así, por ejemplo, en los casos con sospecha de DC por presentar la tríada clásica de la enfermedad (distrofia ungueal, leucoplaquia y pigmentación reticular), se indicará un estudio de longitud telomérica(11). Otras pruebas que pueden orientar el diagnóstico serían las determinaciones de isoamilasa pancreática y tripsinógeno para demostrar la insuficiencia pancreática del SSD. El diagnóstico final se realizará mediante la demostración de la alteración de alguno de los genes responsables de la enfermedad. Hasta hace muy poco, se realizaban estos estudios de manera dirigida. Más recientemente, se están afianzando los estudios de secuenciación masiva con paneles de genes específicos de todo este grupo de enfermedades(12). Sin embargo, la aparición constante de nuevos genes implicados en estas entidades, junto con la mejor relación coste-efectividad de la secuenciación exómica, ha llevado a que, en la actualidad, la práctica general tienda a ser secuenciar el exoma completo y realizar estudios dirigidos con paneles virtuales como primera aproximación.

En la tabla IV, se resumen algunos de los hallazgos de laboratorio característicos en cada caso.

tabla

Diagnóstico diferencial

El diagnóstico diferencial se plantea fundamentalmente con otras causas de pancitopenia hereditaria o adquirida.

• Otras insuficiencias medulares:

– Otras insuficiencias medulares cuantitativas (anemia de Fanconi, disqueratosis congénita…).

– Síndromes mielodisplásicos. El diagnóstico diferencial entre los fallos medulares hereditarios y las mielodisplasias es aún hoy un reto. Con mucha frecuencia, los aspirados y biopsias de médula ósea de estos pacientes muestran rasgos displásicos difícilmente interpretables, incluso para los citomorfólogos más expertos.

• Ocupación de la médula ósea por otras causas: leucemias agudas, síndromes linfoproliferativos, carcinomatosis medular, mielofibrosis, enfermedades de depósito, etc.

• Otros: hemoglobinuria paroxística nocturna, anemia megaloblástica, lupus eritematoso sistémico, hiperesplenismo, hepatopatía crónica y sepsis.

Tratamiento

El objetivo del tratamiento será restaurar la función medular. El trasplante hematopoyético (TPH) será la piedra angular del tratamiento en la mayoría de los casos hereditarios y en las formas muy graves adquiridas, siempre y cuando se disponga de un donante adecuado.

En las siguientes líneas repasaremos el tratamiento del fallo medular, dejando de lado el tratamiento de las manifestaciones extrahematológicas u otras complicaciones.

Consideraciones generales

Se deberá suspender cualquier potencial agente causal en el caso de las aplasias adquiridas. Si la condición clínica del paciente lo permite, la terapia transfusional debe ser restrictiva, más aún en los candidatos a TPH por la posibilidad de aloinmunización. Se debe tener en consideración la profilaxis de las infecciones si linfopenia profunda (<400/µL) o neutropenia severa (<200/µL), añadiendo bien un antivírico o un azol de espectro extendido. Una vez que se diagnostica un fallo medular (sea adquirido o congénito), se debe realizar lo antes posible la secuenciación genética y la tipificación del antígeno leucocitario humano (HLA) del paciente, así como la tipificación HLA de los miembros de la familia(13), ya que el tiempo desde el diagnóstico al tratamiento es fundamental para mejorar la supervivencia. Así, en caso de la AM, es importante empezar el tratamiento lo antes posible desde el diagnóstico (idealmente en las 3 primeras semanas tras el mismo)(14); en caso de los fallos medulares hereditarios, dependerá del grado de la citopenia y/o de las complicaciones derivadas de las mismas la decisión de esperar con un tratamiento puente o ir directos a TPH en caso de disponibilidad de donante ideal.

Tratamiento específico en cada caso

Aplasia medular

Las principales estrategias terapéuticas para tratar la AM son el TPH y el tratamiento de inmunosupresión (TIS), conformado por la combinación de la globulina antitimocítica (ATG) y la ciclosporina (CsA)(15,16). Las principales ventajas del TPH son las altas tasas de supervivencia a largo plazo determinadas por la menor frecuencia de recaídas y de eventos clonales. De manera que, si tenemos un donante familiar idéntico disponible, esta sería la alternativa terapéutica idónea para tratar a un paciente pediátrico con AM. No obstante, >70 % de los casos no tendrá disponibilidad de un donante familiar. En ese caso, se deberá plantear la alternativa de un TPH de donante no emparentado idéntico, si el trasplante se realiza antes de los 2 meses desde el diagnóstico, o, por el contrario, optar por TIS, que demuestra tasas de respuesta global del 50-70 %. Sin embargo, la recaída (30 %) y la evolución clonal (10-15 %) pueden condicionar la supervivencia libre de evento en estos casos, lo que supone un reto.

Anemia de Fanconi

Gracias a los avances realizados encaminados a reducir la toxicidad de los procedimientos de TPH, los resultados de los trasplantes han mejorado drásticamente en las últimas tres décadas, con supervivencias de más del 90 % en la actualidad. Desgraciadamente, la mayoría de los pacientes con AF no disponen de un donante HLA idéntico familiar. No obstante, en la actualidad la supervivencia global de TPH de donantes no emparentados es comparable a la de los donantes familiares, situándose por encima del 80 % según los resultados de la última serie del grupo europeo(17). En los últimos años, incluso se han reportado pequeñas series con resultados excelentes utilizando donantes haploidénticos con resultados esperanzadores(18,19); de manera que, si un paciente con AF tiene indicación para TPH, la ausencia de donante familiar no es justificación para retrasar dicho procedimiento, ya que, como sabemos, es importante realizar el TPH antes de que los pacientes evolucionen a SMD o LMA, hecho que disminuye drásticamente la supervivencia en estos pacientes. Aunque hoy por hoy el TPH constituye la terapia ideal del problema hematológico de pacientes con AF, la terapia génica constituye una alternativa de gran expectación para pacientes que no posean un donante histocompatible. Tal como se ha realizado exitosamente en pacientes con otras enfermedades monogénicas que afectan a las células sanguíneas, hoy en día la terapia génica en AF se fundamenta en la inserción ex vivo de genes de Fanconi en las células madre hematopoyéticas de los pacientes. Recientemente, se han publicado los resultados del ensayo clínico llevado a cabo por el grupo español. Estos resultados demuestran por primera vez que la terapia génica sin acondicionamiento genotóxico es capaz de conseguir un injerto estable de las células corregidas que permita frenar la evolución del fallo medular(20). Como tratamiento puente, los más establecidos son los andrógenos, con tasas de respuesta del 70 % aproximadamente(21). No obstante, se han ensayado otras nuevas moléculas con este mismo fin, con resultados variables, como el eltrombopag.

Disqueratosis congénita

En este caso también el único tratamiento curativo es el TPH; sin embargo, aquellos pacientes que carecen de donante compatible deben recibir tratamiento sustitutivo basado en el soporte transfusional y los derivados androgénicos. En la DC, parece que entre el 50 y el 70 % de los pacientes pueden responder al tratamiento con andrógenos, alcanzando incluso independencia transfusional en algunos casos(22,23).

Síndrome de Shwachman-Diamond

El TPH debe realizarse en aquellos pacientes con donante HLA idéntico no respondedores a G-CSF (Factor Estimulante de Colonias de Granulocitos), aquellos que evolucionan a fallo medular o desarrollan SMD/LMA. La experiencia en esta patología es muy escasa, aunque parece haber mejores resultados de supervivencia en aquellos pacientes que han desarrollado fallo medular con respecto a los que se trasplantan con SMD/LMA. Recientemente, el Grupo de Trabajo sobre Anemia Aplásica Grave de la European Society for Blood and Marrow Transplantation (EBMT) ha publicado recomendaciones basadas en el consenso de expertos que abogan por el uso de progenitores de médula ósea y regímenes de acondicionamiento de intensidad reducida para pacientes con SSD y fallo medular con el objetivo de mitigar la morbimortalidad del trasplante(24,25).

Neutropenia hereditaria

El tratamiento de elección es el G-CSF, al que responde la mayoría de los pacientes a dosis de entre 2 y 20 µg/kg/día; sin embargo, hay un pequeño porcentaje de pacientes que requiere dosis más altas o no consigue respuesta. El único tratamiento curativo es el TPH, que está indicado en pacientes que no responden al tratamiento con G-CSF y presentan infecciones de repetición, así como en aquellos que desarrollan SMD y LAM. Sin embargo, dada la heterogeneidad de los resultados publicados y el escaso número de pacientes reportados, es complicado establecer recomendaciones en estos pacientes(26,27).

Neutropenias

Ya hemos visto en el apartado anterior las características principales de las neutropenias hereditarias en la edad pediátrica. Describiremos aquí brevemente el abordaje de las neutropenias de manera global. En la tabla V podemos encontrar su clasificación(28).

tabla

Es precisa una adecuada historia clínica para el diagnóstico de las neutropenias. En aquellos sujetos que realizan o han realizado recientemente tratamientos, hay que sospechar neutropenia medicamentosa y ver su evolución. Todos los fármacos pueden provocar neutropenia. También es importante descartar infecciones previas, ya que las postinfecciosas son muy frecuentes en la infancia. Por último, hay que tener en cuenta el origen étnico, ya que la causa más frecuente en determinadas etnias es la neutropenia asociada a Duffy nulo.

Una vez orientado el diagnóstico, es fundamental evaluar las infecciones que ha presentado el paciente para evaluar de manera adecuada la gravedad del cuadro. Algunas de estas neutropenias, aun con recuentos muy bajos, apenas tienen riesgo infeccioso, mientras que otras asociadas a distintos síndromes tienen gran riesgo de infecciones graves. El diagnóstico en los casos hereditarios se apoya en la confirmación genética. El tratamiento dependerá de las causas de la misma y puede variar desde suprimir el agente causal (medicamentosas) hasta el trasplante hematopoyético en algunas formas hereditarias.

Función del pediatra de Atención Primaria

• Realizar una correcta anamnesis dirigida a evaluar la historia familiar, así como detectar malformaciones físicas que puedan orientar el diagnóstico.

• Evaluar las principales etiologías y elaborar un diagnóstico diferencial orientado, sobre todo a descartar causas secundarias.

• Derivar al Servicio de Hematología Pediátrica de referencia ante sospecha clínica de fallo medular, sea hereditario o adquirido.

Conflicto de intereses

Los autores declaran no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Morado M. Insuficiencias medulares: generalidades. Manual Práctico de Hematología Clínica, 7ª ed. 2022.

2.** Shimano KA, Narla A, Rose MJ, Gloude NJ, Allen SW, Bergstrom K, et al. Diagnostic work-up for severe aplastic anemia in children: Consensus of the North American Pediatric Aplastic Anemia Consortium. Am J Hematol. 2021; 96: 1491-504. Disponible en: https://doi.org/10.1002/ajh.26310.

3. Young NS. Aplastic Anemia. N Engl J Med. 2018; 379: 1643-56. Disponible en: https://doi.org/10.1056/NEJMra1413485.

4. Hoover A, Turcotte LM, Phelan R, Barbus C, Rayannavar A, Miller BS, et al. Longitudinal clinical manifestations of Fanconi anemia: A systematized review. Blood Rev. 2024; 68: 101225. Disponible en: https://doi.org/10.1016/j.blre.2024.101225.

5. Niewisch MR, Savage SA. An update on the biology and management of dyskeratosis congenita and related telomere biology disorders. Expert Rev Hematol. 2019; 12: 1037-52. Disponible en: https://doi.org/10.1080/17474086.2019.1662720.

6. Roka K, Solomou E, Kattamis A, Stiakaki E. Telomere biology disorders: from dyskeratosis congenita and beyond. Postgrad Med J. 2024; 100: 879-89. Disponible en: https://doi.org/10.1093/postmj/qgae102.

7. Furutani E, Liu S, Galvin A, Steltz S, Malsch MM, Loveless SK, et al. Hematologic complications with age in Shwachman-Diamond syndrome. Blood Adv. 2022; 6: 297-306. Disponible en: https://doi.org/10.1182/bloodadvances.2021005539.

8. Bezzerri V, Cipolli M. Shwachman-Diamond Syndrome: Molecular Mechanisms and Current Perspectives. Mol Diagn Ther. 2019; 23: 281-90. Disponible en: https://doi.org/10.1007/s40291-018-0368-2.

9. Fioredda F, Skokowa J, Tamary H, Spanoudakis M, Farruggia P, Almeida A, et al. The European Guidelines on Diagnosis and Management of Neutropenia in Adults and Children: A Consensus between the European Hematology Association and the EuNet-INNOCHRON COST Action. Hemasphere. 2023; 7: e872. Erratum in: Hemasphere. 2023; 7: e897. Disponible en: https://doi.org/10.1097/hs9.0000000000000872.

10. Fox LC, Wood EM, Ritchie DS, Blombery P. Diagnostic evaluation and considerations in hypocellular bone marrow failure-A focus on genomics. Int J Lab Hematol. 2020: 42: 82-9. Disponible en: https://doi.org/10.1111/ijlh.13179.

11. Gutiérrez-Rodrigues F, Santana-Lemos BA, Scheucher PS, Alves-Paiva RM, Calado RT. Direct comparison of flow-FISH and qPCR as diagnostic tests for telomere length measure-ment in humans. PLoS One. 2014; 9: e113747. Disponible en: https://doi.org/10.1371/journal.pone.0113747.

12. Gálvez E, Vallespín E, Arias-Salgado EG, Sánchez-Valdepeñas C, Giménez Y, Navarro S, et al. Next-generation Sequencing in Bone Marrow Failure Syndromes and Isolated Cytopenias: Experience of the Spanish Network on Bone Marrow Failure Syndromes. Hemasphere. 2021; 5: e539. Disponible en: https://doi.org/10.1097/hs9.0000000000000539.

13.** Gnanaraj J, Parnes A, Francis CW, Go RS, Takemoto CM, Hashmi SK. Approach to pancytopenia: Diagnostic algorithm for clinical hematologists. Blood Rev. 2018; 32: 361-7. Disponible en: https://doi.org/10.1016/j.blre.2018.03.001.

14. Yoshida N, Yagasaki H, Hama A, Takahashi Y, Kosaka Y, Kobayashi R, et al. Predicting response to immunosuppressive therapy in childhood aplastic anemia. Haematologica. 2011; 96: 771-4. Disponible en: https://doi.org/10.3324/haematol.2010.032805.

15. Shimano KA, Rothman JA, Allen SW, Castillo P, de Jong JLO, Dror Y, et al. Treatment of newly diagnosed severe aplastic anemia in children: Evidence-based recommendations. Pediatr Blood Cancer. 2024 Aug;71(8):e31070. Disponible en: https://doi.org/10.1002/pbc.31070.

16. Iftikhar R, DeFilipp Z, DeZern AE, Pulsipher MA, Bejanyan N, Burroughs LM, et al. Allogeneic Hematopoietic Cell Transplantation for the Treatment of Severe Aplastic Anemia: Evidence-Based Guidelines From the American Society for Transplantation and Cellular Therapy. Transplant Cell Ther. 2024; 30: 1155-70. Disponible en: https://doi.org/10.1016/j.jtct.2024.09.017.

17. Lum SH, Eikema DJ, Piepenbroek B, Wynn RF, Samarasinghe S, Dalissier A, et al. Outcomes of hematopoietic stem cell transplantation in 813 pediatric patients with Fanconi anemia. Blood. 2024; 144: 1329-42. Disponible en: https://doi.org/10.1182/blood.2023022751.

18. Zubicaray J, Pagliara D, Sevilla J, Eikema DJ, Bosman P, Ayas M, et al. Haplo-identical or mismatched unrelated donor hematopoietic cell transplantation for Fanconi anemia: Results from the Severe Aplastic Anemia Working Party of the EBMT. Am J Hematol. 2021; 96: 571-9. Disponible en: https://doi.org/10.1002/ajh.26135.

19. Giardino S, Eikema DJ, Piepenbroek B, Algeri M, Ayas M, Faraci M, et al. HLA-haploidentical stem cell transplantation in children with inherited bone marrow failure syndromes: A retrospective analysis on behalf of EBMT severe aplastic Anemia and pediatric diseases working parties. Am J Hematol. 2024; 99: 1066-76. Disponible en: https://doi.org/10.1002/ajh.27293.

20. Río P, Zubicaray J, Navarro S, Gálvez E, Sánchez-Domínguez R, Nicoletti E, et al. Haematopoietic gene therapy of non-conditioned patients with Fanconi anaemia-A: results from open-label phase 1/2 (FANCOLEN-1) and long-term clinical trials. Lancet. 2025; 404: 2584-92. Disponible en: https://doi.org/10.1016/s0140-6736(24)01880-4.

21.** Dokal I, Tummala H, Vulliamy T. Inherited bone marrow failure in the pediatric patient. Blood. 2022; 140: 556-70.

22. TBD guidelines. DHHS; 2022. Disponible en: https://www.dhhs.nh.gov/sites/g/files/ehbemt476/files/documents2/tickborne-disease-update-2022.pdf.

23. Townsley DM, Dumitriu B, Liu D, Biancotto A, Weinstein B, Chen C, et al. Danazol Treatment for Telomere Diseases. N Engl J Med. 2016; 374: 1922-31. Disponible en: https://doi.org/10.1056/nejmoa1515319.

24. Myers KC, Furutani E, Weller E, Siegele B, Galvin A, Arsenault V, et al. Clinical features and outcomes of patients with Shwachman-Diamond syndrome and myelodysplastic syndrome or acute myeloid leukaemia: a multicentre, retrospective, cohort study. Lancet Haematol. 2020; 7: e238-e246. Disponible en: https://doi.org/10.1016/s2352-3026(19)30206-6.

25. Cesaro S, Pillon M, Sauer M, Smiers F, Faraci M, de Heredia CD, et al. Long-term outcome after allogeneic hematopoietic stem cell transplantation for Shwachman-Diamond syndrome: a retrospective analysis and a review of the literature by the Severe Aplastic Anemia Working Party of the European Society for Blood and Marrow Transplantation (SAAWP-EBMT). Bone Marrow Transplant. 2020; 55: 1796-809. Erratum in: Bone Marrow Transplant. 2020. Disponible en: https://doi.org/10.1038/s41409-020-0863-z.

26. Dalle JH, Peffault de Latour R. Allogeneic hematopoietic stem cell transplantation for inherited bone marrow failure syndromes. Int J Hematol. 2016; 103: 373-9. Disponible en: https://doi.org/10.1007/s12185-016-1951-0.

27. Min KI, Byeon S. Diagnosis and management of neutropenia. Blood Res. 2025; 60: 30. Disponible en: https://doi.org/10.1007/s44313-025-00079-1.

28. Fioredda F, Onofrillo D, Farruggia P, Barone A, Veltroni M, Notarangelo LD, et al. Diagnosis and management of neutropenia in children: The approach of the Study Group on Neutropenia and Marrow Failure Syndromes of the Pediatric Italian Hemato-Oncology Association (Associazione Italiana Emato-Oncologia Pediatrica – AIEOP). Pediatr Blood Cancer. 2022; 69: e29599. Disponible en: https://doi.org/10.1002/pbc.29599.

Bibliografía recomendada

– Shimano KA, Narla A, Rose MJ, Gloude NJ, Allen SW, Bergstrom K, et al. Diagnostic work-up for severe aplastic anemia in children: Consensus of the North American Pediatric Aplastic Anemia Consortium. Am J Hematol. 2021; 96: 1491-504. Disponible en: https://doi.org/10.1002/ajh.26310.

Es un trabajo que resume de manera ordenada el enfoque del diagnóstico ante sospecha de aplasia medular. Así, describe los fundamentos para las evaluaciones iniciales en pacientes pediátricos que presentan signos y síntomas sugerentes de fallo medular, realizando, como corresponde, el despistaje de las causas hereditarias.

– Gnanaraj J, Parnes A, Francis CW, Go RS, Takemoto CM, Hashmi SK. Approach to pancytopenia: Diagnostic algorithm for clinical hematologists. Blood Rev. 2018; 32: 361-7. Disponible en: https://doi.org/10.1016/j.blre.2018.03.001.

La evaluación de un paciente con pancitopenia requiere un enfoque integral y la identificación de la causa subyacente puede resultar difícil, dada la amplia gama de etiologías, que incluyen fármacos, enfermedades autoinmunes, neoplasias malignas, infecciones, hemofagocitosis y enfermedades hereditarias. En este artículo, se realiza una revisión sistemática de todas ellas para ayudar a diseñar un algoritmo paso a paso que abarque todas ellas.

– Dokal I, Tummala H, Vulliamy T. Inherited bone marrow failure in the pediatric patient. Blood. 2022; 140: 556-70. Disponible en: https://doi.org/10.1182/blood.2020006481.

Trabajo que resume de manera global todos los aspectos fundamentales de los fallos medulares hereditarios más importantes, de modo que le servirá al lector para una inmersión rápida en los conceptos más importantes de cada una de estas enfermedades.


Caso clínico


Motivo de consulta: varón de 5 años que acude a Urgencias por petequias de 5 días de evolución, acompañadas de fiebre.

Anamnesis: los padres refieren encontrarle muy asténico en los últimos días y discretamente pálido desde hace unas 4 semanas, en que tuvo un cuadro catarral con un episodio febril asociado.

Antecedentes personales: sin otros antecedentes personales de interés. Tiene una hermana mayor sana.

Exploración física: a la exploración no presenta rasgos dismórficos ni malformaciones. La talla y el peso se encuentran en el percentil 35. Presenta 4 manchas café con leche, la mayor de ellas de 1,5 cm en el tórax. Sin alteraciones ungueales.

Pruebas complementarias: se realiza hemograma en Urgencias y se demuestra: leucocitos: 8,08 × 10⁹/L; neutrófilos: 0,66 × 10⁹/L; linfocitos: 7,05 × 10⁹/L; monocitos: 0,13 × 10⁹/L; eosinófilos: 0,01 × 10⁹/L; basófilos: 0,04 × 10⁹/L; cayados: 1 %; hematíes: 1,28 millones/µL; hemoglobina: 4,4 g/dL; hematocrito: 14,6 %; volumen corpuscular medio (VCM): 114,5 fL; plaquetas: 20 × 109/L; volumen plaquetario medio (VPM): 7,2 fL. El estudio bioquímico realizado no aporta ningún hallazgo. El estudio de cromatografía líquida de alta resolución (high performance liquid chromatography –HPLC–) de hemoglobinas demuestra una Hb F del 9 %. Ante la demostración de la pancitopenia grave, se realiza un aspirado/biopsia de médula ósea, donde lo más relevante son los cortes histológicos que muestran una médula ósea con ausencia de celularidad hematopoyética. El estroma es marcadamente adiposo y no muestra fibrosis. El cariotipo no revela alteraciones citogenéticas. Con el diagnóstico de aplasia medular se completan los estudios de identificación etiológica, demostrándose un test de fragilidad cromosómica a mitomicina C positivo con un aumento de roturas cromosómicas y figuras radiales respecto del control sano, compatible con anemia de Fanconi. Para confirmar el diagnóstico, se solicita un estudio genético en el que se demuestra la variante c.1115_1118delTTGG (p.Val372fs) en homocigosis en el gen FANCA.

Juicio diagnóstico: anemia de Fanconi del grupo A.

Tratamiento: se realiza el tipaje HLA al paciente y a la familia. Hasta obtener los resultados, las citopenias se manejan con soporte de hemoderivados: transfusión de hematíes cuando la Hb <7 g/dl con afectación clínica y transfusión de plaquetas solo si hay sangrado. No precisa profilaxis ni tratamiento con estimulantes, ya que tiene >200 neutrófilos, no presenta complicaciones infecciosas y ha pasado poco tiempo desde el diagnóstico hasta el potencial tratamiento. Por lo tanto, estamos ante un paciente que presenta un fallo medular moderado-grave, sin alteraciones citogenéticas, pero dependiente de transfusión. De manera que, ante el resultado de que la hermana es HLA compatible, se realiza un TPH para restaurar la función medular, consiguiendo restaurar la función medular.


algoritmo


Púrpuras más frecuentes. Trombocitopenia inmune primaria y vasculitis por IgA (púrpura de Schönlein-Henoch)

E. Sebastián Pérez*,  G. López de Hontanar Torres**
Temas de FC


E. Sebastián Pérez*, G. López de Hontanar Torres**

Sección de Hematología. Servicio de Hematología y Oncología Pediátricas. Hospital Infantil Universitario Niño Jesús. Madrid

* https://orcid.org/0000-0002-5444-8076
** https://orcid.org/0000-0002-1124-4954
 

X

Autor de correspondencia:

elena.sebastian@salud.madrid.org

Resumen

La púrpura es una lesión hemorrágica de piel o mucosas secundaria a alteraciones de la integridad vascular, de las plaquetas o de la coagulación. En la infancia, las dos causas más frecuentes de enfermedad purpúrica son la trombocitopenia inmune primaria (PTI) y la vasculitis por IgA (VIgA) o púrpura de Schönlein-Henoch. La PTI es un trastorno adquirido autoinmune, generalmente benigno, que produce destrucción y, en menor medida, disminución de la producción de plaquetas. El diagnóstico es de exclusión y las guías internacionales vigentes consolidan la observación como primera línea en niños sin sangrado activo. Los agonistas del receptor de trombopoyetina se han consolidado como tratamiento de segunda línea, por delante del rituximab y la esplenectomía, en la PTI crónica pediátrica. La VIgA es la vasculitis más frecuente en la infancia, con predominio entre los 3 y 10 años. Se caracteriza por púrpura palpable en miembros inferiores, artritis/artralgias, dolor abdominal y, en un 20-60 % de los casos, afectación renal. El manejo es sintomático en la mayoría de los casos, pero la nefritis requiere una estratificación por gravedad y un seguimiento prolongado. El pronóstico de ambas entidades es generalmente favorable, aunque un porcentaje de pacientes con PTI se cronifica y la nefritis por VIgA puede evolucionar a enfermedad renal crónica.


Abstract

Purpura is a hemorrhagic skin or mucosal lesion secondary to alterations in vascular integrity, platelets, or coagulation. In childhood, the two most common causes of purpuric disease are primary immune thrombocytopenia (ITP) and IgA vasculitis (IgAV), also known as Henoch-Schönlein purpura. ITP is an acquired, generally benign autoimmune disorder that primarily causes platelet destruction and, to a lesser extent, decreased platelet production. The diagnosis is one of exclusion, and current international guidelines support observation as first-line management in children without active bleeding. Thrombopoietin receptor agonists have become established as second-line therapy–ahead of rituximab and splenectomy–in chronic pediatric ITP. IgAV is the most common vasculitis of childhood, predominantly affecting children between 3 and 10 years of age. It is characterized by palpable purpura of the lower extremities, arthritis/arthralgia, abdominal pain, and, in 20-60% of cases, renal involvement. Management is supportive in most cases, but nephritis requires severity stratification and prolonged follow-up. The prognosis of both entities is generally favorable, although a proportion of patients with ITP develop chronic disease, and IgAV nephritis may progress to chronic kidney disease.


Palabras clave: Púrpura; Trombocitopenia inmune; Vasculitis por IgA; Nefritis; Pediatría.

Key words: Purpura; Immune thrombocytopenia; IgA vasculitis; Nephritis; Pediatrics.


Pediatr Integral 2026; XXX (5): 338 – 347


OBJETIVOS

• Orientar el diagnóstico etiológico ante un niño con púrpura, diferenciando las causas trombocitopénicas de las vasculares y de los trastornos de la coagulación.

• Conocer los criterios diagnósticos y el manejo actualizado de la trombocitopenia inmune pediátrica, incluyendo las indicaciones de tratamiento y el papel de los agonistas del receptor de trombopoyetina.

• Identificar las manifestaciones clínicas de la vasculitis por IgA y aplicar los criterios diagnósticos de la European League Against Rheumatism (EULAR), Paediatric Rheumatology International Trials Organisation (PRINTO) y Paediatric Rheumatology European Society (PRES).

• Estratificar la gravedad de la nefritis por VIgA y conocer las indicaciones de derivación a nefrología pediátrica según las recomendaciones Single Hub and Access point for paediatric Rheumatology in Europe (SHARE) e International Pediatric Nephrology Association (IPNA).

• Establecer los criterios de seguimiento y derivación desde Atención Primaria para ambas patologías.


Púrpuras más frecuentes. Trombocitopenia inmune primaria y vasculitis por IgA (púrpura de Schönlein-Henoch)

https://doi.org/10.63149/j.pedint.160


Introducción

La púrpura es una lesión hemorrágica de la piel o las mucosas secundaria a la extravasación de eritrocitos, debida a alteraciones de la integridad vascular o a trastornos de la hemostasia (plaquetarios o de la coagulación).

La púrpura es una lesión elemental dermatológica de tipo hemorrágico, resultado de la extravasación de eritrocitos a la piel o las mucosas. Se manifiesta como lesiones rojo-violáceas que, a diferencia de las lesiones eritematosas, no desaparecen con la vitropresión. Según su tamaño, se clasifican en petequias (< 2-5 mm) y equimosis (> 5 mm); el hematoma, además, asocia tumefacción del tejido circundante. Aunque en muchas ocasiones obedecen a causas banales como traumatismos, su aparición puede ser la primera manifestación de una enfermedad grave, por lo que siempre exigen una valoración etiológica sistemática.

La hemostasia primaria es el mecanismo fisiológico encargado de formar el tapón plaquetario inicial tras una lesión vascular. Depende de la interacción de tres componentes: la pared vascular (endotelio y subendotelio), las plaquetas y el factor de von Willebrand (FvW), que actúa como puente entre las plaquetas y el colágeno subendotelial expuesto. Las alteraciones de cualquiera de estos tres elementos dan lugar a las denominadas enfermedades purpúricas, cuya expresión clínica característica es el sangrado mucocutáneo (petequias, equimosis, epistaxis, gingivorragia), a diferencia de los trastornos de la hemostasia secundaria (coagulopatías), que tienden a manifestarse como sangrado profundo (hemartrosis, hematomas musculares).

Dentro de las causas más frecuentes de púrpura en la infancia, cabe distinguir tres grandes grupos (v. Algoritmo 1 al final del artículo). En primer lugar, las trombocitopenias, que constituyen la causa más habitual de púrpura por alteración de la hemostasia primaria. La trombocitopenia puede ser de origen central (por alteración de la producción) o periférico (por destrucción, consumo o secuestro), y congénita o adquirida, siendo las formas adquiridas las más frecuentes. Es importante recordar que, aunque el rango normal de plaquetas se sitúa por encima de 150.000/µL, el sangrado espontáneo no suele aparecer hasta cifras inferiores a 30.000/µL; la presencia de clínica hemorrágica con cifras relativamente conservadas debe hacer sospechar un componente central o una alteración funcional plaquetaria asociada, como una trombocitopatía. En segundo lugar, la enfermedad de von Willebrand, que, aunque es el trastorno hemorrágico hereditario más prevalente, se manifiesta con más frecuencia como sangrado mucoso que como púrpura franca. Por último, las causas vasculares, en las que la integridad o la función de la pared vascular se ven comprometidas por mecanismos infecciosos, inflamatorios/inmunes (vasculitis) o estructurales (enfermedades del tejido conectivo, escorbuto).

De todas ellas, las dos entidades que con mayor frecuencia originan púrpura en la edad pediátrica son la trombocitopenia inmune primaria (PTI) y la vasculitis IgA (VIgA), también conocida como púrpura de Schönlein-Henoch. Este artículo revisa la fisiopatología, el diagnóstico y el manejo de ambas.

Trombocitopenia inmune

Introducción

La trombocitopenia inmune es un trastorno adquirido de carácter autoinmune que se caracteriza por la destrucción acelerada de plaquetas y, generalmente, tiene un curso benigno.

La trombocitopenia inmune primaria (PTI) se define como una trombocitopenia aislada (<100.000/µL) en ausencia de otras causas que la justifiquen(1). Es la causa más frecuente de trombocitopenia adquirida en la infancia.

Según la terminología del Grupo de Trabajo Internacional(1), vigente desde 2009, se clasifica en: PTI de nuevo diagnóstico (hasta 3 meses de evolución), PTI persistente (entre 3 y 12 meses de evolución) y PTI crónica (más de 12 meses de evolución). Se habla de PTI grave cuando existe un sangrado activo que requiere tratamiento o la adición de un nuevo agente terapéutico.

Epidemiología

La PTI tiene una incidencia de 2-5 casos por 100.000 niños/año(2), con un pico entre los 2 y los 5 años.

La incidencia estimada es de 2-5 casos por 100.000 niños/año. Se presenta con mayor frecuencia entre los 2 y los 5 años. En los niños más pequeños existe un ligero predominio masculino que se iguala o invierte en la adolescencia, donde los casos tienden a una evolución más crónica(3,4). Es frecuente el antecedente de una infección vírica o una vacunación en las 2-4 semanas previas al inicio del cuadro.

Etiopatogenia

El mecanismo fundamental es la producción de autoanticuerpos dirigidos contra las glucoproteínas de la membrana plaquetaria (GPIIb/IIIa y GPIb/IX), con un papel adicional de la inmunidad celular y la inhibición de la megacariopoyesis.

En la patogenia de la PTI intervienen la destrucción plaquetaria mediada por autoanticuerpos (principalmente IgG dirigida contra las glucoproteínas GPIIb/IIIa y GPIb/IX) y los linfocitos T citotóxicos mediante la destrucción directa de plaquetas y megacariocitos(5,6). Los linfocitos T reguladores están disminuidos y presentan un desequilibrio Th1/Th2 y Th17/Treg(5). Además, en algunos casos puede haber una posible destrucción plaquetaria en el hígado(7).

Asimismo, se ha demostrado que los autoanticuerpos, en particular los anti-GPIb/IX, pueden inhibir la producción de plaquetas en la médula ósea interfiriendo con la maduración megacariocítica. Los niveles de trombopoyetina (TPO) son normales o discretamente elevados, pero inadecuadamente bajos para el grado de trombocitopenia, lo que apoya el uso de agonistas del receptor de TPO como estrategia terapéutica(6).

Clínica

La presentación típica es un niño de entre 2 y 5 años(8), previamente sano, con aparición brusca de petequias y equimosis sin otra sintomatología.

La forma de presentación más habitual es un niño de 2-5 años(8), previamente sano, que presenta de forma brusca petequias y equimosis cutáneas difusas. El niño se encuentra en buen estado general, sin hepatoesplenomegalia ni adenopatías significativas, y la exploración física es normal, salvo las lesiones purpúricas.

El sangrado mucoso (epistaxis, gingivorragia, hematuria) es menos frecuente y generalmente leve. El sangrado grave (hemorragia intracraneal, sangrado digestivo masivo) es raro, con una incidencia estimada del 0,1-0,5 % en la PTI pediátrica(9). La hemorragia intracraneal, la complicación más temida, se produce con cifras de plaquetas muy bajas (<10.000-20.000/µL) y, generalmente, cuando coexisten otros factores de riesgo. Es extremadamente infrecuente que se dé de manera espontánea, sin traumatismo.

La fatiga se ha reconocido como un síntoma relevante en la PTI pediátrica, presente incluso con cifras de plaquetas relativamente normales. Estudios recientes han demostrado que la fatiga afecta significativamente a la calidad de vida de niños y adolescentes con PTI, y debe considerarse en la toma de decisiones terapéuticas, especialmente en la PTI crónica(10).

Diagnóstico

El diagnóstico de PTI es de exclusión. No existe una prueba diagnóstica confirmatoria.

El diagnóstico se basa en la presencia de trombocitopenia aislada (<100.000 µL) en un niño con exploración física normal (salvo las manifestaciones hemorrágicas) y en la exclusión de otras causas. Es muy importante realizar una buena historia clínica personal y familiar, incidiendo en las trombocitopenias hereditarias y en las enfermedades autoinmunes.

Las guías de la American Society of Hematology de 2019 (ASH 2019)(4) y su revisión de 2022(11) recomiendan: hemograma completo con frotis de sangre periférica como prueba fundamental; test de Coombs directo; bioquímica básica, estudio de coagulación y orina; cuantificación de inmunoglobulinas para descartar inmunodeficiencia subyacente; y serologías virales. No es necesario realizar aspirado de médula ósea al diagnóstico en la presentación típica(12).

Los anticuerpos antiplaquetarios tienen una especificidad relativamente alta, pero una sensibilidad baja (50-60 %), por lo que su determinación no se recomienda de forma rutinaria.

Diagnóstico diferencial

El diagnóstico diferencial incluye otras causas de trombocitopenia y debe prestarse especial atención a los signos de alarma que sugieran una etiología más grave.

Es fundamental diferenciar la PTI de otras causas de trombocitopenia (Tabla I).


Los principales signos de alarma son: afectación del estado general, fiebre persistente o síntomas sistémicos; hepatoesplenomegalia o adenopatías significativas; afectación de otras series hematológicas; antecedentes familiares de trombocitopenia; macro- o microtrombocitopenia sugestiva de trastorno congénito; asociación con anemia hemolítica microangiopática (SHU, PTT); y púrpura de distribución atípica que pudiera sugerir maltrato infantil.

En pacientes adolescentes, especialmente mujeres, es importante descartar enfermedades autoinmunes como el lupus eritematoso sistémico (LES). En pacientes menores de un año, debemos pensar en trombocitopenias congénitas o inmunodeficiencias.

El volumen plaquetario medio (VPM), el valor de las inmunoglobulinas o la presencia de síntomas o antecedentes familiares de enfermedades autoinmunes pueden ayudarnos en el diagnóstico diferencial(13,14). Así, por ejemplo, un VPM muy pequeño en un paciente varón con antecedentes de dermatitis hace necesario descartar un síndrome de Wiskott-Aldrich.

Tratamiento

Según las guías ASH 2019 y de la Sociedad Española de Hematología y Oncología Pediátricas de 2018 (SEOP PTI 2018), se recomienda la observación como manejo inicial en niños con PTI recién diagnosticada, sin sangrado o con sangrado exclusivamente cutáneo.

PTI de nuevo diagnóstico

El manejo inicial de la PTI pediátrica ha experimentado un cambio de paradigma hacia un enfoque más conservador. Las guías ASH 2019(4), ratificadas en su revisión de 2022(11), y el protocolo SEHOP PTI-2018(15) recomiendan la observación sin tratamiento como primera línea en niños con sangrado cutáneo exclusivo, sin sangrado mucoso ni factores de riesgo hemorrágico, independientemente de la cifra de plaquetas.

Esta recomendación se basa en que la mayoría de los episodios de PTI infantil son autolimitados y se resuelven en pocas semanas o meses, sin necesidad de tratamiento. La evidencia acumulada desde las guías ASH 2019 ha demostrado que esta estrategia reduce significativamente las hospitalizaciones y el uso de IGIV sin aumentar los eventos adversos graves(11).

Cuando se decide tratar (sangrado mucoso, factores de riesgo, sangrado activo con plaquetas <30.000/µL), las opciones de primera línea son: corticoides (prednisona/prednisolona oral 2 mg/kg/día durante 5-7 días), IGIV (0,8-1 g/kg en dosis única). En el sangrado que amenaza la vida, se debe actuar con urgencia combinando IGIV, corticoides IV, transfusión de plaquetas (que no se recomienda de manera rutinaria salvo en este caso) y medidas hemostáticas.

PTI persistente y crónica

Los agonistas del receptor de trombopoyetina (eltrombopag y romiplostim) se han consolidado como tratamiento de segunda línea en pacientes pediátricos ≥ 1 año con PTI de más de 6 meses de evolución, por delante del rituximab y la esplenectomía.

Aproximadamente un 20-30 % de los niños con PTI desarrollan una forma persistente o crónica. El abordaje debe individualizarse considerando la clínica hemorrágica, la calidad de vida (incluyendo fatiga) y las preferencias del paciente y la familia(4,16).

Los agonistas del receptor de trombopoyetina (TPO-RA) son la opción preferente como segunda línea en niños. Eltrombopag (oral, dosis de 25-50 mg/día, tasas de respuesta del 62-80 %) y romiplostim (subcutáneo, dosis 1-10 µg/kg/semana, 89 % de respuestas) presentan respuestas sostenidas en torno al 50 %(17,18), pudiendo retrasar el uso de rituximab y la esplenetomía(15,19). Además, la disminución progresiva y la suspensión de los TPO-RA puede realizarse de manera segura en pacientes pediátricos con PTI crónica una vez que han alcanzado una respuesta completa sostenida(20).

Se recomiendan los TPO-RA antes que el rituximab por ser no inmunosupresores, con buen perfil de seguridad y efectos potencialmente reversibles.

El rituximab, como uso fuera de ficha técnica, presenta una tasa de respuestas iniciales del 60-70 %, pero solo del 20-30 % a largo plazo. Se reserva para no respondedores a TPO-RA. En combinación con dexametasona, algunos estudios han observado remisiones duraderas en subgrupos específicos (adolescentes mujeres con PTI de <24 meses de evolución)(21).

La esplenectomía se ha desplazado a líneas más tardías en el algoritmo de tratamiento y se reserva para PTI crónica grave refractaria, preferiblemente tras >12 meses de evolución y >5 años de edad (por el riesgo de sepsis y trombosis)(15,22). Respuestas sostenidas del 70-80 %.

Otros agentes en investigación: rilzabrutinib (inhibidor de BTK, fase 2 en adultos)(23), efgartigimod y rozanolixizumab (inhibidores de FcRn). El fostamatinib(24) (inhibidor de Syk), con aprobación en adultos refractarios, no debe utilizarse en población pediátrica por reacciones adversas relacionadas con el crecimiento (displasia de la placa de crecimiento).

Los tratamientos disponibles se detallan en la tabla II (v. Algoritmo 2 al final del artículo).

Se aconseja remitir a centros especializados a los pacientes crónicos refractarios complicados.

Evolución y pronóstico

La mayoría de los niños con PTI se recuperan espontáneamente. Entre un 20-30 % desarrolla una PTI crónica, con mayor riesgo en adolescentes y en aquellos con inicio insidioso.

La PTI pediátrica tiene generalmente un pronóstico favorable. Un 60-70 % de los niños se recuperan en los primeros 6 meses. Los factores asociados a la cronificación incluyen, según las series: edad > 4 o 10 años, sexo femenino, inicio insidioso, plaquetas al diagnóstico >20.000/µL y positividad de ANA(3,25,26). El riesgo de sangrado grave es bajo (0,1-0,5 %), con una incidencia de hemorragia intracraneal del 0,1-0,2 %(9).

Vasculitis por IgA (púrpura de Schönlein-Henoch)

Introducción

La vasculitis por IgA es la vasculitis más frecuente en la infancia. Se trata de una vasculitis leucocitoclástica de pequeños vasos mediada por depósitos de complejos inmunes que contienen IgA.

La vasculitis por IgA (VIgA), anteriormente denominada púrpura de Schönlein-Henoch (PSH), es una vasculitis sistémica de pequeños vasos caracterizada por el depósito de inmunocomplejos que contienen predominantemente IgA1 en la pared vascular. Afecta típicamente a la piel, articulaciones, tracto gastrointestinal y riñón.

Epidemiología

La incidencia es de 3-27 casos por 100.000 niños/año, con un pico entre los 3 y los 10 años, predominio masculino (1,5:1) y estacional (otoño-invierno).

Es la vasculitis más frecuente en la edad pediátrica, con una incidencia estimada de 3-27 casos por 100.000 niños al año. El pico de incidencia se sitúa entre los 3 y los 10 años, con ligero predominio masculino (ratio 1,2-1,8:1) y patrón estacional otoño-invierno(27).

Etiopatogenia

La patogénesis implica un depósito de IgA1 deficiente en galactosa (Gd-IgA1) en los pequeños vasos, desencadenado frecuentemente por infecciones del tracto respiratorio superior.

En la mayoría de los casos existe un antecedente infeccioso previo. El Streptococcus pyogenes del grupo A es el agente más frecuentemente implicado, junto con Mycoplasma pneumoniae, VEB, adenovirus, parvovirus B19 y, más recientemente, SARS-CoV-2(28). También se ha documentado la aparición de VIgA tras vacunaciones, incluyendo la vacuna frente al SARS-CoV-2.

La pieza central de la patogenia es la IgA1 deficiente en galactosa (Gd-IgA1), que puede formar inmunocomplejos con anticuerpos antiGd-IgA1 (IgG o IgA), se deposita en las paredes vasculares, activa el complemento (vía alternativa y de la lectina) y recluta neutrófilos, produciendo una vasculitis leucocitoclástica(27,29). La susceptibilidad genética (polimorfismos en HLA, entre otros) y el desencadenante infeccioso confluyen para iniciar la respuesta inmune anómala, mediada por citoquinas inflamatorias (IL-6, IL-8, TNF-α) y daño endotelial. Los niveles de Gd-IgA1 están aumentados en la mayoría de los pacientes y tienden a ser más elevados en aquellos con afectación renal(30).

Manifestaciones clínicas

Las manifestaciones cardinales son: púrpura palpable (100 %), artritis/artralgias (60-80 %), dolor abdominal (50-75 %) y afectación renal (20-60 %).

Manifestaciones cutáneas

La púrpura cutánea es la manifestación necesaria para el diagnóstico (v. Algoritmo 1 al final del artículo). Se trata de una púrpura palpable, simétrica, con predominio en miembros inferiores. Las lesiones aparecen en brotes sucesivos, duran 3-10 días y recurren en las 4-6 semanas siguientes. Empeoran con la bipedestación. Pueden acompañarse de edema subcutáneo en cuero cabelludo, cara, dorso de manos y pies, periné y escroto.

Manifestaciones articulares

Artritis o artralgias en el 15-20 % como primer síntoma y hasta el 80 % durante la enfermedad. Predomina en grandes articulaciones de miembros inferiores (tobillos, rodillas), de forma transitoria, no erosiva ni deformante.

Manifestaciones gastrointestinales

Dolor abdominal cólico difuso en el 50-75 %. Sangrado gastrointestinal en el 20-30 %. La invaginación intestinal (1-5 %) es la complicación más grave. El dolor abdominal puede preceder a la púrpura en el 10-20 % de los casos(31).

Manifestaciones renales

La afectación renal es el principal determinante del pronóstico a largo plazo. Se presenta en un 20-60 % de los pacientes, generalmente en las primeras 4-6 semanas.

La nefritis por VIgA determina el pronóstico a largo plazo(27). Se presenta en un 20-60 % de los pacientes, con mayor frecuencia y gravedad en >8 años. La proteinuria es el marcador pronóstico más importante. Las recomendaciones SHARE (Single Hub and Access point for pediatric Rheumatology in Europe)(32),
IPNA 2024 (International Pediatric Nephrology Association)(33) y Kidney Disease: Improving Global Outcomes (KDIGO)2025(34) subrayan que todos los pacientes con vasculitis por IgA deben ser estudiados de manera proactiva para detectar afectación renal, tanto en el momento del diagnóstico como a lo largo del seguimiento (Tabla III, Fig. 1).

Figura1

Figura 1. Seguimiento de vasculitis IgA.
HiperTA: hipertensión arterial; OMU: orina de micción única; PG: pediatra general; TA: tensión arterial.

Otras manifestaciones

Orquitis (2-35 %), afectación del SNC (cefalea, convulsiones), afectación pulmonar (hemorragia alveolar, excepcional pero grave) y uveítis(35).

Diagnóstico

El diagnóstico es clínico y se basa en los criterios del Consenso de Ankara de 2008 (EULAR/PRINTO/PRES).

El diagnóstico se basa en los criterios EULAR/PRINTO/PRES(36) (Tabla IV). El criterio obligatorio es la presencia de púrpura sin trombocitopenia con, al menos, un criterio adicional: dolor abdominal, histopatología compatible, artritis/artralgias o afectación renal.

El estudio inicial incluye: hemograma, coagulación, VSG, PCR, perfil renal y hepático, análisis de orina y sangre oculta en heces. Si hubiera proteinuria, se determinará el índice proteína/creatinina en orina matutina. En los casos que sean más dudosos, se podrá ampliar el perfil autoinmune (ANA, ANCA, inmunoglobulinas, C3, C4).

Entre los hallazgos frecuentes se encuentran la leucocitosis con neutrofilia, la elevación de reactantes de fase aguda y la IgA elevada en la mitad de los pacientes. El estudio básico de coagulación será normal. La trombocitopenia obliga a reconsiderar el diagnóstico.

La biopsia cutánea, ante una presentación atípica, muestra vasculitis leucocitoclástica con depósito predominante de IgA. La biopsia renal se indica en afectación renal grave(33). La ecografía abdominal es útil para valorar engrosamiento intestinal y descartar invaginación.

Diagnóstico diferencial

Se debe diferenciar de otros cuadros de vasculitis, procesos abdominales o enfermedades renales en casos de presentación atípica.

Ante una presentación cutánea atípica, descartar otras vasculitis, edema agudo hemorrágico del lactante (Finkelstein-Seidlmayer) y meningococemia. En caso de predominio de la sintomatología abdominal, descartar apendicitis, invaginación no asociada y enfermedad inflamatoria intestinal. Si hay predominio de la afectación renal, valorar también glomerulonefritis postestreptocócica, nefritis lúpica, nefropatía IgA primaria y síndrome hemolítico urémico (SHU).

Tratamiento

El tratamiento es fundamentalmente sintomático. La nefritis requiere un abordaje específico estratificado por gravedad según las recomendaciones SHARE e IPNA.

Tratamiento general: reposo relativo, hidratación, paracetamol como primera opción analgésica. Antiinflamatorio no esteroideo (AINE) con precaución si hay afectación renal o gastrointestinal activa. Las lesiones cutáneas se resuelven espontáneamente. Los corticoides (prednisona 1-2 mg/kg/día, 1-2 semanas) son útiles en el dolor abdominal o articular intenso, pero no previenen recurrencias ni nefritis(32).

Tratamiento gastrointestinal: prednisona oral (o metilprednisolona IV) ante un dolor intenso o sangrado significativo. Invaginación: reducción hidrostática/neumática, cirugía si hay fracaso.

Tratamiento de la nefritis (SHARE(32), IPNA 2024(33)): estratificado por gravedad (Tabla III, Fig. 2). Hematuria aislada: seguimiento. Nefritis leve: prednisona oral. Nefritis moderada: prednisona ± pulsos de metilprednisolona; segunda línea: azatioprina, micofenolato de mofetilo o ciclofosfamida IV. Nefritis grave: ciclofosfamida IV con pulsos de metilprednisolona y prednisona. En pacientes con proteinuria persistente (>3 meses de duración): inhibidores de la enzima convertidora de angiotensina (IECA) o antagonistas del receptor de la angiotensina II (ARA-II).

Figura1

Figura 2. Tratamiento de nefritis por VIgA. ARA-II: antagonista del receptor de la angiotensina II; AZA: azatioprina; FG: filtrado glomerular; IECA: inhibidor de la enzima convertidora de la angiotensina; MMF: micofenolato de mofetilo; MP: metilprednisolona; OMU: orina de micción única; PG: pediatría general; TA: tensión arterial.

Pronóstico

En la mayoría de los casos, la enfermedad se resuelve en pocas semanas. Un tercio presenta recurrencias y, si existe clínica renal moderada al inicio, hasta un 15 % puede desarrollar hipertensión arterial (HTA) o afectación renal a largo plazo.

La VIgA es generalmente autolimitada, resolviéndose en 2-6 semanas, con recurrencias en hasta el 33 % de los niños. El pronóstico depende de la afectación renal: >95 % recupera la función renal normal, pero entre el 1-5 % pueden progresar a enfermedad renal crónica. El seguimiento renal debe prolongarse, al menos, 6-12 meses, y más en aquellos con nefritis(33).

Función del pediatra de Atención Primaria

El pediatra de Atención Primaria (AP) desempeña un papel fundamental en la sospecha diagnóstica, la evaluación inicial y el seguimiento a largo plazo de ambas entidades.

En la PTI: sospechar diagnóstico ante petequias/equimosis de aparición brusca con buen estado general, solicitar hemograma urgente, conocer signos de alarma para derivación urgente, colaborar en el seguimiento de la PTI crónica y transmitir a las familias que la observación es segura y recomendada si no hay sangrado o este es solo cutáneo y no hay factores de riesgo. Además, sospechar trombocitopenia hereditaria ante valores extremos del VPM.

En la VIgA: reconocer la presentación típica, realizar evaluación inicial y derivar ante dolor abdominal intenso, sangrado gastrointestinal, escroto agudo o proteinuria/hematuria; garantizar seguimiento de la afectación renal ≥6 meses; derivar a nefrología ante proteinuria persistente >4 semanas, hematuria macroscópica >5 días, deterioro de función renal, HTA o síndrome nefrótico/nefrítico (Fig. 1); informar sobre el carácter generalmente benigno y autolimitado.

Conflicto de intereses

Los autores declaran no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.

Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Rodeghiero F, Stasi R, Gernsheimer T, Michel M, Provan D, Arnold DM, et al. Standardization of terminology, definitions and outcome criteria in immune thrombocytopenic purpura of adults and children: report from an international working group. Blood. 2009; 113: 2386-93. Disponible en: https://doi.org/10.1182/blood-2008-07-162503.

2. Grace RF, Lambert MP. An update on pediatric ITP: differentiating primary ITP, IPD, and PID. Blood. 2022; 140: 542-55. Disponible en: https://doi.org/10.1182/blood.2020006480.

3. Schifferli A, Moulis G, Godeau B, Leblanc T, Aladjidi N, Michel M, et al. Adolescents and young adults with newly diagnosed primary immune thrombocytopenia. Haematologica. 2023; 108: 2783-93. Disponible en: https://doi.org/10.3324/haematol.2022.282524.

4.** Neunert C, Terrell DR, Arnold DM, Buchanan G, Cines DB, Cooper N, et al. American Society of Hematology 2019 guidelines for immune thrombocytopenia. Blood Adv. 2019; 3: 3829-66. Disponible en: https://doi.org/10.1182/bloodadvances.2019000966.

5. Audia S, Mahévas M, Samson M, Godeau B, Bonnotte B. Pathogenesis of immune thrombocytopenia. Autoimmun Rev. 2017; 16: 620-32. Disponible en: https://doi.org/10.1016/j.autrev.2017.04.012.

6. Provan D, Semple JW. Recent advances in the mechanisms and treatment of immune thrombocytopenia. EBioMedicine. 2022; 76: 103820. Disponible en: https://doi.org/10.1016/j.ebiom.2022.103820.

7. Li J, van der Wal DE, Zhu G, Xu M, Yougbare I, Ma L, et al. Desialylation is a mechanism of Fc-independent platelet clearance and a therapeutic target in immune thrombocytopenia. Nat Commun. 2015; 6: 7737. Disponible en: https://doi.org/10.1038/ncomms8737.

8. Yong M, Schoonen WM, Li L, Kanas G, Coalson J, Mowat F, et al. Epidemiology of paediatric immune thrombocytopenia in the General Practice Research Database. Br J Haematol. 2010; 149: 855-64. Disponible en: https://doi.org/10.1111/j.1365-2141.2010.08176.x.

9. Neunert C, Noroozi N, Norman G, Buchanan GR, Goy J, Nazi I, et al. Severe bleeding events in adults and children with primary immune thrombocytopenia: a systematic review. J Thromb Haemost. 2015; 13: 457-64. Disponible en: https://doi.org/10.1111/jth.12813.

10. Grace RF, Klaassen RJ, Shimano KA, Lambert MP, Grimes A, Bussel JB, et al. Fatigue in children and adolescents with immune thrombocytopenia. Br J Haematol. 2020; 191: 98-106. Disponible en: https://doi.org/10.1111/bjh.16751.

11.** Neunert CE, Arnold DM, Grace RF, Kuhne T, McCrae KR, Terrell DR. The 2022 review of the 2019 American Society of Hematology guidelines on immune thrombocytopenia. Blood Adv. 2024; 8: 3578-82. Disponible en: https://doi.org/10.1182/bloodadvances.2023012541.

12. de Pablo JG, Zubicaray J, Iriondo J, Pérez Maroto F, Azorín D, de la Cruz Benito A, et al. Diagnostic yield of bone marrow aspiration in paediatric primary immune thrombocytopenia: impact of evolution and adherence to medical guidelines over the last 25 years. Eur J Pediatr. 2024; 183: 3445-52. Disponible en: https://doi.org/10.1007/s00431-024-05583-7.

13. Drachman JG. Inherited thrombocytopenia: when a low platelet count does not mean ITP. Blood. 2004; 103: 390-8. Disponible en: https://doi.org/10.1182/blood-2003-05-1742.

14. Collins AM, Sewell WA, Edwards MR. Immunoglobulin gene rearrangement, repertoire diversity, and the allergic response. Pharmacol Ther. 2003; 100: 157-70. Disponible en: https://doi.org/10.1016/j.pharmthera.2003.07.002.

15.** Monteagudo E, Astigarraga I, Cervera Á, Dasí MA, Sastre A, Berrueco R, et al. Protocol for the study and treatment of primary immune thrombocytopenia: PTI-2018. An Pediatr (Barc). 2019; 91: 127.e1-e10. Disponible en: https://doi.org/10.1016/j.anpedi.2019.04.014.

16. Despotovic JM, Grimes AB. Pediatric ITP: is it different from adult ITP? Hematology Am Soc Hematol Educ Program. 2018; 2018: 405-11. Disponible en: https://doi.org/10.1182/asheducation-2018.1.405.

17. Lee JM. Advances in management of pediatric chronic immune thrombocytopenia: a narrative review. J Yeungnam Med Sci. 2023; 40: 241-6. Disponible en: https://doi.org/10.12701/jyms.2022.00745.

18. Kim TO, Despotovic J, Lambert MP. Eltrombopag for use in children with immune thrombocytopenia. Blood Adv. 2018; 2: 454-61. Disponible en: https://doi.org/10.1182/bloodadvances.2017010660.

19. Berrueco R, Dapena JL, Sebastián E, Sastre A. Controversies in the treatment of paediatric immune thrombocytopenia. An Pediatr (Barc). 2018; 89: 189.e1-e8. Disponible en: https://doi.org/10.1016/j.anpedi.2018.06.010.

20. Solsona M, Berrueco R, Sebastián E, Cervera Á, Sastre A, Astigarraga I, et al. Tapering of the thrombopoietin receptor agonist in paediatric patients with chronic immune thrombocytopenia: Is it possible? Br J Clin Pharmacol. 2022; 88: 4220-3. Disponible en: https://doi.org/10.1111/bcp.15378.

21. Oved JH, Lee CSY, Bussel JB. Treatment of Children with Persistent and Chronic Idiopathic Thrombocytopenic Purpura: 4 Infusions of Rituximab and Three 4-Day Cycles of Dexamethasone. J Pediatr. 2017; 191: 225-231. Disponible en: https://doi.org/10.1016/j.jpeds.2017.08.036.

22. Provan D, Arnold DM, Bussel JB, Chong BH, Cooper N, Gernsheimer T, et al. Updated international consensus report on the investigation and management of primary immune thrombocytopenia. Blood Adv. 2019; 3: 3780-817. Disponible en: https://doi.org/10.1182/bloodadvances.2019000812.

23. Kuter DJ, Efraim M, Mayer J, Trněný M, McDonald V, Bird R, et al. Rilzabrutinib, an Oral BTK Inhibitor, in Immune Thrombocytopenia. N Engl J Med. 2022; 386: 1421-31. Disponible en: https://doi.org/10.1056/NEJMoa2110297.

24. González-López TJ, Bermejo-Vega N, Cardesa-Cabrera R, Martínez-Robles V, Aguilar-Monserrate G, Pérez-Segura G, et al. Fostamatinib effectiveness and safety for immune thrombocytopenia in clinical practice. Blood. 2024; 144: 646-56. Disponible en: https://doi.org/10.1182/blood.2024024250.

25. Kühne T, Berchtold W, Michaels LA, Wu R, Donato H, Espina B, et al. Newly diagnosed immune thrombocytopenia in children and adults: a comparative prospective observational registry of the Intercontinental Cooperative Immune Thrombocytopenia Study Group. Haematologica. 2011; 96: 1831-37. Disponible en: https://doi.org/10.3324/haematol.2011.050799.

26. Fernández-Plaza S, González de Pablo J, Gálvez E, Zubicaray J, Guillén M, Sevilla J, et al. Variables related to chronic immune thrombocytopenia: experience from a single center and comparison to a meta-analysis. Eur J Pediatr. 2021; 180: 2075-81. Disponible en: https://doi.org/10.1007/s00431-021-03990-8.

27. Xu L, Li Y, Wu X. IgA vasculitis update: Epidemiology, pathogenesis, and biomarkers. Front Immunol. 2022; 13: 921864. Disponible en: https://doi.org/10.3389/fimmu.2022.921864.

28. Maisons V, Ramdani Y, Hankard A, Messiaen C, Jannot AS, Sautenet B, et al. New insights into epidemiological data and impact of the COVID-19 pandemic on IgA vasculitis in children and adults: a French nationwide cohort. Rheumatol Int. 2023; 43: 1791-8. Disponible en: https://doi.org/10.1007/s00296-023-05387-2.

29. Hastings MC, Rizk DV, Kiryluk K, Nelson R, Zahr RS, Novak J, et al. IgA vasculitis with nephritis: update of pathogenesis with clinical implications. Pediatr Nephrol. 2022; 37: 719-33. Disponible en: https://doi.org/10.1007/s00467-021-04950-y.

30. Suzuki H, Moldoveanu Z, Julian BA, Wyatt RJ, Novak J. Autoantibodies Specific for Galactose-Deficient IgA1 in IgA Vasculitis With Nephritis. Kidney Int Rep. 2019; 4: 1717-24. Disponible en: https://doi.org/10.1016/j.ekir.2019.08.015.

31. Gunasekaran TS, Berman J, González M. Duodenojejunitis: is it idiopathic or is it Henoch-Schönlein purpura without the purpura? J Pediatr Gastroenterol Nutr. 2000; 30: 22-8. Disponible en: https://doi.org/10.1097/00005176-200001000-00013.

32.** Ozen S, Marks SD, Brogan P, Groot N, de Graeff N, Avcin T, et al. European consensus-based recommendations for diagnosis and treatment of immunoglobulin A vasculitis-the SHARE initiative. Rheumatology (Oxford). 2019; 58: 1607-16. Disponible en: https://doi.org/10.1093/rheumatology/kez041.

33.** Vivarelli M, Samuel S, Coppo R, Barratt J, Bonilla-Felix M, Haffner D, et al. IPNA clinical practice recommendations for the diagnosis and management of children with IgA nephropathy and IgA vasculitis nephritis. Pediatr Nephrol. 2025; 40: 533-69. Disponible en: https://doi.org/10.1007/s00467-024-06502-6.

34.** Kidney Disease: Improving Global Outcomes (KDIGO) IgAN and IgAV Work Group; Rovin BH, Barratt J, Cook HT, Noronha IL, Reich HN, Suzuki Y, et al. KDIGO 2025 Clinical Practice Guideline for the Management of Immunoglobulin A Nephropathy (IgAN) and Immunoglobulin A Vasculitis (IgAV). Kidney Int. 2025; 108: S1-S71. Disponible en: https://doi.org/10.1016/j.kint.2025.04.004.

35. Du L, Wang P, Liu C, Li S, Yue S, Yang Y. Multisystemic manifestations of IgA vasculitis. Clin Rheumatol. 2021; 40: 43-52. Disponible en: https://doi.org/10.1007/s10067-020-05166-5.

36. Ruperto N, Ozen S, Pistorio A, Dolezalova P, Brogan P, Cabral DA, et al. EULAR/PRINTO/PRES criteria for Henoch-Schönlein purpura, childhood polyarteritis nodosa, childhood Wegener granulomatosis and childhood Takayasu arteritis: Ankara 2008. Part II: Final classification criteria. Ann Rheum Dis. 2010; 69: 798-806. Disponible en: https://doi.org/10.1136/ard.2009.116657.

37. Cervera Bravo A, Muñoz Bermudo F. Púrpuras más frecuentes. Trombocitopenia inmune primaria y vasculitis por IgA (púrpura de Schönlein-Henoch). Pediatr Integral. 2021; 5: 254-64. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-07/purpuras-mas-frecuentes-trombocitopenia-inmune-primaria-y-vasculitis-por-iga-purpura-de-schonlein-henoch/.

Bibliografía recomendada

– Neunert C, Terrell DR, Arnold DM, Buchanan G, Cines DB, Cooper N, et al. American Society of Hematology 2019 guidelines for immune thrombocytopenia. Blood Adv. 2019; 3: 3829-66. Disponible en: https://doi.org/10.1182/bloodadvances.2019000966.

Guía de referencia internacional para el manejo de la PTI, con recomendaciones específicas para la población pediátrica.

– Neunert CE, Arnold DM, Grace RF, Kuhne T, McCrae KR, Terrell DR. The 2022 review of the 2019 American Society of Hematology guidelines on immune thrombocytopenia. Blood Adv. 2024; 8: 3578-82. Disponible en: https://doi.org/10.1182/bloodadvances.2023012541.

Actualización que consolida la observación como primera línea y los agonistas del receptor de TPO como segunda línea preferente en niños.

– Monteagudo E, Astigarraga I, Cervera Á, Dasí MA, Sastre A, Berrueco R, et al. Protocol for the study and treatment of primary immune thrombocytopenia: PTI-2018. An Pediatr (Barc). 2019; 91: 127.e1-e10. Disponible en: https://doi.org/10.1016/j.anpedi.2019.04.014.

Protocolo nacional de referencia para el estudio y tratamiento de la PTI pediátrica en España.

– Ozen S, Marks SD, Brogan P, Groot N, de Graeff N, Avcin T, et al. European consensus-based recommendations for diagnosis and treatment of immunoglobulin A vasculitis-the SHARE initiative. Rheumatology (Oxford). 2019; 58: 1607-16. Disponible en: https://doi.org/10.1093/rheumatology/kez041.

Consenso europeo con 26 recomendaciones para el diagnóstico y tratamiento de la VIgA, basado en evidencia y consenso de expertos.

– Vivarelli M, Samuel S, Coppo R, Barratt J, Bonilla-Felix M, Haffner D, et al. IPNA clinical practice recommendations for the diagnosis and management of children with IgA nephropathy and IgA vasculitis nephritis. Pediatr Nephrol. 2025; 40: 533-69. Disponible en: https://doi.org/10.1007/s00467-024-06502-6.

Guía internacional más reciente para el manejo de la nefritis por VIgA en edad pediátrica.

– Kidney Disease: Improving Global Outcomes (KDIGO) IgAN and IgAV Work Group; Rovin BH, Barratt J, Cook HT, Noronha IL, Reich HN, Suzuki Y, et al. KDIGO 2025 Clinical Practice Guideline for the Management of Immunoglobulin A Nephropathy (IgAN) and Immunoglobulin A Vasculitis (IgAV). Kidney Int. 2025; 108: S1-S71. Disponible en: https://doi.org/10.1016/j.kint.2025.04.004.

Guía de práctica clínica global que integra la nefropatía IgA y la nefritis por VIgA con recomendaciones actualizadas.


Caso clínico


Niño de 6 años que acude a la consulta de Atención Primaria por la aparición, en las últimas 12 horas, de múltiples lesiones purpúricas en tronco y extremidades. Los padres refieren que el niño se encuentra bien, sin fiebre, activo y con buen apetito. Hace 2 semanas presentó un cuadro catarral leve que se resolvió espontáneamente. No tiene antecedentes personales ni familiares de interés. No toma medicación habitual.

Exploración física: buen estado general, bien nutrido e hidratado, consciente y orientado. Afebril. No presenta adenopatías significativas ni hepatoesplenomegalia. Se observan petequias generalizadas y varias equimosis en tronco, extremidades superiores e inferiores y cara. No hay lesiones mucosas. No se palpan masas. Resto de la exploración sin hallazgos.

Pruebas complementarias: hemograma: leucocitos: 8.200/µL (fórmula normal); hemoglobina: 12,8 g/dL; VCM: 82 fL; plaquetas: 8.000/µL. Frotis de sangre periférica: plaquetas escasas, de tamaño y morfología normales. No se observan esquistocitos, blastos ni atipias en ninguna serie. Coagulación: Tiempo de protrombina (TP): 12,2 s (INR 1,0); Tiempo Parcial de Tromboplastina Activada (TTPa): 30 s. Fibrinógeno: 280 mg/dL. Bioquímica básica, función renal y hepática: normales. PCR: 0,3 mg/dL.


algoritmo


Trastornos de coagulación

M.C. Mendoza Sánchez*,  S. Riesco Riesco**,  A. González Prieto***
Temas de FC


M.C. Mendoza Sánchez*, S. Riesco Riesco**, A. González Prieto***

Unidad de Hemato-Oncología Infantil. Servicio de Pediatría. Hospital Universitario de Salamanca

* https://orcid.org/0000-0002-8144-453X
** https://orcid.org/0000-0001-5443-8786
*** https://orcid.org/0009-0003-5106-7475


X

Autor para correspondencia

mcmendoza@saludcastillayleon.es

Resumen

Los trastornos de la coagulación constituyen uno de los motivos de sangrado en la infancia. Para su correcta valoración es necesaria una adecuada anamnesis personal y familiar, así como estudios de laboratorio, que suelen realizarse en distintas fases en función de los resultados obtenidos. Es importante tener en cuenta que los hallazgos de estos últimos pueden estar alterados por la inmadurez del sistema hemostático, errores preanalíticos como la hemólisis, interferencias con inhibidores como el anticoagulante lúpico o una enfermedad aguda concomitante. Además, con frecuencia, los rangos de referencia son adaptados de adultos por falta de escalas específicas para esta edad. En algunos casos, las pruebas de screening pueden ser normales, como en el déficit de factor XIII. La enfermedad de von Willebrand es la causa más frecuente de coagulopatía hereditaria. Se produce por un trastorno cualitativo o cuantitativo de dicho factor. La clínica es variable dependiendo de la alteración, siendo más frecuente la afectación de mucosas y el sangrado tras cirugías o traumatismos. La hemofilia es la enfermedad hemorrágica hereditaria grave más prevalente. La sintomatología depende fundamentalmente del déficit del factor, siendo el hallazgo más frecuente en los casos graves el sangrado profundo, sobre todo a nivel articular y muscular.


Abstract

Coagulation disorders are one of the causes of bleeding in childhood. Correct evaluation requires a thorough personal and family history, as well as laboratory testing, which is usually performed in sequential phases depending on the results obtained. It is important to consider that these results may be altered by the immaturity of the hemostatic system, pre-analytical errors such as hemolysis, interference from inhibitors such as lupus anticoagulant or concomitant acute illness. In addition, reference ranges are often adapted from adult values due to the lack of age-specific pediatric scales. In some cases, screening tests may be normal, as occurs in factor XIII deficiency. Von Willebrand disease is the most common hereditary coagulopathy. It results from a qualitative or quantitative defect of von Willebrand factor. Clinical manifestations vary depending on the underlying abnormality, although mucosal bleeding and bleeding following surgery or trauma are the most frequent presentations. Hemophilia is the most prevalent severe hereditary bleeding disorder. Symptoms depend primarily on the factor deficiency; the most common finding in severe cases is deep bleeding, particularly in the joints and muscles.


Palabras clave: Trastornos de la coagulación; Enfermedad de von Willebrand; Hemofilia.

Key words: Coagulation disorders; Von Willebrand disease; Hemophilia.


Pediatr Integral 2026; XXX (5): 325 – 337


OBJETIVOS

• Revisar la fisiología de la coagulación.

• Revisar las principales pruebas de laboratorio empleadas para un correcto diagnóstico diferencial de las distintas etiologías.

• Desarrollar las características más relevantes de las coagulopatías más frecuentes en la infancia, dada la importancia de conocer estas entidades para pensar en ellas.

• Realizar un adecuado diagnóstico, seguimiento y tratamiento de las coagulopatías.


Trastornos de coagulación

https://doi.org/10.63149/j.pedint.159


Introducción

Los trastornos de la coagulación constituyen uno de los motivos de sangrado en la infancia. Para su correcta valoración es necesaria una adecuada anamnesis personal y familiar, así como estudios de laboratorio, que suelen realizarse en distintas fases en función de los resultados obtenidos.

Fisiología de la coagulación y pruebas de laboratorio

La hemostasia es el conjunto de mecanismos fisiológicos que permiten detener la hemorragia tras una lesión vascular y restaurar la circulación sanguínea.

La hemostasia constituye un sistema fisiológico complejo que implica una interacción altamente regulada entre componentes celulares y plasmáticos, así como mecanismos anticoagulantes y fibrinolíticos, que mantienen un equilibrio dinámico entre fenómenos procoagulantes y antitrombóticos(1-3). Como recurso didáctico, vamos a repasar secuencialmente las fases de la hemostasia, aunque en condiciones in vivo todos estos procesos ocurren de forma simultánea y coordinada.

Hemostasia primaria (Fig. 1)

figura

Figura 1. Hemostasia primaria. Tras una lesión vascular, se produce vasoconstricción en la zona dañada y quedan expuestas proteínas adhesivas, como el colágeno y el factor de von Willebrand (FvW), que favorecen la adhesión y activación de las plaquetas. Fuente: imagen de elaboración propia mediante el uso de inteligencia artificial.

Tras una lesión vascular, se produce vasoconstricción en la zona dañada y quedan expuestas proteínas adhesivas, como el colágeno y el factor de von Willebrand (FvW), que favorecen la adhesión y activación de las plaquetas. Las plaquetas circulantes se adhieren al FvW a través del complejo glicoproteína Ib-IX-V (GPIb-IX-V), y al colágeno por la glicoproteína VI (GPVI), lo que provoca la activación plaquetaria. Esta activación de las plaquetas induce cambios morfológicos, externalización de fosfolípidos aniónicos y liberación de mediadores contenidos en los gránulos plaquetarios, lo que favorece el reclutamiento de nuevas plaquetas y la expresión del receptor de la glicoproteína IIb/IIIa (GPIIb/IIIa). Las plaquetas se unen entre sí a través del fibrinógeno y de la GPIIb/IIIa para formar agregados plaquetarios, culminando en la formación del tapón hemostático primario.

Hemostasia secundaria (Fig. 2)

figura

Figura 2. Representación integrada de la coagulación sanguínea que combina la cascada clásica (vía intrínseca, extrínseca y vía común) con el modelo celular (iniciación, amplificación y propagación), mostrando cómo ambos enfoques convergen en la generación de trombina, la formación de fibrina y la estabilización del coágulo. Fuente: imagen de elaboración propia mediante el uso de inteligencia artificial.

Tiene como objetivo la estabilización del tapón plaquetario mediante la generación de una red de fibrina. Este proceso se basa en una cascada de activación de los factores de coagulación, que se encuentran en forma de proenzimas inactivas en el plasma. Por la acción de una enzima proteolítica, se activan y actúan de igual forma sobre la siguiente proenzima, amplificando la respuesta hemostática. Desde un punto de vista clásico, la coagulación se ha dividido en vías intrínseca y extrínseca, que convergen en una vía común. La vía extrínseca se inicia por la exposición del factor tisular (FT) tras la lesión vascular, que forma un complejo con el factor VII, que se activa en presencia de calcio (FVIIa). El FVIIa activa al factor X y al IX, con lo que refuerza la vía intrínseca.

A su vez, la vía intrínseca es activada por el sistema de contacto (kininógenos de alto peso molecular y prekalicreína), lo que implica la activación secuencial de los factores XII, XI, IX y VIII, contribuyendo también a la generación de factor Xa. La activación del factor X marca el inicio de la vía común, en la que el complejo protrombinasa (factor Xa y factor Va) convierte la protrombina (factor II) en trombina (IIa). La trombina es la enzima central de la coagulación, ya que cataliza la conversión del fibrinógeno en fibrina, activa los factores V, VIII y XI, y potencia la activación plaquetaria, generando un mecanismo de retroalimentación positiva. Los monómeros de fibrina polimerizan y son estabilizados por el factor XIII activado por la trombina, dando lugar a un coágulo firme y resistente. Además, la trombina activa el inhibidor de la fibrinólisis activable por trombina para que la plasmina no inhiba la coagulación.

El modelo celular de la coagulación ha permitido una mejor comprensión de los procesos hemostáticos in vivo, integrando la participación de superficies celulares en tres fases: iniciación, amplificación y propagación. La fase de iniciación ocurre en células que expresan FT y genera pequeñas cantidades de trombina. Esta trombina inicial induce la activación de plaquetas y factores de coagulación, dando lugar a la fase de amplificación. Posteriormente, en la superficie de las plaquetas activadas, se produce una generación masiva de trombina durante la fase de propagación, lo que culmina en la formación de una red de fibrina(4).

Una vez frenada la hemorragia, se ponen en marcha los mecanismos limitantes de la coagulación con el objetivo de evitar la coagulación masiva de la sangre. Estos mecanismos incluyen la activación de anticoagulantes naturales y la fibrinólisis (Fig. 3)(5).

figura

Figura 3. Fibrinólisis. Los activadores del plasminógeno –el activador tisular del plas­minógeno (t-PA) y el activador de tipo urocinasa (u-PA)– convierten la proenzima plasminógeno en plasmina activa. La plasmina es la enzima encargada de degradar la fibrina. El sistema está regulado por la acción de inhibidores de la activación del plasminógeno (PAI-1) y por inhibidores de la plasmina (alfa2-antiplasmina). El inhibidor de la fibrinólisis activado por trombina (TAFI) es un potente inhibidor de la fibrinólisis que es activado por la trombina-trombomodulina al inicio de la coagulación para evitar que se detenga el proceso en ese momento. PDF: productos de degradación de fibirina. Modificada de: Medina et al.(5).

Los anticoagulantes naturales incluyen inhibidores de las serín proteasas que inhiben los factores activados: antitrombina, cofactor II de la heparina, inhibidor de la vía del factor tisular (TFPI), proteína C activada, inhibidor de C1 esterasa o α1-antitripsina. La antitrombina es el principal inhibidor de la trombina y del factor Xa, aunque también puede inhibir otros factores (IX, X, XI y XII).

El sistema de la proteína C (proteína C, proteína S y trombomodulina) regula al FVa y al FVIIIa. La proteína C se activa en las superficies vasculares mediante el complejo que forman la trombina con una proteína endotelial llamada trombomodulina. Tras esta activación, la proteína S se une sobre la superficie del endotelio o de la membrana plaquetaria e inactiva a los cofactores Va y VIIIa. Por tanto, la trombina, en contacto con el endotelio sano, actuará como anticoagulante(3).

Finalmente, la fibrinólisis elimina el trombo formado una vez que el vaso se ha reparado. El elemento principal de este sistema es el plasminógeno, que debe transformarse en su forma activa, la plasmina, mediante el activador tisular del plasminógeno (t-PA). La plasmina rompe la fibrina, dando lugar a los productos de degradación de la fibrina. A su vez, este sistema tiene sus propios mecanismos limitantes: los inhibidores del activador del plasminógeno (PAI-1 y PAI-2), la α-2 antiplasmina y el inhibidor de la fibrinólisis activable por trombina (TAFI)(4).

En los últimos años se ha planteado el modelo convergente de la coagulación, que propone un modelo de coagulación que converge con la inflamación y la activación inmunitaria innata como respuesta a la lesión vascular. Los patrones moleculares asociados al daño (DAMPs), liberados por las células lesionadas, son fundamentales en la respuesta convergente, facilitando múltiples interacciones entre ambos sistemas(6).

Existen numerosas pruebas diagnósticas para el estudio de la hemostasia y la coagulación. En la actualidad, utilizamos pruebas que se basan en la observación de la formación de fibrina: el tiempo de tromboplastina parcial activada (TTPA), el tiempo de protrombina (TP) y el tiempo de trombina (TT) (Tabla I).

tabla

Las principales pruebas de laboratorio (TP, TTPA, TT y fibrinógeno) identifican la mayoría de los trastornos que son clínicamente relevantes(5). En función de las alteraciones observadas en ellas, se realizarán pruebas más específicas que permitirán llegar a un diagnóstico concreto (Tabla II). No hay que olvidar que el primer paso es una correcta anamnesis para determinar la clínica hemorrágica presente, así como los antecedentes familiares.

tabla


Enfermedad de von Willebrand

La enfermedad de von Willebrand es la ­coagulopatía congénita más frecuente.

La enfermedad de von Willebrand (EvW), descrita por primera vez por el médico finlandés Erik von Willebrand, es el trastorno congénito de la coagulación más frecuente, con una prevalencia estimada que alcanza el 1 % de la población general. Está causada por una alteración cuantitativa o cualitativa de la glicoproteína factor de von Willebrand. En la mayoría de los casos, se hereda con un patrón autosómico dominante, mientras que las formas autosómicas recesivas y adquiridas son menos comunes. Aunque afecta por igual a hombres y mujeres, las manifestaciones hemorrágicas son más habituales en mujeres en edad reproductiva, debido a los cambios asociados con la menstruación y el embarazo(7,8).

El FvW es una glicoproteína sintetizada por las células endoteliales y los megacariocitos, y almacenada en los cuerpos de Weibel-Palade y en los gránulos alfa, respectivamente. Su síntesis está regulada por un gen situado en el brazo corto del cromosoma 12. Está formado por monómeros que se unen entre sí, dando lugar a dímeros y, posteriormente, a multímeros de diferentes tamaños. Esta capacidad es clave para entender la EvW, ya que su función está directamente relacionada con el tamaño de los multímeros: cuanto mayores son, mayor es su capacidad hemostática. En la figura 4, se representa la estructura de la proteína y sus distintos puntos de unión con otras moléculas, los cuales determinan su función fisiológica(8,9).

figura

Figura 4. Estructura de la proteína factor de von Willebrand. Representa la organización del propéptido y de la proteína madura del FvW (~2050 aminoácidos), desde el extremo N-terminal (región señal y propéptido) hasta el extremo C-terminal. En la sección superior, se muestra la arquitectura de los dominios, destacando las regiones funcionales clave: el dominio D´-D3 implicado en la unión del FVIII, el dominio A1 responsable de la interacción con el GPIb plaquetario, el dominio A3 para la unión al colágeno y el dominio A2, que contiene el sitio de escisión por ADAMTS13. En la sección intermedia, se esquematizan las principales funciones biológicas del FvW. En la parte inferior, se ilustra el proceso de formación de multímeros mediante dímeros unidos por puentes disulfuro en el extremo C-terminal y posterior ensamblaje en el extremo N-terminal, dando lugar a multímeros de alto peso molecular(8-9). Fuente: imagen de elaboración propia mediante el uso de inteligencia artificial.

El FvW desempeña un papel esencial en la hemostasia primaria, ya que interviene en la adhesión y agregación plaquetarias al unirse tanto a las glicoproteínas de su superficie como al colágeno subendotelial. Por otro lado, actúa como transportador del factor VIII en plasma, protegiéndolo de su degradación y rápida eliminación, lo que permite prolongar su vida media(8).

Cuando se produce una lesión en un vaso sanguíneo, el colágeno subendotelial queda expuesto, lo que permite que el FvW se una a los diferentes tipos de colágeno del tejido conectivo. Al mismo tiempo, las plaquetas que circulan a gran velocidad se adhieren inicialmente al FvW mediante su interacción con la glicoproteína GPIbα del complejo GPIb-IX-V presente en su superficie. Esta unión inicial se fortalece primero gracias a la adhesión directa de las plaquetas al colágeno expuesto y, posteriormente, mediante la unión del FvW al complejo GPIIb-IIIa de las plaquetas activadas, lo que contribuye a estabilizar el proceso de formación del tapón plaquetario(8).

La enzima ADAMTS13 es la principal encargada de regular el FvW, ya que modula el tamaño de sus multímeros. Cuando su actividad aumenta, se incrementa el riesgo de sangrado debido a la fragmentación de los multímeros de muy alto peso molecular, que son los que presentan mayor afinidad por las plaquetas. En cambio, su disminución o inhibición puede favorecer la formación de trombos al potenciar la agregación plaquetaria, como sucede, por ejemplo, en la púrpura trombótica trombocitopénica asociada a la presencia de autoanticuerpos(9).

Clasificación

La EvW se caracteriza por una alteración cuantitativa o funcional del FvW. El tipo 1 es la forma más frecuente y se debe a un déficit parcial en los niveles del factor.

La EvW se clasifica en función del mecanismo causal. Así, se distinguen 3 tipos: los tipos 1 y 3, que se deben a déficits cuantitativos del factor, y el tipo 2, que está relacionado con alteraciones en su función. A continuación se describen las principales características de cada uno de ellos(2,7-9).

EvW tipo 1

Es la forma más frecuente, representando aproximadamente un 70 % de todos los casos. Se produce por defectos a nivel de la producción, almacenamiento, secreción o transporte del FvW, dando lugar a un déficit parcial del mismo. Se hereda predominantemente de forma autosómica dominante, con penetrancia incompleta y expresividad variable; sin embargo, hasta en un 20-50 % de los pacientes no se identifica una mutación.

Dentro del tipo 1, se reconoce el subtipo 1C, que representa entre el 15-20 % de los casos de EvW tipo 1. Se produce por un aumento en el aclaramiento del factor de von Willebrand, lo que se traduce en niveles bajos y un acortamiento de la vida media de la proteína.

EvW tipo 2

Representa el 25 %. Se produce como consecuencia de la alteración en la interacción del factor de von Willebrand con las plaquetas o el factor VIII, la cual viene determinada por la localización de la mutación. Distinguimos cuatro subtipos:

• EvW tipo 2A: es el subtipo más frecuente. Se debe a un déficit selectivo de los multímeros de muy alto peso molecular debido tanto a anomalías en su dimerización, transporte y secreción, como a un aumento de la susceptibilidad a la escisión por ADAMTS13. La mayoría se heredan de forma autosómica dominante.

• EvW tipo 2B: es el resultado de una mutación de ganancia de función en el FvW que incrementa su afinidad por las plaquetas, favoreciendo la interacción entre el dominio A1 y el receptor plaquetario GPIbα. Como consecuencia, los complejos formados por el factor de von Willebrand unido a plaquetas son eliminados rápidamente de la circulación por ADAMTS13, lo que provoca una disminución de los multímeros de alto peso molecular. Puede asociarse a trombopenia.

• EvW tipo 2M: se debe a mutaciones de pérdida de función en la región de unión del factor de von Willebrand a las plaquetas, dando lugar a una incapacidad de este para unirse a la GPIbα plaquetaria.

• EvW tipo 2N: afecta de forma significativa a la capacidad de unión del FvW al factor VIII, lo que se traduce en una marcada disminución de los niveles de factor VIII en plasma. Se hereda de forma autosómica recesiva.

EvW tipo 3

Representa menos del 5 % de los casos. Se caracteriza por un déficit severo de FvW, así como niveles bajos de FVIII. Se hereda de forma autosómica recesiva.

Cabe destacar que también existen formas adquiridas de la EvW, las cuales pueden presentarse en asociación con otras patologías, como enfermedades autoinmunes, trastornos linfoproliferativos o el tumor de Wilms, entre otras.

Clínica

La forma de presentación más frecuente es el sangrado cutáneo-mucoso.

El fenotipo hemorrágico se correlaciona con el nivel de actividad del factor de von Willebrand y del factor VIII. No obstante, pacientes con niveles similares pueden presentar cuadros clínicos muy distintos, lo que sugiere la influencia de otros factores moduladores. Debido a la alteración que se produce en la hemostasia primaria, el sangrado cutáneo-mucoso es la manifestación clínica más habitual. Por lo general, estos episodios son leves o moderados, especialmente en pacientes con EvW tipo 1. Las formas graves son poco frecuentes y se asocian principalmente al tipo 3 y a algunos subtipos de enfermedad de von Willebrand tipo 2(2,10).

Entre las manifestaciones hemorrágicas más comunes se encuentran el sangrado menstrual abundante (SMA), la epistaxis prolongada y la gingivorragia; con menor frecuencia, pueden aparecer hematuria y/o sangrado digestivo. En algunos casos, el SMA constituye el síntoma principal. El déficit de factor VIII, característico de los subtipos 2N y 3, puede dar lugar a hematomas de partes blandas e incluso hemartros, similares a los observados en pacientes con hemofilia(11). En aquellos pacientes con episodios hemorrágicos frecuentes o intensos, se debe evaluar de forma periódica la presencia de anemia o déficit de hierro, permitiendo así iniciar el tratamiento de forma precoz y reducir el impacto negativo sobre la calidad de vida.

Es importante tener en cuenta que muchos de estos síntomas pueden estar presentes en la población general sin que exista una alteración en la coagulación. Esto, junto con la baja intensidad de los síntomas en muchos casos, puede retrasar el diagnóstico durante la infancia. Por este motivo, no es infrecuente que la sospecha diagnóstica surja tras episodios de sangrado excesivo en el contexto de intervenciones quirúrgicas o procedimientos odontológicos, incluso en pacientes con pruebas básicas de coagulación dentro de la normalidad(2,10).

Diagnóstico

El diagnóstico de la enfermedad de von Willebrand se basa en 3 pilares fundamentales: historia personal de sangrados, antecedentes familiares de episodios hemorrágicos y pruebas de laboratorio que demuestren una disminución en los niveles y/o disfunción del factor de von Willebrand.

En 2005, la Sociedad Internacional de Trombosis y Hemostasia (ISTH) recomendó unos criterios de consenso para intentar estandarizar el diagnóstico, basándose en 3 puntos básicos que continúan vigentes en la actualidad.

La evaluación inicial debe centrarse en los antecedentes personales y familiares de sangrado. Existen múltiples cuestionarios que permiten valorar la presencia, frecuencia y severidad de diferentes síntomas hemorrágicos. La ISTH recomienda el empleo de la escala ISH-BAT, sugiriendo su uso como método de cribado inicial en las consultas de Atención Primaria (AP). Estas herramientas pueden ayudar a identificar a los pacientes que necesitan pruebas diagnósticas específicas. Sin embargo, pueden no detectar a aquellos sin antecedentes de sangrado, algo habitual en la población pediátrica, donde la sensibilidad de estas herramientas es baja. Por otro lado, la existencia de una historia familiar positiva de EvW puede ser de ayuda para establecer un diagnóstico de sospecha. La existencia de mutaciones de novo, la penetrancia incompleta y la variabilidad en la expresión clínica entre miembros de la misma familia pueden dificultar la identificación de familiares afectos por la enfermedad(7,11-14).

El estudio diagnóstico de la enfermedad de von Willebrand se suele realizar de forma secuencial. El análisis de la función plaquetaria (PFA-100) permite evaluar la hemostasia primaria y ha demostrado su utilidad como método de screening en pacientes con EvW severa, pudiendo ser normal en pacientes con formas leves. Las pruebas más frecuentemente empleadas son el TTPA y el TP; sin embargo, el TTPA puede ser normal salvo que exista una disminución significativa en los niveles de factor VIII(7,8,14).

Las pruebas de diagnóstico específicas evalúan los niveles de factor y sus funciones de unión a las plaquetas, el colágeno y el factor VIII. Estos estudios se dividen en pruebas de primer y segundo nivel. Las de primer nivel tienen como objetivo descartar o confirmar el diagnóstico. Estas pruebas incluyen(7,8,11,14-16):

• Determinación de la actividad antigénica del FvW (FvW:Ag): mide la concentración de FvW en plasma. En 2021 las guías establecieron el punto de corte en niveles de factor ≥ 50 UI/dl,
definiendo el diagnóstico de EvW como niveles <30 UI/dL o <50 UI/dL
en presencia de fenotipo hemorrágico. El FvW:Ag estará disminuido en la EvW tipo 1, siendo prácticamente indetectable en la de tipo 3.

• Determinación de la actividad funcional del FvW (FvW:RCo): emplea el antibiótico ristocetina para activar al FvW y medir su capacidad para aglutinar las plaquetas. Esta prueba resulta útil para diferenciar la EvW tipo 1 de la tipo 2, ya que una ratio FvW:RCo/FvW:Ag < 0,7 sugiere la presencia de alteración funcional. Sin embargo, presenta varias limitaciones, por lo que en los últimos años se han desarrollado nuevas técnicas (FvW:GPIbR o FvW:GPIbM) que mejoran la sensibilidad, pero de disponibilidad limitada.

• Determinación de la actividad coagulante del FVIII (FVIII:C): se puede ver reducida de forma variable en todos los tipos, tanto por disminución en el nivel de FvW como por alteraciones en su capacidad de unión al factor VIII.

Las pruebas de segundo nivel se utilizan para la caracterización de los diferentes subtipos. En estos estudios se incluyen:

• Análisis de los multímeros: la molécula de FvW se compone de multímeros de diferentes tamaños que se distribuyen de forma homogénea y que se pueden detectar mediante electroforesis de proteínas. Se trata de un análisis cualitativo con múltiples limitaciones. Permite diferenciar los subtipos 2A y 2B.

• Determinación del FvW unido al colágeno (FvW:CB): mide la capacidad de unión del FvW al colágeno. Se suelen emplear colágenos tipo I y III, que se unen a los multímeros de alto peso molecular. Esta prueba permite medir de forma indirecta el estado de los multímeros.

• Agregación plaquetaria inducida por ristocetina (RIPA): se añaden diferentes concentraciones de ristocetina al plasma rico en plaquetas del paciente. Este agente activa el FvW, facilitando su unión al receptor plaquetario GPIb y permitiendo así evaluar la capacidad de agregación. Esta prueba resulta especialmente útil para identificar el subtipo 2B, en el que la respuesta está aumentada.

• Análisis de la capacidad de unión al FVIII (FVIII:C/FvW:Ag): se puede estudiar mediante técnicas de ELISA. Es de utilidad para diferenciar el subtipo 2N, en el que el cociente FVIII:C/FvW:Ag será <1.

• Propéptido del factor de von Willebrand (FvWpp): esta molécula se sintetiza y libera en igual proporción que la molécula madura de FvW, pero su vida media difiere, siendo de 8-12 horas la del FvW y de 2 horas la del FvWpp. Una ratio FvWpp/FvWAg > 3 es altamente sugestiva de aumento del aclaramiento del FvW (subtipo 1C). Teniendo en cuenta la disponibilidad limitada de esta prueba, las guías de 2021 sugieren utilizar el test de desmopresina para detectar a aquellos pacientes con aclaramiento rápido del FvW.

En aquellos casos de diagnóstico incierto y alta sospecha, puede resultar de utilidad la realización de estudios genéticos. Estas pruebas se deben limitar a situaciones en las que el consejo genético o el manejo terapéutico pueda cambiar en función de los resultados, habitualmente pacientes afectos de EvW tipo 2 y 3(9,16).

A pesar de las múltiples pruebas disponibles, establecer un diagnóstico definitivo continúa siendo un reto hoy en día, especialmente en la población pediátrica. A la heterogeneidad clínica de la EvW, hay que añadir que los niveles de FvW pueden verse modificados por múltiples condiciones fisiológicas. El factor de von Willebrand es un reactante de fase aguda, por lo que puede aumentar en relación con procesos inflamatorios, estrés o ejercicio físico. Asimismo, en pacientes adolescentes se debe tener en cuenta que niveles altos de estrógenos pueden traducirse en incrementos del factor. De igual manera, individuos con grupo sanguíneo O tienen niveles medios entre un 25-30 % más bajos que el resto de la población. Por otro lado, tanto la obtención como el procesamiento de las muestras deben ser óptimos para evitar incidencias que puedan condicionar los resultados. Teniendo en cuenta estas circunstancias, repetir los estudios puede ser necesario en muchos casos antes de poder establecer un diagnóstico definitivo(7,8,15).

En la tabla III, se muestran las principales características y hallazgos de laboratorio de los diferentes tipos de enfermedad de von Willebrand.

tabla

Tratamiento

El tratamiento de la enfermedad de von Willebrand se basa en el uso de desmopresina en pacientes respondedores y derivados plasmáticos del factor.

El abordaje de la EvW requiere una estrategia personalizada, teniendo en cuenta tanto el subtipo específico de la enfermedad como el perfil hemorrágico de cada paciente, con el fin de elegir la opción terapéutica más adecuada en cada caso. Entre las alternativas de tratamiento se encuentran los fármacos que incrementan los niveles de factor, como la desmopresina, la terapia sustitutiva mediante concentrados plasmáticos y otros tratamientos adyuvantes.

La desmopresina (1-deamino-8-arginina vasopresina o DDAVP) es un análogo sintético de la vasopresina. Induce la liberación del FvW y FVIII almacenados en el endotelio vascular, incrementando así sus niveles plasmáticos de 3 a 5 veces respecto al basal. El efecto suele durar entre 6 y 12 horas. Se puede administrar por vía intravenosa, la más frecuentemente utilizada, subcutánea o intranasal. Para que exista respuesta, es necesario que el paciente sea capaz de sintetizar factor de von Willebrand funcionalmente normal, por lo que resulta especialmente útil en la EvW tipo 1 con niveles de factor por encima de 30 UI/dL. Las guías publicadas en 2021 recomiendan la realización de una prueba de provocación con desmopresina en aquellos pacientes en los que este fármaco pueda considerarse una opción terapéutica, como los casos de tipo 1 con niveles < 30 UI/dL y algunos pacientes con los subtipos 2A y 2M, y tratar según la respuesta. Esta prueba consiste en comprobar el incremento de los niveles de factor tras su administración a dosis habituales. Su uso está contraindicado en la EvW tipo 3 por la ausencia de respuesta y en el subtipo 2B debido al riesgo de agravamiento de la trombocitopenia. Asimismo, no se recomienda en pacientes menores de 2 años por el riesgo de hiponatremia y convulsiones(2,17,18).

La terapia de reemplazo es el tratamiento fundamental de los pacientes con EvW tipo 2 y 3 que no responden a desmopresina, en quienes su uso está contraindicado o en aquellos que requieren mantener niveles normales de forma sostenida, como sucede en ciertos procedimientos quirúrgicos. La mayoría de los concentrados disponibles son derivados del plasma y contienen tanto FvW como FVIII en proporciones variables. En general, la vida media es de 10-12 horas en los derivados plasmáticos, alcanzando las 20 horas en la forma recombinante(9,15,17,18).

Dentro de las terapias adyuvantes se incluyen los agentes antifibrinolíticos (ácido tranexámico y ácido épsilon-aminocaproico), que actúan inhibiendo la acción del plasminógeno, con el consiguiente retraso en la fibrinólisis y eliminación del coágulo. Son especialmente útiles en hemorragias mucosas, incluyendo el sangrado menstrual abundante, debiendo evitarse en caso de hematuria. Se pueden administrar en monoterapia en caso de sangrados leves o en combinación con desmopresina o concentrado de factor en cirugías menores. Otras terapias incluyen tratamientos dirigidos contra el factor de crecimiento del endotelio vascular, que pueden ser útiles en el caso de malformaciones vasculares, o incluso el empleo de estatinas. Por otro lado, es importante recordar que en estos pacientes se debe evitar el uso de fármacos antiinflamatorios no esteroideos por su efecto sobre la agregación plaquetaria(17,18).

En los últimos años se ha avanzado en la investigación de nuevas terapias, como el anticuerpo monoclonal emicizumab, obteniendo resultados prometedores en pacientes con EvW tipo 3 y otros subtipos graves de la enfermedad de von Willebrand(16,18).

En la tabla IV, se describen las principales características de los tratamientos más frecuentemente utilizados en la EvW y otros trastornos de la coagulación.

tabla

Hemofilia

Epidemiología y etiopatogenia

La hemofilia representa la coagulopatía hereditaria grave más frecuente.

La hemofilia constituye la coagulopatía hereditaria grave más frecuente(19). Se trata de una enfermedad con herencia ligada al cromosoma X en el caso de la hemofilia A y B, o autosómica recesiva en la hemofilia C (gen en el cromosoma 4)(2,20,21).
El resultado de dicha alteración es un déficit en la producción del factor de coagulación VIII (hemofilia A), factor IX (hemofilia B) o factor XI (hemofilia C), con la consiguiente disminución en la síntesis de trombina y el aumento del riesgo de sangrados.

Los últimos registros sugieren un aumento de la incidencia, con uno de cada 4.000 recién nacidos varones en la hemofilia A, uno de cada 20.000 en la hemofilia B(19) y uno de cada 100.000 recién nacidos en la hemofilia C(21). En esta revisión nos centraremos fundamentalmente en las dos primeras, que afectan aproximadamente a 1/125.000 personas en el mundo(22).

Presentación clínica

Las manifestaciones clínicas van a estar determinadas fundamentalmente por los niveles residuales de factor, siendo el síntoma más frecuente en los casos graves el sangrado articular.

La presentación clínica de la enfermedad es muy variable en los pacientes, pudiendo presentar desde hemorragias leves hasta episodios amenazantes para la vida. El principal factor determinante de la sintomatología es la actividad residual del factor deficitario(19). La concentración se mide en unidades internacionales (UI) de actividad por ml o dl, así como en porcentaje respecto a la normalidad, definiéndose tres categorías: leve si el factor está entre el 6 y el 40 % (mayor de 5 UI/dl), moderada si el factor está entre el 1 y el 5 % (1-5 UI/dl)
y grave si la actividad es menor del 1 % (menor de 1 UI/dl)
(19,20). Las guías ISTH definen además la entidad “moderadamente grave” si el factor está entre el 1-2 %(22).

Existen otros factores que pueden influir en la presentación clínica, como el tipo de mutación, la coexistencia de otros trastornos de la coagulación o de trombofilia, así como diferencias en la actividad física de los pacientes(19). Un 60-70 % de los pacientes con hemofilia A debutan como graves, frente a un 40 % en los que padecen hemofilia B(2).

En los casos de hemofilia leve, los primeros síntomas o signos suelen aparecer a edades más tardías, a veces como hallazgo casual en el estudio previo a una intervención quirúrgica, estando el paciente asintomático. También pueden tener sangrados abundantes, pero generalmente tras traumatismos o cirugía. En el caso de los pacientes con déficit moderado, suelen ser frecuentes los grandes hematomas ante mínimos traumatismos o relacionados con la administración de vacunas(2,19,20). También puede haber sangrados espontáneos. En los enfermos con déficit grave, la clínica de sangrado suele presentarse ya en el primer año de vida, incluso en el periodo neonatal, incluyendo hemorragia intracraneal tras el parto o sangrado tras la circuncisión. El sangrado más frecuente se produce a nivel articular (hemartrosis) y, en segundo lugar, muscular, pudiendo complicarse en algunas localizaciones con un síndrome compartimental. Estos sangrados suelen iniciarse cuando el lactante inicia el gateo y la marcha, siendo la localización más frecuente de las hemartrosis las rodillas, codos, tobillos y hombros. Otras localizaciones de sangrados son las mucosas, tejidos blandos, gastrointestinal o intracraneal(19,20).

En los niños pequeños, el único síntoma de la hemartrosis puede ser la limitación de la movilidad de algún miembro. En pacientes de más edad, el sangrado puede acompañarse de edema, dolor de diferente intensidad, restricción de movimiento e incluso signos inflamatorios claros(19). Los sangrados repetidos a nivel articular provocan sinovitis crónica y daño progresivo del cartílago y del hueso subcondral, lo que, a su vez, favorece el sangrado, con riesgo progresivo de artropatía grave irreversible y deformidades a largo plazo (Fig. 5). En el caso de la hemofilia leve, dichos sangrados son menos frecuentes, pero si no se tratan de forma adecuada, también conllevan riesgo de daño progresivo(19,20). Es fundamental realizar un seguimiento articular de los pacientes, evaluando el grado de afectación de cada una clínicamente y por métodos funcionales. La importancia de la ecografía y la RM está aumentando, y se está investigando el papel de diferentes biomarcadores, sobre todo en fases precoces(19). La RM es la técnica más sensible para la detección del daño en fases tempranas, aunque puede requerir un tiempo prolongado para valorar diferentes articulaciones. La ecografía articular permite valorar el hemartros, la sinovitis y el daño osteocondral con la escala HEAD-US. La radiografía simple se usa para la artropatía establecida. En niños y adolescentes se recomienda revisión articular cada 6 meses.

figura

Figura 5. Fases en el proceso de afectación articular en el paciente con hemofilia y principales pruebas de imagen para su estudio. Las hemartrosis repetidas provocan sinovitis crónica y daño progresivo del cartílago y del hueso subcondral, lo que, a su vez, favorece el sangrado, con riesgo progresivo de artropatía grave irreversible. Debe vigilarse de forma periódica la salud articular, siendo la RM la técnica más sensible en fases precoces, estando en estudio algunos biomarcadores en fases tempranas. La radiología simple se usa para la artropatía establecida. Fuente: Dra. María del Carmen Mendoza Sánchez.

Es importante conocer que las mujeres portadoras de la enfermedad también pueden presentar concentraciones bajas de factor y clínica de sangrado significativa, como metrorragias abundantes o hemorragia posparto(19-21).

Diagnóstico

El diagnóstico de la hemofilia se basa en la clínica y los antecedentes familiares, y se confirma mediante los hallazgos de laboratorio y la detección de la alteración genética.

El diagnóstico de las hemofilias se basa fundamentalmente en la sintomatología, especialmente si se trata de un varón, y los antecedentes familiares. En cuanto a las pruebas de laboratorio, los hallazgos característicos son el alargamiento del TTPA con tiempo de protrombina y FvW normales. La medición de la actividad del factor confirmará el diagnóstico y determinará su gravedad, considerándose normales valores entre 50-120 %(2). Existen dos métodos para la medición del factor: por método de coagulación en un tiempo, basado en el TTPA, y método cromogénico, basado en la generación de Xa. Para el diagnóstico de hemofilia A se deben usar ambos. En algunos casos leves debidos a mutaciones missense, puede ser el factor cromogénico el único alterado(19). Los métodos cromogénicos para el factor IX no están aún estandarizados(20).

El diagnóstico se debe completar con un estudio genético, estando identificadas en el momento actual más de 3.000 mutaciones para el gen del factor VIII y más de 1.000 para el del factor IX(19). La detección de la mutación también es importante para predecir la gravedad, estimar el riesgo de desarrollo de inhibidores e identificar portadoras (para consejo genético y para diagnóstico prenatal), aunque hasta un tercio de los casos son debidos a mutaciones “de novo”(2,20).

Para el estudio genético, generalmente se emplean paneles de NGS (Secuenciación de Nueva Generación) que incluyen tanto genes del factor VIII como del IX y del FvW. En pacientes con alta sospecha en los que dicho estudio muestre resultados negativos, puede ser necesario el empleo de otras técnicas que secuencien regiones intrónicas profundas o detecten alteraciones en el número de copias(20).

El principal diagnóstico diferencial de la hemofilia A es con la enfermedad de von Willebrand tipo 2N, así como con trombopatías graves (enfermedad de Bernard-Soulier o Glanzmann)(2,19,21). En el caso de la hemofilia B, debe hacerse, sobre todo, con déficit de vitamina K y con hepatopatías, teniendo en cuenta también que en el primer año de vida los niveles de factor IX pueden estar bajos de forma fisiológica(19,21), siendo el límite inferior de la normalidad de hasta el 20 % entre el primer y tercer mes de vida(3).

Tratamiento

La estrategia estándar en el momento actual en pacientes con hemofilia grave o moderada con fenotipo hemorrágico es el abordaje profiláctico.

En los últimos años se han producido importantes avances en el tratamiento de la enfermedad, con la consiguiente mejora tanto de la supervivencia como de la calidad de vida de los enfermos. Existen diferentes opciones terapéuticas, pero el tratamiento debe ser individualizado en función de las características del paciente, su actividad diaria, el fenotipo hemorrágico o la situación familiar y social(19). Debe abordar las necesidades físicas, así como las emocionales y psicosociales desde etapas tempranas, dado que la enfermedad puede asociar cambios importantes en la calidad de vida, tanto a corto como a largo plazo(19). Es fundamental asegurar una buena educación a los pacientes y sus familiares para que puedan participar de forma activa en su cuidado. El abordaje debe ser multidisciplinar (Fig. 6), incluyendo a profesionales como: hematólogo, cirujano ortopédico, odontólogo, rehabilitador, fisioterapeuta, trabajador social o psicólogo(19,20).

figura

Figura 6. Cuidado multidisciplinar de pacientes con hemofilia.
Fuente: Dra. María del Carmen Mendoza Sánchez.

La mayoría de los pacientes con hemofilia grave y algunos con hemofilia moderada y leve, van a tener sangrados con frecuencia (fenotipo hemorrágico), siendo en estos casos el abordaje profiláctico el estándar en cuanto a tratamiento(19,20,22,23). El objetivo de la profilaxis, según la Federación Mundial de la Hemofilia (FMH), es prevenir el sangrado y permitir al paciente llevar una vida activa y con calidad de vida equiparable a personas sin la enfermedad(20).

A continuación, se describen las distintas estrategias de tratamiento actuales.

Terapia de reemplazo

El tratamiento con factor deficitario ha sido la principal terapia en las últimas décadas. Inicialmente, se empleaban derivados de plasma y, posteriormente, se han desarrollado otros mediante técnicas recombinantes, que permiten aumentar la vida media hasta en 3-5 veces en el caso del factor IX y 1,5-2 veces en el caso del factor VIII(19). El mayor aclaramiento del factor VIII es debido a la afinidad en la interacción con el FvW endógeno. Recientemente se ha desarrollado un factor de fusión rFVIIIFc-VWF-XTEN (efanesoctocog alfa, Altuvoct®) que disminuye dicha unión, reduciendo la degradación proteolítica y permitiendo incrementar la vida media hasta cuatro veces, así como la administración semanal(19,23). Puede emplearse en niños y su uso está aumentando de forma progresiva.

El tratamiento profiláctico de reemplazo con factores ha demostrado reducir la mortalidad y el daño articular, por lo que se utiliza como estándar(20,22,23). Se recomienda mantener niveles de factor en torno al 3-5 % de forma continuada(19,20), teniendo en cuenta que los niños suelen presentar un mayor aclaramiento y requieren más dosis que los adultos. Las dosis y la periodicidad varían en función del producto utilizado, así como de la clínica, la actividad física, la adherencia y la farmacocinética. Así, para el factor VIII, las dosis recomendadas varían entre 10-40 UI/kg y para el factor IX entre 10-60 UI/kg(22). Los factores de vida media extendida podrían administrarse 2 veces por semana, y en algunos casos cada 5-7 días, en la hemofilia A, y cada 7, 14 o 21 días en la hemofilia B(20). Se administran por vía intravenosa en venas periféricas. En pacientes pediátricos puede ser necesaria la colocación de un dispositivo central.

La terapia de reemplazo se emplea también en caso de que los pacientes presenten sangrados y como prevención ante una intervención quirúrgica. El nivel recomendado de factor y la duración del tratamiento dependerán del tipo de cirugía, estando establecidos en cada caso por las guías de la FMH, requiriéndose incrementos de entre el 30-100 % del rango normal. En intervenciones menores puede ser suficiente una duración de uno a tres días, pero en las cirugías mayores suelen requerirse niveles adecuados hasta 7-14 días(19,20).

Los episodios hemorrágicos deben tratarse con la mayor precocidad posible, por lo que es importante educar a las familias para la administración temprana de factor en el domicilio en caso de sangrado(19,20). El objetivo del tratamiento es detener el sangrado, así como prevenir su recurrencia y limitar las complicaciones. Es necesaria la monitorización del factor y, en ocasiones, el control con pruebas de imagen. En el caso de hemartrosis graves que no respondan bien al factor en las primeras 24 horas, puede ser necesaria la artrocentesis(20).

Los principales inconvenientes de la terapia de reemplazo con factores son la necesidad de su administración intravenosa y su vida media corta. Las principales complicaciones asociadas son la transmisión de agentes infecciosos (actualmente mucho menos frecuente por las técnicas de inactivación viral en los derivados de plasma y el uso de recombinantes)(2), y el desarrollo de anticuerpos inhibidores. Estos últimos pueden neutralizar los factores, aumentando el riesgo de sangrado. Aparecen en aproximadamente el 20-35 % de los pacientes con hemofilia A grave y en el 5-10 % de los que padecen hemofilia B grave(2,19,22), siendo más frecuentes en los primeros 10-20 días de exposición, en niños pequeños, en casos graves y asociados a algunas mutaciones. Los inhibidores del factor IX pueden presentarse, además, ocasionalmente como reacción anafiláctica, así como síndrome nefrótico. La actividad de los inhibidores se mide con las unidades de Nijmegen-Bethesda (BU), considerándose positivos valores mayores o iguales a 0,6-0,7 BU para el factor VIII, mayores de 0,3 BU para el IX y títulos altos por encima de 5,0 BU(19,22). En caso de sangrado en pacientes con inhibidores, puede ser suficiente con el aumento de la dosis de factor, pero en otras ocasiones será necesario el uso de agentes “bypass”.

La presencia de inhibidores puede tratarse con técnicas de inducción de inmunotolerancia, más eficaces en la hemofilia A. Pero estas técnicas han disminuido por sus dificultades y, sobre todo, por el aumento del empleo de emicizumab(19).

Terapia de sustitución: emicizumab (Hemlibra®)

Emicizumab es un anticuerpo monoclonal humanizado biespecífico que mimetiza la función cofactor del VIII activado, actuando como puente entre el IXa y la protrombina, transformándola en trombina. Su función es independiente de la presencia de inhibidores y puede ser administrado vía subcutánea cada 1-4 semanas. Ha demostrado su utilidad en la prevención de sangrados tanto en niños como en adultos, y ha supuesto un cambio muy importante, convirtiéndose también en una opción de profilaxis estándar para todas las edades con hemofilia A grave y moderada con fenotipo hemorrágico, tanto con como sin inhibidores(19,22,23).

Emicizumab no está indicado para tratar episodios hemorrágicos agudos. En estos casos, los pacientes deben recibir factor VIII si no tienen inhibidor, y factor VII recombinante (VIIr), si lo presentan(19,20,22). Algunas otras limitaciones son su elevado coste, el posible efecto “techo” con dosis altas, la escasez de estudios a largo plazo, sobre todo en lactantes, y la limitación de acceso en algunos países(19).

Agentes “bypass” o “de desvío”

Estos medicamentos permiten la generación de trombina de forma independiente a los factores VIII y IX, siendo, fundamentalmente, el factor VIIr y el complejo protrombínico. Se emplean, sobre todo, en pacientes que presentan sangrado agudo o necesidad de cirugía, pero que presentan inhibidores. El VIIr es de elección en pacientes con hemofilia A en tratamiento con emicizumab e inhibidores(19,20,23), así como en pacientes con hemofilia B e inhibidores con antecedente de reacción anafiláctica(19,20,22).

Tratamientos adyuvantes

El empleo de fármacos antifibrinolíticos, como el ácido tranexámico, puede ser importante para el manejo de sangrados mucosos, tal y como se ha descrito también en la enfermedad de von Willebrand. Puede emplearse tanto en la hemofilia A como en la B(19).

La desmopresina puede ser suficiente para aumentar los niveles de factor VIII y disminuir el sangrado en los casos de hemofilia A leve o moderada, con las mismas precauciones descritas en la EvW(19). No es eficaz para la hemofilia B.

Inhibidores de anticoagulantes fisiológicos (rebalanceadores)

Existen estudios sobre el empleo de inhibidores de la antitrombina, como el fitusirán, que podría ser administrado por vía subcutánea una vez al mes, así como de anticuerpos monoclonales frente al inhibidor de la vía del factor tisular, como el concizumab o el marstacimab (en mayores de 12 años, disponibles en forma de jeringas precargadas)(19,23).

Terapia génica

Se trata de terapias dirigidas a intentar restituir la síntesis endógena del factor, mediante técnicas como la adición génica (fundamentalmente con vectores asociados a adenovirus), la edición génica (basada actualmente sobre todo en CRISPR) o la terapia celular(23). Por el momento, están limitadas a adultos con hemofilia grave, estando aprobados etranacogene dezaparvovec (Hemgenix®) para la hemofilia B y valoctogén roxaparvovec (Roctavian®) para la hemofilia A.

Tratamiento de soporte

El tratamiento de la hemartrosis debe incluir medidas como el reposo, la aplicación de frío local, el vendaje compresivo o la elevación del miembro (RICE), así como el adecuado soporte analgésico y el tratamiento rehabilitador en la fase de recuperación. Se aconseja descarga articular durante, al menos, 48-72 horas. En algunos casos de hemorragias a tensión que no mejoran en las primeras horas, puede ser necesario el drenaje(20).

Es muy importante fomentar la actividad física en estos pacientes para fortalecer las articulaciones, sobre todo las que soportan carga, recomendándose deportes que no supongan un alto impacto, así como evitar el sobrepeso(20).

Se desaconseja el empleo de AINE como analgésicos, así como la administración de fármacos vía intramuscular, y se recomienda una buena higiene bucodental con revisiones odontológicas periódicas(19,20).

En relación con las vacunas, la recomendación en años previos ha sido su administración general por vía subcutánea. Sin embargo, esta opción puede asociarse con una mayor reactogenicidad y una respuesta inmune inadecuada en vacunas inactivadas adyuvadas, por lo que la recomendación actual es que dichas vacunas se administren por vía intramuscular. Se aconseja que sea lo más cercana posible al momento de recibir la terapia sustitutiva, empleando una aguja de calibre 25G o 23G y aplicando presión firme tras la dosis, sin frotar, durante al menos 2 minutos(24). Es muy importante la vacunación de la hepatitis A y B(19,20).

En cuanto al parto de recién nacidos con sospecha o hemofilia confirmada, se recomienda que sea lo menos traumático posible, evitando el empleo de fórceps, ventosas o la realización de procedimientos invasivos como la toma de muestras de cuero cabelludo. Tras el nacimiento, se aconseja extraer una muestra de sangre de cordón para la determinación del factor, así como administrar la vitamina K vía oral y realizar la prueba de cribado neonatal con una adecuada compresión local(20).

Función del pediatra de Atención Primaria

El pediatra de AP desempeña un papel clave en la identificación precisa y el abordaje inicial de los trastornos de la coagulación, como la enfermedad de von Willebrand o la hemofilia. La detección de sangrados anómalos y la valoración de los antecedentes familiares son fundamentales para solicitar los estudios básicos que permitan orientar el diagnóstico. Asimismo, forma parte del equipo multidisciplinar, garantizando la continuidad asistencial y participando activamente en la educación sanitaria del paciente y su familia acerca de medidas preventivas y signos de alarma. También colabora en la coordinación de situaciones especiales, como procedimientos invasivos o traumatismos, contribuyendo a un manejo integral y seguro del paciente pediátrico.

Conflicto de intereses

Las autoras declaran no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.

Bibliografía

Los asteriscos muestran el interés del artículo a juicio de las autoras.

1. Scott JP, Raffini LJ, Flood VH. Hemostasia. En: Kliegman RM, Gemme JW, eds. Nelson Textbook of Pediatrics, 21 ed. Elsevier; 2020. p. 2589-94.

2.** González García H, Herraiz Cristóbal R, Moreno Carrasco JL. Enfermedad de von Willebrand y otros trastornos frecuentes de la coagulación. Pediatr Integral. 2021; 5: 242-53. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-07/enfermedad-de-von-willebrand-y-otros-trastornos-frecuentes-de-la-coagulacion/.

3.** Panizo Morgado E, Páramo Fernández JA. Interpretación de las pruebas de coagulación. Pediatr Integral. 2021; 5: 265.e1-e11. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-07/interpretacion-de-las-pruebas-de-coagulacion/.

4. Hoffman M, Monroe DM. A cell-based model of hemostasis. Thromb Haemost. 2001; 85: 958-65. Disponible en: https://doi.org/10.1055/s-0037-1615947.

5. Medina P, Navarro S, Orbe J. Principios básicos de la hemostasia. En: Páramo JA, González-Porras JR, Mateo J. Manual práctico de Trombosis y Hemostasia de la SETH. Ed. Arán; 2018. p. 21-7.

6. Yong J, Toh C. The convergent model of coagulation. Journal of Thrombosis and Haemostasis, 2024; 22: 2140-6.

7.** Bowman M, James P. Diagnosis of von Willebrand disease. Blood Adv. 2025; 9: 5870-9. Disponible en: https://doi.org/10.1182/bloodadvances.2025016485.

8. O’Brien SH, Saini S. von Willebrand Disease in Pediatrics: Evaluation and Management. Hematol Oncol Clin North Am. 2019; 33: 425-8. Disponible en: https://doi.org/10.1016/j.hoc.2019.01.010.

9. Ng CJ, Di Paola J. von Willebrand Disease: Diagnostic Strategies and Treatment Options. Pediatr Clin North Am. 2018; 65: 527-41. Disponible en: https://doi.org/10.1016/j.pcl.2018.02.004.

10. Mikhail S, Kouides P. von Willebrand disease in the pediatric and adolescent population. J Pediatr Adolesc Gynecol. 2010; 23: S3-10. Disponible en: https://doi.org/10.1016/j.jpag.2010.08.005.

11.** James PD, Connell NT, Ameer B, Di Paola J, Eikenboom J, Giraud N, et al. ASH ISTH NHF WFH 2021 guidelines on the diagnosis of von Willebrand disease. Blood Adv. 2021; 5: 280-300. Disponible en: https://doi.org/10.1182/bloodadvances.2020003265.

12. Casey LJ, Tuttle A, Grabell J, Hopman W, Moorehead PC, Blanchette VS, et al. Generation and optimization of the self-administered pediatric bleeding questionnaire and its validation as a screening tool for von Willebrand disease. Pediatr Blood Cancer. 2017; 64. Disponible en: https://doi.org/10.1002/pbc.26588.

13. Mittal N, Naridze R, James P, Shott S, Valentino LA. Utility of a Paediatric Bleeding Questionnaire as a screening tool for von Willebrand disease in apparently healthy children. Haemophilia. 2015; 21: 806-11. Disponible en: https://doi.org/10.1111/hae.12689.

14.*** Tosetto A, Eikenboom J. Clinical and laboratory diagnosis of von Willebrand disease. Haematologica. 2026; 111: 35-43. Disponible en: https://doi.org/10.3324/haematol.2024.286011.

15. Abou-Ismail MY, James PD, Flood VH, Connell NT. Beyond the guidelines: how we approach challenging scenarios in the diagnosis and management of von Willebrand disease. J Thromb Haemost. 2023; 21: 204-14. Disponible en: https://doi.org/10.1016/j.jtha.2022.11.042.

16. James P, Leebeek F, Casari C, Lillicrap D. Diagnosis and treatment of von Willebrand disease in 2024 and beyond. Haemophilia. 2024; 30: 103-11. Disponible en: https://doi.org/10.1111/hae.14970.

17.*** Connell NT, Flood VH, Brignardello-Petersen R, Abdul-Kadir R, Arapshian A, Couper S, et al. ASH ISTH NHF WFH 2021 guidelines on the management of von Willebrand disease. Blood Adv. 2021; 5: 301-25. Disponible en: https://doi.org/10.1182/bloodadvances.2020003264.

18.** Connell NT. Treatment of von Willebrand disease. Blood Adv. 2026; 10: 794-801. Disponible en: https://doi.org/10.1182/bloodadvances.2025016487.

19.*** Chowdary P, Carcao M, Kenet G, Pipe SW. Haemophilia. Lancet. 2025; 405: 736-50. Disponible en: https://doi.org/10.1016/S0140-6736(24)02139-1.

20.*** González Porras JM, Martínez Badás MP. Guía Asistencial de la Hemofilia en Castilla y León. Sociedad Castellano-Leonesa de Hematología y Hemoterapia. 2ª ed. Kadmos Salamanca. 2024.

21. Han H, Hensch L, Hui SR, Teruya J. Evaluation and Management of Coagulopathies and Thrombophilias in Pediatric Patients. Clin Lab Med. 2021; 41: 83-100. Disponible: https://doi.org/10.1016/j.cll.2020.10.006.

22. S Rezende, I Neumann, P Angchaisuksiri, O Awodu, A Boban, A Cuker, et al. International Society on Thrombosis and Haemostasis clinical practice guideline for treatment of congenital hemofilia A and B based on the Grading of Recommendations Assessment, Development and Evaluation methodology. J Thromb Haemost 2024; 22: 2629-52. Disponible en: https://doi.org/10.1111/hae.15135.

23. Jiang D, Wang M, Wheeler AP, Croteau SE. 2025 Clinical Trials Update on Hemophilia, VWD, and Rare Inherited Bleeding Disorders. Am J Hematol. 2025; 100: 666-84. Disponible en: https://doi.org/10.1002/ajh.27602.

24. Inmunizaciones en niños con enfermedades crónicas. Recomendaciones del Comité Asesor de Vacunas e Inmunizaciones de la Asociación Española de Pediatría. 2026. Disponible en: https://vacunasaep.org.

Bibliografía recomendada

– Tosetto A, Eikenboom J. Clinical and laboratory diagnosis of von Willebrand disease. Haematologica. 2026; 111: 35-43. Disponible en: https://doi.org/10.3324/haematol.2024.286011.

Excelente revisión de reciente publicación que aborda de forma esquemática las principales pruebas diagnósticas y los hallazgos esperables en cada uno de los tipos y subtipos de la enfermedad de von Willebrand.

– Connell NT, Flood VH, Brignardello-Petersen R, Abdul-Kadir R, Arapshian A, Couper S, et al. ASH ISTH NHF WFH 2021 guidelines on the management of von Willebrand disease. Blood Adv. 2021; 5: 301-25. Disponible en: https://doi.org/10.1182/bloodadvances.2020003264.

Últimas guías publicadas que exponen las principales cuestiones relativas al manejo de los pacientes con enfermedad de von Willebrand, explicando la evidencia que sustenta cada recomendación.

– Chowdary P, Carcao M, Kenet G, Pipe SW. Haemophilia. Lancet. 2025; 405: 736-50. Disponible en: https://doi.org/10.1016/S0140-6736(24)02139-1.

Reciente y exhaustiva revisión de los distintos aspectos de la hemofilia.

– González Porras JM, Martínez Badás MP. Guía Asistencial de la Hemofilia en Castilla y León. Sociedad Castellano-Leonesa de Hematología y Hemoterapia. 2ª ed. Kadmos Salamanca. 2024.

Documento práctico y actualizado de diagnóstico y tratamiento, adaptado a las recomendaciones de la Sociedad Española de Trombosis y Hemostasia, así como de la FMH.


Caso clínico


Niño de 10 años remitido a nuestra consulta por su pediatra de Atención Primaria por epistaxis de repetición, bilaterales, que se han hecho más frecuentes en los últimos meses. Refiere gingivorragias ocasionales coincidentes con la higiene dental y aparición de hematomas tras mínimos traumatismos. No presenta otra clínica hemorrágica. En la analítica realizada por su pediatra se evidencia alargamiento del TTPA (33,4 segundos) con resto de coagulación básica normal.

Antecedentes personales: embarazo controlado, de curso normal. Parto vaginal eutócico a término. Sin ingresos ni cirugías previas. Sin tratamientos crónicos ni seguimiento en otras consultas.

Antecedentes familiares: madre: sin antecedentes de interés. Padre: epistaxis de repetición. Hermana paterna: refiere menstruaciones abundantes desde siempre, sin estudios de coagulación conocidos.

Pruebas complementarias: hemograma: hemoglobina: 11,9 g/dL; hematocrito: 35,3 %; VCM: 80,6 fL; leucocitos: 17,47 x 103/mcL (neutrófilos: 14,92 x 103/mcL). Plaquetas: 356 x 103/mcL. Estudio de coagulación: TTPA: 32,4 s. TP, fibrinógeno y PFA-100 dentro de la normalidad.

Se amplía el estudio con factores de la vía intrínseca y estudio del factor de von Willebrand, destacando FVIII de 47,5 %, con un FvW:Ag: 18,6 UI/dl y un FvW:RCo: 19,3 UI/dl. Ratio FvW:RCO/FvW:Ag: 1. Se solicita grupo sanguíneo con resultado O positivo.


algoritmo


Drepanocitosis y otras hemoglobinopatías

M. García Morín*,  E. Cela de Julián**
Temas de FC


M. García Morín*, E. Cela de Julián**

Sección de Hematología y Oncología Pediátricas. Hospital General Universitario Gregorio Marañón. Madrid. Instituto de Investigación Sanitaria Gregorio Marañón. CSUR Eritropatología. ERN-EuroBloodNet. Universidad Complutense de Madrid

* https://orcid.org/0000-0003-1405-2912
** https://orcid.org/0000-0001-5264-8544


X

Autor para correspondencia

mgmorin@salud.madrid.org

Resumen

Las hemoglobinopatías, incluidas las talasemias y la enfermedad de células falciformes, son las enfermedades monogénicas más comunes en el mundo. Su distribución, históricamente vinculada a regiones con malaria endémica, ha cambiado y actualmente presentan una distribución mundial. Se trata de patologías complejas y crónicas, con manifestaciones sistémicas que requieren atención y seguimiento de por vida, idealmente en centros especializados con equipos multidisciplinares de expertos y un enfoque integral del paciente, incluida la Atención Primaria. El cumplimiento terapéutico afecta al pronóstico y, por ello, reforzar la educación sanitaria es primordial. Los pacientes pueden presentar manifestaciones agudas de riesgo vital y, por ello, el conocimiento de ambas patologías y su manejo resulta fundamental. En los últimos años se han propuesto nuevos enfoques terapéuticos, algunos con el potencial de cambiar la historia natural de estos trastornos, como la terapia génica, que se repasarán en el presente artículo. Gracias a las mejoras en el manejo actual, la esperanza de vida en edad pediátrica en países desarrollados ha mejorado sustancialmente. Los autores presentan una visión general de la drepanocitosis y la talasemia centrada en el manejo práctico de niños y adolescentes.


Abstract

Hemoglobinopathies, including thalassemias and sickle cell disease, are the most common monogenic disorders worldwide. Although their distribution has historically been linked to regions with endemic malaria, they are now globally prevalent. These are complex, chronic disorders with systemic manifestations that require lifelong care and follow-up, ideally provided in specialized centers with multidisciplinary expert teams and a comprehensive, patient-centered approach, including Primary Care involvement. Therapeutic adherence significantly impacts prognosis; therefore, strengthening patient education is essential. Patients may present life-threatening acute complications, making knowledge of both diseases and their management crucial. In recent years, new therapeutic approaches have been proposed, some with the potential to modify the natural history of these disorders, such as gene therapy, which will be reviewed in this article. Owing to improvements in current management, life expectancy in pediatric populations in developed countries has improved substantially. The authors provide an overview of sickle cell disease and thalassemia, focusing on the practical management of children and adolescents.


Palabras clave: Hemoglobinopatías; Enfermedad de células falciformes; Talasemia; Trasplante de progenitores hematopoyéticos; Terapia génica.

Key words: Hemoglobinopathies; Sickle cell disease; Thalassemia; Hematopoietic stem cell transplantation; Gene therapy.


Pediatr Integral 2026; XXX (5): 309 – 324


OBJETIVOS

• Entender la fisiopatología de las dos principales hemoglobinopatías a nivel mundial: la enfermedad de células falciformes y la talasemia.

• Revisar la clínica y las principales complicaciones de cada entidad.

• Aproximación al seguimiento clínico multidisciplinar de ambas enfermedades, sistémicas y crónicas y, por tanto, con necesidad de cuidado durante todas las etapas de la vida.

• Revisión de los tratamientos estandarizados de ambas patologías y aproximación a las nuevas terapias emergentes, como la terapia génica.

• Conocer la importancia del seguimiento conjunto con pediatría de Atención Primaria, tanto para la rápida detección de complicaciones agudas como para la educación sanitaria y el cumplimiento terapéutico.


Drepanocitosis y otras hemoglobinopatías

https://doi.org/10.63149/j.pedint.158


Introducción

Las hemoglobinopatías afectan al 7 % de la población mundial; engloban defectos cuantitativos (talasemias) y estructurales, siendo la hemoglobina falciforme la más frecuente.

Las hemoglobinopatías engloban tanto defectos cuantitativos en la síntesis de hemoglobina (Hb), conocidos como talasemias, como alteraciones estructurales de la Hb, siendo la Hb falciforme (HbS) la variante más frecuente a nivel mundial(1). Aproximadamente, el 7 % de la población es portadora de una mutación responsable de un trastorno hereditario en la Hb(2).

La Hb es un tetrámero compuesto por cuatro cadenas de globina, dos de la familia α (α o ζ) y dos de la familia β (β, ε, γ o δ), cada una de ellas asociada a un grupo hemo. A nivel molecular, la síntesis de Hb está controlada por dos complejos multigénicos en el cromosoma 16 para los genes tipo α y en el 11 para los genes tipo β, organizados a lo largo del cromosoma según su orden de expresión durante el desarrollo (Fig. 1)(3). En la gestación temprana predominan las Hb embrionarias; a continuación, la HbF (α₂γ₂) es el componente mayoritario hasta que el cambio de expresión génica γ por β se completa hacia los 6 meses de edad, tras lo cual, la mayor parte de Hb corresponde a HbA adulta (α2β2, 96-98 %), con concentraciones menores de HbA2 (α2δ2, 2,5-3,5 %) y HbF residual (0,2-1 %)(4).

figura

Figura 1. A. Representación de los genes que codifican las cadenas de globina.
B. Evolución de la expresión de las distintas cadenas de hemoglobina normales a lo largo de la vida prenatal y postnatal. Fuentes: Jiménez Cobo et al.(3) y González Fernández FA, Ropero Gradilla P. Síndromes talasémicos. En: Oncología y Hematología Pediátricas, 3ª ed.

Drepanocitosis o enfermedad de células falciformes

La drepanocitosis tiene una prevalencia mundial en aumento. España dispone actualmente de cribado neonatal universal y del Registro Español de Hemoglobinopatías y Anemias Raras.

La drepanocitosis o enfermedad de células falciformes (ECF) describe un conjunto de anemias crónicas caracterizadas por fenómenos de hemólisis y oclusiones vasculares intermitentes, con elevada morbimortalidad. La falciformación que sufre el hematíe en situación de desoxigenación le confiere morfología de hoz y ha proporcionado el nombre tanto de raíz griega drepano como latina falcicula(5). La ECF fue el primer trastorno descrito en el que la mutación de un gen con herencia mendeliana producía un cambio estructural y graves consecuencias clínicas(6).

Clasificación de la drepanocitosis

A nivel molecular, el cambio en el nucleótido 17 del gen de la β-globina (alelo βS) condiciona la sustitución del aminoácido glutámico por valina en posición 6 de la proteína β-globina, generando así la HbS (α2βS2)(6,7).

La forma homocigota (HbSS) por herencia de ambos alelos (βS/βS) se denomina también anemia de células falciformes (ACF) y es el genotipo más frecuente (70 %) y con la expresión clínica de mayor gravedad.

Los pacientes con HbSC por herencia de un alelo βS con un βC conforman el segundo grupo en frecuencia (25 %), generalmente con un cuadro clínico menos grave y más tardío, si bien pueden presentar todas las complicaciones (Tabla I)(6).

tabla

El tercer tipo de ECF en frecuencia se produce por la herencia de un alelo βS con un alelo responsable de β-talasemia, con un espectro clínico variable en función de la mutación y de la cantidad de HbA que se produzca (HbSβ0 o HbSβ+).

Existen otras variantes de ECF menos frecuentes, como HbSDPunjab o HbSOArab, que se resumen en la tabla I(6).

Los individuos heterocigotos por herencia de un único alelo βS (HbAS o rasgo falciforme) contienen un 20-40 % de HbS, con parámetros analíticos normales. No es una enfermedad y no precisa tratamiento. Se considera una condición benigna, si bien están descritas algunas complicaciones en situaciones de baja presión parcial de oxígeno (PO2) o de deshidratación. Se debe consultar en caso de hematuria o hipema (sangre en la cámara anterior del ojo). Asimismo, podría constituir un factor de riesgo para enfermedad renal crónica, embolia pulmonar y carcinoma medular renal(7).

Distribución y prevalencia mundial

La HbS, dentro de las poblaciones originarias, aparecía en el África subsahariana, zonas de la cuenca mediterránea, Oriente Medio e India(1). Las personas portadoras (HbAS) tienen un 90 % menos de probabilidad de presentar malaria grave por P. falciparum que aquellas con HbAA, lo que explica las altas frecuencias del alelo βS en dichas regiones(7). A consecuencia del comercio de esclavos y de movimientos poblacionales contemporáneos, la distribución se ha extendido. En 2013, se publicó un mapa destacando su presencia en Europa occidental, costa este de Estados Unidos (EE.UU) y el Caribe, así como una estimación de 312.000 recién nacidos al año afectos de la forma homocigota(1). Entre los años 2000 y 2021, dicho número se ha incrementado un 13,7 % (394.000 con HbSS o HbSβ0) debido principalmente al crecimiento poblacional en el Caribe y el África subsahariana; además, se ha objetivado un aumento en la prevalencia mundial de ECF en todas las edades (41,4 %), pasando de 5,46 millones en el 2000 a 7,74 millones en 2021(8).

En España, el Registro Español de Hemoglobinopatías y Anemias Raras (REHem-AR) reportó 1.756 pacientes con ECF en el año 2023, el 37 % diagnosticados por cribado neonatal, actualmente implantado en todo el país(8). En Madrid, dicho cribado (2003-2018) arrojó una prevalencia de ECF de 1:5.552 recién nacidos; en Cataluña (2015-2022), de 1:3.169; en Murcia, 1:10.000; y en la región oeste de Andalucía, 1:12.356(8).

Fisiopatología y clínica

La polimerización de la HbS en condiciones de desoxigenación produce falciformación del hematíe, responsable de los fenómenos de hemólisis y vasooclusión.

En condiciones de baja PO2, la HbS polimeriza, se produce un bolsillo “aceptor” en una molécula que se une a la siguiente y así sucesivamente, formando largos bastones que deforman el hematíe. El núcleo polimérico crece de forma proporcional a la duración, grado de desoxigenación y al mayor porcentaje de HbS(6). La reoxigenación rompe el polímero y restaura la morfología; sin embargo, los cambios conformacionales repetidos producen lesión en la membrana y deshidratación celular. Los glóbulos rojos irreversiblemente falciformados experimentan hemólisis o son fagocitados por el sistema reticuloendotelial; su interacción con otras células sanguíneas, el endotelio vascular y diversos factores plasmáticos desencadena la vasooclusión, característica clínica distintiva de la ECF y responsable de isquemia tisular e inflamación, así como de disfunción orgánica aguda y crónica(5). La Hb plasmática libre producida por la hemólisis también contribuye al daño endotelial(5).

Existe una gran variabilidad fenotípica entre los individuos con ECF; algunas complicaciones tienden a agruparse, aunque los subfenotipos no son excluyentes y pueden superponerse(7).

• Subfenotipo vasooclusivo: hematocrito más elevado, mayor viscosidad sanguínea y predisposición a crisis vasooclusivas (CVO) dolorosas, síndrome torácico agudo (STA) y osteonecrosis.

• Subfenotipo de hemólisis y vasculopatía: hematocrito más bajo, niveles elevados de lactato deshidrogenasa (LDH) sérica y bilirrubina, como indicadores de anemia hemolítica más grave. Mayor riesgo de accidente cerebrovascular (ACV) isquémico, hipertensión pulmonar (HTP), úlceras en piernas, litiasis biliar, priapismo y posiblemente nefropatía. La biodisponibilidad disminuida de óxido nítrico, la exposición al grupo hemo y el aumento de gasto cardiaco se relacionan con la vasculopatía(12).

Dos moduladores genéticos condicionan fundamentalmente la expresión clínica:

• La herencia de 1 o 2 genes de α-tala­semia: presente en un tercio de los pacientes con origen africano y hasta en el 50 % en Oriente Medio o India. Al reducir la cantidad de α-globina, disminuye el polímero de HbS y la hemólisis, presentando cifras más altas de Hb y más complicaciones ligadas a la vasooclusión(6,9).

• La presencia de HbF: la HbF interacciona peor con la HbS, produciendo un efecto inhibidor en la polimerización. La expresión persistente de HbF (10-25 % de la Hb total) generalmente reduce la gravedad y viene determinada a nivel genético por polimorfismos en 3 loci (Xmn1, HMIP, BCL11A)(6).

Diagnóstico

El diagnóstico de ECF se organiza en cuatro escenarios(7):

• Estudio preconcepcional. Dirigido a progenitores asintomáticos cuyos hijos podrían estar en riesgo de ECF. Se emplean métodos rutinarios para separar distintas fracciones de Hb: electroforesis (EEF) convencional, EEF capilar, cromatografía líquida de alta resolución (HPLC), isoelectroenfoque y espectrometría de masas en tándem(10).

• Diagnóstico prenatal. Se ofrece al inicio del embarazo a parejas en riesgo. Es generalmente invasivo, mediante biopsia de vellosidades coriónicas o amniocentesis. Actualmente, se están desarrollando técnicas no invasivas basadas en el análisis de ADN fetal detectado en sangre materna. También se podría optar por fecundación in vitro con diagnóstico genético preimplantacional(7).

• Cribado neonatal de ECF. Se realiza tomando sangre capilar del talón a las 48 horas de vida, en el mismo papel de filtro que el resto de pruebas metabólicas. En España, se realiza un programa universal independientemente de la procedencia de los progenitores. Será necesario un diagnóstico de confirmación posterior y consejo genético en la unidad clínica de referencia(11).

• El diagnóstico posneonatal (tardío). En regiones sin cribado neonatal, el diagnóstico suele producirse de media a los 21 meses, siendo en muchos casos la primera manifestación clínica mortal por infección o secuestro esplénico agudo(7). El diagnóstico precoz permite iniciar profilaxis con penicilina y educación sanitaria, reduciendo así la mortalidad en los primeros cinco años de vida del 25 % a menos del 3 %(7).

Tratamiento

El cribado neonatal, la educación sanitaria, la profilaxis con penicilina y la vacunación ampliada han conducido a una reducción de la mortalidad en niños en países de altos ingresos. La hidroxiurea es el fármaco modificador de primera línea en pediatría desde los 9 meses. Las transfusiones en la ECF no tienen como objetivo mejorar la anemia basal, sino tratar o prevenir complicaciones agudas y crónicas.

Fármacos modificadores de la enfermedad

Cuatro terapias modifican el curso de la ECF: la hidroxiurea, la transfusión de hematíes, el trasplante de progenitores hematopoyéticos (TPH) y la terapia génica.

La hidroxiurea

La hidroxicarbamida o hidroxiurea (HU) actúa en la fase S del ciclo celular inhibiendo la enzima ribonucleótido reductasa, lo que promueve una eritropoyesis más inmadura con mayor expresión de genes de γ-globina y aumento de HbF. Además, reduce el recuento de leucocitos, reticulocitos y plaquetas, disminuyendo su interacción y adhesión con el endotelio, y aumenta la producción de vasodilatadores, como el óxido nítrico(7,10,12).

En el adulto sintomático, la HU demostró frente a placebo reducir las CVO un 44 % y el riesgo de STA, la necesidad transfusional y las hospitalizaciones. A largo plazo, se ha confirmado menor mortalidad si hay mayor tiempo de exposición a HU, sin diferencias en tasa de infecciones, cáncer, ictus o disfunción orgánica. Fue aprobada para ECF en EE.UU. en 1998 y por la Agencia Europea de Medicamentos (EMA) en 2007, y se considera actualmente un estándar de tratamiento(7,12,13). En pediatría, en 2011 la HU fue empleada en lactantes con HbSS o HbSβ0 desde los 9 meses, incluso en asintomáticos, y demostró frente a placebo disminuir: hospitalizaciones, STA, dactilitis, CVO y necesidad transfusional(13). La toxicidad fue escasa, mielotoxicidad leve o moderada reversible, sin mayor riesgo de infecciones bacterianas. También debe considerarse para el tratamiento de adultos y niños con genotipos distintos a SS/Sβ0 que presenten CVO, STA o ingresos recurrentes(13).

Por tanto, puede que nunca dispongamos de un fármaco mejor que la HU, económica, eficaz y empleada de forma segura durante más de 30 años(13). Sin embargo, no constituye una cura y precisa de adherencia al tratamiento. Un estudio reciente evaluó el volumen seminal y el recuento de espermatozoides sin encontrar diferencias entre pacientes expuestos y no expuestos a HU(12). Algunos estudios han sugerido una posible disminución de la reserva ovárica en mujeres, aunque no está claro su efecto en la fertilidad(12). Previo a iniciar el fármaco, se debe informar a la familia, ofrecer la posibilidad de criopreservar semen y realizar control analítico basal y cada 3 meses (incluyendo hemograma con reticulocitos, HbF, bioquímica de sangre y orina con función renal y hepática)(10). Es necesario el empleo de métodos anticonceptivos e interrumpir el tratamiento 3 meses antes de la concepción por potencial teratogenicidad. La dosis inicial recomendada es de 20 mg/kg/día vía oral (15 mg/kg/día en adultos), incrementando 5 mg/kg/día cada 8-12 semanas hasta la dosis máxima (35 mg/kg/día) o toxicidad(13).

Transfusiones simples, régimen transfusional y exanguinotransfusión o eritrocitaféresis

La anemia crónica en la ECF suele ser bien tolerada; el objetivo de la transfusión de hematíes es la prevención o tratamiento de complicaciones agudas o crónicas mediante una disminución del porcentaje de eritrocitos con HbS. Al aumentar la Hb, mejora el transporte de O2, pero si el hematocrito supera el 35 %, la viscosidad sanguínea dificulta su liberación a los tejidos, favoreciendo la falciformación y vaso­oclusión. Por ello, ante una complicación que precise reducir el porcentaje de HbS, se recomienda: transfusión simple sin sobrepasar los 10 g/dL de Hb o bien realizar exanguinotransfusión (Ex) manual o eritrocitaféresis automática (EAF) cuando no sea posible no sobrepasar ese límite(10).

En el régimen transfusional crónico, la transfusión simple tiene menor coste, menor necesidad de personal y de formación, pero produce sobrecarga férrica y necesidad de quelación. La Ex manual intercambia sangre total del paciente por hematíes de donante, consigue un 40 % menos de sobrecarga férrica, pero precisa de acceso vascular y es un procedimiento lento y laborioso. La EAF automática realiza solo recambio de hematíes, devolviendo el plasma al paciente; puede conseguir balance férrico neutro, incluso negativo, permite espaciar el tiempo entre visitas y su principal ventaja es la rapidez. Requiere de más concentrados de hematíes por procedimiento (aunque no parece aumentar el riesgo de aloinmunización), generalmente son necesarios 2 accesos venosos y precisa de personal experto entrenado(10).

Las indicaciones para cada procedimiento se recogen en la tabla II(10). Previo a cada transfusión se considerarán: la indicación, la Hb inicial y la HbS (%), la historia transfusional, el acceso venoso disponible y los recursos de cada centro (personal, máquina de EAF, etc.).

tabla

tabla

Las complicaciones relacionadas son: aloinmunización (desarrollo de anticuerpos frente a antígenos eritrocitarios), reacciones transfusionales, sobrecarga férrica y riesgo infeccioso.

La incidencia de aloinmunización en ECF oscila entre el 20 % y el 50 %(26), favorecida por situaciones con inflamación aguda, predisposición genética y diferencias en el fenotipo eritrocitario entre donantes (originarios de Europa) y receptores (frecuentemente con ascendencia africana)(30). La consecuencia más grave es la reacción hemolítica transfusional tardía: ocurre entre 5-15 días después con fiebre, escalofríos, ictericia y astenia. El estudio inmunohematológico generalmente muestra un nuevo aloanticuerpo. En los pacientes con ECF, estas crisis pueden ser muy graves (síndrome hiperhemolítico) con un 10 % de mortalidad, caída de la Hb por debajo del nivel pretransfusional, reticulocitopenia, hemoglobinuria y dolor simulando una CVO que dificulta el diagnóstico y puede conducir a otra transfusión con empeoramiento y riesgo vital(14). La prevención pasa por hacer un fenotipo eritrocitario extendido, incluyendo, además del ABO-RhD habitual, el RhC (C, c), RhE (E, e) y Kell (K, k) e, idealmente, ampliar con los sistemas Duffy (Fya, Fyb), Kidd (JKa, Jkb) y MNS (M, N, S, s)(14). Proporcionar hematíes compatibles supone un desafío para los servicios de transfusión y algunos realizan genotipado para los pacientes con hemoglobinopatías(7).

L-glutamina

Mecanismo de acción parcialmente desconocido; puede disminuir el daño oxidativo al eritrocito por la vía de la nicotinamida adenina dinucleótido reducido (NADH)(15). En un ensayo clínico, se asoció con menos episodios de CVO y STA; sin embargo, no se observaron diferencias en parámetros hematológicos y la adherencia al tratamiento fue baja. Por ello, no fue aprobado por la EMA, si bien está autorizado en EE.UU. por la “Food and Drug Administration” (FDA) para personas ≥ 5 años con ECF desde 2017(21).

Crizanlizumab

Es un anticuerpo monoclonal contra la P-selectina, molécula de adhesión de plaquetas activadas y células endoteliales. Su aprobación inicial se basó en un ensayo fase 2 que mostraba reducción de CVO(12). Los eventos adversos incluyeron cefalea, dolor lumbar, náuseas, artralgias y dolor en las extremidades. Tras el ensayo fase 3 STAND, que no demostró beneficio clínico significativo, la EMA recomendó revocar la autorización (agosto de 2023). Crizanlizumab sigue autorizado por la FDA desde 2019 para pacientes ≥16 años(15).

Voxelotor

Estabiliza la Hb en estado oxigenado, inhibiendo su polimerización(12,15). En el ensayo clínico se observó un aumento de Hb y mejora de biomarcadores de hemólisis sin disminuir la tasa de CVO. Fue aprobado por la FDA en 2019, pero retirado globalmente por Pfizer en septiembre de 2024 debido a una mayor mortalidad frente al placebo.

El trasplante de progenitores hematopoyéticos y la terapia génica

Dos terapias génicas, una por edición génica (exa-cel) y otra por adición génica (lovo-cel), están aprobadas por la FDA desde diciembre de 2023. En Europa, exa-cel es la única disponible para ECF y β-talasemia dependiente de transfusiones (β-TDT). El TPH y la terapia génica se desarrollan de forma conjunta en el capítulo de Talasemias.

Prevención y manejo de las complicaciones agudas e iniciales

Todas las complicaciones y su manejo específico se detallan en la Guía de Práctica Clínica de ECF elaborada por la Sociedad Española de Hematología y Oncología Pediátricas (SEHOP) en su última edición de 2019(10). A continuación, se realiza un breve resumen y alguna actualización puntual.

Riesgo infeccioso

Los niños con ECF tienen mayor riesgo de infecciones bacterianas graves, principalmente por gérmenes encapsulados, debido a la asplenia funcional que aparece antes de los 12 meses de edad.

Profilaxis con penicilina V

Demostró en 1986, frente a placebo, una reducción del 84 % en la incidencia de infecciones en niños con ACF entre 3 y 36 meses(16). Se inicia a partir de los 2 meses de vida y se mantiene indefinidamente o, al menos, hasta los 5 años inclusive. No suspender si hay antecedentes de esplenectomía quirúrgica, enfermedad neumocócica invasora o TPH(10). Dosificación: Penilevel® (sobres 250 mg, cápsulas de 500 mg) o Benoral® solución 50.000 UI ml (1 mg = 1.600 UI).

• < 3 años: 125 mg cada 12 horas (preparar 1 sobre de Penilevel® en una jeringa hasta 10 ml de agua y dar la mitad por la mañana y la mitad por la noche, o 4 ml de Benoral®/12 h).

• Entre 3 y 5 años: 250 mg (1 sobre de Penilevel® u 8 ml de Benoral®) cada 12 horas.

• > 6 años: 500 mg (1 cápsula de Penilevel®) cada 12 horas.

Vacunación

En el año 2000, la vacuna conjugada antineumocócica (VNC) 7-valente demostró reducir la enfermedad neumocócica invasora (90,8 % en <2 años). Actualmente, se recomienda primovacunación con VNC 15 o 20-valente preferiblemente, frente a Haemophilus influenzae tipo b, meningococo B y ACWY y, como grupo de riesgo, frente a gripe y SARS-CoV-2 anual desde los 6 meses(10,17).

Manejo de la fiebre

Todos los niños con ECF y fiebre requieren triaje y evaluación médica inmediata con hemograma, bioquímica urgente, reactantes de fase aguda y hemocultivo (diferenciales si catéter central). Se valorarán: exudado nasofaríngeo y radiografía de tórax si síntomas respiratorios, orina en lactante con fiebre sin foco, PCR de malaria y gota gruesa si estancia en país endémico, punción lumbar si sospecha de meningitis o lactante no vacunado o sin profilaxis. Se administrará antibiótico parenteral de amplio espectro, cefotaxima o ceftriaxona (precisa tiempo de observación por riesgo de hemólisis). Si buen estado general y ausencia de factores de riesgo, se puede realizar tratamiento antibiótico ambulatorio con control en 24 horas(10).

Tratamiento inicial en caso de aislamiento bacteriano o foco(18):

• Sospecha de meningitis: cefotaxima y vancomicina.

• Portador de catéter central: cefotaxima y tratamiento frente a S. aureus (en función de guías de manejo de catéter central).

• Consolidado en radiografía de tórax: cefotaxima y azitromicina.

• Sospecha de osteomielitis: cefotaxima y cloxacilina.

• Gripe (sin consolidado): oseltamivir.

• Infección de orina: cefotaxima.

Dolor vasooclusivo

El dolor vasooclusivo por infarto óseo es el sello distintivo de la ECF; más frecuente en columna vertebral, pelvis y huesos largos, sobre todo, húmero, tibia y fémur. La dactilitis o síndrome “mano-pie”, característica del lactante, produce hinchazón en el dorso de manos y/o pies que se extiende hacia los dedos(10).

Muchas CVO pueden manejarse en el domicilio con hidratación oral, reposo, calor local y analgésicos orales: paracetamol, metamizol, ocasionalmente antiinflamatorios no esteroideos (no abusar por riesgo de toxicidad renal) y opioides menores; todo ello requiere de educación sanitaria previa. Cuando estas medidas fracasan, los pacientes deben recibir triaje rápido en Urgencias y analgesia inmediata, en caso de dolor grave, con opioides parenterales, como la morfina. Además, hidratación iv (evitando sobrehidratación), monitorización cardiorrespiratoria y uso de inspirometría incentivada. La transfusión no aporta beneficio inmediato para la resolución de la CVO y no está indicada de forma sistemática(10,15). En la ECF, niños y cuidadores conocen su enfermedad mejor que nadie y, en la medida de lo posible, participarán del plan analgésico(15).

Síndrome torácico agudo

Se caracteriza por un nuevo infiltrado segmentario en la radiografía de tórax (puede no ser visible al inicio), acompañado de síntomas del tracto respiratorio inferior, dolor torácico, taquipnea y/o hipoxemia(10,15). La causa más frecuente en pediatría es la infecciosa (viral, bacteriana, por Mycoplasma o Chlamydia) y, en adultos, el infarto pulmonar y la embolia grasa(18). Puede presentarse de forma súbita, tras una CVO o en el posoperatorio por hipoventilación. Los niños con hiperreactividad bronquial presentan mayor incidencia. Para su prevención, en los días previos a una intervención en pacientes con HbSS/HbSβ0, se recomienda realizar transfusión de hematíes (siempre fenotipo eritrocitario ampliado y sin sobrepasar 10 g/dL de Hb) o incluso Ex si cirugía de alto riesgo(10,18).

Los pacientes pueden deteriorarse rápidamente, progresando a insuficiencia pulmonar y muerte; es imprescindible el reconocimiento precoz y el tratamiento agresivo con inspirometría incentivada, analgésicos y antibióticos (cefotaxima y azitromicina de inicio), oxígeno (mantener SatO2 ≥ 95 %) y, con frecuencia, transfusiones simples o incluso Ex/EAF en caso de empeoramiento. Puede ser necesario el soporte respiratorio en una unidad de cuidados intensivos pediá­tricos(18,27).

Anemización aguda

Se define como un descenso de ≥2 g/dl respecto a la Hb basal; las principales causas son(10):

• Eritroblastopenia transitoria por parvovirus B19. Asocia reticulocitopenia (<1 %).

• Aumento de hemólisis basal: acompaña a CVO, STA o infecciones.

• Secuestro esplénico y hepático.

• Reacción transfusional hemolítica tardía o crisis hiperhemolítica (hasta 28 días tras la última transfusión).

• Hemólisis por deficiencia de glucosa 6P deshidrogenasa (generalmente por fármaco inductor o ingesta de habas).

• Pérdida sanguínea.

Secuestro esplénico

Después de las infecciones, es la segunda causa de muerte en < 10 años con ACF y se caracteriza por un aumento rápido del tamaño del bazo y una disminución de la Hb ≥ 2 g/dL(10,15). Con frecuencia, existe trombocitopenia leve a moderada. El reconocimiento precoz por la familia y la atención médica urgente cambian el pronóstico. El tratamiento es corregir la hipovolemia: expansión con suero fisiológico hasta disponer del concentrado de hematíes (urgente, sin esperar pruebas complementarias) y transfundir a 3-5 ml/kg; el objetivo es aumentar la Hb a 8 g/dl (evitar la sobretransfusión, ya que los eritrocitos secuestrados pueden liberarse súbitamente desde el bazo)(10,15). En pacientes con HbSS/HbSβ⁰ es una complicación precoz (pico: 3 meses-2 años); resulta imprescindible enseñar a palpar el bazo desde la primera consulta. En aquellos con HbSC es más frecuente en la adolescencia. La tasa de recurrencia es alta (50-75 %); tras episodios graves o recurrentes se valora la esplenectomía quirúrgica. Debido al riesgo infeccioso, se recomienda un programa transfusional temporal para retrasar la cirugía a > de 3 años(10,15).

Ictus

El ACV isquémico es el más frecuente en el niño con ECF (máxima incidencia: 2-5 años), mientras que el hemorrágico predomina entre los 20 y 29 años. Sin prevención, afecta a un 11 % a los 20 años en HbSS/HbSβ0, causando una mortalidad del 10,6 % y elevada morbilidad; la lesión subyacente es la estenosis de una gran arteria del polígono de Willis(19).

• La prevención primaria de ictus. Se realiza cribado anual a niños (HbSS/HbSβ⁰, edad entre 2 y 16 años) mediante ecografía Doppler transcraneal (EDTC) y se mide la velocidad del flujo sanguíneo cerebral. El inicio de un régimen transfusional en aquellos con EDTC patológica redujo un 92 % el riesgo de ictus en un ensayo aleatorizado. Después de un año de transfusiones crónicas, un grupo seleccionado de niños puede cambiarse a tratamiento con HU(10,15,19).

• La prevención secundaria. Cualquier síntoma neurológico agudo (hemiparesia, afasia o disfasia, convulsiones, monoparesia, cefalea intensa, parálisis de nervios craneales, estupor), distinto de una cefalea leve transitoria, requiere evaluación médica urgente con hemograma, reticulocitos, HbS, pruebas cruzadas, bioquímica y coagulación, así como asegurar normotensión, normosaturación (SatO2 > 95 %) y normoglucemia. Administrar líquidos isotónicos (120 % de basales), manejo de las crisis comiciales y antibioterapia si hay fiebre. Se debe realizar RM cerebral de inmediato o TC si RM no disponible, pero en ningún caso demorar el inicio del tratamiento. El objetivo es reducir la HbS < 30 % y elevar la Hb total a 10 g/dL mediante Ex manual o automática. Puede ser necesaria transfusión simple (no sobrepasar 10 g/dL) hasta movilizar todos los recursos, pero siempre debe seguirse de una Ex(10,15,19). Tras un ACV, se recomienda un programa crónico transfusional o EAF de por vida para la prevención secundaria del ictus, debido a la elevada tasa de recurrencia(10,15,19).

• Los estudios de RM y angio-RM cerebrales reglados en el seguimiento son necesarios. Los pacientes con los mal llamados infartos silentes (30-35 %) tienen peor rendimiento académico, menor coeficiente intelectual y mayor riesgo de presentar un segundo evento neurológico. El síndrome de moyamoya (vasos colaterales que aparecen como “nube de humo”) puede requerir cirugía de revascularización directa e indirecta combinada con transfusiones crónicas(10,19).

Otras complicaciones agudas

Eventos tromboembólicos

El 1,7 % de los pacientes ingresados con ECF desarrolló tromboembolismo venoso en un estudio, siendo los principales factores de riesgo: vías centrales, enfermedad renal crónica, ACV previo e ingreso en UCIP. La tromboprofilaxis farmacológica está indicada en adultos hospitalizados y debe considerarse en niños de riesgo. El tratamiento es el mismo que en población general(18).

Priapismo

Complicación vasooclusiva de la circulación peneana que produce erección prolongada y dolorosa y suele iniciarse de madrugada. El 80 % de los varones ha sufrido algún episodio antes de los 20 años(10,15). Hay dos formas de presentación: episodios intermitentes (stuttering, duran < 4 horas, recurrentes y un factor de riesgo para el priapismo grave) y episodios isquémicos graves (duran ≥ 4 horas, son una urgencia médica y pueden producir impotencia). Se maneja inicialmente con hidratación y analgesia en domicilio, duchas calientes y deambulación; importante no aplicar frío local. Si persistente > 2-3 horas, consultar con Urgencias que disponga de Urología, pudiendo ser necesaria aspiración e irrigación de cuerpos cavernosos, hidratación intravenosa y analgesia con opioides. En casos refractarios, realizar de manera urgente una derivación (shunt) entre cuerpos cavernosos y glande, previa Ex manual o EAF(10,15,18).

La necrosis papilar renal

Se manifiesta con hematuria ma­croscópica indolora. Evaluación con análisis de orina, urocultivo, ecografía abdominal y pruebas de coagulación de cribado. Tratamiento con reposo en cama e hidratación(27).

Manifestaciones crónicas y seguimiento

El daño crónico puede afectar a casi todos los órganos en la ECF; complicaciones como retinopatía, necrosis avascular, deterioro neurológico, úlceras en las piernas y priapismo recurrente se asocian con alta morbilidad y deterioro de la calidad de vida, pero la disfunción renal y la enfermedad cardiopulmonar son las más letales.

• La pica es frecuente, pero no está relacionada con la ferropenia en la ECF(15).

• La esplenomegalia puede volverse crónica y presentar clínica de hiperesplenismo.

• Litiasis biliar. Muy frecuente (12 % en niños, 43 % en adolescentes, 75 % en adultos). Se recomienda ecografía abdominal en > 5 años, cada 3-5 años, y colecistectomía laparoscópica si clínica o colestasis(10,18).

• Función pulmonar. Mayor incidencia de enfermedad pulmonar obstructiva en niños, que puede volverse restrictiva con la edad. Seguimiento en Neumología y pruebas de función pulmonar desde los 8 años cada 1-3 años(10).

• Hipertensión pulmonar (HTP), más frecuente en adultos (6-11 %). La velocidad de regurgitación tricuspídea elevada predice gravedad y mortalidad temprana, pero debe confirmarse mediante cateterismo cardiaco derecho(5). Seguimiento en cardiología desde los 8 años y cada 1-3 años en función de la clínica(10).

• Función renal. La falciformación de hematíes en la médula renal, un ambiente hipóxico y ácido, puede provocar daño glomerular y tubular. La pérdida de la capacidad de concentración renal (hipostenuria) afecta desde la infancia, provocando enuresis y aumentando el riesgo de deshidratación, por lo que se debe informar a la familia y, si precisa, manejar desde Nefrología infantil(10,15). La proteinuria puede desarrollarse en la infancia tardía o adolescencia y progresar hacia insuficiencia renal. Cribado anual de proteína urinaria, microalbuminuria y tensión arterial en > 10 años. Derivar a Nefrología para tratamiento y, si precisa, trasplante renal (la supervivencia del aloinjerto en pacientes con ECF es igual que en otras poblaciones)(10,15,18).

• Retinopatía proliferativa, con riesgo de desprendimiento de retina, posible en todos los tipos de ECF, especialmente en HbSC. Seguimiento anual en oftalmología (> 8 años si HbSC y > 10 años en el resto)(10). Puede ser necesario láser de fotocoagulación o nuevas terapias(18).

• Salud ósea. Densitometría en > 6 años, cada 2-5 años según osteopenia y tratamiento con vitamina D 800 UI al día en todos los pacientes(10). Sospechar necrosis avascular (11-22 % de los pacientes, generalmente en cadera u hombro) si dolor persistente, cojera o limitación funcional de la articulación y solicitar RM precoz. Requiere abordaje multidisciplinar complejo(10,18), la fisioterapia puede aliviar el dolor y la artroplastia articular puede ser necesaria (5 % de los pacientes con ECF, mediana de 36 años)(18).

• Las úlceras cutáneas debidas a vasooclusión de la piel en piernas aparecen sobre prominencias óseas y pueden desarrollarse sin lesión ni infección subyacente (prevalencia en EE.UU. 8-10 %). Son de difícil manejo y requieren abordaje multidisciplinar(10,18).

Fertilidad y embarazo

El embarazo en ECF se asocia con un aumento de CVO, infecciones urinarias, STA, eventos tromboembólicos, así como con un mayor riesgo de mortalidad materna (riesgo relativo [RR] 5,98) y fetal intrauterina (RR 3,94)(5). A falta de estudios prospectivos, las transfusiones durante el embarazo mostraron reducciones en mortalidad materna (odds ratio [OR]: 0,23), perinatal (OR: 0,43) y neonatal (OR: 0,26)(5).

Por el estado de hipercoagulabilidad en ECF, los anticonceptivos con estrógenos deben evitarse (preferibles anticonceptivos barrera o solo con progestágeno)(18). Los problemas reproductivos masculinos son frecuentes: hasta el 24 % desarrolla hipogonadismo (niveles bajos de testosterona, infertilidad, disfunción eréctil y disminución de la libido) y el 90 % presenta anomalías espermáticas (secundarias a infartos testiculares o al hipogonadismo)(18).

Soporte psicosocial y calidad de vida

La atención integral del paciente con ECF debe incluir también evaluaciones psicosociales periódicas, facilitando la adaptación del paciente y la familia a la enfermedad crónica. Los grupos de apoyo y las organizaciones de pacientes pueden ser recursos valiosos(10,15). El equipo multidisciplinar contará idealmente también con enfermera de educación sanitaria, figura de enlace educativo, trabajador social, enfermería especializada y médicos de distintas disciplinas con conocimiento en ECF. El objetivo es asegurar que todos los pacientes reciban información y adquieran conocimientos que les permitan una adecuada preparación para la transición a adultos y continuidad académica o laboral(27).

Pronóstico

La implementación de intervenciones, como el cribado neonatal, la educación sanitaria, la profilaxis con penicilina y la vacunación ampliada, ha conducido a reducir la mortalidad en niños en países de altos ingresos. En Madrid, la supervivencia relacionada con ECF a los 15 años en la cohorte de cribado neonatal fue del 96,8 %(20). En adultos con ECF, la esperanza de vida es actualmente en EE.UU. de 54 años, pero en un centro único en Reino Unido alcanzó los 67 años. Son necesarios más estudios prospectivos.

Talasemia

El 1,5 % de la población mundial es portadora de un alelo de β-talasemia y el 5 % de uno de α-talasemia.

En 1936, Whipple y Bradford denominaron anemia mediterránea/talasemia a la anemia grave previamente descrita por Cooley y Lee, combinando las palabras griegas thalassa (mar) y emia (sangre).

Distribución y prevalencia

Aproximadamente, el 1,5 % de la población mundial es portadora de un alelo de β-talasemia y el 5 % de uno de α-talasemia; más del 90 % vive en regiones tropicales, desde el África subsahariana hasta el Mediterráneo, Oriente Medio, el subcontinente indio y el sudeste asiático(21). La herencia de HbE con β-talasemia ocurre en regiones orientales de la India, Bangladés, Myanmar y el sudeste asiático, donde también es muy prevalente la α⁰-talasemia(22). Esta distribución geográfica se explica por la resistencia del portador de α-talasemia, β-talasemia y HbE frente a Plasmodium falciparum(23). Los grandes movimientos poblacionales globales han extendido la talasemia; en España, el registro REHem-AR a 1 de junio de 2023 reporta 214 pacientes(24).

Clasificaciones y definiciones

Las talasemias pueden clasificarse según la cadena de globina afecta, siendo las α y β las formas clínicamente más relevantes (Tabla III). También se incluyen hemoglobinopatías estructurales, pero con fenotipo de talasemia debido a una disminución de esa cadena anómala(25).

tabla

Los cambios en la producción de globina pueden clasificarse en aquellos que impiden completamente la síntesis (α⁰ o β⁰), reducen su producción (α+ o β+) o son silentes (βsilente)(21).

Desde un punto de vista genotípico y su correlato analítico

• En la β-talasemia, solo existe un gen β (cromosoma 11), con un alelo heredado del padre y el otro de la madre. Son más habituales las mutaciones puntuales (descritas más de 200), siendo poco frecuentes las deleciones del gen(23).

– La β-talasemia minor (rasgo o portador: β/β0 o β/β+): anemia microcítica clínicamente asintomática, incluso sin alteraciones hematológicas (β/βsilente).

– De la herencia homocigota o doble heterocigota compuesta de dos alelos (β0/βo β+/βo, β+/β+, βE/βo, βE/β+) surgen los pacientes con β-talasemia mayor o intermedia con clínica variable: desde una anemia grave en la infancia transfusión dependiente, hasta una anemia microcítica de aparición más tardía y con requerimientos transfusionales variables(21,23).

• En las α-talasemias, al existir dos genes α (cromosoma 16) con sus alelos maternos y paternos, habrá mayor complejidad. Suele producirse por deleción de uno (–α) o ambos (– –) genes de α-globina; las dos formas comunes de α+-talasemia son –α³·⁷ y –α⁴.², según la longitud de las deleciones subyacentes(23). Las α⁰-talasemias suelen deberse a la deleción de ambos genes vinculados (–Med y –SEA), en referencia a los primeros casos identificados en la región mediterránea o el sudeste asiático(23). También existen variantes no deleción (αND), por mutaciones puntuales que generalmente provocan mayor reducción de síntesis de α-globina; la más común es Constant Spring, designada αCS(23).

Se distinguen principalmente 4 formas clínicas(21):

1. Portador silente: (-α/αα, α+-talasemia heterocigota): hemograma normal (silente).

2. Rasgo talasémico (–/αα, α0-talasemia heterocigota; o bien -α/-α, α+-talasemia homocigota): anemia microcítica hipocrómica leve, asintomática.

3. Enfermedad por hemoglobina H (por tetrámeros de cadena β) (–/-α o también -α/αNDα; αNDα/ αNDα; –/αNDα). Cursa como talasemia intermedia, generalmente no dependiente de transfusiones, o solo de forma esporádica en situaciones de estrés o anemización (crisis hemolíticas por infecciones, embarazo o cirugía).

4. Hidropesía fetal por hemoglobina Bart (por tetrámeros de cadena γ) (–/–; algunas formas de –/ αNDα; αNDα/ αNDα; –/-α), típicamente provoca muerte intrauterina o poco después del nacimiento, a menos que el feto reciba transfusiones intrauterinas.

Desde la perspectiva clínica

Las talasemias pueden clasificarse, según la gravedad de la anemia, en talasemia minor (rasgo talasémico), intermedia o mayor. No obstante, muchos pacientes pueden beneficiarse del inicio de un programa regular de transfusiones y otros podrían suspenderlo tras nuevas terapias. Para superar estas limitaciones, se puede clasificar de forma dinámica a los pacientes, según si precisan transfusiones regulares en ese momento y/o en un futuro inmediato, como afectos de:

• Talasemia dependiente de transfusión (TDT).

• Talasemia no dependiente de transfusión (TNDT).

Fisiopatología y clínica de las talasemias

El grado de desequilibrio entre cadenas α y no-α determina en gran parte la gravedad clínica. En la β-talasemia predomina la eritropoyesis ineficaz y, en la α-talasemia, predomina el componente hemolítico.

En el núcleo de la fisiopatología se encuentra el desequilibrio entre la producción de cadenas α-globina y no-α (es decir, β y γ)(21). La cadena producida en cantidad normal, al no poder unirse con la cadena deficitaria, forma homotetrámeros o precipita en el interior del hematíe, produciendo alteraciones en su maduración, desestructuración de la membrana y apoptosis de precursores eritroides dentro de la médula ósea (eritropoyesis ineficaz) o bien del eritrocito maduro en el sistema reticuloendotelial esplénico (hemólisis) (Fig. 2)(3,21,25). El grado de desequilibrio entre cadenas determina en gran parte la gravedad clínica: en la β-talasemia, el exceso de cadenas de α-globina produce tetrámeros muy inestables, apoptosis del precursor eritroide y, por tanto, predomina la eritropoyesis ineficaz(21,25); en la α-talasemia, el exceso de cadenas γ y β-globina forma tetrámeros de Hb Barts (γ₄) y de Hb H (β₄) más estables, predominando el componente hemolítico.

figura

Figura 2. Fisiopatología de la talasemia. MO: médula ósea. Fuente: Jiménez Cobo et al.(3) / Taher AT et al.(23).

• La eritropoyesis ineficaz provoca expansión medular, osteoporosis y deformidades, como las prominencias craneofaciales distintivas de la β-TDT: hipertrofia del maxilar, exposición de los incisivos superiores, eminencia malar prominente y puente nasal hundido (fenotipo talasémico clásico). También se activan focos de hematopoyesis extramedular en bazo e hígado (hepatoesplenomegalia) y en otros tejidos del organismo, pudiendo ocasionar compresión medular si aparecen en el canal paravertebral(22).

• La hemólisis periférica y la activación plaquetaria conducen a un estado de hipercoagulabilidad con aumento de trombosis venosa y arterial, HTP y ACV, incluidos infartos silentes, cuya incidencia aumenta con la edad(22).

• La anemia crónica puede ocasionar retraso en el crecimiento y el desarrollo, síntomas típicos, como fatiga, alteración del bienestar psicológico, úlceras en las piernas y favorecer el fallo orgánico en adolescentes y adultos jóvenes(22).

• La disregulación de la homeostasis del hierro es central en la fisiopatología de las talasemias. La eritropoyesis ineficaz suprime la hepcidina hepática, aumentando la absorción intestinal de hierro y su liberación desde células del sistema reticuloendotelial, incluso en situación de sobrecarga. Todo ello conduce a daño celular y orgánico inducido por hierro, sobre todo cardiaco, hepático y endocrinológico. La terapia transfusional es la principal causa de sobrecarga en TDT y la absorción férrica intestinal incrementada en la TNDT(21,22,25).

Principales moduladores genéticos

En las β-talasemias, la triplicación o cuadruplicación de genes α agrava el desequilibrio entre cadenas, empeorando el fenotipo clínico; en cambio, la coexistencia de α-talasemia puede atenuarlo. Otro modulador es el aumento de cadenas γ y, por tanto, de HbF (2α2γ), ya que mejora el desequilibrio de cadenas y la expresión clínica(25).

En las α-talasemias, se debe tener en cuenta que el gen α2 se expresa entre 2 y 3 veces más que el gen α1; así, por ejemplo, la expresión de las α-talasemias no deleción que afectan al gen α2 es más grave(25).

Diagnóstico

El diagnóstico se construye en tres niveles(23,25,26):

• Primer nivel, de sospecha: basado en la clínica, edad de inicio, antecedentes familiares, lugar de procedencia, antecedente de hydrops o abortos en los padres. En el hemograma, disminución del volumen corpuscular medio (VCM) o microcitosis, Hb corpuscular media (HCM) y concentración de Hb corpuscular media (CHCM) o hipocromía, en relación con la edad pediátrica del paciente(26). Siempre debe excluirse la anemia por deficiencia de hierro(27). En el frotis, si talasemia mayor o intermedia: anisocitosis (diferencia de tamaño de los hematíes), poiquilocitos (eritrocito de forma anómala), microcíticos, dacriocitos (glóbulos rojos en forma de lágrima), codocitos o dianocitos (forma de diana) y eritroblastos. En individuos heterocigotos, los cambios son menos graves y no se observan eritroblastos(25).

• Segundo nivel, de presunción o alta probabilidad: basado en HPLC o EEF para la cuantificación de HbA2, HbF, HbH, Hb Bart y/o en la identificación de otras variantes de Hb o cuerpos de inclusión.

– En las β-talasemias minor (β/β0): la disminución de cadenas β permite que las δ se combinen con α y aumente la HbA2 (α2δ2) >3,4 %. Si bien la HbA2 puede ser normal en mutaciones β+ o βsilente, en δ-talasemia, si existe ferropenia o α-talasemia asociada(25).

– Si HbA2 > 8-9 % en HPLC y fenotipo talasémico, se debe sospechar variante estructural de Hb con mismo tiempo de retención que HbA2, siendo necesarias otras técnicas diagnósticas.

a. Hb Lepore, cuando la HbA2 sea del 10-15 % en HPLC.

b. Hb E cuando la HbA2 sea > 20 % en el HPLC.

– En las δβ-talasemias: la ausencia de genes δ y β va a determinar sobreexpresión de los genes γ y, por tanto, un aumento de HbF con niveles de HbA2 normales.

– En las β-talasemias homocigotas (β0/β0): únicamente hay HbF y cantidad variable de HbA2.

– En las β-talasemias doble heterocigotas (β0/β+): HbA: 10-30 % y HbF: 70-90 %. Igualmente, existe una cantidad variable o normal de HbA2.

– En las α-talasemias minor: el HPLC es normal, siendo necesarios los estudios moleculares.

– En la enfermedad de HbH: se puede detectar la HbH (β4) o Hb Bart (γ4) por HPLC o EEF, y su precipitación como cuerpos de inclusión con tinciones como el azul de cresil brillante.

• Tercer nivel de certeza. Los métodos moleculares se han convertido en el estándar de referencia para confirmar el diagnóstico, identificar Hb variantes, casos complejos y diagnóstico prenatal 1.

Tratamiento y manejo

La terapia transfusional en TDT es un pilar del tratamiento con el objetivo de mejorar la anemia y suprimir la eritropoyesis ineficaz. La terapia de quelación de hierro es el otro pilar; es eficaz para mejorar la supervivencia, reducir la insuficiencia cardiaca y la mayoría de las complicaciones secundarias a la sobrecarga de hierro.

Las talasemias minor o rasgos talasémicos no necesitan tratamiento. El manejo terapéutico de las talasemias mayor e intermedias se centra en el tratamiento de la anemia crónica y el control de la sobrecarga de hierro y de las complicaciones derivadas del tratamiento y la enfermedad.

Terapia transfusional

En la talasemia mayor, el pilar fundamental consiste en transfusiones crónicas de hematíes de por vida, con dos objetivos: mejorar la anemia y suprimir la eritropoyesis ineficaz. En ausencia de transfusiones, los pacientes con β-TDT fallecen antes de los 10-15 años de edad y, sin quelación de hierro, desarrollarían una hemosiderosis con insuficiencia cardiaca en menos de 10 años. De esta forma, en los países desarrollados ya no se ven pacientes con fenotipo talasémico (alteraciones óseas, hepatoesplenomegalia) y la esperanza de vida actual aún está por determinar, ya que la primera generación de pacientes tratados adecuadamente con transfusiones y terapia quelante está alcanzando la sexta década de la vida(21).

El inicio de las transfusiones en β-TDT suele situarse dentro de los primeros dos años de vida (ver criterios en tabla IV). En la hidropesía fetal por Hb Bart, las transfusiones intrauterinas se inician a partir del segundo trimestre de embarazo, pudiendo permitir la supervivencia(28).

Resumen de las recomendaciones para la terapia transfusional crónica segura(25,27):

• Consentimiento informado del paciente/progenitor/tutor.

• Serología basal del paciente (se repite regularmente) y vacunación frente a la hepatitis B.

• Fenotipo eritrocitario ampliado: D, C, c, E, e y Kell, y, si está disponible, un fenotipo/genotipo eritrocitario completo. En cada transfusión, solicitar fenotipo eritrocitario ampliado.

• Tras la transfusión inicial (Tabla IV), frecuencia cada 2-4 semanas, manteniendo Hb pretransfusional > 9-10,5 g/dL (hasta 11-12 g/dL si complicaciones cardiacas).

tabla

• Mantener Hb postransfusional < 14- 15 g/dL.

• Registro de anticuerpos eritrocitarios, reacciones y requerimientos transfusionales anuales.

Sobrecarga y quelación de hierro

En la TDT, para el diagnóstico y seguimiento de la sobrecarga de hierro se emplea:

• Ferritina sérica: medida indirecta de sobrecarga de hierro, solicitar cada 1-3 meses. Puede elevarse como reactante de fase aguda o disminuir por déficit de vitamina C. Su evolución es un indicador fiable para ajustar la quelación(25,27). Objetivo: entre 500 y 1.000 µg/L. Mantener < 1.000 µg/L se asocia a una menor morbimortalidad y se utiliza como indicador de inicio de quelación(23).

• Concentración de hierro hepático (CHH). La CHH predice la carga total de hierro en el organismo. La RM hepática (spin-echo o gradient-echo) ha reemplazado a la biopsia hepática como estándar, porque evita riesgos del procedimiento y supera la limitación de una distribución irregular del hierro(23). Debe estar externamente validada(23). Primera RM hepática si > 10 transfusiones (150 ml/kg) y repetir anualmente en TDT. Valor normal hasta 1,8 mg/g de peso seco de tejido hepático; riesgo bajo de eventos adversos si < 3-5 mg/g (en algunas poblaciones no talasémicas hasta 7 mg/g); peor pronóstico de fibrosis o alteración en función hepática si > 15 mg/g(25,27).

• Hierro miocárdico. Se evalúa mediante RM cardiaca T2*, que debe ser validada externamente. Predice la insuficiencia cardiaca (principal causa de muerte en TDT) y la arritmia aun con función todavía normal(25,27). Realizar > 10-12 años si alta carga transfusional o desconocida; antes si quelación insuficiente. Repetir la RM cardiaca según el valor: T2* estable y >20 ms: cada 2 años; T2* 10-19 ms: anual (riesgo de arritmias cardiacas); T2* <10 ms: cada 6 meses (riesgo de insuficiencia cardiaca o muerte, requiere intensificación urgente de la quelación).

• Función de órganos diana y otros parámetros. De acuerdo con la guía pediátrica de talasemia de la SEHOP.

En la TNDT, se inicia el cribado de sobrecarga de hierro en > 10 años con RM hepática basal anual o bianual. No existe suficiente evidencia para recomendar RM cardiaca T2 rutinaria(29).

Quelación de hierro

La terapia de quelación es eficaz para mejorar la supervivencia, reducir la insuficiencia cardiaca y la morbilidad(27). La prevención es preferible al tratamiento, ya que el daño mediado por hierro puede ser irreversible y su eliminación es lenta. El objetivo es evitar la subquelación, con aumento de toxicidad por hierro, y la sobrequelación, con incremento de la toxicidad por el quelante(27). La adherencia al tratamiento es fundamental; permite el control continuo del hierro lábil (LPI), responsable del daño y la muerte celular. Se dispone de tres quelantes para uso clínico: la deferoxamina (DFO), la deferiprona (DFP) y el deferasirox (DFX) (Tabla V).

tabla

La elección del quelante debe ser consensuada con el paciente y/o padres tras valorar riesgos, beneficios y adherencia al tratamiento. Cuando no se consigue una adecuada quelación con monoterapia a dosis máximas o existe daño orgánico, se valorará terapia combinada(25).

Fármacos para mejorar la anemia

• Luspatercept (ACE-536). Proteína de fusión recombinante, se une a ligandos de la superfamilia TGF-β y bloquea la señalización SMAD2/3, favoreciendo la maduración eritroide(22). Se está integrando en los protocolos de manejo de adultos; está aprobado en ≥ 18 años con β-TDT (Estados Unidos y Europa) y con β-TNDT (Europa). En el ensayo fase III BELIEVE, el 21,4 % de los pacientes con β-TDT alcanzó una reducción ≥33 % en la carga transfusional. Eventos adversos: dolor óseo, artralgia, mareo, hipertensión (10,7 %), hiperuricemia y eventos tromboembólicos (3,6 %, pacientes con factores de riesgo)(22,29).

• La hidroxiurea: gracias al aumento de la HbF, puede aumentar la Hb 1,5-2,4 g/dL en β-TNDT y reducir complicaciones como HTP, úlceras en piernas y endocrinopatías(21). Sin embargo, la eficacia es heterogénea; el beneficio suele ser más pronunciado en pacientes con Hb Lepore, δβ-talasemia y HbE/β-talasemia o algunos polimorfismos (XmnI, rs766432, intrón 2 del gen BCL11A). El esquema posológico recomendado es: dosis inicial 10 mg/kg/día, aumentar 3-5 mg/kg/día cada 8 semanas; dosis máxima: 20 mg/kg/día.

• Mitapivat (activador de la piruvato quinasa) con resultados prometedores en ensayos en curso y posible aprobación para talasemia en el 2026.

Trasplante de progenitores hematopoyéticos en talasemia y drepanocitosis

El trasplante de progenitores hematopoyéticos es la principal opción curativa establecida, con excelentes resultados si el donante es HLA idéntico. La principal limitación es la falta de donante. La terapia génica, tanto por adición génica como por edición génica con CRISPR, supera esa limitación, pero tiene todavía un elevado coste y un seguimiento a largo plazo escaso.

El TPH permite la curación mediante el reemplazo del sistema hematopoyético. La fuente ideal de progenitores es la médula ósea, con menores tasas de enfermedad de injerto contra receptor (EICR) aguda y crónica(30). La sangre de cordón umbilical constituye una alternativa con menor riesgo de EICR, pero la baja celularidad se asocia con retraso y riesgo de fracaso del injerto(21).

• En TDT, el TPH resulta coste-efectivo en comparación con la terapia de soporte de por vida(27). En el paciente pediátrico con hermano HLA idéntico, datos europeos (periodo 2000-2010) arrojan una supervivencia global (SG) del 91 % y una supervivencia libre de eventos (SLE) del 83 %, situándose la edad límite para resultados óptimos en 14 años(21). Un análisis realizado en 50 centros de China, India y Estados Unidos evidenció los mejores resultados en <6 años (SG y SLE del 90 % y 86 %), sin diferencias en SG y SLE con donante emparentado y no emparentado HLA idéntico(21).

• En la ECF, las indicaciones absolutas son: STA, CVO o priapismos recurrentes, ACV o disfunción neuropsicológica, enfermedad pulmonar o nefropatía falciforme, retinopatía proliferativa bilateral, osteonecrosis múltiple y aloinmunización(10). Un estudio con 1.000 TPH de hermano HLA idéntico (periodo 1986-2013) reflejó: SG: 92,9 % y SLE: 91,4 % (3 % de fallo de injerto)(5). Nuevamente, la edad fue un factor pronóstico: SG: 95 % en < 16 años frente a 81 % en mayores, EICR crónica 13,3 % frente a 19,6 %. Tras estos resultados, se ha inclinado el debate a favor de realizar este tipo de TPH de forma precoz en pacientes asintomáticos(25).

El TPH haploidéntico en ambas patologías utiliza donante familiar parcialmente compatible, lo que podría superar la limitación de falta de donantes; sin embargo, se asocia con mayor riesgo de EICR y fallo de injerto. Los resultados están mejorando en los últimos años, pero todavía debe considerarse en pacientes seleccionados, centros con experiencia o en el contexto de ensayos clínicos.

Terapia génica en beta-talasemia y ECF

La terapia génica está surgiendo como opción de cura en los pacientes con β-TDT y ECF. Al utilizar células madre hematopoyéticas autólogas, se supera la limitación de no disponer de donante óptimo o el riesgo de EICR del alo-TPH; otras ventajas son: menor tasa de infección y de fallo de injerto. No obstante, el grado de corrección fenotípica podría ser incompleto y el seguimiento a largo plazo es escaso. Otras desventajas son: elevado coste y toxicidades derivadas de un acondicionamiento mieloablativo(21).

• Enfoque por adición génica. Emplean un vector lentiviral que contiene un gen β-globina funcional. A diferencia de los vectores γ-retrovirales, los lentivirus se integran aleatoriamente en genes activamente transcritos, lo que reduce el riesgo de mutagénesis por inserción(21). Un ejemplo es el vector LentiGlobin BB305, que contiene un gen β-globina modificado para formar HbAT87Q. Esta preserva la función y afinidad por el oxígeno de la HbA, pero interfiere en la polimerización de la HbS (ECF) y puede diferenciarse mediante HPLC(21). En un ensayo fase 3 en β-TDT con LentiGlobin BB305, betibeglogene autotemcel (beti-cel), el 90,2 % de los pacientes alcanzó independencia transfusional (Hb mediana 11,2 g/dL). El perfil de seguridad fue el esperado para el condicionamiento mieloablativo. La EMA concedió la autorización condicional (mayo de 2019), pero fue suspendida en 2021 tras notificarse neoplasias mieloides en dos pacientes con ECF tratados con el mismo vector BB305. Finalmente, concluyó que era poco probable que el vector hubiese sido la causa y mantenía una relación beneficio-riesgo favorable; no obstante, su comercialización en Europa fue retirada en 2022 por motivos comerciales (sí está disponible en EE.UU.)(31). En ECF, el mismo vector lentiviral BB305, denominado lovotibeglogene autotemcel (lovo-cel), ha sido evaluado dentro de ensayos clínicos con resolución de las CVO en el 88,2 % de los pacientes(32). Dos pacientes desarrollaron a los 3 y 5,5 años una leucemia mieloide aguda; el primer caso tras evolución de un síndrome mielodisplásico con evolución fatal. Los individuos con ECF presentan una tasa de malignidades hematológicas entre dos y once veces mayor y este riesgo podría incrementarse durante la reconstitución autóloga. Lovo-cel está autorizado por la FDA (diciembre de 2023) para ≥ 12 años con ECF y antecedentes de CVO.

• Enfoque por edición génica. Se emplean nucleasas para inducir roturas de doble cadena en regiones específicas del genoma; tras ello, se activan los mecanismos celulares de reparación del ADN, que son aprovechados para introducir modificaciones y activar o inactivar genes(33). Un ejemplo son las nucleasas asociadas a repeticiones palindrómicas cortas agrupadas y regularmente interespaciadas, conocidas como sistemas CRISPR/Cas. Su principal beneficio es evitar integraciones semialeatorias en el genoma; el gen modificado permanece bajo el control de los sistemas regulatorios endógenos. Los riesgos se relacionan con la posible aparición de reordenamientos estructurales del ADN durante la reparación(33).

BCL11A es el principal regulador del cambio de HbF a HbA durante el desarrollo, ya que reprime el promotor del gen de la γ-globina, silenciando su expresión en edad adulta. El objetivo de la edición génica CRISPR-Cas9 ha sido bloquear la región potenciadora específica eritroide del gen BCL11A (Exa-cel)(21). En el ensayo de fase III CLIMB THAL-111, 52 pacientes con β-TDT fueron tratados con Exa-cel. En el análisis intermedio de 35 pacientes, el 91 % logró independencia transfusional con una Hb media de 13,1 g/dl(33). En el ensayo de fase III CLIMB SCD-121, exa-cel se administró a 44 pacientes con ECF en régimen transfusional y sintomáticos. En el análisis intermedio con 30 pacientes, el 97 % permaneció libre de CVO durante 12 meses consecutivos; sin embargo, en la población global, se registraron seis CVO graves en pacientes con incrementos de HbF y total comparables a los de pacientes sin eventos graves. Todos ellos alcanzaron una Hb media de 12,5 g/dl y un 44,5 % de HbF(33). La toxicidad en ambos ensayos fue la esperada para un condicionamiento mieloablativo con busulfán. En 2024, la Comisión Europea concedió la autorización condicional en > 12 años con ECF grave y β-TDT en los que el alo-TPH es apropiado, pero no se dispone de donante emparentado HLA idéntico. Son precisos datos de seguimiento clínico a largo plazo, incluyendo la monitorización del desarrollo de hematopoyesis clonal.

Manejo de comorbilidades

Tanto la drepanocitosis como la talasemia mayor o intermedia son enfermedades sistémicas y crónicas. Precisan de seguimiento multidisciplinar integral, incluyendo valoración de la calidad de vida en todas las etapas de la vida.

Es preciso el abordaje multidisciplinar con especialistas formados en hemoglobinopatías y en colaboración con el médico tratante. El equipo contará con: endocrino, cardiólogo, nefrólogo, nutricionista, hepatólogo, infectólogo, radiólogo, obstetra, ginecólogo experto en fertilidad, enfermera para educación sanitaria, psicólogo y trabajador social(27).

Alteraciones del crecimiento(25,27)

Evaluación mediante mediciones de peso (mensual), talla (de pie y sentado cada 6 meses), cálculo de la velocidad de crecimiento, estadio de Tanner y perímetro cefálico. La talla baja en TDT es multifactorial; se deben descartar causas hormonales, deficiencias nutricionales y comorbilidades (como insuficiencia cardiaca o hepática). El manejo consiste en optimizar régimen transfusional, quelación, estado nutricional y diagnosticar precozmente trastornos endocrinos si existen. En general, se recomiendan suplementos de vitamina D (800 UI diarias) para todos los pacientes y ácido fólico (1 mg/día) si niveles bajos de Hb, aunque podría considerarse en todos; suplementación con zinc si deficiencia, retraso del crecimiento o disminución de masa ósea, pero no de rutina(27). Se recomienda dieta rica en vitamina E (huevos y aceites vegetales), pero no de suplementos y aportes de vitamina C (2-3 mg/kg/día) si infusiones de deferoxamina o deficiencia comprobada(27).

La causa hormonal es compleja; además del hipotiroidismo central e hipogonadismo, se debe considerar deficiencia de GH o IGF-I (generalmente por depósito de hierro en hipófisis o hígado). La eficacia de la rhGH en TDT sigue siendo motivo de debate; su respuesta suele ser inferior a la de niños con deficiencia primaria de GH(27).

Complicaciones endocrinas(25,27)

Son las más frecuentes en la TDT; su prevalencia aumenta con la edad. La normalización de la carga férrica corporal puede revertirlas; por ello, se recomienda evaluación periódica desde los 5 años, especialmente después de los 11.

• Pubertad retrasada e hipogonadismo hipogonadotropo (50-100 %). Estas complicaciones se deben principalmente a la sobrecarga de hierro. Monitorizar desde los 8-10 años: LH, FSH, IGF-1 e IGF-BP3, estradiol o testosterona(25,27).

• Hipotiroidismo (6-35 %). Seguimiento en > 5 años (TSH, T4) y optimizar quelación(27).

• Intolerancia a la glucosa y diabetes mellitus insulinodependiente (10-24 %). Glucemia en ayunas cada 6 meses en > 5 años y test de tolerancia oral a la glucosa anual en > 10 años.

• Hipoparatiroidismo (1-19 %), la mayoría con formas leves. Evaluar con PTH anual.

• Insuficiencia suprarrenal (45 %), suele ser “insuficiencia suprarrenal bioquímica”; la forma clínica es infrecuente.

Enfermedad ósea

La densitometría ósea en > 10 años se considera indispensable (cada 2 años), así como la analítica anual con metabolismo óseo(25). La osteopenia y osteoporosis del adulto (40-50 %) es multifactorial; el tratamiento comprende ingesta adecuada de calcio y vitamina D, quelación de hierro, terapia de reemplazo hormonal y bifosfonatos cuando estén indicados. También fomentar buenos hábitos higiénico-dietéticos (actividad física, desalentar tabaquismo)(27).

Enfermedad cardiovascular (CV)

Constituye la principal causa de mortalidad en talasemia, incluyendo tanto TDT como NTDT, si bien esta ha disminuido en países con recursos(27). Se incluyen disfunción ventricular izquierda o derecha, HTP, arritmias (fibrilación auricular y bloqueo auriculoventricular), valvulopatías, pericarditis y miocarditis. También eventos tromboembólicos secundarios a trombosis venosa o arterial, ACV isquémico o hemorrágico y disfunción endotelial con aumento de la rigidez arterial. La miocardiopatía por sobrecarga férrica ha sido históricamente la principal complicación CV en TDT, pero la quelación guiada por RM T2* representa su mejor enfoque preventivo y de manejo(27). Debe efectuarse anualmente desde los 7-8 años: ECG de 12 derivaciones, ecocardiograma +/- Holter 24 horas si sospecha clínica de arritmias(25). Descartar HTP en ≥ 8 años, sobre todo en pacientes con TNDT, esplenectomizados, plaquetas ≥ 500 x 109/l, sobrecarga férrica, historia de trombosis u otros factores de riesgo; confirmar con cateterismo cardiaco. Iniciar tratamiento cardioactivo cuando exista enfermedad CV establecida y promover estilos de vida cardiosaludables (evitar tabaquismo, realizar ejercicio físico, control del peso y dieta saludable).

Enfermedad hepatobiliar

La sobrecarga férrica y la hepatitis viral (VHB, VHC) constituyen las dos principales causas de enfermedad hepática en talasemia, conduciendo a inflamación crónica, fibrosis y cirrosis(27). La vacunación sistemática frente al VHB y el acceso a tratamientos antivirales son medidas obligatorias. En cada revisión, realizar analítica con función hepática y serología anual (VHB/VHC) en TDT. Ecografía hepática anual si ferritina > 1.000 ng/mL (800 en TNDT) y elastografía transitoria (Fibroscan) anual en pacientes con CHH ≥ 5 mg Fe/g peso seco o ferritina ≥ 800/1.000 ng/ml(25).

La colelitiasis secundaria a hemólisis crónica se valora mediante ecografía y analítica y se interviene (preferiblemente por laparoscopia) en caso de ser sintomática.

Esplenomegalia, esplenectomía y riesgo infeccioso en talasemia

El aumento de la destrucción de eritrocitos por el sistema reticuloendotelial y la hematopoyesis extramedular constituyen la fisiopatología de la esplenomegalia. Las guías transfusionales actuales con Hb pretransfusionales más elevadas han reducido su incidencia. Dado el mayor riesgo de trombosis venosa, HTP, infartos cerebrales silentes e infecciones graves, en la práctica actual no se recomienda la esplenectomía, debiéndose evitar en < 5 años(25,27). El tamaño del bazo debe monitorizarse mediante exploración física y ecografía.

La infección por parvovirus en hemo­globinopatías puede ocasionar una “crisis aplásica” transitoria con anemización variable, desaparición de reticulocitos y progenitores eritroides en médula ósea. Manejo con soporte transfusional, valorando inmunoglobulinas iv en caso de cronificación(25). También debe prestarse especial atención a infecciones por patógenos con mayor virulencia en entornos ricos en hierro (p. ej.: Yersinia enterocolítica). Las infecciones son la segunda causa de muerte en talasemia; ante un paciente con fiebre, se debe realizar valoración médica urgente: hemograma, bioquímica completa y hemocultivos diferenciales, estudio de otros fluidos en función de la clínica o ambiente epidémico y pruebas de imagen necesarias. Se iniciará antibiótico de amplio espectro incluso en pacientes no esplenectomizados(25).

Cuidado odontológico

Mayor tendencia a caries dentales, acumulación de placa, gingivitis y periodontitis. Los pacientes con TDT pueden desarrollar cambios orofaciales (protrusión o desplazamiento de los incisivos superiores); se recomienda revisión anual por odontopediatra en > 5 años e iniciar el tratamiento ortodóncico precoz(25,27). También medidas preventivas, como aplicación de flúor y selladores de fosas y fisuras, con el fin de minimizar procedimientos invasivos(27). Antes de iniciar bifosfonatos, asegurar condición bucodental y explicar riesgo de complicaciones (osteonecrosis de maxilares); importante consultar si hay síntomas de movilidad dentaria, dolor o tumefacción(27).

Fertilidad y embarazo

La expectativa de formar una familia es un componente esencial de la calidad de vida. La mayoría de los pacientes presentan alteración en la fertilidad, principalmente por hipogonadismo hipogonadotrópico(27). El embarazo en mujeres con TDT se considera de alto riesgo tanto para la madre como para el feto. Los riesgos pueden minimizarse mediante un equipo multidisciplinar integrado por hematólogo, cardiólogo y obstetra. Las pacientes que no logran embarazo espontáneo se pueden beneficiar de reproducción asistida(27). En TNDT, debe valorarse cuidadosamente la necesidad de soporte transfusional durante el embarazo(21).

Otras complicaciones

La mejora en la supervivencia ha dado lugar a la aparición de complicaciones relacionadas con la edad: neoplasias malignas, eventos cerebrovasculares y enfermedad renal avanzada.

• Úlceras cutáneas en miembros inferiores: origen multifactorial, muy dolorosas. Se recomienda educación sanitaria, inspección de la piel en cada visita y manejo multidisciplinar por dermatólogos y cirujanos plásticos. Mantener pies elevados por encima del nivel del corazón. Valorar tratamiento de la anemia (terapia transfusional o HU)(21,25,29).

• Enfermedad renal (proteinuria, alteración del filtrado glomerular, enfermedad tubular, nefrolitiasis). Tiene origen multifactorial: anemia, depósito renal de hierro y toxicidad por quelantes, principalmente deferasirox. Seguimiento: bioquímica básica en cada visita y análisis de función glomerular y tubular con gasometría y recogida de orina cada 3 meses en TDT(25).

• Trastornos oftalmológicos y auditivos secundarios a terapia quelante de hierro, que implican audiometría y revisión oftalmológica anual en TDT(25).

Calidad de vida y soporte psicosocial

Aunque la TDT constituye una condición compleja y demandante, los pacientes tratados de manera óptima pueden experimentar un desarrollo físico y emocional pleno(27). El bienestar psicológico influye en la adherencia al tratamiento y, por ende, en la supervivencia. Por ello, la evaluación de la calidad de vida y el apoyo psicosocial deben formar parte del manejo. Idealmente, los horarios de transfusión y consulta deben considerar los compromisos del paciente (estudios/trabajo), pudiendo ser necesaria la coordinación con docentes/empleadores para facilitar la comprensión de la enfermedad(27). La educación sanitaria y el consejo genético (también en portadores) deben ser un proceso continuo desde consulta(25).

Función del pediatra de Atención Primaria

El pediatra de Atención Primaria (AP) es clave en el reconocimiento de signos de alarma, en la adherencia terapéutica, la vacunación y el consejo genético familiar, en coordinación estrecha con la unidad especializada de referencia.

La AP resulta un apoyo fundamental para el manejo de la talasemia y la ECF; por ello, es importante el conocimiento de ambas entidades, sus aspectos esenciales de seguimiento y síntomas de alarma para derivación a Urgencias(3,10,25). Otras funciones relevantes desde AP son: asegurar el cumplimiento del calendario vacunal, especialmente frente a microorganismos encapsulados en pacientes con asplenia funcional o esplenectomizados, y colaborar en la educación sanitaria y cumplimiento terapéutico, ambas estrategias con gran impacto en el pronóstico de los pacientes.

Conflicto de intereses

Las autoras declaran no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de las autoras.

1. Piel FB, Patil AP, Howes RE, Nyangiri OA, Gething PW, Dewi M, et al. Global epidemiology of sickle haemoglobin in neonates: A contemporary geostatistical model-based map and population estimates. Lancet. 2013; 381: 142-51. Disponible en: https://doi.org/10.1016/s0140-6736(12)61229-x.

2. Piel FB. The Present and Future Global Burden of the Inherited Disorders of Hemoglobin. Hematol Oncol Clin North Am. 2016; 30: 327-41. Disponible en: https://doi.org/10.1016/j.hoc.2015.11.004.

3. Jiménez Cobo C, Sebastián Pérez E, Sevilla Navarro J. Hemoglobinopatías: talasemia y drepanocitosis. Pediatr Integral. 2021; 5: 241.e1-e13. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-07/hemoglobinopatias-talasemia-y-drepanocitosis/.

4. Orkin SH. The Fetal-to-Adult Hemoglobin Switch – Mechanism and Therapy. N Engl J Med. 2025; 392: 2135-49. Disponible en: https://doi.org/10.1056/nejmra2405260.

5. Ware RE, de Montalembert M, Tshilolo L, Abboud MR. Sickle cell disease. Lancet. 2017; 390: 311-23. Disponible en: https://doi.org/10.1016/s0140-6736(17)30193-9.

6. Rees DC, Williams TN, Gladwin MT. Sickle-cell disease. Lancet. 2010; 376: 2018-31. Disponible en: https://doi.org/10.1016/s0140-6736(10)61029-x.

7. Kato GJ, Piel FB, Reid CD, Gaston MH, Ohene-Frempong K, Krishnamurti L, et al. Sickle cell disease. Nat Publ Gr. 2018; 4: 1-22. Disponible en: https://dx.doi.org/10.1038/nrdp.2018.10.

8. Thomson AM, McHugh TA, Oron AP, Teply C, Lonberg N, Vilchis Tella VM, et al. Global, regional, and national prevalence and mortality burden of sickle cell disease, 2000-2021: a systematic analysis from the Global Burden of Disease Study 2021. Lancet Haematol. 2023; 10: e585-99. Disponible en: https://doi.org/10.1016/s2352-3026(23)00118-7.

9. Piel FB, Steinberg MH, Rees DC. Sickle Cell Disease. Longo DL, editor. N Engl J Med. 2017; 376: 1561-73. Disponible en: https://doi.org/10.1056/nejmra1510865.

10.*** SEHOP. Enfermedad de células falciformes. Guía de práctica clínica. 2019. Disponible en: http://www.sehop.org/wp-content/uploads/2019/03/Guía-SEHOP-Falciforme-2019.pdf.

11. García Camiño E, Herrero Días MT, Borjabad Rubio S, Blanco Pérez M, Ruiz Huertas R. Protocolo de cribado neonatal de anemia falciforme. 2024; Disponible en: https://www.sanidad.gob.es/areas/promocionPrevencion/cribado/cribadoNeonatal/enfermedadesEndocrinoMetabolicas/docs/Protocolocribadoneonatal_anemiaFalciforme.pdf.

12. Ribeil JA, Pollock G, Frangoul H, Steinberg MH. An integrated therapeutic approach to sickle cell disease management beyond infancy. Am J Hematol. 2023; 98: 1087-96. Disponible en: https://doi.org/10.1002/ajh.26956.

13. Qureshi A, Kaya B, Pancham S, Keenan R, Anderson J, Akanni M, et al. Guidelines for the use of hydroxycarbamide in children and adults with sickle cell disease: A British Society for Haematology Guideline. Br J Haematol. 2018; 181: 460-75. Disponible en: https://doi.org/10.1111/bjh.15235.

14. Rees DC, Robinson S, Howard J. How I manage red cell transfusions in patients with sickle cell disease. Br J Haematol. 2018; 180: 607-17. Disponible en: https://doi.org/10.1111/bjh.15115.

15. Yates AM, Aygun B, Nuss R, Rogers ZR, Wetmore C, Dickens D, et al. Health Supervision for Children and Adolescents With Sickle Cell Disease: Clinical Report. Pediatrics. 2024; 154: e2024066842. Disponible en: https://doi.org/10.1542/peds.2024-066842.

16. Rees DC, Williams TN, Gladwin MT. Sickle cell disease. Lancet. 2010; 9757: 2018-31.

17. Comité Asesor de Vacunas (CAV-AEP). Calendarios de inmunización en España. 2026. Disponible en: https://vacunasaep.org/printpdf/documentos/manual/cap-7.

18. Kavanagh PL, Fasipe TA, Wun T. Sickle Cell Disease: A Review. Jama. 2022; 328: 57-68. Disponible en: https://doi.org/10.1001/jama.2022.10233.

19. Brousse V, Kossorotoff M, de Montalembert M. How I manage cerebral vasculopathy in children with sickle cell disease. Br J Haematol. 2015; 170: 615-25. Disponible en: https://doi.org/10.1111/bjh.13477.

20. García-Morin M, Bardón-Cancho EJ, Beléndez C, Dulín E, Blanco-Soto P, Puertas-López C, et al. Madrid Newborn Sickle Cell Disease Cohort: clinical outcomes, stroke prevention and survival. Ann Hematol. 2024; 103: 373-83. Disponible en: https://doi.org/10.1007/s00277-023-05539-1.

21. Kattamis A, Kwiatkowski JL, Aydinok Y. Thalassaemia. Lancet. 2022; 399: 2310-24. Disponible en: https://doi.org/10.1016/s0140-6736(22)00536-0.

22. Taher AT, Musallam KM, Cappellini MD. β-Thalassemias. Longo DL, editor. N Engl J Med. 2021; 384: 727-43. Disponible en: https://doi.org/10.1056/nejmra2021838.

23. Taher AT, Weatherall DJ, Cappellini MD. Thalassaemia. Lancet. 2018; 391: 155-67. Disponible en: https://doi.org/10.1016/s0140-6736(17)31822-6.

24. Marco Sánchez JM, Bardón Cancho EJ, Benéitez D, Payán-Pernía S, Collado Gimbert A, Ruiz-Llobet A, et al. Haemoglobinopathies and other rare anemias in Spain: ten years of a nationwide registry (REHem-AR). Ann Hematol. 2024; 103: 2743-55. Disponible en: https://doi.org/10.1007/s00277-024-05788-8.

25.*** SEHOP. Guía de Práctica Clínica de la Talasemia Mayor e Intermedia en Pediatría. 2015. Disponible en: https://www.sehop.org/wp-content/uploads/2015/07/Guía-de-Talasemia-SEHOP.2015.pdf.

26. Aragonés JH, Cela E. Hematología práctica: interpretación del hemograma y de las pruebas de coagulación; 2019. p. 507-28.

27.*** Farmakis D, Porter J, Taher A, Cappellini MD, Angastiniotis M. 2021 Thalassaemia International Federation Guidelines for the Management of Transfusion-dependent Thalassemia. Hemasphere. 2022; 6: e732. Disponible en: https://doi.org/10.1097/hs9.0000000000000732.

28. Horvei P, MacKenzie T, Kharbanda S. Advances in the management of α-thalassemia major: reasons to be optimistic. Hematology Am Soc Hematol Educ Program. 2021; 2021: 592-9. Disponible en: https://doi.org/10.1182/hematology.2021000295.

29. Saliba AN, Musallam KM, Taher AT. How I treat non-transfusion-dependent β-thalassemia. Blood. 2023; 142: 949-60. Disponible en: https://doi.org/10.1182/blood.2023020683.

30. Cappelli B, Gluckman E, Corbacioglu S, de la Fuente J, Abboud MR. Hemoglobinopathies (Sickle Cell Disease and Thalassemia). En: Sureda A, Corbacioglu S, Greco R, Kröger N, Carreras E (eds) The EBMT Handbook. Springer, Cham; 2024. p. 725-39. Disponible en: https://doi.org/10.1007/978-3-031-44080-9_80.

31. Kwiatkowski JL, Thompson AA, Schneiderman J, Thuret I, Kulozik AE, Yannaki E, et al. Long-term efficacy and safety results of betibeglogene autotemcel gene therapy for transfusion-dependent β-thalassemia. Blood. 2026; 147: 2203-14. Disponible en: https://doi.org/10.1182/blood.2025029196.

32. Sharma A. How I treat sickle cell disease with gene therapy. Blood. 2024; 144: 2693-705. Disponible en: https://doi.org/10.1182/blood.2024024519.

33. Scaramellini N, Panzieri DL, Cappellini MD. Gene therapy for sickle cell disease and thalassemia. Curr Opin Hematol. 2025; 32: 120-9. Disponible en: https://doi.org/10.1097/moh.0000000000000867.

Bibliografía recomendada

– SEHOP. Enfermedad de células falciformes. Guía de práctica clínica. 2019. Disponible en: http://www.sehop.org/wp-content/uploads/2019/03/Guía-SEHOP-Falciforme-2019.pdf.

– SEHOP. Guía de Práctica Clínica de la Talasemia Mayor e Intermedia en Pediatría. 2015. Disponible en: https://www.sehop.org/wp-content/uploads/2015/07/Guía-de-Talasemia-SEHOP.2015.pdf.

– Farmakis D, Porter J, Taher A, Cappellini MD, Angastiniotis M. 2021 Thalassaemia International Federation Guidelines for the Management of Transfusion-dependent Thalassemia. Hemasphere. 2022; 6: e732. Disponible en: https://doi.org/10.1097/hs9.0000000000000732.

Imprescindibles guías médicas para la atención del paciente. Incluyen aspectos sobre clínica, tratamiento y complicaciones. Incluyen tablas de seguimiento y hojas informativas para familias.

Caso clínico


Adolescente mujer de 13 años, con diagnóstico de anemia de células falciformes, que acude a Urgencias por dolor intenso en miembro superior derecho de 2 días de evolución. Sin antecedente de traumatismo, afebril, sin tos ni rinorrea ni otra sintomatología. Valorada en Atención Primaria al inicio del dolor, con pauta de paracetamol y metamizol oral, así como abundante hidratación y calor local; acude por empeoramiento con mal control del dolor y limitación funcional de dicha extremidad.

Antecedentes personales: embarazo controlado normal, parto eutócico, nacida a término en Madrid, diagnosticada de drepanocitosis por cribado neonatal. Dos ingresos por fiebre con anemización grave en el contexto de secuestro esplénico a los 18 y 24 meses, precisando transfusión de hematíes. Esplenectomizada a los 4 años. Calendario vacunal ampliado al día. Tratamiento de base: penicilina: 500 mg cada 12 horas; hidroxiurea: 18 mg/kg/día; vitamina D: 25.000 UI/mes.

Antecedentes familiares: ambos padres naturales de República Dominicana, sanos; otro hermano de 15 años también enfermo de drepanocitosis.

En la exploración física, presenta saturación de O2: 98 %, tensión arterial 115/65 mmHg, frecuencia cardiaca 98 lpm, frecuencia respiratoria 16 rpm, temperatura: 36,4ºC, leve palidez de piel, tinte subictérico, afectada por dolor. Auscultación cardiorrespiratoria y exploración abdominal normal. Limitación en la movilidad de la extremidad superior derecha, dolor a la palpación del tercio proximal del brazo sin tumefacción ni rubor ni calor.

En las pruebas complementarias, el hemograma presenta: hemoglobina: 8,6 g/dl; VCM: 89 fl; leucocitos: 14.200/µl (neutrófilos 8.360/µl); plaquetas: 535.000/µl. La bilirrubina total es de 3,6 mg/dl a expensas de la fracción indirecta, con GOT de 60 U/L, LDH de 761 U/L y PCR de 9 g/L. La función renal y los iones son normales.

La paciente ingresa con morfina intermitente, pero precisa cambio a perfusión continua en las primeras horas, con lo que se consigue control del dolor. En las siguientes 24 horas, presenta empeoramiento brusco con tos, polipnea, saturación de O2 92 %, frecuencia cardiaca 125 lpm y pico febril de 38ºC. Se solicita radiografía de tórax, con infiltrado en lóbulo superior derecho, y control analítico más hemocultivos, con descenso de hemoglobina a 6,8 g/dL, plaquetas y leucocitos sin cambios significativos, bioquímica con: LDH: 1.015 U/L; bilirrubina: 4,8 mg/dl (a expensas de indirecta) y PCR aumenta en 57 g/dL.


Anemias hemolíticas en la infancia

G. Vallès Cardona
Temas de FC


G. Vallès Cardona

Unidad de Hematología Pediátrica. Consorci Corporació Sanitària Parc Taulí de Sabadell. Barcelona

https://orcid.org/0000-0003-4048-8664


X

Autor para correspondencia

gvalles@tauli.cat

Resumen

Las anemias hemolíticas constituyen un grupo heterogéneo de trastornos caracterizados por la disminución de la vida media del eritrocito, con clínica y hallazgos analíticos comunes, como anemia, reticulocitosis, hiperbilirrubinemia y descenso de haptoglobina. Se clasifican según su origen en congénitas o adquiridas, y desde el punto de vista fisiopatológico en corpusculares (defectos intrínsecos del hematíe) y extracorpusculares (factores externos). Asimismo, pueden cursar como hemólisis crónica compensada o episodios agudos, y el mecanismo de destrucción eritrocitaria puede ser intravascular o extravascular, con diferencias clínicas y analíticas relevantes. En pediatría destacan entidades como las membranopatías (especialmente la esferocitosis hereditaria), las enzimopatías (como el déficit de glucosa-6-fosfato deshidrogenasa y de piruvato-cinasa) y la anemia hemolítica autoinmune. El diagnóstico requiere una adecuada anamnesis, exploración física y pruebas complementarias específicas, incluyendo estudio hematológico, bioquímico y test de Coombs. El manejo es variable según la etiología, siendo fundamental el tratamiento de soporte y, en algunos casos, terapias específicas. El pediatra de Atención Primaria (AP) desempeña un papel clave en la sospecha diagnóstica, seguimiento y educación sanitaria de los pacientes.


Abstract

Haemolytic anaemias comprise a heterogeneous group of disorders characterized by a shortened erythrocyte lifespan, with shared clinical and laboratory features including anaemia, reticulocytosis, hyperbilirubinemia, and decreased haptoglobin levels. They are classified according to their origin as congenital or acquired, and from a pathophysiological perspective as corpuscular (intrinsic red blood cell defects) or extracorpuscular (external factors). Additionally, they may present as chronic compensated haemolysis or acute episodes, and the mechanism of erythrocyte destruction can be intravascular or extravascular, with relevant clinical and laboratory differences. In paediatrics, notable entities include membrane disorders (particularly hereditary spherocytosis), enzymopathies (such as glucose-6-phosphate dehydrogenase and pyruvate kinase deficiencies), and autoimmune haemolytic anaemia. Diagnosis requires a thorough clinical history, physical examination, and specific complementary tests, including haematological and biochemical studies as well as the Coombs test. Management varies depending on the underlying aetiology, with supportive care being essential and, in some cases, the use of targeted therapies. The primary care paediatrician plays a key role in early diagnostic suspicion, patient follow-up, and health education.


Palabras clave: Anemia; Hemólisis; Ictericia; Esferocitosis.

Key words: Anemia; Hemolysis; Jaundice; Spherocytosis.


Pediatr Integral 2026; XXX (5): 301 – 308


OBJETIVOS

• Reconocer las principales manifestaciones clínicas y analíticas sugestivas de anemia hemolítica en la infancia.

• Diferenciar los principales mecanismos de hemólisis (intravascular y extravascular).

• Identificar las causas más frecuentes de anemias hemolíticas (membranopatías, enzimopatías y formas inmunes).

• Aplicar un enfoque diagnóstico sistemático desde Atención Primaria.


Anemias hemolíticas en la infancia

https://doi.org/10.63149/j.pedint.157


Introducción

Las anemias hemolíticas presentan una destrucción prematura de hematíes con anemia, reticulocitosis e ictericia, y se clasifican según su origen (congénitas o adquiridas) y mecanismo de hemólisis (intra o extravascular).

Las anemias hemolíticas son un grupo de trastornos caracterizados principalmente por una disminución de la vida media del hematíe (por aumento de su destrucción o recambio acelerado(1)). Aunque hay muchos tipos de anemias hemolíticas, todas ellas presentan manifestaciones clínicas y analíticas similares: anemia en mayor o menor grado con reticulocitosis compensadora, elevación de bilirrubina y lactato deshidrogenasa (LDH), y disminución de la haptoglobina. Desde el punto de vista clínico, muchas de ellas pueden cursar de forma asintomática o bien presentar palidez cutánea, ictericia, esplenomegalia y, en algunos casos, colelitiasis.

Las anemias hemolíticas se pueden clasificar de distintas formas. Según su origen genético, pueden ser congénitas o adquiridas. Basándose en su fisiopatología, pueden ser corpusculares (intrínsecas) o extracorpusculares (extrínsecas), según si el problema está en el propio hematíe o fuera de él. Las anemias hemolíticas corpusculares afectan a alguno de los componentes fundamentales del hematíe y se clasifican en membranopatías (membrana), enzimopatías (enzimas) y hemoglobinopatías (hemoglobina). Las anemias hemolíticas extracorpusculares presentan alguna alteración del entorno del glóbulo rojo una vez se ha formado y ha salido al torrente sanguíneo tras abandonar la médula ósea (Tabla I).

tabla

Según su curso clínico, se pueden distinguir entidades donde predomina la hemólisis crónica más o menos compensada o bien la hemólisis aguda en forma de descompensaciones bruscas.

El proceso de hemólisis que conduce a la anemia, a su vez, puede ser intravascular (dentro de los vasos sanguíneos) o extravascular (en el sistema reticuloendotelial del bazo o el hígado)(1).
La destrucción de los glóbulos rojos en el interior de los vasos sanguíneos libera grandes cantidades de hemo­globina (hemoglobinemia), que intenta ser eliminada mediante su unión a la haptoglobina vía hepática. Cuando el mecanismo compensador de la haptoglobina se agota, la hemoglobina libre en exceso es eliminada vía renal, dando lugar a hemoglobinuria. Por el contrario, en el proceso de hemólisis extravascular, la destrucción de los hematíes se lleva a cabo por los mecanismos habituales del bazo y el hígado predominantemente (también es posible en otros órganos, como la propia médula ósea). Los macrófagos del sistema reticuloendotelial se encargan de degradar y reciclar las cadenas de globina (y sus aminoácidos), el hierro y la protoporfirina del grupo hemo; esta, a su vez, dará lugar a la bilirrubina, por lo que será habitual encontrar cifras más altas de ferritina, un aumento importante de la bilirrubina con la ictericia subsiguiente y excreción renal de urobilinógeno procedente de la degradación de la bilirrubina (Tabla II).

tabla

Para una orientación correcta de todas las anemias hemolíticas, es importante realizar una anamnesis y exploración física exhaustivas, y será imprescindible el apoyo en exploraciones complementarias. Dentro de las exploraciones complementarias, será fundamental un hemograma básico con determinación de reticulocitos, un examen morfológico de sangre periférica y un estudio bioquímico que incluirá siempre LDH, determinación de bilirrubina indirecta y haptoglobina, función hepática y renal, junto con el test de Coombs en la mayor parte de los casos(2).

En este capítulo se desarrollarán las anemias hemolíticas más habituales en pediatría, salvo las hemoglobinopatías que, por su magnitud, serán tratadas en el capítulo correspondiente.

Membranopatías

Las membranopatías son alteraciones de las proteínas de la membrana eritrocitaria que afectan a la forma y a la deformabilidad de los hematíes, causando hemólisis.

El hematíe consta de una membrana con una bicapa lipídica donde están intercaladas proteínas de anclaje vertical (proteínas 4.1 y 4.2, ankirina y banda 3) (Fig. 1). Estas proteínas están ancladas al citoesqueleto que contiene las espectrinas o proteínas de anclaje horizontal. Cualquier alteración en alguna de ellas puede dar lugar a una anemia hemolítica congénita del grupo de las membranopatías.

figura

Figura 1. Representación esquemática de la membrana eritrocitaria. Fuente: imagen de elaboración propia mediante el uso de inteligencia artificial.

Esferocitosis hereditaria

La esferocitosis hereditaria cursa con hematíes esféricos menos deformables debido a alteraciones de la membrana, causando hemólisis extravascular y anemia variable.

La esferocitosis hereditaria (EH) es la causa más común de anemia hemolítica hereditaria debida a defectos en las proteínas de la membrana del hematíe de anclaje vertical (espectrina, anquirina, banda 3 o proteína 4.2)(3) y es la anemia hemolítica crónica congénita más frecuente en el norte de Europa.

Los defectos en estas proteínas conllevan una pérdida de la relación superficie-volumen por inestabilidad de la membrana. Esto da lugar a una pérdida de la forma clásica bicóncava del hematíe en favor de una forma redondeada más pequeña (esferocito). Estos hematíes esféricos son más rígidos y menos deformables, y son selectivamente destruidos en el bazo, fundamentalmente.

En el 75 % de los casos, su herencia es autosómica dominante, y se estima que los defectos en el gen de la ankirina son los más frecuentes (entre el 40-60 % de los pacientes).

Su presentación clínica es muy variable, desde pacientes asintomáticos (distintos grados de anemia) hasta casos graves con hemólisis crónica dependiente de transfusiones. En la mayor parte de los casos, nos encontramos con una hemólisis crónica sobre la que tienen lugar crisis hemolíticas en relación con infecciones virales, sobre todo en la infancia(4). Además, los pacientes con EH tienen más riesgo de crisis aplásicas por parvovirus B19 (no exclusiva de este tipo de anemia hemolítica, pero sí más frecuente).

Las formas más graves pueden presentarse en el periodo neonatal, inicialmente con ictericia prolongada que precise fototerapia prolongada o exanguinotransfusión, y evolucionar a anemia con requerimientos transfusionales precoces en los primeros seis meses de vida. Los casos de presentación grave inicial suelen mejorar posteriormente y no predicen la gravedad futura de la enfermedad.

El diagnóstico suele ser sencillo en pacientes con antecedentes familiares, clínica típica (anemia, esplenomegalia e ictericia) y hallazgos de laboratorio, como esferocitos en sangre periférica visibles en el frotis, aumento de la concentración de hemoglobina corpuscular media (CHCM) y reticulocitosis con un volumen corpuscular medio (VCM) normal, así como un aumento de la ferritina por la hemólisis extravascular. En casos dudosos o atípicos, se recomiendan pruebas de cribado con alto valor predictivo, como el test de unión de la eosina-5-maleimida (EMA) por citometría de flujo(5). Este test mide la intensidad de la fluorescencia de los hematíes incubados con el fluorocromo eosina-5-maleimida, que en la EH estará disminuida. Hace años se recomendaba la utilización del test de resistencia osmótica, que puede ser normal hasta en un 20 % de los pacientes, por lo que actualmente no suele ser de elección. En los casos dudosos, graves y complejos, pueden considerarse otras pruebas diagnósticas, como la ectacitometría de gradiente osmótico o la electroforesis de proteínas mediante gel de poliacrilamida. Finalmente, puede ser necesario el diagnóstico molecular de las mutaciones genéticas para confirmar el diagnóstico.

El manejo de la esferocitosis depende de la gravedad de la enfermedad. En las formas estables asintomáticas puede ser necesaria la suplementación con ácido fólico en periodos de incremento de hemólisis (p. ej.: infecciones intercurrentes). En las formas graves y transfusión-dependientes, todavía está indicada la esplenectomía (previa vacunación contra gérmenes encapsulados y posterior profilaxis antibiótica los primeros años tras la cirugía), posponiéndola hasta más allá de los 6 años para minimizar el riesgo de sepsis post-esplenectomía.

Eliptocitosis hereditaria

La eliptocitosis constituye el segundo trastorno hereditario más común de la membrana del hematíe, con una prevalencia estimada de entre 1 de cada 2.000 y 4.000 individuos(6), aunque se cree que su incidencia está subestimada, ya que la mayor parte de los pacientes están asintomáticos (gran variabilidad fenotípica). Predomina en poblaciones de origen africano y mediterráneo.

A diferencia de la esferocitosis, donde el defecto es “vertical” (desanclaje de la bicapa lipídica), la eliptocitosis se produce por defectos en las interacciones laterales del esqueleto de espectrina (banda 4.1 y α-espectrina). Estos defectos condicionan una estabilidad mecánica disminuida y, por tanto, una deformación elíptica progresiva del hematíe que no puede recuperarse.

Para su diagnóstico, suele ser necesaria la observación de más de un 15 % de eliptocitos en el frotis de sangre periférica (que suele ser incidental) y grados variables de reticulocitosis. También existen eliptocitos en otras entidades, como la anemia ferropénica, la talasemia o las quemaduras, entre otras, que deben ser excluidas. Al no existir pérdida de membrana, la CHCM es normal y la resistencia osmótica también.

La mayoría de los casos de eliptocitosis hereditaria no requiere tratamiento.

Hay una forma grave de presentación neonatal que se denomina piropoiquilocitosis hereditaria (PPH) y se manifiesta con anemia hemolítica severa asociada a ascitis y edema, ictericia, reticulocitosis y una morfología eritrocitaria extrema (microcitosis, fragmentación y poiquilocitosis). Esta suele resolverse espontáneamente en las primeras semanas de vida. No queda claro el papel de la esplenectomía, ya que, al presentar una gran inestabilidad de la membrana, también existe hemólisis intravascular y esta podría no ser eficaz.

Estomatocitosis hereditaria

La estomatocitosis hereditaria comprende un grupo heterogéneo de anemias hemolíticas raras caracterizadas por una permeabilidad anormal de la membrana del hematíe a los cationes monovalentes (sodio y potasio). Esta “fuga” iónica altera el contenido de agua intracelular, provocando que los eritrocitos se hinchen (hidrocitosis) o se deshidraten (xerocitosis)(7). Morfológicamente, presentan de forma característica estomatocitos en el frotis de sangre periférica (palidez central del hematíe con forma alargada y no con la forma redonda normal).

El diagnóstico diferencial es crucial debido a sus implicaciones terapéuticas, por lo que el diagnóstico precoz mediante ectacitometría y estudios genéticos suele ser necesario (alteraciones moleculares en genes que codifican canales iónicos o transportadores de membrana).

La xerocitosis hereditaria es la forma más común y se caracteriza por una deshidratación celular con aumento de la CHCM y una marcada disminución de la fragilidad osmótica. A menudo, presenta una hemólisis leve o compensada, pero con un riesgo elevado de sobrecarga de hierro severa, incluso sin transfusiones. Genéticamente, se asocia principalmente a mutaciones en el gen PIEZO1 y se hereda de forma autosómica dominante. La observación morfológica suele ser anodina y, en algunos casos, se pueden detectar eritrocitos de forma irregular (xerocitos). La esplenectomía está contraindicada, ya que, a diferencia de la esferocitosis hereditaria, se asocia con un riesgo excepcionalmente alto de complicaciones tromboembólicas venosas y/o arteriales graves. Por ello, el tratamiento se centra en la vigilancia de las crisis hemolíticas, el manejo de la sobrecarga de hierro y, en el futuro, el posible uso de inhibidores específicos de los canales iónicos afectados.

La hidrocitosis hereditaria es, por el contrario, menos frecuente y presenta una abundante presencia de estomatocitos claros en el frotis y un aumento del volumen corpuscular medio (VCM) debido al exceso de agua intracelular. La alteración molecular en la hidrocitosis suele ser por afectación del gen SLC4A1.

Enzimopatías

Trastornos enzimáticos del glóbulo rojo que alteran vías metabólicas clave (glicólisis y pentosas fosfato), comprometiendo la viabilidad del hematíe y provocando hemólisis sin alteraciones morfológicas características.

Los trastornos enzimáticos del glóbulo rojo o enzimopatías surgen como consecuencia de defectos genéticos que alteran las principales vías metabólicas del hematíe (déficit de alguna de las enzimas implicadas)(8), comprometiendo la viabilidad eritrocitaria y derivando en cuadros de hemólisis crónica o episódica. Las principales vías metabólicas eritrocitarias son la glicólisis anaerobia (principal fuente energética que genera ATP) y la vía de las pentosas fosfato (papel crítico en la protección antioxidante mediante la producción de NADPH). Para su diagnóstico, es necesaria la cuantificación de la actividad enzimática, y no presentan alteraciones morfológicas características en frotis de sangre periférica, a diferencia de otras anemias hemolíticas.

Déficit de glucosa-6-fosfato deshidrogenasa (G6PD)

La deficiencia de G6PD es una enzimopatía ligada al cromosoma X que provoca hemólisis aguda tras estrés oxidativo, con anemia rápida y manejo basado en soporte y prevención.

La deficiencia de glucosa-6-fosfato deshidrogenasa (G6PD) es una de las enzimopatías eritrocitarias más ­frecuentes a nivel mundial, con unos 400 millones de personas afectas(9).

Esta entidad se caracteriza por una hemólisis desencadenada tras la exposición a agentes oxidantes, clásicamente la ingesta de habas, de donde recibe el nombre de favismo, y también a algunos fármacos e infecciones (Tabla III). Es una enfermedad recesiva ligada al cromosoma X, por lo que afecta a varones principalmente (hemicigotos), aunque algunas mujeres portadoras pueden tener clínica dada la aleatoriedad en la inactivación del cromosoma X.

tabla

Desde el punto de vista fisiopatológico, la G6PD es clave en la vía de las pentosas fosfato y, concretamente, en la regeneración de NADPH, esencial para mantener el glutatión reducido(10). Si hay déficit enzimático y tiene lugar suficiente estrés oxidativo, se produce una hemólisis de predominio intravascular grave que suele condicionar crisis hemolíticas agudas debido a la incapacidad del hematíe para neutralizar las especies reactivas de oxígeno. El desarrollo de la anemia en las crisis suele ser rápido y brusco (24-72 h), a menudo precisando transfusión de hematíes para su recuperación.

En ausencia de estas situaciones de estrés oxidativo, los pacientes suelen estar asintomáticos.

El diagnóstico se basa en la sospecha clínica en el contexto de una exposición desencadenante y se confirma mediante la determinación de la actividad enzimática de la G6PD. Esta determinación no será fiable en caso de crisis aguda por la extrema reticulocitosis y la eliminación de los hematíes defectuosos del torrente sanguíneo.

En función de la actividad enzimática residual, encontramos 3 tipos de déficit: grupo I, grupo II o grupo III. Los pacientes del grupo I son los que presentan menor actividad enzimática y presentan hemólisis crónica extravascular incluso sin estar sometidos a estrés oxidativo. Los pacientes del grupo II presentan un déficit enzimático grave y cursan de forma intermitente con hemólisis agudas (variante mediterránea). Los pacientes del grupo III suelen ser de ascendencia africana y tienen un déficit moderado con hemólisis también intermitente.

El manejo es fundamentalmente de soporte. En casos leves, puede ser suficiente la hidratación y vigilancia clínica, mientras que las formas graves pueden requerir transfusión de concentrados de hematíes, con recuperación generalmente completa tras la retirada del agente desencadenante.

En pediatría, la prevención es clave, basada en la educación para evitar la exposición a agentes oxidantes en aquellos pacientes con déficit conocido.

Déficit de piruvato-cinasa

Es la primera causa de anemia hemolítica crónica no esferocítica.

El déficit de piruvato cinasa (PKD) es la causa más frecuente de anemia hemolítica congénita por defecto de la vía glucolítica.

Tiene una herencia autosómica recesiva y está producida por mutaciones en el gen PKLR (homocigotos o dobles heterocigotos). La deficiencia de esta enzima reduce la producción de ATP, lo que compromete la integridad del hematíe y secundariamente provoca su destrucción prematura en el bazo y el hígado. Clínicamente, es una enfermedad muy heterogénea: puede manifestarse desde formas graves con hidropesía fetal o anemia dependiente de transfusiones, hasta hemólisis compensadas que se diagnostican incidentalmente en la edad adulta(11). Los pacientes afectos toleran mejor la anemia que en otros tipos de trastornos hemolíticos, y hay cierta tendencia a mejorar con la edad.

El diagnóstico se basa en la demostración de una actividad enzimática reducida, aunque la reticulocitosis o las transfusiones recientes pueden dar resultados falsos negativos. Por ello, se recomienda confirmar siempre el diagnóstico mediante el estudio genético del gen PKLR.

El déficit de piruvato cinasa presenta habitualmente complicaciones crónicas en forma de sobrecarga de hierro (presente en el 50 % de los niños, incluso sin transfusiones regulares por aumento de la absorción intestinal del hierro), colelitiasis (20 % en niños, 70 % en adultos), hipertensión pulmonar y una elevada incidencia de osteopenia y fracturas óseas(12).

El manejo terapéutico actual es fundamentalmente de soporte, mediante transfusiones que suelen ser frecuentes en la infancia, siendo esencial también el tratamiento quelante de hierro. En pacientes graves está indicada la esplenectomía para reducir la carga transfusional y, en los fenotipos más graves con mutaciones de alto impacto, está indicado el trasplante de médula ósea de forma precoz.

Cabe destacar la introducción de nuevas terapias dirigidas en los últimos años. El tratamiento con mitapivat
(activador alostérico de la enzima ­piruvato cinasa) ya ha demostrado aumentos significativos de hemoglobina en adultos y está en fase de estudio en pediatría.

Anemia hemolítica autoinmune

La anemia hemolítica autoinmune pediátrica es un trastorno poco frecuente, generalmente agudo y autolimitado, causado por autoanticuerpos que destruyen los hematíes.

La anemia hemolítica autoinmune (AHAI) es un trastorno hematológico poco frecuente en pediatría (incidencia de 0,8 a 3 casos por 100.000 niños/año)(13). Se define por la destrucción acelerada de los hematíes debido a la fijación de autoanticuerpos a la membrana eritrocitaria, con o sin activación del sistema del complemento. A diferencia de los adultos, donde la cronicidad es la norma, en pediatría la AHAI suele ser un evento agudo, autolimitado y frecuentemente desencadenado por una infección viral o bacteriana.

Es importante distinguir entre las formas primarias y las formas secundarias. En las formas primarias o idiopáticas se desconoce la causa que origina la anemia hemolítica. En las formas secundarias (hasta la mitad de los casos en pacientes pediátricos) se conoce otra enfermedad subyacente, ya sea un cuadro infeccioso, proceso autoinmune, error innato de la inmunidad, hemopatías, conectivopatías, etc. Los agentes infecciosos implicados más habitualmente en el desarrollo de AHAI son: virus de Epstein-Barr, Mycoplasma pneumoniae, citomegalovirus, S. pneumoniae y parvovirus.

En función del tipo de anticuerpos que presentan, se pueden clasificar en AHAI por anticuerpos calientes (70-80 % de los casos) o por anticuerpos fríos. Los anticuerpos calientes son habitualmente de tipo IgG y aglutinan a 37ºC(14). Estos eritrocitos sensibilizados sufren una fagocitosis parcial por los macrófagos del bazo, lo que genera esferocitos característicos. Los anticuerpos fríos son de tipo IgM, aglutinan a 4ºC y activan el complemento (por lo que la hemólisis es intravascular)(15).

El cuadro clínico se presenta habitualmente con la tríada de anemia, ictericia y esplenomegalia. La prueba diagnóstica más útil en este tipo de anemias es el test de Coombs directo e indirecto, que es positivo en la gran mayoría de ellas (en caso de ser negativo, podría deberse a anticuerpos fríos o a anticuerpos de tipo IgA o células NK –Natural Killer–). Además, típicamente presentarán: reticulocitosis, elevación de la LDH, descenso de haptoglobina y presencia de esferocitos en el frotis de sangre periférica.

La AHAI por anticuerpos calientes responde favorablemente a corticoides a dosis altas (4 mg/kg las primeras 48 h y, posteriormente, 2 mg/kg hasta obtener Hb de 10, con un descenso lento posterior en 4-6 meses). En casos refractarios, se puede considerar rituximab como agente de segunda línea, intentando evitar al máximo las transfusiones. Para los casos refractarios o crónicos, el horizonte terapéutico se ha expandido. Se están explorando agentes, como los inhibidores de la tirosina quinasa de Bruton (BTK), inhibidores de mTOR (sirolimus, especialmente útil en el síndrome linfoproliferativo autoinmune) y, más recientemente, inhibidores del complemento para las formas mediadas por IgM. La esplenectomía, aunque efectiva históricamente, ha quedado relegada a un último recurso en pediatría debido al riesgo de sepsis fulminante y a la disponibilidad de nuevas opciones farmacológicas.

En las AHAI por anticuerpos fríos, la respuesta a corticoides es más variable y la esplenectomía no está indicada, ya que el mecanismo de hemólisis es intravascular.

Existe una entidad característica en pediatría que se denomina hemoglobinuria paroxística a frigore(16) y que es una forma infrecuente de anemia hemolítica autoinmune mediada por el anticuerpo bifásico de Donath-Landsteiner, que se fija al antígeno P eritrocitario a temperaturas frías y provoca hemólisis intravascular al recalentarse la sangre. Se presenta típicamente como un cuadro agudo y transitorio tras infecciones virales, caracterizado por hemoglobinuria súbita y anemia severa. El diagnóstico de certeza requiere la demostración del comportamiento térmico bifásico del anticuerpo, ya que el test de Coombs convencional puede ser solo débilmente positivo para complemento. El tratamiento es fundamentalmente de soporte, evitando la exposición al frío, y presenta un pronóstico excelente con resolución espontánea en la mayoría de los casos.

Función del pediatra de Atención Primaria

El pediatra de AP desempeña un papel clave en la sospecha diagnóstica precoz, ya que suele ser el primer profesional en valorar signos como palidez, ictericia, coluria o esplenomegalia, así como antecedentes familiares sugestivos, y podrá solicitar las primeras pruebas complementarias.

Además, tiene un papel importante en el seguimiento clínico del paciente, la valoración del crecimiento y desarrollo, y la detección de posibles complicaciones, como crisis hemolíticas, aplásicas o infecciosas. Contribuye a la educación sanitaria de las familias, fomenta la adherencia al tratamiento y participa en la planificación de medidas preventivas, como calendarios vacunales específicos en pacientes esplenectomizados o con riesgo aumentado de infecciones.

Es esencial la coordinación con la atención especializada; esta contribuye a un enfoque integral del paciente, permitiendo una atención continuada, cercana y centrada en el niño y su familia, mejorando así su calidad de vida y pronóstico a largo plazo.

Conflicto de intereses

La autora declara no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.

Bibliografía

Los asteriscos muestran el interés del artículo a juicio de la autora.

1.** Noronha SA. Acquired and Congenital Hemolytic Anemia. Pediatr Rev. 2016; 37: 235-46. Disponible en: https://doi.org/10.1542/pir.2015-0053.

2. Barcellini W, Fattizzo B. Clinical Applications of Hemolytic Markers in the Differential Diagnosis and Management of Hemolytic Anemia. Dis Markers. 2015; 2015: 1-7. Disponible en: https://doi.org/10.1155/2015/635670.

3. Bolton-Maggs PHB, Langer JC, Iolascon A, Tittensor P, King MJ. Guidelines for the diagnosis and management of hereditary spherocytosis – 2011 update. Br J Haematol. 2012; 156: 37-49. Disponible en: https://doi.org/10.1111/j.1365-2141.2011.08921.x.

4. Zubicaray Salegui J, Sevilla Navarro J. Anemias hemolíticas: clasificación. Membranopatías. Enzimopatías. Anemia hemolítica autoinmune. Pediatr Integral. 2021; 5: 233-40. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-07/anemias-hemoliticas-clasificacion-membranopatias-enzimopatias-anemia-hemolitica-autoinmune/.

5. Jamwal M, Sharma P, Das R. Laboratory Approach to Hemolytic Anemia. The Indian Journal of Pediatrics. 2020; 87: 66-74. Disponible en: https://doi.org/10.1007/s12098-019-03119-8.

6. Da Costa L, Galimand J, Fenneteau O, Mohandas N. Hereditary spherocytosis, elliptocytosis, and other red cell membrane disorders. Blood Rev. 2013; 27: 167-78. Disponible en: https://doi.org/10.1016/j.blre.2013.04.003.

7. Andolfo I, Russo R, Gambale A, Iolascon A. Hereditary stomatocytosis: An underdiagnosed condition. American Journal of Hematology. Wiley-Liss Inc.; 2018. p. 107-21. Disponible en: https://doi.org/10.1002/ajh.24929.

8.** Grace RF, Glader B. Red Blood Cell Enzyme Disorders. Pediatric Clinics of North America. W.B. Saunders; 2018. p. 579-95. Disponible en: https://doi.org/10.1016/j.pcl.2018.02.005.

9. Cappellini M, Fiorelli G. Glucose-6-phosphate dehydrogenase deficiency. The Lancet. 2008; 371: 64-74. Disponible en: https://doi.org/10.1016/S0140-6736(08)60073-2.

10. Luzzatto L, Arese P. Favism and Glucose-6-Phosphate Dehydrogenase Deficiency. Longo DL, editor. New England Journal of Medicine. 2018; 378: 60-71. Disponible en: https://doi.org/10.1056/NEJMra1708111.

11. Grace RF, Barcellini W. Management of pyruvate kinase deficiency in children and adults. Blood. 2020; 136: 1241-9. Disponible en: https://doi.org/10.1182/blood.2019000945.

12. Fattizzo B, Cavallaro F, Marcello APML, Vercellati C, Barcellini W. Pyruvate Kinase Deficiency: Current Challenges and Future Prospects. J Blood Med. 2022; 13: 461-71. Disponible en: https://doi.org/10.2147/JBM.S353907.

13.** Voulgaridou A, Kalfa TA. Autoimmune hemolytic anemia in the pediatric setting. Journal of Clinical Medicine. MDPI; 2021. p. 1-13. Disponible en: https://doi.org/10.3390/jcm10020216.

14. Brodsky RA. Warm autoimmune hemolytic anemia. New England Journal of Medicine. 2019; 381: 647-54. Disponible en: https://doi.org/10.1056/NEJMcp1900554.

15. Petz LD. Cold antibody autoimmune hemolytic anemias. Blood Rev. 2008; 22: 1-15. Disponible en: https://doi.org/10.1016/j.blre.2007.08.002.

16. Shanbhag S, Spivak J. Paroxysmal Cold Hemoglobinuria. Hematology/Oncology Clinics of North America. W.B. Saunders; 2015. p. 473-8. Disponible en: https://doi.org/10.1016/j.hoc.2015.01.004.

Bibliografía recomendada

– Noronha SA. Acquired and Congenital Hemolytic Anemia. Pediatr Rev. 2016; 37: 235-46. Disponible en: https://doi.org/10.1542/pir.2015-0053.

Artículo de revisión sobre las anemias hemolíticas en pediatría, tanto congénitas como adquiridas, para un enfoque inicial ante una sospecha de anemia hemolítica.

– Grace RF, Glader B. Red Blood Cell Enzyme Disorders. Pediatric Clinics of North America. W.B. Saunders; 2018. p. 579-95. Disponible en: https://doi.org/10.1016/j.pcl.2018.02.005.

Este artículo es una revisión sobre los principales trastornos enzimáticos del hematíe para poder profundizar en el tema una vez diagnosticada la anemia hemolítica y ya descartada la afectación estructural, con frotis de sangre periférica normal.

– Voulgaridou A, Kalfa TA. Autoimmune hemolytic anemia in the pediatric setting. Journal of Clinical Medicine. MDPI; 2021. p. 1-13. Disponible en: https://doi.org/10.3390/jcm10020216.

Revisión de la anemia hemolítica autoinmune en pediatría para el enfoque inicial y tratamiento, a tener en cuenta principalmente cuando aparece una crisis hemolítica aguda y la sospecha principal es que sea una patología adquirida.


Caso clínico


Paciente de 8 años que acude a urgencias por ictericia conjuntival en contexto de cuadro de gastroenteritis leve de dos días de evolución. Ha presentado febrícula las primeras 24 h; actualmente afebril. No ha habido ingesta de medicamentos. Como antecedentes patológicos, destaca ictericia en periodo neonatal que requirió fototerapia durante 4 días. La madre de la paciente está colecistectomizada a edad temprana. En la exploración física, destaca ictericia conjuntival con discreta palidez, auscultación cardiopulmonar normal y palpación de esplenomegalia de 1 cm.

Pruebas complementarias: hemograma: leucocitos 6,52 x 109/L (neutrófilos: 2,93 x 109/L; linfocitos: 3,19 x 109/L; eosinófilos: 0,20 x 109/L; monocitos: 0,20 x 109/L); hematíes: 3,46 x 1012/L; hemoglobina: 112 g/L; hematocrito: 0,29 L/L; VCM: 84,7 fL; HCM: 32,4 pg; CHCM: 382 g/L; plaquetas: 269 x 109/L; reticulocitos: 10,2 %; 109: 351,5 x 109/L; haptoglobina: <2,56 mg/dL; glucosa: 90 mg/dL; urea: 25 mg/dL; creatinina: 0,33 mg/dL; AST: 32 U/L; ALT: 18 U/L; bilirrubina total: 2,0 mg/dL; bilirrubina conjugada: 0,6 mg/dL; LDH: 327 U/L. Test de Coombs: negativo. Frotis de sangre periférica: policromatofilia y abundantes esferocitos.

Con los hallazgos descritos, se orienta el cuadro como una anemia hemolítica Coombs negativa. Ante los antecedentes personales y familiares, y la obtención del frotis de sangre periférica, se orienta como una esferocitosis hereditaria y, ante la estabilidad clínica, se deriva a consultas externas de Hematología Pediátrica. En consultas, se realiza el test de unión a eosina-5’-maleimida (EMA) como apoyo al diagnóstico, obteniendo una disminución de la fluorescencia de >25 %, y se realiza un estudio familiar detectando una esferocitosis hereditaria también en la madre de la paciente.


algoritmo


Anemias y anemia ferropénica

S. San Román Pacheco*,  B. Ponce Salas**
Temas de FC


S. San Román Pacheco*, B. Ponce Salas**

Médicos adjuntos. Servicio de Hemato-Oncología Pediátrica y Trasplante de Progenitores Hematopoyéticos. Hospital Universitario Infantil La Paz. Madrid

* https://orcid.org/0000-0002-8010-3397
** https://orcid.org/0000-0002-1384-8268


X

Autor para correspondencia

sonsoles.sanroman@salud.madrid.org

Resumen

La anemia se define como una reducción de la concentración de hemoglobina por debajo de los niveles considerados normales para la edad, el sexo y la etnia. Es el resultado de un desequilibrio entre la producción y la destrucción de hematíes, que caracteriza o acompaña a diferentes patologías. Se trata del problema hematológico más frecuente en la infancia, cuya causa principal es la ferropenia. Con frecuencia, las manifestaciones clínicas son inespecíficas. El diagnóstico comienza con un hemograma, el frotis de sangre periférica y los parámetros bioquímicos de hemólisis y del metabolismo del hierro. Se revisa la aproximación diagnóstica general del niño con anemia y, especialmente, de la anemia ferropénica, proponiendo un enfoque basado en un algoritmo a partir de los datos hematológicos básicos. Finalmente, se aporta un breve listado de referencias bibliográficas básicas.


Abstract

Anemia is defined as a reduction in hemoglobin concentration below the levels considered normal for age, sex, and race. It results from an imbalance between the production and destruction of red blood cells, and it characterizes or accompanies various pathologies. It is the most frequent hematological problem in childhood, the main cause of which is iron deficiency. Clinical manifestations are often nonspecific. Diagnosis begins with a complete blood count, peripheral blood smear, and biochemical parameters of hemolysis and iron metabolism. This article reviews the general diagnostic approach for children with anemia, and especially iron deficiency anemia, proposing an algorithm-based approach using basic hematological data. Finally, a brief list of essential bibliographic references is provided.


Palabras clave: Anemia; Ferropenia; Hierro; Diagnóstico; Tratamiento.

Key words: Anemia; Iron deficiency; Iron; Diagnosis; Treatment.


Pediatr Integral 2026; XXX (5): 290 – 300


OBJETIVOS

• Identificar síntomas y signos de anemia. Cuándo pensar en una anemia.

• Diagnosticar anemias desde el punto de vista clínico y de laboratorio.

• Identificar y manejar la ferropenia y la anemia ferropénica.

• Realizar el diagnóstico diferencial de las anemias.


Anemias y anemia ferropénica

https://doi.org/10.63149/j.pedint.156


Introducción

La anemia se define como la reducción de la concentración de hemoglobina o del hematocrito, cuyas cifras normales dependen de la edad, el sexo y la etnia. La anemia ferropénica es el trastorno hematológico más prevalente en la infancia. En este artículo se revisan los conceptos generales de la anemia en la infancia y, en particular, el abordaje diagnóstico y terapéutico de la anemia ferropénica.

Definición(1-3)

La anemia se define como la reducción de la concentración de hemoglobina (Hb), masa eritrocitaria o hematocrito (Hto) en sangre periférica por debajo de 2 desviaciones estándar (-2 DE) para la edad, el sexo y la etnia del paciente (Tabla I).

tabla


El déficit de hierro es la principal causa de anemia en la infancia. La ferropenia se define como una afección en la que el aporte de hierro es insuficiente para satisfacer las necesidades del organismo para el mantenimiento de las funciones fisiológicas normales, y puede presentarse con o sin anemia. La deficiencia de hierro en la edad pediátrica se considera presente cuando el nivel de ferritina sérica es inferior a 15 µg/L. Cuando la deficiencia de hierro es lo suficientemente grave como para afectar a la eritropoyesis, aparece la anemia ferropénica (Tabla I).

Epidemiología(1,2,4-6)

La anemia es el trastorno hematológico más común identificado en bebés y niños.

Según la OMS, la prevalencia mundial de anemia en 2019 se estimó entre el 30 % y el 40 % entre niños, mujeres embarazadas y no embarazadas. Según datos de la OMS, la prevalencia de anemia es más alta en niños menores de cinco años; luego disminuye, pero se mantiene en un 32 % en niños de 5 a 9 años. La prevalencia de anemia también es alta en las adolescentes al inicio de la menarquia, afectando al 33 % de las mujeres de 10 a 19 años, en comparación con el 18 % de los hombres del mismo grupo de edad.

La deficiencia de hierro es el trastorno nutricional más frecuente a nivel mundial, especialmente en países con entornos de bajos recursos. Se estima que aproximadamente el 30 % de la población global sufre anemia ferropénica. En los países con entornos de bajos recursos, el déficit de hierro es frecuente a todas las edades debido a la malnutrición, los sangrados gastrointestinales en relación con parasitosis y la falta de acceso a suplementación. En España, el 7,7 % de los niños de entre 1 y 11 años presenta ferropenia y, aproximadamente, el 0,9 % desarrolla anemia ferropénica. Las causas de ferropenia más frecuentes por edad se detallan en la tabla II.

tabla


Se definen los valores hematológicos según edad y sexo en la tabla I.

Existen diversos factores que influyen en la prevalencia de las anemias:

• Edad: la cifra de hemoglobina (Hb) y hematocrito (Hto) varía a lo largo de la infancia (Tabla I), así como las causas de anemia difieren según la edad de los pacientes:

– Nacimiento-3 meses: la Hb es máxima (16,5-18,5 g/dl) en el recién nacido y desciende hasta 9-10 g/dl entre las 6-9 semanas de vida, como consecuencia del incremento de la oxigenación de los tejidos y un descenso drástico de la eritropoyesis; es lo que se denomina “anemia fisiológica del lactante”. Toda anemia en este grupo de edad que difiera de las características de la anemia fisiológica (Hb < 9 g/dl,
anemia antes del mes de vida o signos de hemólisis) requerirá un estudio más exhaustivo.

– 3-6 meses: durante este periodo es poco frecuente la ferropenia, siendo preciso descartar hemo­globinopatías.

– 6 meses-adolescencia: existen diferencias en las cifras de Hb según edad y sexo (Tabla I). Durante toda esta etapa, la principal causa de anemia es la ferropenia.

• Sexo: a partir de la pubertad, la secreción de testosterona induce un incremento de la masa eritrocitaria, por lo que la cifra normal de Hb es mayor en el varón que en la mujer.

Por otra parte, algunas anemias hereditarias están ligadas al cromosoma X, siendo más frecuentes en varones (p. ej.: deficiencia de glucosa-6-fosfato deshidrogenasa [G6PDH], como la típica crisis de anemia después de la ingesta de habas, o la anemia sideroblástica).

• Etnia: se observan cifras normales de Hb con alrededor de 0,5 g/dl menos en niños negros respecto a las observadas en caucásicos o asiáticos.

Las HbS y HbC son más frecuentes en la población negra e hispana. Además, dentro de un mismo país existen áreas de mayor prevalencia de hemoglobinopatías y de parásitos endocelulares (malaria e infestación por parásitos intestinales) que impactan sobre la prevalencia de anemia. Los síndromes talasémicos tienen mayor prevalencia en el litoral mediterráneo, gran parte de África, Oriente Medio, el subcontinente indio y el Sudeste Asiático; en cambio, el déficit de G6PDH se objetiva, sobre todo, en áreas endémicas de paludismo, ya que parece suponer un factor protector frente a esta infección (mayor prevalencia entre judíos kurdos, sardos, nigerianos, afroamericanos, filipinos y griegos).

• Altura sobre el nivel del mar: a mayor altura sobre el nivel del mar, mayor cifra de Hb, ya que el menor contenido de oxígeno en el aire resulta en un estímulo para la hematopoyesis.

Fisiopatología(2,7)

La anemia es el resultado del desequilibrio entre la producción y la pérdida de hematíes. La redistribución de la sangre, el estímulo de la eritropoyesis y la disminución de la afinidad de la Hb por el O2 son los mecanismos compensatorios en situación de anemia.

La eritropoyesis es el mecanismo por el que se generan glóbulos rojos maduros a partir de células madre hematopoyéticas y es un proceso estrictamente regulado.

La médula ósea, el hígado y el bazo son los órganos que intervienen en la eritropoyesis fetal y al nacimiento.

La médula ósea es el único órgano de producción de tejido hematopoyético en la vida adulta de forma fisiológica (esqueleto central y extremos proximales de fémur y húmero). El hígado y el bazo son capaces de producir células sanguíneas de forma fisiológica hasta 2 semanas después del nacimiento. En condiciones patológicas, el adulto también puede reactivar la hematopoyesis fetal y activar la producción extramedular de glóbulos rojos en bazo e hígado, como sucede en formas graves de talasemia.

El proceso de eritropoyesis es muy dinámico y complejo, y empieza con la diferenciación de las células madre hematopoyéticas pluripotentes (HSC) en células progenitoras eritroides. Durante este proceso intervienen múltiples factores de transcripción en distintos momentos (GATA-1, MEP, KLF1…).

La eritropoyesis está regulada por medio de:

• La eritropoyetina (EPO) es el principal regulador de la eritropoyesis: aumenta el número de precursores eritroides y disminuye su apoptosis. Dicha proteína se sintetiza en las células peritubulares de los riñones.

• La hipoxia es un estímulo básico de la eritropoyesis. La hipoxia aumenta los niveles de EPO, pero también optimiza la absorción y utilización de hierro.

Es importante saber que la eritropoyesis tiene 2 fases distintas: la primera es EPO-dependiente y la segunda es dependiente de la presencia de hierro para la formación de la Hb.

Una vez que los eritrocitos han estado en circulación durante un periodo prolongado (vida media de 120 días), son captados y destruidos por el sistema retículo-endotelial del bazo. Para mantener unos niveles de Hb normales, debe existir un equilibrio entre la pérdida continua de los eritrocitos senescentes y la eritropoyesis en la médula ósea. Por tanto, la anemia es el resultado del desequilibrio entre la producción (disminuida) y la destrucción o pérdida de hematíes (aumentada).

Cuando existe anemia, se ponen en marcha diversos mecanismos de compensación como respuesta adaptativa a esta situación:

• Redistribución del flujo sanguíneo: garantiza la oxigenación de los órganos vitales (cerebro y miocardio), con la consiguiente vasoconstricción en zonas menos necesitadas, como la piel y el riñón.

• Aumento de la capacidad de la Hb para ceder oxígeno a los tejidos: a través de un aumento de la concentración de 2,3-difosfoglicerato, que disminuye la afinidad de la Hb por el O2 y favorece la oxigenación de los tejidos. Entender todo ello ayudará a comprender las manifestaciones clínicas y la clasificación fisiopatológica de las anemias, que se explican en los siguientes apartados.

Manifestaciones clínicas(2,3,8-15,16)

La anemia puede presentar tanto manifestaciones clínicas inespecíficas como síntomas y signos guía para el diagnóstico etiológico.

El cuadro clínico del síndrome anémico tiene unas manifestaciones comunes determinadas por los mecanismos de adaptación, la edad de aparición, la enfermedad subyacente y la forma de instauración (aguda o crónica):

• Palidez de piel y mucosas: consecuencia directa del descenso de Hb y la vasoconstricción periférica que lo acompaña. En ocasiones, la palidez no se hace evidente hasta que la cifra de Hb desciende por debajo de 8 g/dl.

• Síntomas y signos cardiocirculatorios (palpitaciones, taquicardia, soplo sistólico, disnea de esfuerzo y taquipnea): en general, obedecen a la puesta en marcha de los mecanismos compensatorios y son más evidentes cuanto mayor sea el grado de anemia y la rapidez de su instauración.

• Síntomas generales (cefalea, irritabilidad, cambios de humor, astenia, anorexia): debidos a la hipoxia tisular. En las anemias crónicas, además puede haber repercusión en otros órganos, dando lugar a: disfunción neurológica (alteración del desarrollo psicomotor, dificultad de aprendizaje), retraso puberal, osteopenia, alteraciones cardiológicas (hipertrofia ventricular izquierda que puede llegar a insuficiencia cardiaca), etc.

• Síntomas acompañantes: derivados de las causas y mecanismos patogénicos implicados, por ejemplo:

– Anemias hemolíticas: ictericia, coluria, dolor abdominal, esplenomegalia (por el papel del bazo en la destrucción de eritrocitos) o hepatoesplenomegalia (por eritropoyesis extramedular), litiasis biliar y alteraciones óseas (por eritropoyesis extramedular).

– Anemias carenciales: trastornos tróficos de piel y mucosas, como: glositis atrófica, alopecia, pelo seco y quebradizo y coiloniquia.

– Anemias de origen central (medular): sangrados e infecciones si se asocian a trombopenia y leucopenia.

– Debidas a la ferropenia: la ferropenia frecuentemente es silente, aunque puede asociar astenia o alteraciones cutáneo-mucosas. Algunos niños presentan pica, es decir, ingesta compulsiva de sustancias no nutritivas tales como arcilla, papel, cal o hielo. Esta última recibe el nombre de pagofagia y aparece con mayor frecuencia en adolescentes. La pica puede ser el primer síntoma de ferropenia y responde bien al tratamiento con hierro, si bien el mecanismo por el que se produce es desconocido.

En estudios con animales, el déficit de hierro en edades tempranas ha mostrado tener un impacto negativo en el neurodesarrollo. La posible relación entre el déficit de hierro y el neurodesarrollo en humanos, así como los efectos a largo plazo de la suplementación, han sido objeto de múltiples estudios. No obstante, actualmente no existe evidencia de que la terapia con hierro en niños pequeños y lactantes suponga una mejoría a medio plazo en el crecimiento ni en el neurodesarrollo.

Diversos autores han descrito la asociación entre la ferropenia y el síndrome de piernas inquietas. Si bien no existe evidencia clara sobre la eficacia del tratamiento con hierro en estos pacientes, sí se dispone de estudios en los que se documenta la mejoría tras el tratamiento con hierro en pacientes que presentan ferritinas menores de 50 mcg/L. Niveles de ferritina por debajo de 35-50 mcg/L también se han correlacionado con trastornos del sueño, incluyendo insomnio, sueño poco reparador y somnolencia diurna.

Diagnóstico(2,17-19)

Una adecuada anamnesis y exploración física, el hemograma con índices eritrocitarios, reticulocitos, frotis de sangre periférica y bioquímica son herramientas rentables para el enfoque diagnóstico de la anemia.

Anamnesis

Una adecuada historia clínica es el punto de partida para el diagnóstico etiológico de la anemia. Además de prestar atención a la edad, género, etnia y procedencia geográfica del paciente, se debe interrogar sobre los siguientes:

• Síntomas (v. apartado anterior): inicio y velocidad de instauración, tolerancia, historia de sangrados (digestivos, menstruales, etc.), síntomas sugestivos de hemólisis, etc.

• Antecedentes neonatales: edad gestacional, grupo sanguíneo, historia de hospitalización por ictericia/anemia, resultados de cribado neonatal de enfermedades endocrino-metabólicas (en España, incluye la anemia de células falciformes).

• Antecedentes patológicos: episodios previos de anemia y su tratamiento, presencia de coagulopatía, enfermedades concomitantes (infecciosas y/o inflamatorias), problemas malabsortivos (p. ej., enfermedad celiaca, enfermedad inflamatoria intestinal).

• Antecedentes familiares: la existencia de una historia de anemia, ictericia, litiasis biliar, esplenomegalia o necesidad de colecistectomía en familiares puede orientar hacia el diagnóstico de anemias hemolíticas hereditarias.

• Dieta: orientada a considerar posibles déficits nutricionales (hierro, vitamina B12 y ácido fólico). Es importante documentar el tipo de lactancia, la cantidad y la posibilidad de suplementos/fortificación. Una ingesta de leche de vaca mayor de 600 ml/día en niños pequeños puede hacernos sospechar anemia por déficit de hierro. Valorar si la ingesta de determinados alimentos (p. ej.: habas) puede desencadenar crisis hemolíticas en el déficit de G6PDH.

• Exposición a fármacos/tóxicos: medicación (antibióticos, antiinflamatorios, anticomiciales), hierbas, productos homeopáticos, agua potable con nitratos, oxidantes o productos con plomo.

Exploración física

Debe prestarse especial atención a: piel, ojos, boca, facies, tórax, manos y abdomen. La palidez cutánea es un dato específico, pero poco sensible; también lo es la taquicardia, como manifestación de gravedad. La ictericia y la hepatoesplenomegalia, características de la hemólisis, son igualmente datos específicos, pero con relativa escasa sensibilidad. En la tabla III, se exponen algunos signos físicos con capacidad para orientar hacia una causa determinada de anemia.

tabla


Pruebas complementarias

Las pruebas complementarias deben comenzar con un hemograma con índices eritroctarios y un exhaustivo examen del frotis de sangre periférica (Fig. 1). Además, los estudios de primer nivel precisan de: recuento reticulocitario, bioquímica básica y estudio del metabolismo del hierro.

figura

Figura 1. Frotis de sangre.
CID: coagulación intravascular diseminada; PTT: púrpura trombocitopénica trombótica; SHU: síndrome hemolítico urémico.


En cualquier estudio de anemia, deberemos tener en cuenta los siguientes parámetros del hemograma, que ayudarán en la clasificación de la anemia y, por consiguiente, en su diagnóstico etiológico:

• Volumen corpuscular medio (VCM): es la media del tamaño (fL) de los hematíes. Según este valor, se realizará la clasificación morfológica de las anemias (v. siguiente apartado). El diagnóstico diferencial de las principales causas de microcitosis se recoge en la tabla IV.

tabla


• Amplitud de distribución de los eritrocitos (ADE/RDW): informa de la coexistencia de poblaciones de hematíes de diferentes tamaños. En la ferropenia está elevada, mientras que en las talasemias suele ser normal.

• Índice de producción reticulocitaria (IPR): la determinación de reticulocitos, si está disponible, informa sobre la capacidad regenerativa de la médula ósea, por lo que este parámetro permitirá hacer una clasificación fisiopatológica de la anemia (v. siguiente apartado). Los valores normales del IPR se sitúan entre 2 y 3. La interpretación correcta de la cifra de reticulocitos necesita el ajuste de la cifra bruta (%) según la cifra real de hematíes de cada paciente, mediante la fórmula reflejada en la figura 2. Las anemias, de acuerdo con el IPR, pueden clasificarse en regenerativas y arregenerativas; esta clasificación puede ayudarnos en el diagnóstico, tal y como se recoge en la tabla V.

figura

Figura 2. Fórmulas de interpretación correcta de la cifra de reticulocitos que necesitan el ajuste de la cifra bruta (%) según la cifra real de hematíes de cada paciente. IPR: Índice de Producción Reticulocitaria.


tabla


• Revisión del frotis de sangre periférica: el tamaño y la morfología de los hematíes pueden orientar a: drepanocitosis (células falciformes), esferocitosis (esferocitos), hemoglobinopatías (células en diana), hemólisis (cuerpos de Heinz), etc.

• Metabolismo del hierro:

– Ferritina: es el marcador más específico para el diagnóstico de ferropenia y su concentración es proporcional a los depósitos corporales totales de hierro. También es el que se altera de manera más precoz. Sus valores normales varían con la edad, si bien valores por debajo de 15 mcg/L se consideran indicativos de ferropenia. Los niveles de ferritina pueden ser difíciles de interpretar en situaciones de inflamación, dado que se comporta como un reactante de fase aguda.

– Concentración total de hierro, transferrina e índice de saturación de transferrina (IST): en casos de déficit de hierro, la concentración de hierro sérico se encuentra disminuida y los niveles de transferrina están incrementados, resultando en una reducción de la saturación de transferrina.

– Receptor soluble de transferrina (RSTf): se encuentra aumentado en la anemia ferropénica. Una ventaja de este parámetro es que no se altera en situaciones de inflamación.

– Si hay reticulocitosis y datos sugestivos de hemólisis, descartar la existencia de anemia hemolítica y solicitar: haptoglobina, test de antiglobulina para determinar autoinmunidad y, si resulta negativo, electroforesis de hemoglobinas para descartar hemoglobinopatías y/o cuantificación de enzimas (G6PDH, piruvatokinasa) para estudiar las enzimopatías, y/o estudios de membrana (fragilidad osmótica, citometría, prueba de la eosina-5-maleimida -EMA-) para las membranopatías.

– Si hay macrocitosis (VCM elevado): puede haber una causa carencial (vitamina B12, ácido fólico) o hipotiroidismo (solicitar TSH y T4L); pensar siempre que se puede tratar de un trastorno madurativo central (realizar aspirado/biopsia de médula ósea) si no hay justificación para esa macrocitosis.

– Si hay reticulocitopenia y se descarta la infección por parvovirus B19, realizar un aspirado/biopsia de médula ósea para valorar el origen central de la anemia.

Clasificación de las anemias(2,9,17,18)

Las clasificaciones morfológica y fisiopatológica de las anemias son complementarias y se requieren para el enfoque del diagnóstico etiológico y el diagnóstico diferencial (Tabla V).

Con ayuda de los parámetros obtenidos en las exploraciones complementarias de primer nivel, se realizan las clasificaciones morfológica y fisiopatológica de la anemia (VCM e IPR), que conducirán a determinar su etiología tras la realización de las pruebas complementarias pertinentes (Tabla V y ver Algoritmos 1 y 2 al final del artículo).

Anemia de trastornos crónicos(3)

La anemia de trastornos crónicos aparece en el contexto de diversas patologías que incluyen: infecciones, neoplasias, enfermedades renales, insuficiencia cardiaca, patología pulmonar crónica y enfermedades gastrointestinales. Diversos factores contribuyen a este tipo de anemia, tales como: hemólisis leve, disminución de la sensibilidad de los progenitores hematopoyéticos a la EPO causada por citoquinas pro-inflamatorias y menor disponibilidad de hierro para la eritropoyesis causada por un aumento de la hepcidina mediada por la inflamación. La anemia de trastornos crónicos es típicamente normocítica, pero puede ser microcítica si coexiste ferropenia. Los niveles de EPO están inadecuadamente bajos para el grado de anemia. Los niveles de hepcidina, la VSG y la proteína C reactiva están frecuentemente elevados. El tratamiento de la patología subyacente es fundamental para tratar este tipo de anemia.

Anemia ferropénica

El tratamiento de elección ante la anemia ferropénica es el hierro oral. La ferropenia aislada puede manejarse inicialmente con medidas dietéticas. El hierro intravenoso se reserva para casos en que fracasa el tratamiento oral o si existen alteraciones intestinales.

Indicaciones de cribado(14,18-22)

Existe controversia en lo referente al cribado universal de ferropenia en niños. El Grupo de Prevención en la Infancia y Adolescencia (PrevInfad), integrado en la Asociación Española de Pediatría de Atención Primaria (AEPap), recomienda la realización de este cribado únicamente ante la presencia de factores de riesgo, dada la ausencia de evidencia clara sobre esta medida.

Manejo de la ferropenia y de la anemia ferropénica(14,18-22)

• Asintomáticos con ferropenia aislada: no existe evidencia, a día de hoy, de que el tratamiento de la ferropenia sin anemia en lactantes y niños pequeños asintomáticos suponga una mejoría a medio plazo en el crecimiento o el neurodesarrollo. Por tanto, se recomienda aumentar la ingesta de hierro a través de la dieta. Sin embargo, en casos de ferropenia grave y/o sintomática, así como en pacientes en los que no pueda asegurarse un aporte suficiente a través de la dieta, se puede considerar el tratamiento con hierro oral.

La mejor fuente de hierro es el hierro en forma hemo, procedente de alimentos de origen animal. No obstante, existen buenas alternativas al hierro hemo en alimentos con un contenido relativamente alto de hierro, tales como las legumbres (lentejas, alubias, guisantes o soja), el trigo integral o las nueces. La absorción de hierro puede mejorar en presencia de ácido ascórbico (presente en naranjas, limones o pomelos). Los taninos del café, el té o el vino, el oxalato de las espinacas o el cacao, los fosfatos de las bebidas carbonatadas o las proteínas de la leche de vaca, en cambio, disminuyen su absorción.

• Anemia ferropénica: tratamiento con hierro oral (es de elección). El hierro oral se utiliza a dosis de entre 3 y 6 mg/kg en 1-2 dosis/día. El tratamiento está indicado tanto en la anemia ferropénica como en las ferropenias sintomáticas cuando aparecen pica, insomnio o síndrome de piernas inquietas, con un objetivo de ferritina en las dos últimas situaciones mayor de 50 mcg/L. Las sales ferrosas tienen una mejor biodisponibilidad que las sales férricas. Deben tomarse en ayunas, a ser posible con vitamina C, ya que mejora su absorción, y evitando siempre lácteos antes y después de la administración del compuesto. En general, se recomienda la administración de las sales ferrosas/férricas 1 h antes de las comidas o 3 h después de estas. Los efectos secundarios más frecuentes del hierro oral incluyen: estreñimiento, náuseas, anorexia y tinción dental (reversible). En caso de mala tolerancia digestiva, administrar sales ferrosas de liberación prolongada o hierro sucrosomial. Este último no requiere ayunas ni interfiere con los lácteos, dado que los sucrosomas se absorben directamente por endocitosis en las células del intestino. Dado que no genera una respuesta inflamatoria y que no produce una estimulación de la hepcidina, el hierro sucrosomial puede ser una buena alternativa en pacientes con enfermedad inflamatoria intestinal o celiaquía en los que fracase el tratamiento convencional.

En la tabla VI se detallan las diferentes presentaciones de hierro oral, así como las dosis máximas de las mismas en pediatría disponibles en España. Debe tenerse en cuenta que la dosificación del hierro sucrosomial difiere de las sales de hierro anteriormente citadas, según se refleja en la tabla.

tabla

El tratamiento debe durar, al menos, entre 3 y 6 meses para asegurar la repleción de los depósitos corporales de hierro. Generalmente, la hemoglobina aumenta en más de 1 g/dL en las primeras 4-6 semanas en las anemias moderadas y en torno a 1 g/dL cada 2 semanas en las anemias graves. Es posible ver una crisis reticulocitaria a los 7-10 días del inicio del tratamiento. Es fundamental identificar y tratar la causa subyacente para lograr una respuesta adecuada.

La monitorización de la respuesta es objeto de debate. Se recomienda realizar una determinación de la ferritina al final del tratamiento y tres meses más tarde, con el fin de asegurar que los depósitos sean adecuados.

El hierro intravenoso, de uso excepcional en Atención Primaria, está indicado en las siguientes situaciones:

• El fracaso terapéutico con hierro oral, generalmente por falta de adherencia en relación con sus efectos secundarios.

• Las alteraciones intestinales que interfieren con la absorción del hierro oral.

La dosis se calcula mediante la fórmula de Ganzoni (Fig. 3), que estima la cantidad de hierro deficitario de cada paciente de forma individualizada, dependiendo del peso, la cifra de hemoglobina y la hemoglobina deseada.

figura

Figura 3. Fórmula de Ganzoni. Fe: hierro; Hb: hemoglobina.


Las nuevas presentaciones de hierro intravenoso han mejorado el perfil de seguridad respecto a los preparados empleados previamente. Existen diversos preparados de hierro intravenoso, de los cuales el hierro sacarosa (Venofer®) es el más empleado actualmente.

Función del pediatra de Atención Primaria

• Desde Atención Primaria (AP) se pueden solicitar: hemograma con índices eritrocitarios, reticulocitos, en el caso de que estén disponibles, bioquímica con parámetros de hemólisis y perfil férrico, con los que se puede realizar el enfoque diagnóstico de la mayoría de las anemias en la edad pediátrica.

• En nuestro medio, las anemias que con más frecuencia puede ver el pediatra de AP son: la anemia ferropénica, la anemia fisiológica del lactante, la β-talasemia heterocigota o rasgo talasémico/drepanocítico (no requieren seguimiento), la anemia de trastornos crónicos, la anemia por hemorragia y la anemia de células falciformes.

• En general, es susceptible de derivación a atención especializada cualquier anemia que curse con: otra citopenia, las hemoglobinopatías (no derivar rasgos talasémicos/rasgos falciformes porque no requieren seguimiento), las anemias hemolíticas (autoinmunes, congénitas), las arregenerativas, las que no responden a tratamiento (uno de los principales fallos de respuesta al tratamiento de la anemia ferropénica es la ausencia de adherencia al tratamiento o la administración errónea del hierro oral, por lo que se debe comprobar antes de derivar) y siempre que exista cualquier otro signo de alarma.

Conflicto de intereses

Las autoras declaran no tener conflictos de interés.

Financiación

Este trabajo no ha recibido financiación específica.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de las autoras.

1. Leung AKC, Lam JM, Wong AHC, Hon KL, Li X. Iron Deficiency Anemia: An Updated Review. Curr Pediatr Rev. 2024; 20: 339-56. Disponible en: https://doi.org/10.2174/1573396320666230727102042.

2. Rosich del Cacho B, Mozo del Castillo Y. Anemias. Clasificación y diagnóstico. Pediatr Integral. 2021; 5: 214-21. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-07/anemias-clasificacion-y-diagnostico/.

3.*** Gallagher PG. Anemia in the pediatric patient. Vol. 140, Blood. American Society of Hematology. Blood. 2022; 140: 571-93. Disponible en: https://doi.org/10.1182/blood.2020006479.

4. Thornburg C. Anemias. En: Kliegman RM, St Geme JW, editores. Nelson Tratado de Pediatría. 22ª ed. 2025. p. 2926-30.

5. Atkinson SH, Suchdev PS, Bode M, Carducci B, Cerami C, Mwangi MN, et al. Getting back on track to meet global anaemia reduction targets: a Lancet Haematology Commission. Lancet Haematol. 2025; 12: e717-e767. Disponible en: https://doi.org/10.1016/s2352-3026(25)00146-2.

6. López-Ruzafa E, Vázquez-López MA, Galera-Martínez R, Lendínez-Molinos F, Gómez-Bueno S, Martín-González M. Prevalence and associated factors of iron deficiency in Spanish children aged 1 to 11 years. Eur J Pediatr. 2021; 180: 2773-80. Disponible en: https://doi.org/10.1007/s00431-021-04037-8.

7.** Maia T, Bento C, Ribeiro L. Eritropoyesis. En: Arrizabalaga B, González F, Remacha A, editores. Eritropatología. Edición Ambos Marketing Services; 2017. p. 3-16.

8. Allali S, Brousse V, Sacri A-S, Chalumeau M, de Montalembert M. Anemia in children: prevalence, causes, diagnostic work-up, and long-term consequences. Expert Rev Hematol. 2017; 10: 1023-8. Disponible en: https://doi.org/10.1080/17474086.2017.1354696.

9. Prudencio García-Paje M. Aproximación diagnóstica al paciente con anemia. En: Madero L, Lassaletta A, Sevilla J, eds. Hematología y Oncología Pediátricas. 3ª edición, Madrid. Ergon; 2015. p. 81-6.

10. Lozoff B. Iron deficiency and child development. Food Nutr Bull. 2007; 28: 560-71. Disponible en: https://doi.org/10.1177/15648265070284s409.

11. Lozoff B, Beard J, Connor J, Felt B, Georgieff M, Schallert T. Long-lasting neural and behavioral effects of iron deficiency in infancy. Nutr Rev. 2006; 64: S34-43.

12. Lozoff B, Smith JB, Kaciroti N, Clark KM, Guevara S, Jimenez E. Functional significance of early-life iron deficiency: Outcomes at 25 years. J Pediatr. 2013; 163: 1260-6. Disponible en: https://doi.org/10.1016/j.jpeds.2013.05.015.

13. Baker RD, Greer FR, Bhatia JJS, Abrams SA, Daniels SR, Schneider MB, et al. Diagnosis and prevention of iron deficiency and iron-deficiency anemia in infants and young children (0-3 years of age). Pediatrics. 2010; 126: 1040-50. Disponible en: https://doi.org/10.1542/peds.2010-2576.

14. Gallego Iborra A, Galbe Sánchez-Ventura J, Garach Gómez A, García Soto L, Hidalgo Sanz J, Martí Martí L, et al. Cribado de ferropenia en menores de 5 años. Rev Pediatría Atención Primaria. 2025; 27: 183-92.

15. Wang B, Zhan S, Gong T, Lee L. Iron therapy for improving psychomotor development and cognitive function in children under the age of three with iron deficiency anaemia. Cochrane Database Syst Rev. 2013; 2013: CD001444. Disponible en: https://doi.org/10.1002/14651858.cd001444.pub2.

16. Lazaratou H, Soldatou A, Dikeos D. Medical comorbidity of sleep disorders in children and adolescents. Curr Opin Psychiatry. 2012; 25: 391-7. Disponible en: https://doi.org/10.1097/yco.0b013e3283556c7a.

17. Powers JM. Approach to the child with anemia. Disponible en: www.uptodate.com/.

18.*** Villanueva-Freije A, San Román-Pacheco S. Síndrome anémico. Diagnóstico diferencial. En: Guerrero-Fernández J, Cartón Sánchez AJ, Barreda Bonis AC, Menéndez Suso JJ, Ruiz Domínguez JA, Climent Alcalá FJ, editores. Manual de Diagnóstico y Terapéutica en Pediatría. 7ª ed. Editorial Médica Panamericana; 2025. p. 1329-44.

19.*** Mattiello V, Schmugge M, Hengartner H, von der Weid N, Renella R; SPOG Pediatric Hematology Working Group. Diagnosis and management of iron deficiency in children with or without anemia: consensus recommendations of the SPOG Pediatric Hematology Working Group. Eur J Pediatr. 2020; 179: 527-45. Disponible en: https://doi.org/10.1007/s00431-020-03597-5.

20. Fernández-Plaza S, Viver Gómez S. Anemia ferropénica. Pediatr Integral. 2021; 5: 222-32. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-07/anemia-ferropenica-2021/.

21.*** Vázquez-López MA. Diagnóstico clínico del déficit de hierro: anemia, ferropenia y trastornos asociados. En: Abordaje y Manejo del Déficit de Hierro en la Edad Pediátrica State of the Art. Editorial Glosa; 2024.

22.*** Ruiz Llobet A. Abordaje clínico: manejo y tratamiento del déficit de hierro en la edad pediátrica. En: Abordaje y Manejo del Déficit de Hierro en la Edad Pediátrica State of the Art. Editorial Glosa; 2024.

Bibliografía recomendada

– Gallagher PG. Anemia in the pediatric patient. Vol. 140, Blood. American Society of Hematology. Blood. 2022; 140: 571-93. Disponible en: https://doi.org/10.1182/blood.2020006479.

Artículo que resume, de forma práctica, la epidemiología de la anemia en el mundo, las causas de anemia en pediatría, la clínica asociada según el origen de la anemia y las pruebas complementarias necesarias para su diagnóstico. Incluye algoritmos de diagnóstico de las distintas anemias.

– Maia T, Bento C, Ribeiro L. Eritropoyesis. En: Arrizabalaga B, González F, Remacha A, editores. Eritropatología. Edición Ambos Marketing Services; 2017. p. 3-16.

Texto de hematología general, adecuado para el estudio de la hematopoyesis y de la fisiopatología de las anemias.

– Villanueva-Freije A, San Román-Pacheco S. Síndrome anémico. Diagnóstico diferencial. En: Guerrero-Fernández J, Cartón Sánchez AJ, Barreda Bonis AC, Menéndez Suso JJ, Ruiz Domínguez JA, Climent Alcalá FJ, editores. Manual de Diagnóstico y Terapéutica en Pediatría. 7ª ed. Editorial Médica Panamericana; 2025. p. 1329-44.

Exposición del tema de las anemias en la infancia, con prácticas tablas y algoritmos.

– Mattiello V, Schmugge M, Hengartner H, von der Weid N, Renella R; SPOG Pediatric Hematology Working Group. Diagnosis and management of iron deficiency in children with or without anemia: consensus recommendations of the SPOG Pediatric Hematology Working Group. Eur J Pediatr. 2020; 179: 527-45. Disponible en: https://doi.org/10.1007/s00431-020-03597-5.

Artículo que resume, de forma práctica, los síntomas de la ferropenia y anemia ferropénica, el diagnóstico de ambas, los factores de riesgo para padecerlas y el manejo de las distintas situaciones de ferropenia-anemia.

– Vázquez-López MA. Diagnóstico clínico del déficit de hierro: anemia, ferropenia y trastornos asociados. En: Abordaje y Manejo del Déficit de Hierro en la Edad Pediátrica State of the Art. Editorial Glosa; 2024.

– Ruiz Llobet A. Abordaje clínico: manejo y tratamiento del déficit de hierro en la edad pediátrica. En: Abordaje y Manejo del Déficit de Hierro en la Edad Pediátrica State of the Art. Editorial Glosa; 2024.

Capítulos actualizados donde se realiza una exposición general sobre el manejo de las anemias ferropénicas y el estado de ferropenia. En el mismo curso existen otros capítulos dedicados al seguimiento y criterios de derivación de los pacientes.


Caso clínico


Anamnesis: niña de 14 años cuya madre nos solicita cita en nuestra consulta por presentar cansancio y mareos frecuentes, especialmente los últimos 2 meses. Refiere no tolerar bien la clase de gimnasia en el instituto, ya que “se marea después”. Nota a la niña pálida. Afebril. Sin sudoración. No refiere pérdida de peso. Se siente algo cansada, pero continúa realizando danza 2 días a la semana, aunque últimamente “con algo de esfuerzo”. Refiere presentar menstruaciones regulares de duración aproximada de 5-6 días. Sigue una alimentación sin gluten (es celiaca) con ingesta abundante de lácteos (aprox. 750 ml/día). “Le gusta mucho la leche”.

Antecedentes personales: vacunas actualizadas según calendario. Sin reacciones alérgicas conocidas. Sin ingresos hospitalarios. Menarquia hace 11 meses. Celiaca, no realiza transgresiones dietéticas. Buena adherencia a la exclusión del gluten. Sin cirugías ni ingresos previos.

Antecedentes familiares: hermano: 10 años, sano. Padre: 46 años, sano. Madre: 46 años, presenta enfermedad de von Willebrand tipo I. En varias ocasiones ha requerido tratamiento con suplementos de hierro oral.

Exploración física: peso: 44 kg; talla: 160 cm; Tª: 36,5ºC; FR: 12 rpm; TA: 115/75 mmHg; FC: 120 lpm. Buen estado general, pálida de piel y ligeramente de mucosas. Piel algo seca. Pelo ralo, débil. Bien hidratada, nutrida y perfundida. AC: rítmica, soplo I-II/VI en BEI, ligera taquicardia. AP: normal, buena entrada de aire bilateral. Sin distrés respiratorio. Sin aspecto séptico. Abdomen blando, depresible, no doloroso, sin masas ni megalias. Sin signos de irritación peritoneal. Neurológico: sin focalidad neurológica. Pares craneales normales. Sin rigidez de nuca. Sin signos meníngeos. Romberg (-). Sin dismetría ni temblor. Marcha normal. Fuerza y sensibilidad normales. ORL: queilitis angular, boqueras. Mucosas pálidas. Sin aftas orales.

Exploraciones complementarias: Hemograma: hematíes: 2,9 x 10e6/µl; hemoglobina: 7,4 g/dL (12,3-15,1); hematocrito: 23,2 % (36-44); VCM: 68 fL (80-94); HCM: 21,4 pg (27-31); CHCM: 32,4 g/dL (31-38); ADE: 19,9 % (11-15). Plaquetas: 463 x 10e3/µL (140-400); VPM: 10,2 fL (7,5-11). Leucocitos: 5,15 x 10e3/µL (4-13). Reticulocitos (%): 1,93 % (0,5-2); reticulocitos (valor absoluto): 56 x 10e9/L (25-105); índice de producción reticulocitaria: 0,2. Frotis sanguíneo: anisocitosis de tendencia microcítica. Hipocromía. Bioquímica: glucosa: 99 mg/dL; creatinina: 0,44 mg/dL; urea: 27 mg/dL; sodio: 141 mg/dL; potasio: 4,3 mmol/L; cloro: 106 mmol/L; magnesio: 1,96 mg/dL; calcio total: 10,2 mg/dL;
calcio ajustado por albúmina: 10 mg/dL; fosfato: 4,6 mg/dL;
proteínas totales: 6,5 g/dL; aspartato aminotransferasa (AST): 16 UI/L; alanina aminotransferasa (ALT): 14 UI/L; gamma-glutamiltransferasa (GGT): 10 UI/L; lactato deshidrogenasa: 197 UI/L; bilirrubina total: 0,32 mg/dL; bilirrubina directa: 0,11 mg/dL.
Perfil férrico: hierro: 19 µg/dL (50-120); transferrina: 385 mg/dL (215-365); índice de saturación de transferrina: 4,2 % (15-50); ferritina: 3,7 ng/mL (22-322).


algoritmo


algoritmo


The Most Common Purpuras. Primary Immune Thrombocytopenia and IgA Vasculitis (Henoch-Schönlein Purpura)

E. Sebastián Pérez*,  G. López de Hontanar Torres**
Topics on
Continuous Training


E. Sebastián Pérez*, G. López de Hontanar Torres**

Hematology Section. Department of Pediatric Hematology and Oncology. Hospital Infantil Universitario Niño Jesús. Madrid, Spain

* https://orcid.org/0000-0002-5444-8076
** https://orcid.org/0000-0002-1124-4954


X

Corresponding author:

elena.sebastian@salud.madrid.org

Abstract

Purpura is a hemorrhagic skin or mucosal lesion secondary to alterations in vascular integrity, platelets, or coagulation. In childhood, the two most common causes of purpuric disease are primary immune thrombocytopenia (ITP) and IgA vasculitis (IgAV), also known as Henoch-Schönlein purpura. ITP is an acquired, generally benign autoimmune disorder that primarily causes platelet destruction and, to a lesser extent, decreased platelet production. The diagnosis is one of exclusion, and current international guidelines support observation as first-line management in children without active bleeding. Thrombopoietin receptor agonists have become established as second-line therapy–ahead of rituximab and splenectomy–in chronic pediatric ITP. IgAV is the most common vasculitis of childhood, predominantly affecting children between 3 and 10 years of age. It is characterized by palpable purpura of the lower extremities, arthritis/arthralgia, abdominal pain, and, in 20-60% of cases, renal involvement. Management is supportive in most cases, but nephritis requires severity stratification and prolonged follow-up. The prognosis of both entities is generally favorable, although a proportion of patients with ITP develop chronic disease, and IgAV nephritis may progress to chronic kidney disease.


Resumen

La púrpura es una lesión hemorrágica de piel o mucosas secundaria a alteraciones de la integridad vascular, de las plaquetas o de la coagulación. En la infancia, las dos causas más frecuentes de enfermedad purpúrica son la trombocitopenia inmune primaria (PTI) y la vasculitis por IgA (VIgA) o púrpura de Schönlein-Henoch. La PTI es un trastorno adquirido autoinmune, generalmente benigno, que produce destrucción y, en menor medida, disminución de la producción de plaquetas. El diagnóstico es de exclusión y las guías internacionales vigentes consolidan la observación como primera línea en niños sin sangrado activo. Los agonistas del receptor de trombopoyetina se han consolidado como tratamiento de segunda línea, por delante del rituximab y la esplenectomía, en la PTI crónica pediátrica. La VIgA es la vasculitis más frecuente en la infancia, con predominio entre los 3 y 10 años. Se caracteriza por púrpura palpable en miembros inferiores, artritis/artralgias, dolor abdominal y, en un 20-60 % de los casos, afectación renal. El manejo es sintomático en la mayoría de los casos, pero la nefritis requiere una estratificación por gravedad y un seguimiento prolongado. El pronóstico de ambas entidades es generalmente favorable, aunque un porcentaje de pacientes con PTI se cronifica y la nefritis por VIgA puede evolucionar a enfermedad renal crónica.


Key words: Purpura; Immune thrombocytopenia; IgA vasculitis; Nephritis; Pediatrics.

Palabras clave: Púrpura; Trombocitopenia inmune; Vasculitis por IgA; Nefritis; Pediatría.


Pediatr Integral 2026; XXX (5): 338 – 347


OBJECTIVES

• To guide the etiologic diagnosis in a child with purpura, distinguishing thrombocytopenic causes from vascular causes and coagulation disorders.

• To understand the diagnostic criteria and up-to-date management of pediatric immune thrombocytopenia, including treatment indications and the role of thrombopoietin receptor agonists.

• To identify the clinical manifestations of IgA vasculitis and apply the diagnostic criteria of the European League Against Rheumatism (EULAR), the Paediatric Rheumatology International Trials Organisation (PRINTO), and the Paediatric Rheumatology European Society (PRES).

• To stratify the severity of IgAV nephritis and understand the indications for referral to pediatric nephrology according to the Single Hub and Access point for paediatric Rheumatology in Europe (SHARE) and International Pediatric Nephrology Association (IPNA) recommendations.

• To establish the criteria for follow-up and referral from primary care for both conditions.


The most common purpuras. Primary immune thrombocytopenia and IgA vasculitis (Henoch-Schönlein purpura)

https://doi.org/10.63149/j.pedint.161


Introduction

Purpura is a hemorrhagic lesion of the skin or mucous membranes secondary to extravasation of erythrocytes, resulting from alterations in vascular integrity or from disorders of hemostasis (platelet or coagulation).

Purpura is an elementary dermatologic lesion of hemorrhagic type, resulting from the extravasation of erythrocytes into the skin or mucous membranes. It manifests as red-violet lesions that, unlike erythematous lesions, do not blanch on diascopy (vitropressure). According to their size, they are classified as petechiae (< 2-5 mm) and ecchymoses (> 5 mm); a hematoma additionally involves swelling of the surrounding tissue. Although they often result from trivial causes such as trauma, their appearance may be the first manifestation of a serious disease, so they always require a systematic etiologic evaluation.

Primary hemostasis is the physiologic mechanism responsible for forming the initial platelet plug after vascular injury. It depends on the interaction of three components: the vascular wall (endothelium and subendothelium), the platelets, and von Willebrand factor (VWF), which acts as a bridge between platelets and the exposed subendothelial collagen. Alterations in any of these three elements give rise to the so-called purpuric diseases, whose characteristic clinical expression is mucocutaneous bleeding (petechiae, ecchymoses, epistaxis, gingival bleeding), in contrast to disorders of secondary hemostasis (coagulopathies), which tend to manifest as deep bleeding (hemarthrosis, muscle hematomas).

Among the most common causes of purpura in childhood, three major groups can be distinguished (see Algorithm 1 at the end of the article). First, the thrombocytopenias, which constitute the most common cause of purpura due to a disorder of primary hemostasis. Thrombocytopenia may be of central origin (impaired production) or peripheral origin (destruction, consumption, or sequestration), and congenital or acquired, with the acquired forms being the most common. It is important to remember that, although the normal platelet range is above 150,000/µL, spontaneous bleeding does not usually appear until counts fall below 30,000/µL; the presence of bleeding manifestations with relatively preserved counts should raise suspicion of a central component or an associated platelet function disorder, such as a thrombocytopathy. Second, von Willebrand disease, which, although it is the most prevalent inherited bleeding disorder, more often manifests as mucosal bleeding than as frank purpura. Finally, the vascular causes, in which the integrity or function of the vascular wall is compromised by infectious, inflammatory/immune (vasculitis), or structural mechanisms (connective tissue diseases, scurvy).

Of all these, the two entities that most frequently cause purpura in the pediatric age group are primary immune thrombocytopenia (ITP) and IgA vasculitis (IgAV), also known as Henoch-Schönlein purpura. This article reviews the pathophysiology, diagnosis, and management of both.

Immune thrombocytopenia

Introduction

Immune thrombocytopenia is an acquired autoimmune disorder characterized by accelerated platelet destruction and generally has a benign course.

Primary immune thrombocytopenia (ITP) is defined as isolated thrombocytopenia (<100,000/µL) in the absence of other causes that would account for it(1). It is the most common cause of acquired thrombocytopenia in childhood.

According to the terminology of the International Working Group(1), in effect since 2009, it is classified as: newly diagnosed ITP (up to 3 months’ duration), persistent ITP (3 to 12 months’ duration), and chronic ITP (more than 12 months’ duration). Severe ITP is defined as the presence of active bleeding that requires treatment or the addition of a new therapeutic agent.

Epidemiology

ITP has an incidence of 2-5 cases per 100,000 children/year(2), with a peak between 2 and 5 years of age.

The estimated incidence is 2-5 cases per 100,000 children/year. It occurs most frequently between 2 and 5 years of age. In younger children there is a slight male predominance that equalizes or reverses in adolescence, where cases tend to follow a more chronic course(3,4). A history of a viral infection or vaccination in the 2-4 weeks preceding onset is common.

Etiopathogenesis

The main mechanism is the production of autoantibodies directed against platelet membrane glycoproteins (GPIIb/IIIa and GPIb/IX), with an additional role for cellular immunity and inhibition of megakaryopoiesis.

The pathogenesis of ITP involves autoantibody-mediated platelet destruction (primarily IgG directed against the glycoproteins GPIIb/IIIa and GPIb/IX) and cytotoxic T lymphocytes through direct destruction of platelets and megakaryocytes(5,6). Regulatory T lymphocytes are decreased and there is a Th1/Th2 and Th17/Treg imbalance(5). In addition, in some cases there may be possible platelet destruction in the liver(7).

Likewise, it has been shown that autoantibodies, particularly anti-GPIb/IX, can inhibit platelet production in the bone marrow by interfering with megakaryocytic maturation. Thrombopoietin (TPO) levels are normal or slightly elevated but inappropriately low for the degree of thrombocytopenia, which supports the use of TPO receptor agonists as a therapeutic strategy(6).

Clinical features

The typical presentation is a previously healthy child between 2 and 5 years of age(8) with the abrupt onset of petechiae and ecchymoses without other symptoms.

The most common presentation is a previously healthy child aged 2-5 years(8) who abruptly develops diffuse cutaneous petechiae and ecchymoses. The child is in good general condition, without hepatosplenomegaly or significant lymphadenopathy, and the physical examination is normal except for the purpuric lesions.

Mucosal bleeding (epistaxis, gingival bleeding, hematuria) is less common and generally mild. Severe bleeding (intracranial hemorrhage, massive gastrointestinal bleeding) is rare, with an estimated incidence of 0.1-0.5% in pediatric ITP(9). Intracranial hemorrhage, the most feared complication, occurs with very low platelet counts (<10,000-20,000/µL) and generally when other risk factors coexist. It is extremely uncommon for it to occur spontaneously, without trauma.

Fatigue has been recognized as a relevant symptom in pediatric ITP, present even with relatively normal platelet counts. Recent studies have shown that fatigue significantly affects the quality of life of children and adolescents with ITP and should be taken into account in therapeutic decision-making, especially in chronic ITP(10).

Diagnosis

The diagnosis of ITP is one of exclusion. There is no confirmatory diagnostic test.

The diagnosis is based on the presence of isolated thrombocytopenia (<100,000/µL) in a child with a normal physical examination (except for the hemorrhagic manifestations) and on the exclusion of other causes. It is very important to obtain a thorough personal and family history, with emphasis on inherited thrombocytopenias and autoimmune diseases.

The 2019 American Society of Hematology guidelines (ASH 2019)(4) and their 2022 update(11) recommend: a complete blood count with peripheral blood smear as the fundamental test; a direct Coombs test; basic chemistry, coagulation study, and urinalysis; quantification of immunoglobulins to rule out underlying immunodeficiency; and viral serologies. Bone marrow aspiration is not necessary at diagnosis in the typical presentation(12).

Antiplatelet antibodies have relatively high specificity but low sensitivity (50-60%), so their determination is not recommended routinely.

Differential diagnosis

The differential diagnosis includes other causes of thrombocytopenia, and special attention should be paid to warning signs that suggest a more serious etiology.

It is essential to differentiate ITP from other causes of thrombocytopenia (Table I). The main warning signs are: impaired general condition, persistent fever, or systemic symptoms; hepatosplenomegaly or significant lymphadenopathy; involvement of other hematologic cell lines; a family history of thrombocytopenia; macro- or microthrombocytopenia suggestive of a congenital disorder; association with microangiopathic hemolytic anemia (HUS, TTP); and purpura with an atypical distribution that might suggest child abuse.

In adolescent patients, especially females, it is important to rule out autoimmune diseases such as systemic lupus erythematosus (SLE). In patients under one year of age, we should consider congenital thrombocytopenias or immunodeficiencies.

The mean platelet volume (MPV), the immunoglobulin values, or the presence of symptoms or a family history of autoimmune diseases can help in the differential diagnosis(13,14). Thus, for example, a very small MPV in a male patient with a history of dermatitis makes it necessary to rule out Wiskott-Aldrich syndrome.

Treatment

According to the ASH 2019 guidelines and the 2018 guidelines of the Spanish Society of Pediatric Hematology and Oncology (SEHOP ITP 2018), observation is recommended as initial management in children with newly diagnosed ITP who have no bleeding or bleeding limited to the skin.

Newly diagnosed ITP

The initial management of pediatric ITP has undergone a paradigm shift toward a more conservative approach. The ASH 2019 guidelines(4), confirmed in their 2022 update(11), and the SEHOP ITP-2018 protocol(15) recommend observation without treatment as first-line management in children with exclusively cutaneous bleeding, without mucosal bleeding or hemorrhagic risk factors, regardless of the platelet count.

This recommendation is based on the fact that most episodes of childhood ITP are self-limited and resolve within a few weeks or months, without the need for treatment. Evidence accumulated since the ASH 2019 guidelines has shown that this strategy significantly reduces hospitalizations and the use of IVIG without increasing serious adverse events(11).

When a decision is made to treat (mucosal bleeding, risk factors, active bleeding with platelets <30,000/µL), the first-line options are: corticosteroids (oral prednisone/prednisolone 2 mg/kg/day for 5-7 days) and IVIG (0.8-1 g/kg as a single dose). In life-threatening bleeding, one must act urgently, combining IVIG, IV corticosteroids, platelet transfusion (which is not recommended routinely except in this situation), and hemostatic measures.

Persistent and chronic ITP

Thrombopoietin receptor agonists (eltrombopag and romiplostim) have become established as second-line treatment in pediatric patients ≥ 1 year of age with ITP of more than 6 months’ duration, ahead of rituximab and splenectomy.

Approximately 20-30% of children with ITP develop a persistent or chronic form. Management should be individualized, considering the bleeding manifestations, quality of life (including fatigue), and the preferences of the patient and family(4,16).

Thrombopoietin receptor agonists (TPO-RAs) are the preferred second-line option in children. Eltrombopag (oral, dose of 25-50 mg/day, response rates of 62-80%) and romiplostim (subcutaneous, dose 1-10 µg/kg/week, 89% response) show sustained responses of around 50%(17,18) and can delay the use of rituximab and splenectomy(15,19). In addition, gradual tapering and discontinuation of TPO-RAs can be carried out safely in pediatric patients with chronic ITP once they have achieved a sustained complete response(20).

TPO-RAs are recommended before rituximab because they are non-immunosuppressive, have a good safety profile, and have potentially reversible effects.

Rituximab, as off-label use, has an initial response rate of 60-70% but only 20-30% in the long term. It is reserved for patients who do not respond to TPO-RAs. In combination with dexamethasone, some studies have observed durable remissions in specific subgroups (adolescent females with ITP of <24 months’ duration)(21).

Splenectomy has been shifted to later lines in the treatment algorithm and is reserved for severe refractory chronic ITP, preferably after >12 months of evolution and >5 years of age (because of the risk of sepsis and thrombosis)(15,22). Sustained responses of 70-80%.

Other investigational agents: rilzabrutinib (a BTK inhibitor, phase 2 in adults)(23), efgartigimod and rozanolixizumab (FcRn inhibitors). Fostamatinib(24) (a Syk inhibitor), approved in refractory adults, should not be used in the pediatric population because of growth-related adverse reactions (growth plate dysplasia).

The available treatments are detailed in table II (see Algorithm 2 at the end of the article).

It is advisable to refer complicated refractory chronic patients to specialized centers.

Course and prognosis

Most children with ITP recover spontaneously. Between 20% and 30% develop chronic ITP, with a higher risk in adolescents and in those with an insidious onset.

Pediatric ITP generally has a favorable prognosis. Between 60% and 70% of children recover within the first 6 months. Factors associated with progression to chronicity include, depending on the series: age >4 or 10 years, female sex, insidious onset, platelet count at diagnosis >20,000/µL, and ANA positivity(3,25,26). The risk of severe bleeding is low (0.1-0.5%), with an incidence of intracranial hemorrhage of 0.1-0.2%(9).

IgA vasculitis (Henoch-Schönlein purpura)

Introduction

IgA vasculitis is the most common vasculitis in childhood. It is a leukocytoclastic small-vessel vasculitis mediated by deposits of immune complexes containing IgA.

IgA vasculitis (IgAV), formerly called Henoch-Schönlein purpura (HSP), is a systemic small-vessel vasculitis characterized by the deposition of immune complexes containing predominantly IgA1 in the vascular wall. It typically affects the skin, joints, gastrointestinal tract, and kidney.

Epidemiology

The incidence is 3-27 cases per 100,000 children/year, with a peak between 3 and 10 years of age, a male predominance (1.5:1), and a seasonal pattern (autumn-winter).

It is the most common vasculitis in the pediatric age group, with an estimated incidence of 3-27 cases per 100,000 children per year. The peak incidence occurs between 3 and 10 years of age, with a slight male predominance (ratio 1.2-1.8:1) and an autumn-winter seasonal pattern(27).

Etiopathogenesis

The pathogenesis involves the deposition of galactose-deficient IgA1 (Gd-IgA1) in the small vessels, frequently triggered by upper respiratory tract infections.

In most cases there is a preceding infectious history. Group A Streptococcus pyogenes is the most frequently implicated agent, along with Mycoplasma pneumoniae, EBV, adenovirus, parvovirus B19 and, more recently, SARS-CoV-2(28). The occurrence of IgAV after vaccinations, including the SARS-CoV-2 vaccine, has also been documented.

The centerpiece of the pathogenesis is galactose-deficient IgA1 (Gd-IgA1), which can form immune complexes with anti-Gd-IgA1 antibodies (IgG or IgA), is deposited in the vascular walls, activates complement (the alternative and lectin pathways), and recruits neutrophils, producing a leukocytoclastic vasculitis(27,29). Genetic susceptibility (polymorphisms in HLA, among others) and the infectious trigger converge to initiate the abnormal immune response, mediated by inflammatory cytokines (IL-6, IL-8, TNF-α) and endothelial damage. Gd-IgA1 levels are increased in most patients and tend to be higher in those with renal involvement(30).

Clinical manifestations

The cardinal manifestations are: palpable purpura (100%), arthritis/arthralgia (60-80%), abdominal pain (50-75%), and renal involvement (20-60%).

Cutaneous manifestations

Cutaneous purpura is the manifestation required for diagnosis (see Algorithm 1 at the end of the article). It is a palpable, symmetric purpura, predominantly on the lower extremities. The lesions appear in successive crops, last 3-10 days, and recur over the following 4-6 weeks. They worsen with standing. They may be accompanied by subcutaneous edema of the scalp, face, dorsum of the hands and feet, perineum, and scrotum.

Joint manifestations

Arthritis or arthralgia occurs in 15-20% as the first symptom and in up to 80% during the course of the disease. It predominates in the large joints of the lower extremities (ankles, knees), is transient, and is neither erosive nor deforming.

Gastrointestinal manifestations

Diffuse colicky abdominal pain occurs in 50-75%. Gastrointestinal bleeding occurs in 20-30%. Intussusception (1-5%) is the most serious complication. Abdominal pain may precede the purpura in 10-20% of cases(31).

Renal manifestations

Renal involvement is the main determinant of the long-term prognosis. It occurs in 20-60% of patients, generally within the first 4-6 weeks.

IgAV nephritis determines the long-term prognosis(27). It occurs in 20-60% of patients, with greater frequency and severity in those >8 years of age. Proteinuria is the most important prognostic marker. The SHARE (Single Hub and Access point for pediatric Rheumatology in Europe)(32), IPNA 2024 (International Pediatric Nephrology Association)(33), and Kidney Disease: Improving Global Outcomes (KDIGO) 2025(34) recommendations emphasize that all patients with IgA vasculitis should be proactively evaluated for renal involvement, both at the time of diagnosis and throughout follow-up (Table III, Fig. 1).


Figure 1. Follow-up of IgA vasculitis.
BP: blood pressure; GP: general pediatrician;
HTN: arterial hypertension; SVU: single-voided urine.

Other manifestations

Orchitis (2-35%), central nervous system involvement (headache, seizures), pulmonary involvement (alveolar hemorrhage, exceptional but severe), and uveitis(35).

Diagnosis

The diagnosis is clinical and is based on the criteria of the 2008 Ankara Consensus (EULAR/PRINTO/PRES).

The diagnosis is based on the EULAR/PRINTO/PRES criteria(36) (Table IV). The mandatory criterion is the presence of purpura without thrombocytopenia together with at least one additional criterion: abdominal pain, compatible histopathology, arthritis/arthralgia, or renal involvement.

The initial workup includes: complete blood count, coagulation study, ESR, CRP, renal and hepatic profiles, urinalysis, and fecal occult blood. If proteinuria is present, the urine protein/creatinine ratio should be determined on a first-morning specimen. In more equivocal cases, the autoimmune panel may be expanded (ANA, ANCA, immunoglobulins, C3, C4).

Common findings include leukocytosis with neutrophilia, elevation of acute-phase reactants, and elevated IgA in half of patients. The basic coagulation study will be normal. Thrombocytopenia should prompt reconsideration of the diagnosis.

Skin biopsy, in an atypical presentation, shows leukocytoclastic vasculitis with predominant IgA deposition. Renal biopsy is indicated in severe renal involvement(33). Abdominal ultrasound is useful for assessing bowel wall thickening and ruling out intussusception.

Differential diagnosis

It should be differentiated from other vasculitis, abdominal processes, or renal diseases in cases of atypical presentation.

In an atypical cutaneous presentation, rule out other vasculitis’s, acute hemorrhagic edema of infancy (Finkelstein-Seidlmayer), and meningococcemia. When abdominal symptoms predominate, rule out appendicitis, unrelated intussusception, and inflammatory bowel disease. If renal involvement predominates, also consider poststreptococcal glomerulonephritis, lupus nephritis, primary IgA nephropathy, and hemolytic uremic syndrome (HUS).

Treatment

Treatment is primarily supportive. Nephritis requires a specific, severity-stratified approach according to the SHARE and IPNA recommendations.

General treatment: relative rest, hydration, and acetaminophen as the first analgesic option. Nonsteroidal anti-inflammatory drugs (NSAIDs) should be used with caution if there is active renal or gastrointestinal involvement. The cutaneous lesions resolve spontaneously. Corticosteroids (prednisone 1-2 mg/kg/day for 1-2 weeks) are useful for severe abdominal or joint pain but do not prevent recurrences or nephritis(32).

Gastrointestinal treatment: oral prednisone (or IV methylprednisolone) for severe pain or significant bleeding. Intussusception: hydrostatic/pneumatic reduction, with surgery if this fails.

Treatment of nephritis (SHARE(32), IPNA 2024(33)): stratified by severity (Table III, Fig. 2). Isolated hematuria: follow-up. Mild nephritis: oral prednisone. Moderate nephritis: prednisone ± methylprednisolone pulses; second line: azathioprine, mycophenolate mofetil, or IV cyclophosphamide. Severe nephritis: IV cyclophosphamide with methylprednisolone pulses and prednisone. In patients with persistent proteinuria (>3 months’ duration): angiotensin-converting enzyme inhibitors (ACEIs) or angiotensin II receptor blockers (ARBs).

Figure 2. Treatment of IgAV nephritis. ACEI: angiotensin-converting enzyme inhibitor; ARB: angiotensin II receptor blocker; AZA: azathioprine; BP: blood pressure; GFR: glomerular filtration rate; GP: general pediatrics; MMF: mycophenolate mofetil; MP: methylprednisolone; SVU: single-voided urine.

Prognosis

In most cases, the disease resolves within a few weeks. One third have recurrences and, if there is moderate renal involvement at onset, up to 15% may develop hypertension or long-term renal impairment.

IgAV is generally self-limited, resolving in 2-6 weeks, with recurrences in up to 33% of children. The prognosis depends on renal involvement: >95% recover normal renal function, but 1-5% may progress to chronic kidney disease. Renal follow-up should continue for at least 6-12 months, and longer in those with nephritis(33).

Role of the Primary Care Pediatrician

The primary care pediatrician plays an essential role in diagnostic suspicion, initial evaluation, and long-term follow-up of both entities.

In ITP: suspect the diagnosis in a child with the abrupt onset of petechiae/ecchymoses and good general condition; order an urgent complete blood count; know the warning signs for urgent referral; collaborate in the follow-up of chronic ITP; and convey to families that observation is safe and recommended when there is no bleeding or only cutaneous bleeding and no risk factors. In addition, suspect inherited thrombocytopenia in the presence of extreme MPV values.

In IgAV: recognize the typical presentation; perform the initial evaluation and refer for severe abdominal pain, gastrointestinal bleeding, acute scrotum, or proteinuria/hematuria; ensure renal follow-up for ≥6 months; refer to nephrology for persistent proteinuria >4 weeks, gross hematuria >5 days, deterioration of renal function, hypertension, or nephrotic/nephritic syndrome (Fig. 1); and provide information about the generally benign and self-limited nature of the disease.

Conflict of interest

The authors declare that they have no conflicts of interest.

Funding

This work did not receive any specific funding.

References

The asterisks indicate the significance of the article in the authors’ judgment.

1. Rodeghiero F, Stasi R, Gernsheimer T, Michel M, Provan D, Arnold DM, et al. Standardization of terminology, definitions and outcome criteria in immune thrombocytopenic purpura of adults and children: report from an international working group. Blood. 2009; 113: 2386-93. Available at: https://doi.org/10.1182/blood-2008-07-162503.

2. Grace RF, Lambert MP. An update on pediatric ITP: differentiating primary ITP, IPD, and PID. Blood. 2022; 140: 542-55. Available at: https://doi.org/10.1182/blood.2020006480.

3. Schifferli A, Moulis G, Godeau B, Leblanc T, Aladjidi N, Michel M, et al. Adolescents and young adults with newly diagnosed primary immune thrombocytopenia. Haematologica. 2023; 108: 2783-93. Available at: https://doi.org/10.3324/haematol.2022.282524.

4.** Neunert C, Terrell DR, Arnold DM, Buchanan G, Cines DB, Cooper N, et al. American Society of Hematology 2019 guidelines for immune thrombocytopenia. Blood Adv. 2019; 3: 3829-66. Available at: https://doi.org/10.1182/bloodadvances.2019000966.

5. Audia S, Mahévas M, Samson M, Godeau B, Bonnotte B. Pathogenesis of immune thrombocytopenia. Autoimmun Rev. 2017; 16: 620-32. Available at: https://doi.org/10.1016/j.autrev.2017.04.012.

6. Provan D, Semple JW. Recent advances in the mechanisms and treatment of immune thrombocytopenia. EBioMedicine. 2022; 76: 103820. Available at: https://doi.org/10.1016/j.ebiom.2022.103820.

7. Li J, van der Wal DE, Zhu G, Xu M, Yougbare I, Ma L, et al. Desialylation is a mechanism of Fc-independent platelet clearance and a therapeutic target in immune thrombocytopenia. Nat Commun. 2015; 6: 7737. Available at: https://doi.org/10.1038/ncomms8737.

8. Yong M, Schoonen WM, Li L, Kanas G, Coalson J, Mowat F, et al. Epidemiology of paediatric immune thrombocytopenia in the General Practice Research Database. Br J Haematol. 2010; 149: 855-64. Available at: https://doi.org/10.1111/j.1365-2141.2010.08176.x.

9. Neunert C, Noroozi N, Norman G, Buchanan GR, Goy J, Nazi I, et al. Severe bleeding events in adults and children with primary immune thrombocytopenia: a systematic review. J Thromb Haemost. 2015; 13: 457-64. Available at: https://doi.org/10.1111/jth.12813.

10. Grace RF, Klaassen RJ, Shimano KA, Lambert MP, Grimes A, Bussel JB, et al. Fatigue in children and adolescents with immune thrombocytopenia. Br J Haematol. 2020; 191: 98-106. Available at: https://doi.org/10.1111/bjh.16751.

11.** Neunert CE, Arnold DM, Grace RF, Kuhne T, McCrae KR, Terrell DR. The 2022 review of the 2019 American Society of Hematology guidelines on immune thrombocytopenia. Blood Adv. 2024; 8: 3578-82. Available at: https://doi.org/10.1182/bloodadvances.2023012541.

12. de Pablo JG, Zubicaray J, Iriondo J, Pérez Maroto F, Azorín D, de la Cruz Benito A, et al. Diagnostic yield of bone marrow aspiration in paediatric primary immune thrombocytopenia: impact of evolution and adherence to medical guidelines over the last 25 years. Eur J Pediatr. 2024; 183: 3445-52. Available at: https://doi.org/10.1007/s00431-024-05583-7.

13. Drachman JG. Inherited thrombocytopenia: when a low platelet count does not mean ITP. Blood. 2004; 103: 390-8. Available at: https://doi.org/10.1182/blood-2003-05-1742.

14. Collins AM, Sewell WA, Edwards MR. Immunoglobulin gene rearrangement, repertoire diversity, and the allergic response. Pharmacol Ther. 2003; 100: 157-70. Available at: https://doi.org/10.1016/j.pharmthera.2003.07.002.

15.** Monteagudo E, Astigarraga I, Cervera Á, Dasí MA, Sastre A, Berrueco R, et al. Protocol for the study and treatment of primary immune thrombocytopenia: PTI-2018. An Pediatr (Barc). 2019; 91: 127.e1-e10. Available at: https://doi.org/10.1016/j.anpedi.2019.04.014.

16. Despotovic JM, Grimes AB. Pediatric ITP: is it different from adult ITP? Hematology Am Soc Hematol Educ Program. 2018; 2018: 405-11. Available at: https://doi.org/10.1182/asheducation-2018.1.405.

17. Lee JM. Advances in management of pediatric chronic immune thrombocytopenia: a narrative review. J Yeungnam Med Sci. 2023; 40: 241-6. Available at: https://doi.org/10.12701/jyms.2022.00745.

18. Kim TO, Despotovic J, Lambert MP. Eltrombopag for use in children with immune thrombocytopenia. Blood Adv. 2018; 2: 454-61. Available at: https://doi.org/10.1182/bloodadvances.2017010660.

19. Berrueco R, Dapena JL, Sebastián E, Sastre A. Controversies in the treatment of paediatric immune thrombocytopenia. An Pediatr (Barc). 2018; 89: 189.e1-e8. Available at: https://doi.org/10.1016/j.anpedi.2018.06.010.

20. Solsona M, Berrueco R, Sebastián E, Cervera Á, Sastre A, Astigarraga I, et al. Tapering of the thrombopoietin receptor agonist in paediatric patients with chronic immune thrombocytopenia: Is it possible? Br J Clin Pharmacol. 2022; 88: 4220-3. Available at: https://doi.org/10.1111/bcp.15378.

21. Oved JH, Lee CSY, Bussel JB. Treatment of Children with Persistent and Chronic Idiopathic Thrombocytopenic Purpura: 4 Infusions of Rituximab and Three 4-Day Cycles of Dexamethasone. J Pediatr. 2017; 191: 225-231. Available at: https://doi.org/10.1016/j.jpeds.2017.08.036.

22. Provan D, Arnold DM, Bussel JB, Chong BH, Cooper N, Gernsheimer T, et al. Updated international consensus report on the investigation and management of primary immune thrombocytopenia. Blood Adv. 2019; 3: 3780-817. Available at: https://doi.org/10.1182/bloodadvances.2019000812.

23. Kuter DJ, Efraim M, Mayer J, Trněný M, McDonald V, Bird R, et al. Rilzabrutinib, an Oral BTK Inhibitor, in Immune Thrombocytopenia. N Engl J Med. 2022; 386: 1421-31. Available at: https://doi.org/10.1056/NEJMoa2110297.

24. González-López TJ, Bermejo-Vega N, Cardesa-Cabrera R, Martínez-Robles V, Aguilar-Monserrate G, Pérez-Segura G, et al. Fostamatinib effectiveness and safety for immune thrombocytopenia in clinical practice. Blood. 2024; 144: 646-56. Available at: https://doi.org/10.1182/blood.2024024250.

25. Kühne T, Berchtold W, Michaels LA, Wu R, Donato H, Espina B, et al. Newly diagnosed immune thrombocytopenia in children and adults: a comparative prospective observational registry of the Intercontinental Cooperative Immune Thrombocytopenia Study Group. Haematologica. 2011; 96: 1831-37. Available at: https://doi.org/10.3324/haematol.2011.050799.

26. Fernández-Plaza S, González de Pablo J, Gálvez E, Zubicaray J, Guillén M, Sevilla J, et al. Variables related to chronic immune thrombocytopenia: experience from a single center and comparison to a meta-analysis. Eur J Pediatr. 2021; 180: 2075-81. Available at: https://doi.org/10.1007/s00431-021-03990-8.

27. Xu L, Li Y, Wu X. IgA vasculitis update: Epidemiology, pathogenesis, and biomarkers. Front Immunol. 2022; 13: 921864. Available at: https://doi.org/10.3389/fimmu.2022.921864.

28. Maisons V, Ramdani Y, Hankard A, Messiaen C, Jannot AS, Sautenet B, et al. New insights into epidemiological data and impact of the COVID-19 pandemic on IgA vasculitis in children and adults: a French nationwide cohort. Rheumatol Int. 2023; 43: 1791-8. Available at: https://doi.org/10.1007/s00296-023-05387-2.

29. Hastings MC, Rizk DV, Kiryluk K, Nelson R, Zahr RS, Novak J, et al. IgA vasculitis with nephritis: update of pathogenesis with clinical implications. Pediatr Nephrol. 2022; 37: 719-33. Available at: https://doi.org/10.1007/s00467-021-04950-y.

30. Suzuki H, Moldoveanu Z, Julian BA, Wyatt RJ, Novak J. Autoantibodies Specific for Galactose-Deficient IgA1 in IgA Vasculitis With Nephritis. Kidney Int Rep. 2019; 4: 1717-24. Available at: https://doi.org/10.1016/j.ekir.2019.08.015.

31. Gunasekaran TS, Berman J, González M. Duodenojejunitis: is it idiopathic or is it Henoch-Schönlein purpura without the purpura? J Pediatr Gastroenterol Nutr. 2000; 30: 22-8. Available at: https://doi.org/10.1097/00005176-200001000-00013.

32.** Ozen S, Marks SD, Brogan P, Groot N, de Graeff N, Avcin T, et al. European consensus-based recommendations for diagnosis and treatment of immunoglobulin A vasculitis-the SHARE initiative. Rheumatology (Oxford). 2019; 58: 1607-16. Available at: https://doi.org/10.1093/rheumatology/kez041.

33.** Vivarelli M, Samuel S, Coppo R, Barratt J, Bonilla-Felix M, Haffner D, et al. IPNA clinical practice recommendations for the diagnosis and management of children with IgA nephropathy and IgA vasculitis nephritis. Pediatr Nephrol. 2025; 40: 533-69. Available at: https://doi.org/10.1007/s00467-024-06502-6.

34.** Kidney Disease: Improving Global Outcomes (KDIGO) IgAN and IgAV Work Group; Rovin BH, Barratt J, Cook HT, Noronha IL, Reich HN, Suzuki Y, et al. KDIGO 2025 Clinical Practice Guideline for the Management of Immunoglobulin A Nephropathy (IgAN) and Immunoglobulin A Vasculitis (IgAV). Kidney Int. 2025; 108: S1-S71. Available at: https://doi.org/10.1016/j.kint.2025.04.004.

35. Du L, Wang P, Liu C, Li S, Yue S, Yang Y. Multisystemic manifestations of IgA vasculitis. Clin Rheumatol. 2021; 40: 43-52. Available at: https://doi.org/10.1007/s10067-020-05166-5.

36. Ruperto N, Ozen S, Pistorio A, Dolezalova P, Brogan P, Cabral DA, et al. EULAR/PRINTO/PRES criteria for Henoch-Schönlein purpura, childhood polyarteritis nodosa, childhood Wegener granulomatosis and childhood Takayasu arteritis: Ankara 2008. Part II: Final classification criteria. Ann Rheum Dis. 2010; 69: 798-806. Available at: https://doi.org/10.1136/ard.2009.116657.

37. Cervera Bravo A, Muñoz Bermudo F. Púrpuras más frecuentes. Trombocitopenia inmune primaria y vasculitis por IgA (púrpura de Schönlein-Henoch). Primary immune thrombocytopenia and IgA vasculitis (Schönlein-Henoch purpura). Pediatr Integral. 2021; 5: 254-64. Available at: https://www.pediatriaintegral.es/publicacion-2021-07/purpuras-mas-frecuentes-trombocitopenia-inmune-primaria-y-vasculitis-por-iga-purpura-de-schonlein-henoch/.

Recommended bibliography

– Neunert C, Terrell DR, Arnold DM, Buchanan G, Cines DB, Cooper N, et al. American Society of Hematology 2019 guidelines for immune thrombocytopenia. Blood Adv. 2019; 3: 3829-66. Available at: https://doi.org/10.1182/bloodadvances.2019000966.

International reference guideline for the management of ITP, with specific recommendations for the pediatric population.

– Neunert CE, Arnold DM, Grace RF, Kuhne T, McCrae KR, Terrell DR. The 2022 review of the 2019 American Society of Hematology guidelines on immune thrombocytopenia. Blood Adv. 2024; 8: 3578-82. Available at: https://doi.org/10.1182/bloodadvances.2023012541.

Update that consolidates observation as first-line management and TPO receptor agonists as the preferred second-line therapy in children.

– Monteagudo E, Astigarraga I, Cervera Á, Dasí MA, Sastre A, Berrueco R, et al. Protocol for the study and treatment of primary immune thrombocytopenia: PTI-2018. An Pediatr (Barc). 2019; 91: 127.e1-e10. Available at: https://doi.org/10.1016/j.anpedi.2019.04.014.

National reference protocol for the study and treatment of pediatric ITP in Spain.

– Ozen S, Marks SD, Brogan P, Groot N, de Graeff N, Avcin T, et al. European consensus-based recommendations for diagnosis and treatment of immunoglobulin A vasculitis-the SHARE initiative. Rheumatology (Oxford). 2019; 58: 1607-16. Available at: https://doi.org/10.1093/rheumatology/kez041.

European consensus with 26 recommendations for the diagnosis and treatment of IgAV, based on evidence and expert consensus.

– Vivarelli M, Samuel S, Coppo R, Barratt J, Bonilla-Felix M, Haffner D, et al. IPNA clinical practice recommendations for the diagnosis and management of children with IgA nephropathy and IgA vasculitis nephritis. Pediatr Nephrol. 2025; 40: 533-69. Available at: https://doi.org/10.1007/s00467-024-06502-6.

Most recent international guideline for the management of IgAV nephritis in the pediatric age group.

– Kidney Disease: Improving Global Outcomes (KDIGO) IgAN and IgAV Work Group; Rovin BH, Barratt J, Cook HT, Noronha IL, Reich HN, Suzuki Y, et al. KDIGO 2025 Clinical Practice Guideline for the Management of Immunoglobulin A Nephropathy (IgAN) and Immunoglobulin A Vasculitis (IgAV). Kidney Int. 2025; 108: S1-S71. Available at: https://doi.org/10.1016/j.kint.2025.04.004.

Global clinical practice guideline that integrates IgA nephropathy and IgAV nephritis with updated recommendations.


Clinical case


A 6-year-old boy presents to the primary care clinic because of the appearance, over the past 12 hours of multiple purpuric lesions on the trunk and extremities. His parents report that the child is well, without fever, active, and with a good appetite. Two weeks ago he had a mild upper respiratory illness that resolved spontaneously. He has no relevant personal or family history. He is not taking any regular medication.

Physical examination: good general condition; well-nourished and hydrated; conscious and oriented. Afebrile. No significant lymphadenopathy or hepatosplenomegaly. Generalized petechiae and several ecchymoses are noted on the trunk, upper and lower extremities, and face. There are no mucosal lesions. No masses are palpable. The remainder of the examination is unremarkable.

Laboratory workup: complete blood count: white blood cells 8,200/µL (normal differential); hemoglobin 12.8 g/dL; MCV 82 fL; platelets 8,000/µL. Peripheral blood smear: scant platelets of normal size and morphology. No schistocytes, blasts, or atypia are seen in any cell line. Coagulation: prothrombin time (PT) 12.2 s (INR 1.0); activated partial thromboplastin time (aPTT) 30 s; fibrinogen 280 mg/dL. Basic chemistry, renal, and hepatic function: normal. CRP: 0.3 mg/dL.


Algorithms


Alteraciones más frecuentes del pelo y las uñas en pediatría

D. Rodríguez Baeza,  V. Volo Bautista
Temas de FC


D. Rodríguez Baeza, V. Volo Bautista

Servicio de Dermatología. Hospital Universitario Río Hortega. Valladolid

X

Autor para correspondencia

daniel.rodriguez.baeza@gmail.com

Resumen

Las alteraciones del pelo y las uñas en pediatría constituyen un motivo frecuente de consulta en Atención Primaria. En tricología pediátrica, las causas más habituales de alopecia no cicatricial incluyen el efluvio telógeno, la tinea capitis, la alopecia areata, la tricotilomanía y la alopecia por tracción. En patología ungueal predominan los cambios fisiológicos del neonato, las infecciones periungueales, la onicocriptosis del adolescente, la onicomicosis y las alteraciones asociadas a dermatosis inflamatorias. El diagnóstico se basa en una anamnesis y exploración cuidadosas, apoyadas en pruebas complementarias simples seleccionadas. La mayoría de los procesos son benignos y reversibles con medidas generales y tratamiento específico precoz. El pediatra de Atención Primaria desempeña un papel clave en el reconocimiento temprano, el manejo inicial y la identificación de signos de alarma que requieren derivación especializada.


Abstract

Hair and nail disorders in Pediatrics are a frequent reason for consultation in Primary Care. In pediatric trichology, the most common causes of non-scarring alopecia include telogen effluvium, tinea capitis, alopecia areata, trichotillomania, and traction alopecia. In nail pathology, physiological neonatal changes, periungual infections, adolescent ingrown toenails, onychomycosis, and nail alterations associated with inflammatory dermatoses predominate. Diagnosis is based on a careful medical history and physical examination, supported by selected simple diagnostic tests. Most conditions are benign and reversible when managed early with general measures and targeted treatment. The primary care pediatrician plays a key role in early recognition, initial management, and identification of warning signs requiring referral to a dermatologist.


Palabras clave: Enfermedades del pelo; Alopecia; Enfermedades de las uñas; Tinea de la cabeza; Paroniquia.

Key words: Hair diseases; Alopecia; Nail diseases; Tinea capitis; Paronychia.


Pediatr Integral 2026; XXX (4): 255 – 264


OBJETIVOS

• Reconocer y diferenciar clínicamente las causas más frecuentes de alopecia en la infancia.

• Identificar las alteraciones ungueales fisiológicas del neonato y distinguirlas de patología ungueal relevante.

• Reconocer las alteraciones ungueales más comunes en la edad pediátrica.

• Abordar el manejo inicial de las patologías más frecuentes en tricología y patología ungueal pediátrica.

• Iniciar el tratamiento de primera línea en las patologías tricológicas y ungueales más prevalentes.

• Detectar signos de alarma y establecer criterios correctos de derivación al dermatólogo pediátrico.


Alteraciones más frecuentes del pelo y las uñas en pediatría

https://doi.org/10.63149/j.pedint.147


Introducción

Las alteraciones del pelo y las uñas representan un motivo de consulta muy frecuente en pediatría, tanto en Atención Primaria (AP) como en Dermatología.

Aunque la mayoría son procesos benignos, transitorios y fácilmente reconocibles, otros requieren un diagnóstico preciso y un abordaje terapéutico adecuado para evitar complicaciones, secuelas estéticas o un impacto psicológico significativo en el niño y su familia(1).

El objetivo de este artículo es ofrecer una visión práctica y actualizada sobre las patologías más comunes en tricología y patología ungueal en la infancia, dos áreas tradicionalmente infraestimadas, pero esenciales en la exploración física del paciente pediátrico(1).

Para facilitar su lectura y aplicación clínica, el contenido se ha estructurado en dos grandes bloques:

1. Tricología pediátrica: donde se revisan las causas más habituales de alopecia y alteraciones del cuero cabelludo, incluyendo: efluvio telógeno, tinea capitis, alopecia areata, alopecia por tracción y tricotilomanía, entre otras(2).

2. Patología ungueal: abordando las alteraciones fisiológicas del neonato, infecciones periungueales, onicomicosis, onicocriptosis y los cambios ungueales asociados a dermatosis pediátricas(1).

Alopecias según edad pediátrica

El espectro de alopecias en la infancia varía de forma significativa según la edad del paciente. Factores congénitos, infecciosos, autoinmunes, inflamatorios, psicológicos y hormonales contribuyen a un perfil clínico característico en cada etapa del desarrollo. Por ello, la edad constituye un criterio fundamental en la orientación diagnóstica, permitiendo al pediatra definir las etiologías más probables y priorizar las exploraciones necesarias(1-2). A continuación, se presentan las alopecias más relevantes clasificadas por grupos etarios, con una descripción breve de sus características clínicas esenciales (Tabla I).

Tabla


Recién nacidos (0-28 días)

En recién nacidos se detectan alteraciones del desarrollo embrionario o defectos congénitos, como aplasia cutis o nevus sebáceo.

Durante el periodo neonatal, las manifestaciones clínicas suelen corresponder a alteraciones del desarrollo embrionario o defectos congénitos, cuya identificación precoz es esencial para descartar síndromes complejos subyacentes. A continuación, hablaremos de los más relevantes:

La aplasia cutis congénita es la malformación más representativa de este grupo. Se define por la ausencia focal de piel (epidermis, dermis y, ocasionalmente, tejido subcutáneo) de etiología multifactorial, presente desde el nacimiento. Se presenta habitualmente como una lesión solitaria en el vértex o coronilla, que puede adoptar la apariencia de una úlcera abierta con costra o, si la cicatrización ocurrió intraútero, mostrarse como una placa atrófica, cicatricial y brillante. Si bien suele ser un hallazgo aislado, el pediatra debe mantener un alto índice de sospecha para descartar asociaciones como el síndrome de Adams-Oliver, que asocia defectos en extremidades y cardiopatías. El diagnóstico es fundamentalmente clínico. No obstante, ante lesiones de gran tamaño, profundas o que presenten el denominado “signo del collar de pelo” –un anillo de cabello más largo, oscuro y grueso rodeando la lesión–, es recomendable realizar pruebas de imagen como ecografía o resonancia magnética. Esto permite valorar las estructuras subyacentes y descartar defectos óseos o comunicaciones intracraneales (disrafismo oculto). En cuanto al tratamiento, la tendencia actual prioriza el manejo conservador en lesiones pequeñas (menores de 3-4 cm), optando por la curación por segunda intención mediante pomadas antibióticas y apósitos que eviten la infección. La cirugía urgente se reserva para defectos extensos o con exposición de estructuras vitales como el seno sagital(3).

El nevo sebáceo (Fig. 1G) es un hamartoma cutáneo congénito derivado de la unidad pilosebácea y sus anejos. Habitualmente, afecta al cuero cabelludo y se manifiesta desde la infancia como una placa bien delimitada amarillenta-anaranjada, típicamente alopécica y de superficie lisa. Con la pubertad, por influencia hormonal, la lesión se vuelve más verrugosa y prominente. Actualmente se considera que el riesgo de transformación maligna verdadera es bajo y, cuando aparecen neoplasias secundarias, predominan las benignas; por tanto, la exéresis profiláctica sistemática en la infancia ya no se considera obligatoria en la mayoría de los casos, y se reserva para motivos estéticos, síntomas, dificultad de seguimiento o cambios clínicos sospechosos. En la práctica, esto se traduce en vigilancia clínica y dermatoscópica razonable, con indicación quirúrgica selectiva(4).

Lactantes (1 mes-2 años)

La tinea capitis es la causa infecciosa más frecuente de alopecia pediátrica. La alopecia occipital neonatal es un efluvio telógeno fisiológico autolimitado.

En el lactante, muchas alopecias son no cicatriciales y transitorias. La anamnesis orientada al tiempo de evolución, presencia de descamación, inflamación, prurito y exposición a contagios suele ser más rentable que pruebas extensas, siempre que no existan signos de alarma.

La tinea capitis (Fig. 1A) constituye la patología infecciosa del cuero cabelludo más frecuente en pediatría y una causa mayor de alopecia no cicatricial. Aunque su pico de incidencia se sitúa en la edad escolar, no es infrecuente en lactantes. Los agentes causales varían geográficamente, predominando Microsporum canis (zoofílico, transmitido por animales) y Trichophyton tonsurans (antropofílico, contagio interhumano). La presentación clínica incluye placas alopécicas con descamación visible, pelos rotos a ras de la superficie (“puntos negros”) y grados variables de inflamación. En ocasiones, una respuesta inmune exagerada del huésped desencadena una forma inflamatoria severa conocida como Querion de Celso, que puede dejar alopecia cicatricial permanente si no se trata con celeridad.

figura

Figura 1. A. Tinea capitis inflamatoria. B. Lupus discoide. C. Alopecia areata. D. Tricoscopia alopecia areata. La flecha azul señala pelos en signo de admiración. La flecha amarilla señala puntos amarillos. La flecha naranja señala pelos cortos. E. Dermatitis seborreica. F. Tricotilomanía. G. Nevus sebáceo en un niño de 2 años. Fuente: cortesía del Dr. Vega, HU Río Hortega de Valladolid.

El diagnóstico de la tinea debe confirmarse siempre mediante examen directo y cultivo micológico, que sigue siendo el “gold standard”. El tratamiento es sistémico, ya que los antifúngicos tópicos no penetran suficientemente en el folículo piloso. Es crucial adaptar el fármaco al agente causal: la griseofulvina se mantiene como tratamiento de elección para infecciones por Microsporum, mientras que la terbinafina oral se ha posicionado como la opción preferente para Trichophyton, permitiendo pautas de tratamiento más cortas (4 semanas) con tasas de curación superiores. El uso concomitante de champús antifúngicos se recomienda para reducir la carga de esporas y limitar el contagio. Un apunte importante es que en España, la griseofulvina puede ser difícil de conseguir, por lo que, en caso de no disponibilidad, se opta también por el tratamiento con terbinafina o itraconazol(5).

La alopecia occipital neonatal es un hallazgo frecuente entre los 2 y 6 meses. Hoy se interpreta principalmente como un efluvio telógeno fisiológico del periodo posnatal y no, como se creía previamente, por la fricción de estar en posición de decúbito supino. Clínicamente se aprecia una placa alopécica occipital bien delimitada, con cuero cabelludo de aspecto normal, sin descamación, eritema ni pelos rotos patológicos. Este último dato es esencial para el diagnóstico diferencial con tinea capitis y alopecia areata. El curso es autolimitado y no requiere tratamiento: la repoblación progresa a medida que se normaliza el ciclo folicular, y no depende de maniobras específicas más allá de tranquilizar a la familia y evitar iatrogenia(2).

Preescolares (2-5 años)

En preescolares, la alopecia triangular congénita es una alopecia permanente por defecto del desarrollo sin tratamiento médico eficaz, mientras que la dermatitis seborreica severa es inflamatoria, reversible con tratamiento tópico y, si es atípica o resistente, obliga a descartar psoriasis, tiña e incluso histiocitosis.

En el niño preescolar comienzan a hacerse evidentes ciertas condiciones del desarrollo que, aunque presentes al nacimiento, pasaron desapercibidas por la escasa densidad capilar inicial.

La alopecia triangular congénita es un ejemplo paradigmático. Se trata de un defecto del desarrollo (mosaicismo) que produce una placa de alopecia permanente en forma de triángulo isósceles. Su localización es muy característica: en la región frontotemporal, con la base del triángulo respetando una estrecha franja de pelo en la línea de implantación frontal. A diferencia de la alopecia areata, es una condición estable y no progresiva. El diagnóstico se confirma mediante dermatoscopia, que revela la presencia de vello fino (pelos vellosos) en el interior de la placa y la ausencia total de unidades foliculares terminales. Dado que no es una enfermedad inflamatoria, no responde a tratamientos farmacológicos, como minoxidil o corticoides. La única opción terapéutica, si el impacto estético lo justifica, es la corrección quirúrgica (exéresis o trasplante capilar) en la edad adulta(6).

Otra entidad relevante en este grupo, aunque con un pico bimodal (lactantes y adolescentes), es la dermatitis seborreica severa (Fig. 1E). En su forma infantil, conocida como “costra láctea”, se manifiesta con placas eritematosas cubiertas de escamas grasas y amarillentas adheridas al cuero cabelludo. La etiopatogenia es multifactorial, implicando la sobreproducción de sebo y la colonización por levaduras del género Malassezia. Una medida preventiva actual en recién nacidos es retrasar el primer baño para permitir la absorción del vérnix caseoso, que posee propiedades protectoras. Cuando la inflamación es intensa, las costras gruesas pueden provocar una caída del pelo secundaria, que es reversible al controlar el cuadro. El tratamiento se basa en la eliminación mecánica de las costras mediante aceites o queratolíticos suaves (como vaselina salicílica) y el uso de champús con ketoconazol o ciclopirox. Los corticoides tópicos de baja potencia se reservan para brotes muy inflamatorios. Cabe destacar que, ante una dermatitis seborreica difusa, purpúrica o resistente al tratamiento en un preescolar, el pediatra debe descartar histiocitosis de células de Langerhans(7).

Escolares (6-11 años)

En la edad escolar predominan la tricotilomanía (alopecia traumática conductual), la alopecia areata (autoinmune, la más frecuente en placas, con opciones tópicas o JAK en casos extensos), la alopecia por tracción (prevenible, pero potencialmente cicatricial) y los trastornos del ciclo piloso (anágeno suelto o corto), generalmente benignos y autolimitados.

La etapa escolar se caracteriza por un aumento de la incidencia de trastornos autoinmunes y de patologías relacionadas con la esfera psicológica y conductual.

La tricotilomanía (Fig. 1F) representa el principal diagnóstico diferencial de la alopecia areata en escolares. Se trata de una alopecia traumática secundaria al hábito compulsivo de arrancarse el pelo, clasificada dentro del espectro obsesivo-compulsivo y relacionada con situaciones de estrés o ansiedad. A diferencia de la alopecia areata, las placas en la tricotilomanía tienen formas geométricas extrañas, lineales o irregulares, y nunca son completamente lisas: siempre presentan pelos de diferentes longitudes, algunos rotos a ras de piel y otros en crecimiento, respetando habitualmente los márgenes del cuero cabelludo (signo del “fraile”). La prueba del tirón suele ser negativa, y la tricoscopia muestra signos de traumatismo (pelos en muelle, hemorragias perifoliculares). El tratamiento en general no es farmacológico, sino que se basa en la terapia cognitivo-conductual, evitando medidas punitivas que aumenten la ansiedad del niño. Entre las opciones farmacológicas, está el tratamiento con N-acetilcisteína(8,9).

La alopecia areata (Figs. 1C y 1D) es la causa más frecuente de alopecia en placas en este grupo. Es una enfermedad autoinmune órgano-específica, en la que los linfocitos atacan el folículo piloso en fase anágena, interrumpiendo su crecimiento sin destruirlo (alopecia no cicatricial). Existe una asociación significativa con otras enfermedades autoinmunes (tiroiditis, vitíligo, celiaquía) y dermatitis atópica, especialmente en los casos de inicio precoz. Clínicamente, se presenta como placas alopécicas redondeadas u ovaladas, de superficie lisa y coloración normal o levemente sonrosada, asintomáticas. En los bordes de actividad, es posible observar los patognomónicos “pelos en signo de exclamación» (adelgazados hacia la raíz); también es frecuente encontrar puntos amarillos y pelos cortos, tal y como se puede observar en la figura 1D. El tratamiento depende de la extensión y la edad. En formas localizadas, los corticoides tópicos potentes (clobetasol) o las infiltraciones intralesionales son la primera línea. En casos extensos, se valoran inmunoterapias de contacto o tratamientos sistémicos, siendo los más eficaces actualmente los inhibidores JAK, como baricitinib, tofacitinib y ritlecitinib. Cabe destacar que los dos primeros no están aprobados para uso pediátrico en esta patología. El único fármaco aprobado actualmente para menores (a partir de los 12 años) es el ritlecitinib(1,10).

La alopecia por tracción es una forma de pérdida capilar prevenible, común en niñas que utilizan peinados muy tensos (coletas, trenzas, moños) de forma continuada. La tracción crónica provoca inflamación folicular en las áreas de mayor tensión (zona frontal y temporal), pudiendo observar el “signo del flequillo” (preservación de pelos cortos frontales que escapan a la tracción). Si no se corrige el hábito, la inflamación puede progresar a fibrosis, resultando en una alopecia cicatricial irreversible(11,12).

En este periodo también se diagnostican las alteraciones del ciclo o del tallo piloso. El síndrome del anágeno suelto es típico de niñas con cabello rubio; se debe a un anclaje defectuoso del pelo en el folículo por inmadurez de la vaina radicular interna. Se caracteriza por una prueba del tirón positiva e indolora, donde se extraen mechones enteros con facilidad. Por otro lado, el síndrome del anágeno corto se manifiesta como una incapacidad para dejar crecer el pelo más allá de una longitud corta (3-4 cm) debido a un acortamiento genético de la fase de crecimiento. Ambos cuadros tienden a mejorar espontáneamente en la pubertad. Se ha documentado mejoría en ambos casos con minoxidil tópico(2).

Adolescentes (12-18 años)

En la adolescencia predominan el efluvio telógeno como causa más frecuente y reversible de caída difusa, el debut de la alopecia androgénica tras la pubertad y, de forma menos común pero grave, el lupus cutáneo como alopecia cicatricial que requiere diagnóstico y tratamiento precoz.

En la adolescencia, los cambios hormonales y el impacto psicosocial cobran protagonismo, apareciendo patrones de alopecia similares a los del adulto.

El efluvio telógeno es la causa más común de caída difusa en esta etapa. Se produce por una sincronización de gran número de folículos en fase de caída (telógeno) en respuesta a un factor desencadenante ocurrido de 2 a 4 meses antes. Las causas más frecuentes en adolescentes incluyen estrés emocional o académico, dietas restrictivas (déficit de hierro o zinc), infecciones febriles o trastornos hormonales. Clínicamente, el paciente refiere una disminución global de la densidad capilar (“se me clarea el pelo”) y una caída alarmante al peinarse o lavarse, aunque nunca llega a producir calvicie total. Es un proceso reversible; el diagnóstico se apoya en una historia clínica detallada y un “pull test” positivo. El tratamiento consiste en corregir la causa subyacente y tranquilizar al paciente sobre la naturaleza transitoria del cuadro(2,13).

Otra causa de alopecia, aunque infrecuente, es el lupus eritematoso cutáneo (Fig. 1B); debe sospecharse ante placas alopécicas que presenten eritema, atrofia central, tapones córneos foliculares y telangiectasias. Al tratarse de una alopecia cicatricial definitiva, requiere derivación urgente para confirmación histológica (biopsia) y tratamiento precoz, con fotoprotección, corticoides y antipalúdicos, para frenar la destrucción folicular(14).

La alopecia androgénica puede debutar tras la pubertad en individuos genéticamente predispuestos. Mediada por la acción de los andrógenos (dihidrotestosterona) sobre el folículo, provoca una miniaturización progresiva del cabello. En varones se observa el clásico patrón de recesión frontotemporal (entradas) y vértex; en mujeres adolescentes, suele manifestarse como un ensanchamiento difuso de la raya media conservando la línea de implantación frontal. En chicas, si se asocia a acné severo, hirsutismo o irregularidades menstruales, es necesario descartar un síndrome de ovario poliquístico mediante estudio hormonal. El tratamiento de elección y con mayor perfil de seguridad en adolescentes es el minoxidil tópico. El uso de antiandrógenos orales (finasterida en varones >18 años o espironolactona en mujeres) o minoxidil oral debe individualizarse cuidadosamente(15).

Patología ungueal pediátrica: un enfoque evolutivo

La patología del aparato ungueal en la infancia difiere sustancialmente de la del adulto, tanto en su espectro epidemiológico como en su manejo clínico. Mientras que en la población adulta predominan las infecciones fúngicas y las distrofias traumáticas crónicas, en el paciente pediátrico nos enfrentamos a un abanico diagnóstico mucho más amplio, que abarca desde alteraciones fisiológicas transitorias del desarrollo y genodermatosis complejas, hasta procesos inflamatorios agudos, infecciosos y mecánicos (Tabla II). A continuación, se aborda la patología ungueal organizándola según el momento vital de aparición predominante.

Tabla II


Recién nacidos y lactantes (0-2 años)

En recién nacidos y lactantes predominan alteraciones ungueales fisiológicas transitorias (coiloniquia, surcos de Beau, pseudo-onicocriptosis) sin tratamiento, pero es clave reconocer anomalías congénitas verdaderas (malalineación del hallux, aplasia/hipoplasia ungueal, braquioniquia y genodermatosis, como uña-rótula o paquioniquia congénita) por su posible asociación sindrómica.

Durante los primeros meses de vida, la unidad ungueal se halla en un proceso de maduración anatómica y funcional, dando lugar a hallazgos que suelen ser procesos fisiológicos que, pese a su benignidad, suelen generar ansiedad familiar.

La alteración más común es la coiloniquia fisiológica o uñas en cuchara (Fig. 2C), especialmente visible en el primer dedo del pie. A diferencia del adulto, donde este signo obliga a descartar ferropenia o hemocromatosis, en el lactante es una variante normal derivada de la delgadez y flexibilidad de la lámina ungueal. La presión mecánica ejercida al gatear o al iniciar la deambulación invierte la curvatura de la uña blanda, un fenómeno que no requiere tratamiento ni estudios analíticos, salvo que persista más allá de los tres años o se asocie a clínica sistémica sugestiva de anemia(16).

figura

Figura 2. Alteraciones fisiológicas neonatales. A. Pseudouñas encarnadas del hallux. B. Líneas de Beau neonatales. C. Coiloniquia infantil.

Asimismo, es habitual observar los surcos de Beau neonatales (Fig. 2B), depresiones transversales que aparecen alrededor de la cuarta semana de vida en múltiples uñas; estos surcos reflejan la detención temporal de la actividad mitótica de la matriz ungueal secundaria al estrés fisiológico del parto y se resuelven espontáneamente conforme crece la uña(16).

En este periodo también observamos la falsa onicocriptosis o pseudo-uña encarnada del lactante (Fig. 2A), donde el borde distal de la uña parece incrustarse en el pulpejo del dedo gordo. A diferencia de la uña encarnada verdadera del adolescente, aquí no hay una espícula penetrante ni inflamación real, sino una hipertrofia fisiológica de los pliegues cutáneos laterales que “abrazan” una uña pequeña debido a la orientación horizontal de la falange. Tiende a la resolución espontánea con el crecimiento y solo requiere masajes suaves para liberar el borde ungueal(16).

Sin embargo, el pediatra debe estar alerta ante anomalías congénitas verdaderas, que se describen a continuación.

Una anomalía congénita relativamente frecuente es la malalineación congénita de la uña del hallux (Fig. 3A), una anomalía del desarrollo probablemente hereditaria, donde la lámina ungueal crece desviada lateralmente respecto al eje longitudinal de la falange distal. Clínicamente, la uña adopta una forma triangular, se engrosa y adquiere una coloración grisácea o marronácea con surcos transversales, lo que frecuentemente conduce al error de diagnosticarla y tratarla inútilmente como una onicomicosis. El diagnóstico es clínico y, aunque muchos casos mejoran espontáneamente, las desviaciones severas pueden requerir corrección quirúrgica tardía(17).

figura

Figura 3. Ilustraciones de anomalías congénitas. A. Malalineación congénita de la uña. B. Braquioniquia. C. Síndrome uña-rótula. D. Paquioniquia congénita. E. Tumor de Koenen. F. Uña en pinza.

Otra entidad congénita es la aplasia o hipoplasia ungueal, que puede presentarse de forma aislada (por mutaciones en el gen RSPO4) o como parte de un síndrome, como el síndrome uña-rótula o el síndrome de Iso-Kikuchi, entre otros(16). Es imperativo solicitar una radiografía simple para descartar defectos óseos asociados, diferenciando así una anoniquia verdadera (con falange normal) de síndromes como el de Coffin-Siris o Cooks (con hipoplasia de falange distal)(17).

Dentro del espectro de las dismorfias congénitas de la mano, debemos reconocer también la braquioniquia congénita, conocida gráficamente como “pulgares en raqueta” (Fig. 3B). Esta malformación se caracteriza por una uña desproporcionadamente ancha y corta, asentada sobre un pulgar de morfología similar, afectando generalmente de forma bilateral. Su base fisiopatológica radica en la obliteración precoz de la fisis distal, lo que detiene el crecimiento longitudinal de la falange mientras continúa el perióstico, resultando en un hueso acortado y ensanchado. Aunque suele presentarse como un rasgo aislado de herencia autosómica dominante, obliga al pediatra a descartar síndromes asociados, como el de Rubinstein-Taybi o el tricorrinofalángico. El diagnóstico se confirma mediante clínica y radiografía (cierre epifisario precoz) y, dado que la función no suele estar comprometida, la actitud terapéutica es la abstención, reservando la cirugía para casos excepcionales con repercusión estética significativa(16,18,19).

Dentro de las genodermatosis, destaca el ya mencionado previamente síndrome uña-rótula (nail-patella) (Fig. 3C), caracterizado por mutaciones en LMX1B, que regula el desarrollo del aparato ungueal, las rótulas y estructuras renales. Produce hipoplasia ungueal, displasia rotuliana y predisposición a nefropatía.

Clínicamente, a nivel ungueal, se caracteriza por hipoplasia ungueal triangular, siendo más severa en el pulgar y que disminuye hacia el meñique, asociando la patognomónica lúnula triangular. Su identificación obliga a descartar displasia rotuliana y nefropatía asociada(20,21).

Igualmente relevante, aunque rara, es la paquioniquia congénita (Fig. 3D), enfermedad cuya clasificación se basa en la mutación de genes de queratinas: KRT6A, KRT6B, KRT6C, KRT16 y KRT17. Clínicamente, cursa con un engrosamiento distal progresivo de las uñas (“en garra”), pero cuyo síntoma cardinal invalidante es la queratodermia palmoplantar dolorosa; el manejo actual es sintomático, empleándose en casos severos retinoides orales o incluso sirolimus tópico para reducir la hiperqueratosis o toxina botulínica para reducir el dolor(22-24).

Preescolares (2-5 años): infecciones agudas y hábitos

En preescolares, la urgencia ungueal más frecuente es la paroniquia aguda bacteriana, que debe diferenciarse del panadizo herpético (no drenar); mientras que, la paroniquia crónica es una dermatitis irritativa cuyo tratamiento clave es restaurar la barrera cuticular.

En la etapa preescolar, la interacción del niño con el medio y el desarrollo de hábitos manipulativos incrementan la incidencia de infecciones bacterianas y virales agudas. La urgencia ungueal más frecuente en este grupo es la paroniquia aguda (Figs. 5A y 6E), una infección bacteriana rápida y ­dolorosa de los pliegues ungueales, causada predominantemente por Staphylococcus ­aureus o estreptococos. Se produce tras una solución de continuidad en la barrera de la cutícula, manifestándose con eritema brillante, edema a tensión y dolor pulsátil que evoluciona frecuentemente a la formación de un absceso purulento(1).

El punto crítico en el manejo de la paroniquia aguda es el diagnóstico diferencial con el panadizo herpético. Esta infección viral por VHS-1, común en niños con gingivoestomatitis que se chupan el dedo, se presenta con vesículas agrupadas sobre base eritematosa y dolor desproporcionado, pero sin la fluctuación purulenta a tensión típica del absceso bacteriano. Es vital que el pediatra reconozca esta entidad, pues el drenaje con bisturí está formalmente contraindicado en el panadizo herpético; su incisión no evacúa pus, sino que provoca viremia, riesgo de sobreinfección bacteriana y retardo en la curación. Mientras que la paroniquia bacteriana abscesificada requiere drenaje y antibióticos tópicos, el panadizo herpético se maneja de forma conservadora con analgesia y oclusión seca. En casos moderados a graves, o en pacientes inmunocomprometidos, se puede considerar el uso de aciclovir oral(25,26).

Otra entidad prevalente es la paroniquia crónica, definida por una inflamación del pliegue proximal que persiste más de seis semanas. Históricamente considerada una micosis, la evidencia actual la redefine como una dermatitis de contacto irritativa. La pérdida de la cutícula por humedad o microtraumatismos crea un “espacio muerto” donde penetran irritantes y patógenos, perpetuando la inflamación. Aunque frecuentemente se aísla Candida, esta actúa como colonizador secundario. Por tanto, el tratamiento no debe basarse únicamente en antifúngicos, sino en restaurar la barrera cuticular mediante la evitación estricta de humedad y el uso de corticoides tópicos de potencia media-alta o inhibidores de la calcineurina (tacrolimus) para frenar la inflamación y permitir la regeneración de la cutícula(27).

Escolares (6-11 años): inflamación, virus y genodermatosis tardías

En la edad escolar, predominan patologías ungueales inflamatorias y conductuales, destacando la psoriasis ungueal (marcador de riesgo de artritis), el liquen plano ungueal como urgencia cicatricial, la traquioniquia y distrofias por tics generalmente benignas, las verrugas periungueales de manejo conservador y el hipocratismo digital, que obliga a descartar patología sistémica salvo formas hereditarias.

En la edad escolar, cobran protagonismo las dermatosis inflamatorias que afectan a la matriz ungueal, las infecciones virales persistentes y las alteraciones derivadas de tics. La psoriasis ungueal (Figs. 4A y 6A) es una manifestación frecuente que puede preceder en años a las lesiones cutáneas. Debido a la conexión anatómica directa entre la matriz ungueal y la entesis de la falange distal, la afectación ungueal es un predictor de riesgo para artritis psoriásica. Los signos clínicos varían según la localización del daño: la afectación de la matriz produce “pitting” (piqueteado irregular) (Fig. 4B), leuconiquia y traquioniquia, mientras que la afectación del lecho genera la mancha en “gota de aceite” (patognomónica), onicólisis y hemorragias en astilla. El tratamiento tópico con combinaciones de análogos de vitamina D y corticoides es la primera línea(28).

figura

Figura 4. Ilustraciones de patologías ungueales inflamatorias y sistémicas. A. Psoriasis ungueal. B. Pitting. C. Liquen plano ungueal. D. Clubbing. E. Coiloniquia. F. Traquioniquia.

Es fundamental diferenciar la psoriasis del liquen plano ungueal (Figs. 4C y 6C), una entidad mucho menos frecuente, pero que constituye una verdadera urgencia dermatológica. El liquen plano produce una inflamación destructiva de la matriz que puede llevar a la cicatrización irreversible y la pérdida definitiva de la uña (anoniquia) (Fig. 6D). Signos como el adelgazamiento papiráceo de la lámina, la fisuración longitudinal y, sobre todo, la formación de un pterigión dorsal (fusión de la cutícula con el lecho ungueal) son banderas rojas que obligan a una derivación inmediata para valoración, posible biopsia y tratamiento sistémico(29).

En este grupo de edad también es frecuente la traquioniquia (Fig. 4F) o distrofia de las veinte uñas, caracterizada por una rugosidad difusa y estrías longitudinales que dan a la uña un aspecto de “papel de lija”. Generalmente, es un proceso inflamatorio benigno y autolimitado, asociado a veces a alopecia areata o dermatitis atópica, que tiende a resolverse espontáneamente con los años sin requerir tratamiento agresivo más allá de la hidratación con lacas de urea(30). Vinculada a los hábitos nerviosos escolares, encontramos la distrofia canaliforme media de Heller, causada por el tic compulsivo de empujar la cutícula hacia atrás, lo que daña la matriz temporalmente, generando un surco central con crestas en “pino invertido”, típicamente en los pulgares(31).

Por último, las verrugas periungueales (Fig. 5C) causadas por el VPH son extremadamente comunes en escolares, favorecidas por el fenómeno de Köbner tras morderse las uñas o padrastros. Su tratamiento es complejo por la resistencia viral en esta zona y el dolor asociado a terapias destructivas. Los queratolíticos (ácido salicílico) son de primera elección en AP, evitando la crioterapia agresiva en la matriz proximal para no generar distrofias permanentes(1).

figura

Figura 5. Patologías infecciosas, traumáticas y pigmentadas del aparato ungueal. A. Paroniquia. B. Onicomicosis. C. Verrugas periungueales. D. Onicocriptosis. E. Nevus ungueal congénito.

El hipocratismo digital (Fig. 4D) es una deformidad caracterizada por el agrandamiento bulboso de las falanges distales y la pérdida del ángulo normal entre la uña y el pliegue ungueal, clásicamente asociada a patología pulmonar o cardiaca grave, aunque en pediatría es clave descartar formas hereditarias benignas para evitar estudios invasivos innecesarios.

La teoría clásica de la hipoxia está superada y el mecanismo aceptado se basa en el paso de megacariocitos no fragmentados a la circulación sistémica en situaciones de shunt derecha-izquierda o enfermedad pulmonar crónica.

Estos megacariocitos alcanzan la microcirculación distal y liberan factores de crecimiento como PDGF y VEGF, induciendo hipertrofia del tejido conectivo, edema y vasodilatación local.

Clínicamente, se diagnostica por la desaparición del ángulo de Lovibond (>180°), el signo de Schamroth positivo, las uñas en “vidrio de reloj” y la consistencia esponjosa del lecho ungueal a la palpación(32).

Adolescentes (12-18 años): trauma, micosis y pigmentación

En la adolescencia, predominan patologías ungueales de patrón adulto, destacando la onicocriptosis (frecuente y, a veces, quirúrgica), la onicomicosis dermatofítica (terbinafina oral tras confirmación), los fibromas ungueales como marcador de esclerosis tuberosa y la melanoniquia longitudinal, generalmente benigna y de manejo observacional.

La adolescencia introduce patrones de patología más similares al adulto, dominados por causas mecánicas, infecciosas fúngicas y pigmentarias. La onicocriptosis (uña encarnada) es la causa principal de dolor en el pie en adolescentes, con una clara predisposición masculina. Su etiopatogenia es mecánica: el corte incorrecto de la uña (demasiado curvo), sumado al uso de calzado deportivo estrecho y traumatismos, provoca que la espícula ungueal penetre en el tejido blando lateral. Esto desencadena una reacción a cuerpo extraño con inflamación, dolor y la formación secundaria de tejido de granulación (botriomicoma) que se sobreinfecta fácilmente. En estadios iniciales, el manejo debe ser conservador, mediante baños antisépticos, uso de calzado amplio y técnicas de separación mecánica (como el “taping” o colocación de algodón). En casos recurrentes o con gran hipertrofia tisular, la cirugía mediante avulsión parcial con matricectomía química (fenolización) es la técnica de elección. Una variante más severa es la uña en pinza (pincer nail ) (Fig. 6B), donde la sobrecurvatura transversal atrapa el lecho ungueal; si existe exóstosis subungueal asociada en la radiografía, requerirá corrección quirúrgica definitiva(33). La coiloniquia (Fig. 4E), como ya se mencionó previamente, es una depresión cóncava de la uña que en lactantes es frecuentemente una variante fisiológica y transitoria por la presión al gatear, pero en niños mayores y adolescentes sí puede ser un marcador fiable de ferropenia, obligando a solicitar perfil férrico y tratar si se confirma el déficit(1,34).

La onicomicosis verdadera por dermatofitos, rara en niños pequeños, aumenta su prevalencia drásticamente en la adolescencia, favorecida por la actividad deportiva, la hiperhidrosis y el uso de calzado oclusivo. El agente causal predominante es Trichophyton rubrum, causando engrosamiento ungueal, xantoniquia y onicólisis distal. Antes de iniciar tratamiento, se recomienda realizar cultivo o examen directo KOH para confirmación microbiológica, dado que muchas distrofias traumáticas simulan una tinea. Una vez confirmada, el tratamiento tópico suele ser insuficiente si hay afectación de la matriz. La terbinafina oral se ha consolidado como el tratamiento de elección (“gold standard” ) por su eficacia fungicida y perfil de seguridad en población pediátrica, administrada en pautas continuas de 6 a 12 semanas ajustadas al peso(35,36).

figura

Figura 6. A. Psoriasis ungueal. B. Uña en pinza. C. Liquen ungueal. D. Anoniquia. E. Paroniquia. F. Fibroma ungueal.

Los fibromas ungueales o tumores de Koenen (Figs. 3E y 6F) son hamartomas benignos del tejido conectivo que constituyen un hallazgo patognomónico del Complejo Esclerosis Tuberosa (CET), observándose en aproximadamente la mitad de los pacientes. Su aparición es característica de la adolescencia o etapa post-puberal, siendo excepcionales en la infancia temprana; la presencia de dos o más lesiones no traumáticas se considera un criterio mayor para el diagnóstico de la enfermedad. Fisiopatológicamente, surgen por mutaciones en los genes TSC1 o TSC2 (sobreactivan el complejo mTORC1). Clínicamente, se manifiestan como pápulas o nódulos firmes, de coloración rosada o carne, que emergen de los pliegues (periungueales) o bajo la lámina (subungueales), con predominio en los pies. El diagnóstico es clínico, apoyado por el hallazgo dermatoscópico específico del “signo del cometa rojo” (líneas vasculares sobre fondo rosado). El manejo terapéutico actual prioriza el enfoque conservador mediante sirolimus tópico (0,1-1 %), que inhibe la vía mTOR reduciendo el tamaño y vascularización tumoral; la cirugía (exéresis o láser CO2) se reserva para lesiones grandes, dolorosas o que no responden al tratamiento médico(37,38).

Finalmente, la aparición de una melanoniquia longitudinal (banda pigmentada oscura en la uña) en un adolescente suele generar alarma por el miedo al melanoma. Sin embargo, en la edad pediátrica, la inmensa mayoría de estos casos corresponden a procesos benignos, fundamentalmente nevos melanocíticos de la matriz o activación melanocítica racial (lentigos). Un concepto clínico actualizado importante es la distinción entre el signo de Hutchinson verdadero (pigmentación periungueal irregular sugestiva de melanoma) y el “pseudo-Hutchinson”, una pigmentación visible a través de la cutícula transparente en nevos benignos oscuros. Los nevus melanocíticos congénitos ungueales (Fig. 5E) presentan múltiples características que en adultos serían consideradas de alarma, pero que en población pediátrica no son alarmantes y únicamente es necesaria su vigilancia periódica evitando biopsia. La actitud actual prioriza la observación clínica y dermatoscópica periódica, evitando biopsias matriciales traumáticas innecesarias, y reservando la derivación para casos con signos de alarma claros, como bandas muy anchas (>3-4 mm), heterocromía, forma triangular o cambios evolutivos rápidos(39).


Conclusiones y función del pediatra de Atención Primaria

• La mayoría de las alopecias y onicopatías infantiles son benignas y reversibles si se identifican y tratan precozmente.

• En tricología pediátrica, el pediatra debe pensar sistemáticamente en: efluvio telógeno, tinea capitis, alopecia areata, alopecia por tracción y tricotilomanía cuando afronta una caída de cabello.

• El examen del cuero cabelludo debe ser completo y detallado, buscando patrón (difuso vs. en placas), descamación, inflamación, cabello roto, y realizando pruebas simples como KOH y, si se dispone, dermatoscopia.

• Las alteraciones ungueales del neonato y lactante son a menudo fisiológicas; conviene conocerlas para evitar pruebas y tratamientos innecesarios, pero vigilando las que persisten más allá de la edad esperada.

• La paroniquia, onicocriptosis y onicomicosis representan la mayor parte de la patología ungueal adquirida; su tratamiento inicial (baños, antibióticos tópicos, antifúngicos sistémicos cuando está justificado) puede y debe iniciarse desde AP.

• El pediatra tiene un papel clave en la prevención: educación en higiene del cabello, corte correcto de uñas, evitar peinados traumáticos y detectar hábitos como la onicofagia y el tirón de pelo.

• Es importante conocer los signos de alarma que obligan a derivar:

– Alopecias cicatriciales o inflamatorias graves.

– Alopecia areata extensa o rebelde.

– Onicopatías congénitas complejas, distrofias severas o dolor persistente.

– Melanoniquia amplia, cambiante o con afectación de la cutícula.

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. García Dorado J, Alonso Fraile P. Alteraciones del pelo y de las uñas. Pediatr Integral. 2016; 4: 244-61. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-05/alteraciones-del-pelo-y-de-las-unas/.

2. Garnacho Saucedo GM, Moreno Giménez JC. Alteraciones más frecuentes del pelo en Pediatría. Pediatr Integral. 2021; 4: 184-93. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-06/alteraciones-mas-frecuentes-del-pelo-en-pediatria/.

3. Browning JC. Aplasia cutis congenita: approach to evaluation and management. Dermatol Ther. 2013; 26: 439-44.

4. Moody MN, Landau JM, Goldberg LH. Nevus Sebaceous Revisited. Pediatric Dermatology. 2012; 29: 15-23. Disponible en: https://doi.org/10.1111/j.1525-1470.2011.01562.x.

5. Treat JR. Tinea capitis: Management. UpToDate. 2026. Disponible en: https://www.uptodate.com/contents/tinea-capitis-management.

6.** Trakimas C, Sperling LC, Skelton HG, Smith KJ, Buker JL. Clinical and histologic findings in temporal triangular alopecia. J Am Acad Dermatol. 1994; 31: 205-9.

7. Gupta AK, Bluhm R. Seborrheic dermatitis. J Eur Acad Dermatol Venereol. 2004; 18: 13-26. Disponible en: https://doi.org/10.1111/j.1468-3083.2004.00693.x.

8. Sah DE, Koo J, Price VH. Trichotillomania. Dermatol Ther. 2008; 21: 13-21. Disponible en: https://doi.org/10.1111/j.1529-8019.2008.00165.x.

9. Grant JE, Odlaug BL, Kim SW. N-acetylcysteine, a glutamate modulator, in the treatment of trichotillomania: a double-blind, placebo-controlled study. Arch Gen Psychiatry. 2009; 66: 756-63. Disponible en: https://doi.org/10.1001/archgenpsychiatry.2009.60.

10.** NAAF. LITFULO (ritlecitinib) FAQ. 2023. Disponible en: https://www.naaf.org/litfulo-ritlecitinib-faq-2/.

11. Billero V, Miteva M. Traction alopecia: the root of the problem. Clin Cosmet Investig Dermatol. 2018; 11: 149-59. Disponible en: https://doi.org/10.2147/ccid.s137296.

12.** Khumalo NP, Mirmirani P. Traction alopecia. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/traction-alopecia.

13. Harrison S, Sinclair R. Telogen effluvium. Clin Exp Dermatol. 2002; 27: 389-95. Disponible en: https://doi.org/10.1046/j.1365-2230.2002.01080.x.

14. Hawat T, Ballouz S, Megarbane H, Haber R. Pediatric discoid lupus erythematosus: Short report. Dermatologic Therapy. 2022; 35: e15170. Disponible en: https://doi.org/10.1111/dth.15170.

15.** Vañó-Galván S, Fernández-Crehuet P, Garnacho G, Gómez-Zubiaur A, Hermosa-Gelbard A, Moreno-Arrones OM, et al. Recomendaciones sobre el manejo clínico de la alopecia androgénica: un documento de consenso del Grupo Español de Tricología de la Academia Española de Dermatología y Venereología. Actas Dermo-Sifiliográficas. 2024; 115: 347-55.

16. Bernal Masferrer L, Matei MC, Gilaberte Calzada Y, Navarro Campoamor L. Enfermedad ungueal congénita y hereditaria. Actas Dermosifiliogr. 2024; 115: 773-80.

17. Nahmani L, Fitoussi F. Congenital nail abnormalities. Hand Surgery and Rehabilitation. 2024; 43: 101527. Disponible en: https://doi.org/10.1016/j.hansur.2023.01.011.

18. Hou JW. Rubinstein-Taybi syndrome: clinical and molecular cytogenetic studies. Acta Paediatr Taiwan. 2005; 46: 143-8.

19. Ronchese F. Peculiar nail anomalies. AMA Arch Derm Syphilol. 1951; 63: 565-80. Disponible en: https://doi.org/10.1001/archderm.1951.01570050023003.

20. Sweeney E, Fryer A, Mountford R, Green A, McIntosh I. Nail patella syndrome: a review of the phenotype aided by developmental biology. J Med Genet. 2003; 40: 153-62. Disponible en: https://doi.org/10.1136/jmg.40.3.153.

21. Daniel CR III, Osment LS, Noojin RO. Triangular Lunulae: A Clue to Nail-Patella Syndrome. Arch Dermatol. 1980; 116: 448-9.

22. Teng JMC, Bartholomew FB, Patel V, Sun G. Novel treatment of painful plantar keratoderma in pachyonychia congenita using topical sirolimus. Clin Exp Dermatol. 2018; 43: 968-71. Disponible en: https://doi.org/10.1111/ced.13686.

23. Agarwala MK, Schwartz ME, Smith FJD. Pachyonychia Congenita: New Classification and Diagnosis. Indian J Dermatol. 2016; 61: 567. Disponible en: https://doi.org/10.4103/0019-5154.190110.

24. Koren A, Sprecher E, Reider E, Artzi O. A treatment protocol for botulinum toxin injections in the treatment of pachyonychia congenita-associated keratoderma. Br J Dermatol. 2020; 182: 671-7. Disponible en: https://doi.org/10.1111/bjd.18169.

25. Muñoz Hiraldo E, Morillo Gutiérrez B. Grupo de Patología Infecciosa de AEPap. Infecciones por virus Herpes Simple. 2017. Disponible en: https://aepap.org/wp-content/uploads/2024/02/Infecciones-por-virus-herpes-simple.-GPI-2017.pdf.

26. Clinical info/HIV.gov. What’s new in the Guidelines: Guidelines for the Prevention and Treatment of Opportunistic Infections in Children With and Exposed to HIV. 2025. Disponible en: https://clinicalinfo.hiv.gov/en/guidelines/hiv-clinical-guidelines-pediatric-opportunistic-infections/whats-new.

27. Goldstein BG, Goldstein AO, Tosti A. Paronychia. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/paronychia.

28. Haneke E. Nail psoriasis: clinical features, pathogenesis, differential diagnoses, and management. Psoriasis (Auckl). 2017; 7: 51-63. Disponible en: https://doi.org/10.2147/ptt.s126281.

29. Wechsuruk P, Bunyaratavej S, Kiratiwongwan R, Suphatsathienkul P, Wongdama S, Leeyaphan C. Clinical features and treatment outcomes of nail lichen planus: A retrospective study. JAAD Case Reports. 2021; 17: 43-8. Disponible en: https://doi.org/10.1016/j.jdcr.2021.09.015.

30. Sehgal VN. Twenty nail dystrophy trachyonychia: an overview. J Dermatol. 2007; 34: 361-6. Disponible en: https://doi.org/10.1111/j.1346-8138.2007.00289.x.

31. Kota R, Pilani A, Nair PA. Median Nail Dystrophy Involving the Thumb Nail. Indian J Dermatol. 2016; 61: 120. Disponible en: https://doi.org/10.4103/0019-5154.174092.

32. Dickinson CJ. The aetiology of clubbing and hypertrophic osteoarthropathy. Eur J Clin Invest. 1993; 23: 330-8. Disponible en: https://doi.org/10.1111/j.1365-2362.1993.tb02032.x.

33. Tosti A. Ingrown nails. UpToDate. 2025. Disponible en: https://www.uptodate.com/contents/ingrown-nails.

34. Richert B, André J. Nail Disorders in Children. American Journal of Clinical Dermatology. 2012; 12: 101-12. Disponible en: https://doi.org/10.2165/11537110-000000000-00000.

35. Goldstein AO, Bhatia N. Onychomycosis: Epidemiology, clinical features, and diagnosis. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/onychomycosis-epidemiology-clinical-features-and-diagnosis.

36. Goldstein AO, Bhatia N. Onychomycosis: Management. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/onychomycosis-management.

37. Muzic JG, Kindle SA, Tollefson MM. Successful treatment of subungual fibromas of tuberous sclerosis with topical rapamycin. JAMA Dermatol. 2014; 150: 1024-5. Disponible en: https://doi.org/10.1001/jamadermatol.2014.87.

38. Northrup H, Aronow ME, Bebin EM, Bissler J, Darling TN, de Vries PJ, et al. Updated International Tuberous Sclerosis Complex Diagnostic Criteria and Surveillance and Management Recommendations. Pediatr Neurol. 2021; 123: 50-66. Disponible en: https://doi.org/10.1016/j.pediatrneurol.2021.07.011.

39. Tsai SYC, Hamilton CE, Mologousis MA, Hawryluk EB. Melanoma-like features in pediatric longitudinal melanonychia: A systematic review and meta-analysis. Pediatr Dermatol. 2024; 41: 613-20. Disponible en: https://doi.org/10.1111/pde.15597.

Bibliografía recomendada

– García Dorado J, Alonso Fraile P. Alteraciones del pelo y de las uñas. Pediatr Integral. 2016; 4: 244-61. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-05/alteraciones-del-pelo-y-de-las-unas/.

– Garnacho Saucedo GM, Moreno Giménez JC. Alteraciones más frecuentes del pelo en Pediatría. Pediatr Integral. 2021; 4: 184-93. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-06/alteraciones-mas-frecuentes-del-pelo-en-pediatria/.

Revisiones orientadas a la práctica clínica pediátrica, con enfoque diagnóstico y manejo práctico de los trastornos cutáneos más frecuentes en edad pediátrica.

– Harper J, Oranje A, Prose N. Textbook of Pediatric Dermatology. Oxford: Wiley-Blackwell. 2000.

Libro de referencia internacional en dermatología pediátrica, con capítulos exhaustivos sobre alopecias y patología ungueal desde el periodo neonatal hasta la adolescencia.

– Schachner LA, Hansen RC. Pediatric Dermatology. 4th edition. Philadelphia: Elsevier. 2010.

Obra clásica con enfoque clínico y semiológico, especialmente útil para el diagnóstico diferencial de alopecias y alteraciones ungueales en niños.

– Treat JR. Tinea capitis: Management. UpToDate. 2026. Disponible en: https://www.uptodate.com/contents/tinea-capitis-management.

– Khumalo NP, Mirmirani P. Traction alopecia. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/traction-alopecia.

– Goldstein BG, Goldstein AO, Tosti A. Paronychia. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/paronychia.

– Tosti A. Ingrown nails. UpToDate. 2025. Disponible en: https://www.uptodate.com/contents/ingrown-nails.

– Goldstein AO, Bhatia N. Onychomycosis: Epidemiology, clinical features, and diagnosis. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/onychomycosis-epidemiology-clinical-features-and-diagnosis.

– Goldstein AO, Bhatia N. Onychomycosis: Management. UpToDate. 2025. Disponible en: https://uptodate.publicaciones.saludcastillayleon.es/contents/onychomycosis-management.

- Camacho F. Historia de la tricología. 2 volúmenes. 1ª ed. Madrid: Aula Médica; 2025.

Revisiones basadas en evidencias, actualizadas y de aplicación directa en la práctica clínica diaria, con algoritmos diagnósticos y terapéuticos.


Caso clínico


Anamnesis

Niña de 10 años que acude a la consulta de Atención Primaria por “pérdida de cabello” en la región interparietal de varios meses de evolución. Los padres refieren que la “calva” ha ido creciendo de forma irregular y niegan haber visto caer el pelo masivamente en la almohada o en la ducha. Sin dolor ni prurito. No hay antecedentes familiares de alopecia autoinmune ni contacto con animales.

Exploración física

En la inspección del cuero cabelludo se observó una placa de alopecia (Fig. 7), realizándose posteriormente una tricoscopia (Fig. 8).

figura

Figura 7.


figura

Figura 8.


Trastornos papuloescamosos. Psoriasis

Temas de FC


V. Volo Bautista, D. Rodríguez Baeza

Servicio de Dermatología. Hospital Universitario Río Hortega. Valladolid

X

Autor de correspondencia:

victor.volo.bautista@gmail.com

Resumen

La psoriasis es una enfermedad inflamatoria crónica de la piel que puede debutar durante la infancia con un impacto significativo en la calidad de vida del paciente y su familia. Su fisiopatología implica una predisposición genética, la acción de factores desencadenantes y una respuesta inflamatoria mediada principalmente por el eje IL-23/IL-17. Existen diferentes variantes clínicas, pero todas comparten características comunes, pudiendo asociarse a comorbilidades como obesidad y artritis psoriásica. El diagnóstico es fundamentalmente clínico y requiere un adecuado reconocimiento del diagnóstico diferencial con otros trastornos papuloescamosos frecuentes en la infancia, como: dermatitis seborreica, tiña corporis, eccema numular, pitiriasis rubra pilaris, linfoma cutáneo de células T y pitiriasis rosada. El tratamiento debe individualizarse según la gravedad de la enfermedad e incluye terapias tópicas, fototerapia, tratamientos sistémicos no biológicos y fármacos biológicos. Un abordaje precoz y coordinado desde Atención Primaria permite optimizar el manejo inicial y mejorar el pronóstico y la calidad de vida de los pacientes pediátricos.


Abstract

Psoriasis is a chronic inflammatory skin disease that may present during childhood, with a significant impact on the quality of life of both patients and their families. Its pathophysiology involves a genetic predisposition, the action of triggering factors, and an inflammatory response mainly mediated by the IL-23/IL-17 axis. Several clinical variants exist, but all share common features and may be associated with comorbidities such as obesity and psoriatic arthritis. Diagnosis is primarily clinical and requires accurate recognition of the differential diagnosis with other common papulosquamous disorders in childhood, including seborrheic dermatitis, tinea corporis, nummular eczema, pityriasis rubra pilaris, cutaneous T-cell lymphoma, and pityriasis rosea. Treatment should be individualized according to disease severity and includes topical therapies, phototherapy, non-biologic systemic treatments, and biological agents. An early and coordinated approach from primary care enables optimization of initial management and improves prognosis and quality of life in pediatric patients.


Palabras clave: Psoriasis; Trastornos papuloescamosos; Pediatría.

Key words: Psoriasis; Papulosquamous disorders; Pediatrics.


Pediatr Integral 2026; XXX (4): 248 – 254


OBJETIVOS

• Comprender la fisiopatología de la psoriasis infantil y sus principales mecanismos inmunológicos.

• Reconocer las manifestaciones clínicas más frecuentes de la psoriasis.

• Identificar los principales trastornos papuloescamosos en la infancia y establecer un adecuado diagnóstico diferencial.

• Conocer las opciones terapéuticas disponibles y los criterios de derivación desde Atención Primaria.


Trastornos papuloescamosos. Psoriasis

https://doi.org/10.63149/j.pedint.145


PSORIASIS

Introducción

Enfermedad inflamatoria crónica de la piel que provoca un gran impacto en la calidad de vida y desarrollo de los niños.

La psoriasis es una enfermedad inflamatoria, de curso crónico y recurrente. Se trata de una enfermedad sistémica en la que hasta el 20-30 % de los pacientes tienen o tendrán una artritis psoriásica. A pesar de ser más característica de adultos, puede debutar en cualquier edad, incluida la infancia. Existe una gran variabilidad clínica y evolutiva, y su adecuada identificación en Atención Primaria (AP) permite reducir retrasos diagnósticos, evitar tratamientos inadecuados y mejorar la calidad de vida de los pacientes y las familias(1).

Epidemiología

Un tercio de los pacientes con psoriasis desarrolla la enfermedad en la edad pediátrica.

Su distribución es universal y su prevalencia varía entre el 1 y el 3 %, siendo más frecuente en la población caucásica. Se estima que un tercio de los pacientes desarrolla la enfermedad durante la primera o segunda década de la vida(2). La edad de aparición es más temprana en las mujeres, aunque la evolución natural es parecida: crónica con remisiones intermitentes.

La participación genética queda demostrada por la fuerte predisposición familiar, ya que hasta un 40 % de los pacientes presenta antecedentes de primer grado. Se conocen 16 loci potencialmente responsables de la aparición de la psoriasis; 9 de ellos se han denominado PSORS 1-9 (del inglés, psoriasis susceptibility)(3). El más claramente asociado a la enfermedad es el PSORS1, que contiene el alelo HLA-Cw6, considerado el marcador de riesgo mejor conocido para el desarrollo de la enfermedad, el inicio precoz de la misma y un curso más grave.

Fisiopatología

La psoriasis se produce en pacientes genéticamente predispuestos, en los que diversos factores ambientales desencadenan una desregulación inmunitaria donde el eje IL-23/IL-17 desempeña un papel central.

Es de causa desconocida. Existen diversos factores genéticos, anteriormente mencionados, que participan en la predisposición a la aparición y desarrollo de la enfermedad, y factores ambientales desencadenantes que participan en la primera manifestación o exacerbaciones. En la tabla I se describen los factores desencadenantes mejor conocidos.


Hoy en día, la psoriasis se considera una enfermedad inflamatoria de base inmunológica dependiente de la diferenciación y proliferación de linfocitos Th1 y Th17(1-4). En su fisiopatogenia, los queratinocitos dañados liberan señales que activan células dendríticas, las cuales producen interleucinas proinflamatorias, como IL-23. Esta IL-23 favorece la expansión y mantenimiento de los linfocitos Th17, que, a su vez, secretan IL-17, promoviendo la proliferación queratinocítica y la inflamación cutánea. Paralelamente, los Th1 contribuyen mediante la producción de IFN-γ, amplificando la respuesta inflamatoria. Así, la interacción de este bucle inflamatorio constituye un eje clave en la perpetuación de la inflamación y la hiperproliferación epidérmica característica de la psoriasis.

Clínica

Aunque existen diversas variantes clínicas, todas ellas mantienen unas lesiones comunes en forma de pápulas o placas, bien delimitadas, con descamación plateada.

Las lesiones pueden afectar a la piel, las uñas y, raramente, a las mucosas. Aunque pueden variar en extensión y tamaño, todas las lesiones suelen compartir una misma morfología: pápulas o placas, bien delimitadas, con eritema, engrosamiento y descamación plateada(5). En ocasiones, existen pústulas como en la psoriasis pustulosa generalizada o en la pustulosis de palmas y plantas. La psoriasis se manifiesta en distintas variantes clínicas que difieren en su morfología, distribución y evolución.

Psoriasis en placas

También llamada psoriasis vulgar. Es la forma más habitual tanto en adultos como en niños(6) y se caracteriza por un número variable de placas eritematoescamosas en codos, rodillas, tronco y región lumbosacra (Fig. 1).

Figura

Figura 1. Psoriasis en placas. Placas eritematosas bien delimitadas cubiertas de escamas nacaradas.

La afectación del cuero cabelludo suele ser frecuente e incluso, en ocasiones, la única manifestación de la enfermedad, en forma de escamas gruesas adheridas de bordes bien definidos (Fig. 2).

Figura

Figura 2. Psoriasis del cuero cabelludo.

De los diferentes instrumentos de evaluación de la gravedad, el más empleado es el PASI (Psoriasis Area and Severity Index)(7). Se trata de un índice que valora la superficie corporal afecta, el eritema, la descamación y el grosor de las placas, y calcula una puntuación de 0 a 72 en función de la severidad y extensión.

Psoriasis en gotas (guttata)

La psoriasis en gotas es más frecuente en niños y adolescentes. Las placas son de pequeño tamaño (normalmente, menores de 1 cm) y se extienden por el tronco (Fig. 3). En ocasiones, constituye la forma de debut de la psoriasis tras una faringitis por estreptococo β-hemolítico del grupo A. Más del 50 % de los pacientes tienen títulos altos de ASLO (antiestreptolisina O). Suele persistir 2-3 meses, aunque algunos pacientes desarrollan brotes recurrentes. En un porcentaje significativo de enfermos puede evolucionar a psoriasis en placas crónica.

Figura

Figura 3. Psoriasis en gotas.

Psoriasis eritrodérmica

Constituye una forma generalizada de psoriasis, en la cual se afecta más del 80 % de la superficie corporal. El inicio puede ser gradual, extendiéndose a partir de las lesiones típicas de una psoriasis vulgar, o repentino. Es una forma grave que puede cursar con complicaciones, como alteraciones de la termorregulación, alteraciones hidroelectrolíticas y deshidratación y sobreinfecciones bacterianas.

Psoriasis ungueal

Ocurre entre un 20 y un 40 % de los pacientes con psoriasis. Las uñas de las manos se afectan más frecuentemente que las de los pies. Entre los hallazgos de la psoriasis ungueal, se encuentran: el pitting, depresiones puntiformes de la lámina ungueal (Fig. 4); la mancha de aceite; la onicolisis distal, separación de la tabla ungueal del lecho; hiperqueratosis subungueal; y hemorragias en astilla. Es un marcador de riesgo para la afectación articular.

Figura

Figura 4. Pitting ungueal.
Depresiones puntiformes de la lámina ungueal.

Psoriasis inversa

Se manifiesta en forma de placas eritematosas brillantes, con poca descamación, en pliegues como las axilas, los genitocrurales, los submamarios y el interglúteo.

Variantes pustulosas

• Psoriasis pustulosa: la variante generalizada, también denominada psoriasis de Von Zumbusch, es una forma aguda y rara de psoriasis caracterizada por una erupción generalizada de aparición brusca con formación de pústulas dolorosas.

• Pustulosis palmoplantar: se caracteriza por la aparición de pústulas estériles en las palmas y plantas sobre una base eritematosa. A diferencia de la variante generalizada, evoluciona en forma de brotes crónicos y recidivantes.

Comorbilidades

La psoriasis pediátrica, al igual que en el adulto, es una enfermedad multisistémica, que se asocia en muchos casos a diversas comorbilidades, como artritis psoriásica, obesidad o síndrome metabólico.

Artritis psoriásica

La artropatía psoriásica aparece en menos del 6 % de los niños que padecen psoriasis. Puede acontecer a la expresión cutánea de la enfermedad. Existen diversos patrones, como la forma oligoarticular asimétrica, forma similar a la artritis reumatoide, forma mutilante, forma interfalángica distal y artritis de predominio axial(8).

Obesidad y riesgo cardiovascular

La obesidad es la comorbilidad más común de la psoriasis pediátrica(9). Tanto los niños con psoriasis grave como leve tienen un mayor riesgo de presentar obesidad. Además, como en los adultos, existe un aumento del síndrome metabólico, encontrando mayores tasas de hiperlipidemia, hipertensión arterial y diabetes.

Diagnóstico

El diagnóstico es eminentemente de valoración clínica.

La psoriasis se reconoce principalmente mediante la valoración clínica de las lesiones cutáneas, su distribución típica y la historia clínica del paciente. La dermatoscopia puede ser útil con la observación de vasos puntiformes regulares sobre fondo eritematoso en las placas psoriásicas. Es poco frecuente tener que recurrir a la biopsia para la confirmación diagnóstica.

Diagnóstico diferencial

Los principales diagnósticos diferenciales de la psoriasis incluyen otras dermatosis papuloescamosas.

Como se enumeran en la tabla II, los diagnósticos diferenciales de la psoriasis vulgar incluyen: dermatitis seborreica, tiña corporis, eccema numular, pitiriasis rubra pilaris (PRP), linfoma cutáneo de células T (micosis fungoide) y pitiriasis rosada.


Tratamiento

El abordaje terapéutico de la psoriasis pediátrica se basa en la educación del paciente y su familia y en la individualización del tratamiento según la extensión y el impacto en la calidad de vida. Se combinan terapias tópicas, fototerapia y tratamientos sistémicos, incluidos los biológicos, con el objetivo de lograr un control eficaz y sostenido de la enfermedad, minimizando los efectos adversos.

Se debe educar al paciente y la familia, haciéndolos conscientes de la evolución crónica de la enfermedad. Los tratamientos deben ser individualizados en función de la extensión de la psoriasis y de la afectación de la calidad de vida de los pacientes. Asimismo, el médico debe ser consciente de que, al no existir cura definitiva, se han de disminuir al máximo las toxicidades provocadas por las diferentes terapias.

Terapia tópica

Corticoides tópicos

Actualmente, en el mercado se encuentran en diferentes formas galénicas, como: pomadas, cremas, lociones, espumas y champús. La elección del vehículo debe adaptarse a la localización anatómica de las lesiones: lociones, espumas o champús en cuero cabelludo; cremas en pliegues y cara; y pomadas en placas hiperqueratósicas. En la práctica clínica, se utilizan habitualmente corticoides de potencia media-alta, como betametasona dipropionato, durante periodos limitados de 2-4 semanas, especialmente en áreas de piel fina o intertriginosa. Según las nuevas evidencias, es posible mantener un tratamiento de mantenimiento intermitente los fines de semana sin la aparición de efectos adversos.

Análogos de vitamina D

Su mecanismo de acción consiste en la inhibición de la proliferación epidérmica e inducir una correcta diferenciación epidérmica. La molécula más utilizada en España es el calcipotriol. Su inicio de acción es tardío y su eficacia es limitada, por lo que habitualmente se utiliza en combinación con corticoides tópicos. Se ha demostrado un gran efecto sinérgico de ambas terapias y, en la práctica clínica habitual, la combinación de productos con corticoides tópicos y análogos de la vitamina D es el tratamiento de primera línea. Este tratamiento es seguro, eficaz y relativamente bien tolerado en niños de todas las edades(9).

Inhibidores de calcineurina

Se utilizan principalmente como alternativa al tratamiento tópico con corticosteroides en zonas con mayor riesgo de atrofia cutánea, como son la cara, zonas intertriginosas y los genitales. Se aplican dos veces al día. Los principios activos más utilizados son la pomada de tacrólimus al 0,1 % y la crema de pimecrólimus al 1 %.

Fototerapia

Los pacientes pediátricos con psoriasis crónica en placas que presentan enfermedad extensa, afectación de áreas especiales, impacto significativo en la calidad de vida y en quienes los tratamientos tópicos resultan ineficaces, son candidatos a terapia sistémica y fototerapia. Asimismo, el desarrollo de artritis psoriásica también es indicación de tratamiento con terapias sistémicas convencionales y biológicas. Estos tratamientos suelen combinarse siempre con la terapia tópica.

La longitud de onda utilizada de forma más habitual en pediatría es la radiación ultravioleta B de banda estrecha (UVB- Be). La UVB-Be se considera un tratamiento efectivo y seguro para pacientes con psoriasis de moderada a severa que presenta psoriasis en placas o guttata(6,10,11). Los efectos adversos de la fototerapia en niños son similares a los de los adultos. Estos incluyen eritema, ampollas, hiperpigmentación, prurito, reactivación viral, así como, un riesgo adicional de carcinogénesis cutánea con el uso prolongado.

Terapias sistémicas

Metotrexato

Es el tratamiento sistémico no biológico más utilizado en psoriasis pediátrica en placas moderada-grave(6, 12). Permite un buen control a medio y largo plazo, aunque requiere monitorización analítica periódica. Sus efectos adversos más frecuentes son gastrointestinales y elevación transitoria de transaminasas; las complicaciones graves son infrecuentes en niños con seguimiento adecuado. Útil para el tratamiento de la artritis psoriásica.

Ciclosporina

Es un inmunosupresor de acción rápida y su principal indicación es el control a corto plazo de la psoriasis eritrodérmica o pustulosa generalizada. No se recomienda para uso prolongado por su potencial nefrotóxico e inducción de hipertensión arterial.

Acitretina

Especialmente útil en el manejo de la psoriasis pustulosa palmoplantar. Actúa normalizando la diferenciación y proliferación de los queratinocitos. Sus efectos adversos son la sequedad cutánea y mucosa y la alteración del perfil lipídico, por lo que requiere monitorización. Su principal inconveniente es su teratogenicidad, lo que limita su uso en mujeres adolescentes.

Terapias biológicas

Los biológicos son medicamentos inmunomoduladores que actúan sobre vías específicas del sistema inmune. Su uso en niños ha aumentado gracias a su elevada eficacia y a un perfil de seguridad favorable; no obstante, además del elevado coste, presentan otras limitaciones relevantes, como la necesidad de un cribado previo exhaustivo de patología infecciosa crónica (especialmente, tuberculosis, VIH, hepatitis B y C), la actualización del calendario vacunal antes de iniciar el tratamiento y la contraindicación o precaución en pacientes con infecciones activa(6, 13). En la tabla III se enumeran las principales terapias biológicas para el tratamiento de la psoriasis en placas moderada-grave de los pacientes en edad pediátrica.


OTROS TRASTORNOS PAPULOESCAMOSOS EN PEDIATRÍA

Liquen plano

Dermatosis papuloescamosa poco frecuente en niños, caracterizada por pápulas violáceas pruriginosas y posible afectación de la mucosa oral con reticulado blanquecino.

El liquen plano es una enfermedad inflamatoria relativamente frecuente que puede afectar a la piel, las mucosas y las uñas, aunque su presentación en la edad pediátrica es menos común que en adultos(14). Las manifestaciones cutáneas típicas consisten en pápulas pruriginosas, poligonales, brillantes, de superficie plana y coloración violácea (Fig. 5), con una distribución característica en muñecas, tobillos y región sacra. Un hallazgo clínico orientador es la presencia de finas líneas blanquecinas en la superficie de las lesiones, conocidas como estrías de Wickham. La afectación de mucosas puede presentarse de forma aislada (15-25 % de los casos) o asociarse a lesiones cutáneas; la forma más habitual es un patrón reticulado blanquecino en la mucosa yugal, generalmente asintomático y de curso crónico. El diagnóstico es fundamentalmente clínico. El tratamiento inicial en atención primaria se basa en corticoides tópicos de alta potencia, con buena respuesta en la mayoría de los casos. La afectación extensa, mucosa con síntomas, ungueal o la falta de respuesta al tratamiento tópico justifican la derivación a Dermatología para valoración especializada.

Figura

Figura 5. Liquen plano. Pápulas y placas eritemato-violáceas con líneas blanquecinas en superficie denominadas estrías de Wickham. Fuente: cortesía del Dr. Jesús Vega.

Pitiriasis rosada de Gilbert

Erupción eritematodescamativa aguda y autolimitada, típica de adolescentes, que se inicia con un medallón heráldico, habitualmente en tronco, y progresa con lesiones de menor tamaño.

Se trata de una erupción eritematodescamativa aguda y autolimitada que se manifiesta principalmente en la adolescencia. Aparece frecuentemente en primavera y otoño, por lo que se piensa que su origen es infeccioso, probablemente relacionado con los virus del herpes humano tipo 6 y 7. Se inicia con una lesión única localizada en el tronco, en forma de mácula de 2-5 cm de diámetro, con una descamación periférica, que recibe el nombre de medallón heráldico. Puede coincidir con el inicio de un cuadro pseudogripal, lo que apoya el posible origen viral de la enfermedad. A los 2-3 días del inicio del cuadro aparecen lesiones similares, de menor tamaño, en tronco y región proximal de extremidades (Fig. 6). Estas lesiones siguen las líneas de Langer (líneas de tensión de la piel), generando el típico patrón de “árbol de Navidad” en la espalda. Debido al carácter asintomático y autolimitado del cuadro, solo requiere tranquilizar a familiares y pacientes(15).

Figura

Figura 6. Pitiriasis rosada de Gilbert. La lesión de mayor tamaño se denomina placa heraldo.

Pitiriasis rubra pilaris (PRP)

Entidad rara caracterizada por: pápulas hiperqueratósicas que confluyen en grandes placas que dejan islotes de piel sana; y una típica queratodermia palmoplantar de color anaranjado.

La PRP es una enfermedad rara, de gravedad variable y etiología incierta. Existe un tipo juvenil, de herencia autosómica dominante, cuyo inicio se da entre los 5 y los 10 años(16). Los hallazgos clínicos son similares a los de los adultos, en forma de pápulas hiperqueratósicas en manos, tronco, codos y rodillas, con tendencia a confluir en grandes placas, pero dejando de manera típica islotes de piel sana. Asimismo, aparece una queratodermia palmoplantar característica de color amarillo anaranjado. La enfermedad es de muy difícil tratamiento, por lo que requiere un manejo especializado con retinoides sistémicos o fármacos biológicos.

Función del pediatra de Atención Primaria

El papel del pediatra es clave en el diagnóstico precoz y el manejo inicial de la psoriasis infantil, especialmente en las formas leves, que pueden tratarse de manera eficaz en este nivel asistencial. Es importante reconocer los distintos subtipos clínicos y, en el caso de la psoriasis guttata, valorar la realización de un cultivo faríngeo o la titulación de ASLO para descartar una infección estreptocócica desencadenante. El pediatra debe mantener un alto índice de sospecha para la detección de artritis psoriásica, realizando una anamnesis dirigida y una exploración física exhaustiva, y reconociendo factores de riesgo asociados, como la afectación ungueal, que puede preceder o acompañar a la afectación articular. Resulta fundamental identificar comorbilidades frecuentemente asociadas, como la obesidad y el síndrome metabólico, que deben ser manejadas desde AP. Es importante conocer y saber identificar los cuadros más frecuentes del diagnóstico diferencial de la psoriasis infantil, con el fin de evitar retrasos diagnósticos y tratamientos inapropiados.

Es imprescindible conocer los criterios de derivación de los niños con psoriasis a Dermatología, que incluyen:

• Afectación de más del 3 % de la superficie corporal.

• Presencia de artritis.

• Falta de respuesta a tratamientos tópicos.

• Duda diagnóstica.

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Silverberg NB. Pediatric psoriasis: an update. Ther Clin Risk Manag. 2009; 5: 849-56. Disponible en: https://doi.org/10.2147/tcrm.s4908.

2. Dogra S, Kaur I. Childhood psoriasis. Indian J Dermatol Venereol Leprol. 2010; 76: 357-65. Disponible en: https://doi.org/10.4103/0378-6323.66580.

3. Bowcock AM, Krueger JG. Getting under the skin: the immunogenetics of psoriasis. Nat Rev Immunol. 2005; 5: 699-711. Disponible en: https://doi.org/10.1038/nri1689.

4. Nestle FO, Kaplan DH, Barker J. Psoriasis. N Engl J Med. 2009; 361: 496-509. Disponible en: https://doi.org/10.1056/NEJMra0804595.

5. Van de Kerkhof PCM, Nestle FO. Psoriasis. En: Bolognia JL, Schaffer JV, Cerroni L, eds. Dermatología. Barcelona: Elsevier Ltd.; 2018. p. 138-60.

6.*** Vicente A, Pérez-Ferriols A, Batalla A, García-Fernández L, Pérez B, Eiris N, et al. Consensus Statement from the Spanish Academy of Dermatology and Venereology (AEDV) Psoriasis Working Group (SWG) and Pediatric Working Group (PWG) on the Management of Pediatric Psoriasis. Actas Dermosifiliogr. 2025; 116: 254-80. Disponible en: https://doi.org/10.1016/j.ad.2024.12.015.

7. Schmitt J, Wozel G. The psoriasis area and severity index is the adequate criterion to define severity in chronic plaque-type psoriasis. Dermatology. 2005; 210: 194-9. Disponible en: https://doi.org/10.1159/000083509.

8. Zisman D, Gladman DD, Stoll ML, Stand V, Lavi I, Hsu JJ, Mellins ED, et al. The Juvenile Psoriatic Arthritis Cohort in the CARRA Registry: Clinical Characteristics, Classification, and Outcomes. J Rheumatol. 2017; 44: 342-51. Disponible en: https://doi.org/10.3899/jrheum.160717.

9. Paller AS, Mercy K, Kwasny MJ, Choon SE, Cordoro KM, Girolomoni G, et al. Association of pediatric psoriasis severity with excess and central adiposity: an international cross-sectional study. JAMA Dermatol. 2013; 149: 166-76. Disponible en: https://doi.org/10.1001/jamadermatol.2013.1078.

10.*** Menter A, Cordoro KM, Davis DMR, Kroshinsky D, Paller AS, Armstrong AW, et al. Joint American Academy of Dermatology-National Psoriasis Foundation guidelines of care for the management and treatment of psoriasis in pediatric patients. J Am Acad Dermatol. 2020; 82: 161-201. Disponible en: https://doi.org/10.1016/j.jaad.2019.08.049.

11. Pavlovsky M, Baum S, Shpiro D, Pavlovsky L, Pavlotsky F. Narrow band UVB: is it effective and safe for paediatric psoriasis and atopic dermatitis? J Eur Acad Dermatol Venereol. 2011; 25: 727-9. Disponible en: https://doi.org/10.1111/j.1468-3083.2010.03832.x.

12.* Menter A, Gelfand JM, Connor C, Armstrong AW, Cordoro KM, Davis DMR, et al. Joint American Academy of Dermatology-National Psoriasis Foundation guidelines of care for the management of psoriasis with systemic nonbiologic therapies. J Am Acad Dermatol. 2020; 82: 1445-86. Disponible en: https://doi.org/10.1016/j.jaad.2020.02.044.

13.* Menter A, Strober BE, Kaplan DH, Kivelevitch D, Prater EF, Stoff B, et al. Joint AAD-NPF guidelines of care for the management and treatment of psoriasis with biologics. J Am Acad Dermatol. 2019; 80: 1029-72. Disponible en: https://doi.org/10.1016/j.jaad.2018.11.057.

14. Le Cleach L, Chosidow O. Clinical practice. Lichen planus. N Engl J Med. 2012; 366: 723-32. Disponible en: https://doi.org/10.1056/NEJMcp1103641.

15. Moreno Ramírez D. Dermatosis eritematoescamosas. En: Bielsa I, ed. Dermatología clínica. Barcelona: Elsevier España; 2019. p. 156-76.

16. Yang CC, Shih IH, Lin WL, Yu YS, Chiu HC, Huang PH, et al. Juvenile pityriasis rubra pilaris: report of 28 cases in Taiwan. J Am Acad Dermatol. 2008; 59: 943-8. Disponible en: https://doi.org/10.1016/j.jaad.2008.07.054.

17. Quintana Castanedo L, de Lucas Laguna R. Psoriasis y otros trastornos papuloescamosos. Pediatr Integral. 2021; 4: 177-83. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-06/psoriasis-y-otros-trastornos-papuloescamosos/.

Bibliografía recomendada

– Vicente A, Pérez-Ferriols A, Batalla A, García-Fernández L, Pérez B, Eiris N, et al. Consensus Statement from the Spanish Academy of Dermatology and Venereology (AEDV) Psoriasis Working Group (SWG) and Pediatric Working Group (PWG) on the Management of Pediatric Psoriasis. Actas Dermosifiliogr. 2025; 116: 254-80. Disponible en: https://doi.org/10.1016/j.ad.2024.12.015.

Artículo de acceso libre. Los Grupos de Psoriasis y Dermatología Pediátrica (GPS y GEDP) de la Academia Española de Dermatología y Venereología (AEDV) dan sus recomendaciones para el tratamiento de la psoriasis pediátrica, basadas en la mejor evidencia disponible y la experiencia de expertos.

– Menter A, Cordoro KM, Davis DMR, Kroshinsky D, Paller AS, Armstrong AW, et al. Joint American Academy of Dermatology-National Psoriasis Foundation guidelines of care for the management and treatment of psoriasis in pediatric patients. J Am Acad Dermatol. 2020; 82: 161-201. Disponible en: https://doi.org/10.1016/j.jaad.2019.08.049.

Guía clínica de la Academia Americana de Dermatología donde revisan las últimas evidencias en psoriasis pediátrica. Asimismo, establecen sus pautas de tratamiento en función de las características particulares de la psoriasis en niños.

Caso clínico


Niña de 9 años, sin antecedentes personales de interés, acude a consulta por la aparición progresiva de lesiones cutáneas desde hace 2 semanas. No presenta prurito. Sin antecedentes familiares conocidos de psoriasis. Las lesiones aparecieron inicialmente en el tronco y se han extendido de forma rápida a abdomen y región proximal de extremidades. En la anamnesis, la paciente refiere que hace 1 mes tuvo un cuadro de fiebre y odinofagia.
A la exploración, presenta buen estado general y múltiples pápulas y pequeñas placas eritematoescamosas, bien delimitadas, distribuidas de forma difusa por tronco y raíz de extremidades (Fig. 7).

Figura

Figura 7.


Protección solar y trastornos de la pigmentación

G.M. Garnacho Saucedo*,  J.C. Moreno Giménez**
Temas de FC


G.M. Garnacho Saucedo*, J.C. Moreno Giménez**

*Unidad de Dermatología Pediátrica. Hospital Universitario Reina Sofía de Córdoba. Clínica Garnacho Córdoba
**Dermatólogo. Presidente de honor de la AEDV. Catedrático de dermatología jubilado

X

Autor para correspondencia

gloriagarnacho@gmail.com

Resumen

Los trastornos de la pigmentación cutánea en la infancia constituyen un grupo heterogéneo de alteraciones caracterizadas por cambios en la coloración de la piel debido a modificaciones en la producción, distribución o cantidad de melanina. Entre ellos, el vitíligo destaca por su impacto clínico y psicosocial, así como por su frecuencia relativa dentro de las dermatosis hipopigmentadas en la edad pediátrica, afectando al 50 % de los pacientes antes de los 20 años. Se trata de un trastorno adquirido caracterizado por la aparición de máculas acrómicas resultado de la destrucción selectiva de los melanocitos. Su etiopatogenia es compleja y multifactorial, involucrando mecanismos autoinmunes, predisposición genética y factores ambientales desencadenantes. En la población pediátrica, el diagnóstico temprano y el adecuado seguimiento son especialmente relevantes, no solo por la evolución clínica de la enfermedad, sino también por el impacto emocional y social que las lesiones visibles pueden generar en el niño y su entorno. En el presente artículo revisaremos los aspectos más relevantes del vitíligo en la infancia, haciendo especial énfasis en sus características epidemiológicas, clínicas, sus variantes de presentación, los principales diagnósticos diferenciales y las opciones terapéuticas disponibles actualmente. Además, actualizaremos conceptos de fotoprotección en la edad pediátrica.


Abstract

Childhood skin pigmentation disorders constitute a heterogeneous group of conditions characterized by changes in skin color due to alterations in the production, distribution, or amount of melanin. Among them, vitiligo stands out for its clinical and psychosocial impact, as well as its relative frequency within hypopigmented dermatoses in childhood, affecting 50 % of patients before the age of 20. It is an acquired disorder characterized by the appearance of achromic macules resulting from the selective destruction of melanocytes. Its etiopathogenesis is complex and multifactorial, involving autoimmune mechanisms, genetic predisposition, and triggering environmental factors. In the pediatric population, early diagnosis and appropriate follow-up are especially relevant, not only because of the clinical course of the disease, but also because of the emotional and social impact that the visible lesions can have on the child and their environment. This article reviews the most relevant aspects of vitiligo in childhood, with particular emphasis on its epidemiological and clinical characteristics, its various presentations, the main differential diagnoses, and the currently available therapeutic options. We will also provide an update on photoprotection in pediatric patients.


Palabras clave: Vitíligo pediátrico; Fotoprotección; Máculas acrómicas; Dermatosis hipopigmentadas; Trastornos de la pigmentación; Enfermedades autoinmunes.

Key words: Pediatric vitiligo; Photoprotection; Achromic macules; Hypopigmented dermatoses; Pigmentation disorders; Autoimmune diseases.


Pediatr Integral 2026; XXX (4): 265 – 272


OBJETIVOS

• Reconocer las principales formas clínicas de vitíligo en la edad pediátrica, así como poder dar información pronóstica a la familia de cada paciente.

• Conocer bien las comorbilidades asociadas al vitíligo en la edad pediátrica y orientar y dirigir las principales pruebas complementarias necesarias.

• Actualización de los principales tratamientos disponibles para el vitíligo en los niños. Algoritmos terapéuticos y guías clínicas.

• Actualización en fotoprotección en la infancia y su papel en el vitíligo.


Protección solar y trastornos de la pigmentación

https://doi.org/10.63149/j.pedint.148


Introducción

El vitíligo es una enfermedad adquirida crónica de alteración de la pigmentación, frecuente en la infancia, con una alta morbilidad por el gran impacto que causa en la calidad de vida de quienes lo padecen y sus familias.

Cuando hacemos referencia a los trastornos de la pigmentación en los niños, siempre pensamos en los lentigos, las manchas, los nevus y los trastornos hiperpigmentados, como hemos repasado en otros capítulos(1-3), sin embargo, el vitíligo es una enfermedad adquirida crónica de alteración de la pigmentación relativamente frecuente en la infancia, con una prevalencia mundial del 2 % y más de un cuarto de los casos debutando antes de los 10 años, pero mucho menos conocida. Es interesante profundizar en ella, ya que en los últimos años se está experimentando un gran avance en su conocimiento, así como en posibilidades terapéuticas que están mejorando el horizonte de muchos de nuestros pacientes. Hablaremos del vitíligo infantil, que es aquel que se desarrolla antes de los 12 años. Es una enfermedad con escasa, o nula mortalidad, pero muy alta morbilidad, con gran asociación a otras comorbilidades autoinmunes y a dificultades psicosociales, y que causa un gran impacto en la calidad de quienes la padecen y sus familias, considerandose en este aspecto, la tercera enfermedad cutánea crónica(4-6) tras la dermatitis atópica (primer lugar) y la psoriasis (segundo lugar), y no solo en la edad pediátrica, sino que produce una afectación del desarrollo posterior, dando lugar a adolescentes tristes y conflictivos y a un mal desarrollo en la etapa adulta(7).

Epidemiología

El vitíligo en los niños predomina en el sexo femenino y se asocia a comorbilidades alérgicas; suele responder mejor al tratamiento, incluso es posible la remisión.

El vitíligo en los niños presenta diferencias con respecto a los adultos(8). En los adultos, el vitíligo no diferencia sexos; sin embargo, en la infancia tiene especial predisposición por el sexo femenino. Con respecto a las comorbilidades, tiene baja incidencia de asociación a enfermedades autoinmunes y endocrinas como los adultos y, por el contrario, se asocia claramente a enfermedades alérgicas. Los factores psicológicos tienen gran importancia tanto en la etiología y factores desencadenantes como en las consecuencias e impacto. En general, responden mejor al tratamiento, incluso es posible la regresión y control de la enfermedad, al menos por un tiempo. Con respecto a la clínica, tienen mayor incidencia la forma segmentaria; suele comenzar en párpados y extremidades inferiores (en los adultos, en extremidades superiores, sobre todo en las manos) y suele desarrollarse de forma limitada en el tiempo, con un tiempo medio de duración de unos 4 años.

Etiopatogenia

En general, lo más aceptado es que el origen es multifactorial y se habla de una enfermedad psico-neuro-inmuno-endocrina-dermatológica.

El vitíligo se debe a la pérdida de función de melanocitos epidérmicos y foliculares de causa desconocida. Existen diversas teorías: autoinmune, genética, oxidativa, neural, viral, etc. Se ha descrito una base genética que condiciona el desarrollo de la enfermedad y que explicaría la predisposición familiar (genes NALP1)(9). Los padres con vitíligo tienen un riesgo mayor de que sus hijos lo padezcan (x3/5 veces). La presentación del vitíligo puede ser más precoz en caso de existir antecedentes familiares de la enfermedad (anterior a los 7 años). También la probabilidad de comorbilidades autoinmunes y endocrinas (tiroides, sobre todo) es mayor si existen familiares afectos, así como suele ser peor la respuesta al tratamiento.

Sobre esa base genética actuarían factores desencadenantes ambientales, sobre todo psicobiológicos. Los pacientes con vitíligo:

• Son tímidos, retraídos, pesimistas y con tendencia a la fatigabilidad.

• Son más propensos al temor, la preocupación y la evitación del daño.

• Suelen tener un aumento de la sensibilidad al estrés ambiental y menor umbral para generar respuestas mediadas por catecolaminas (efecto tóxico contra melanocitos y queratinocitos).

• Sufren de forma frecuente cefalea tensional crónica, fibromialgia, trastorno obsesivo-compulsivo, fatiga crónica…

• En ocasiones, es fácil identificar el rol de la vivencia de determinadas situaciones estresantes relacionadas con el debut de la enfermedad: discusiones de los padres, padre fuera de casa, muerte de mascotas…

Clínica

Se caracteriza por máculas amelanóticas (sin pigmento) adquiridas, de bordes suaves y bien delimitados, que se acentúan con luz de Wood, distribuidas en cualquier localización, pero de típica presentación periorificial, acral y simétrica.

En general, existen 3 variantes clínicas(10): vitíligo no segmentario, vitíligo segmentario y vitíligo mixto:

1. Vitíligo no segmentario (Fig. 1): es importante abandonar el término vulgar. Está caracterizado por parches amelanóticos que pueden extenderse en cualquier parte del cuerpo, generalmente bilateral y con tendencia a la simetría. Los folículos pilosos suelen estar respetados a diferencia del segmentario. Suelen aparecer un mayor número de lesiones y mayor extensión de la afectación de la superficie corporal. El fenómeno de Koebner y la progresión de la enfermedad es frecuente. Es la única forma de vitíligo que se asocia a comorbilidades de tipo alteraciones tiroideas y autoinmunidad.

figura

Figura 1. Vitíligo no segmentario. Máculas amelanóticas (sin pigmento) adquiridas de bordes suaves y bien delimitados localizadas en axilas, abdomen, dorso de pies, codos y dorso de manos. Pueden observarse lesiones lenticulares pigmentadas dentro de la mácula amelanótica que corresponden a focos de repigmentación perifolicular.

Existen varios subtipos: focal (con 1 o escasas máculas acrómicas. Tienen que haber pasado 1 o 2 años y comprobar que no existe progresión), periorificial (con máculas en la piel alrededor de los ojos, nariz, orejas, boca y ano), acrofacial (afecta a la piel periorificial y a las zonas distales de las extremidades), mucoso (afecta a la mucosa oral y/o genital. En la zona genital puede afectar junto a liquen escleroso y atrófico), generalizado y universal (afecta a la piel y al folículo piloso).

2. Vitíligo segmentario (Fig. 2): caracterizado por la afectación unilateral. Suele debutar antes y la progresión suele ser rápida (6-24 meses), pero de curso limitado (acaba deteniéndose). Afecta a los folículos hasta en el 50 % de los casos. Se obtienen los mejores resultados con cirugía. No asocia comorbilidades. La presencia de halo nevus y leucotriquia son los principales factores de riesgo de evolución a la forma mixta(11).

figura

Figura 2. Vitíligo segmentario. Máculas amelanóticas de distribución lineal unilateral.

3. Vitíligo mixto(12) (Fig. 3): coexistencia de segmentario y no segmentario. Habitualmente, el debut del segmentario precede al no segmentario (5-24 meses) y suele ser precoz, en torno a los 7 años. Suele localizarse en el tronco. El segmentario suele ser más resistente al tratamiento. Predomina en los varones. Es poco frecuente la asociación a comorbilidades autoinmunes.

figura

Figura 3. Vitíligo mixto. Coexistencia de vitíligo segmentario y no segmentario.

¿Existe relación entre el vitíligo y el halo nevus de Sutton(13)?

Los halo nevus de Sutton son relativamente frecuentes, con una incidencia de un 1 %, sobre todo en torno a los 15 años. Son un marcador clínico de respuesta celular autoinmune aberrante contra los melanocitos y son más frecuentes no asociados a vitíligo. Pueden presentarse a la vez que el vitíligo o seguir al desarrollo del mismo (62 %), pero sin ser un factor de riesgo. En los niños es más frecuente que el vitíligo predisponga a la aparición de halo nevus a que los halo nevus representen un factor de riesgo para desarrollarlo, a diferencia de lo que ocurre en los adultos. Un halo nevus que lleve más de 3 años de evolución tiene muy bajo riesgo de evolucionar a vitíligo. Cuando se presentan varios halo nevus junto a vitíligo en un paciente, este tiene mayor riesgo de desarrollar enfermedades autoinmunes.

Estabilidad y severidad de la enfermedad

Para establecer un tratamiento adecuado no solo debemos saber la forma clínica, sino la estabilidad y la severidad del vitíligo en un paciente en concreto.

El fenómeno de Koebner es un signo dermatológico que se caracteriza por la reproducción de una enfermedad de la piel secundaria a un traumatismo. Ha sido típico en el vitíligo y, clásicamente, se ha asociado a progresión y actividad, aunque no existe evidencia científica que lo demuestre.

Existen diferentes scores(14) para medir la severidad del vitíligo, como el VASI o el VETF Score; sin embargo, el más fácil y con mayor aplicabilidad clínica es el VIDA o Vitiligo Disease Activity Score:

• +4: actividad en las últimas 6 semanas (se refiere actividad a la aparición de lesiones nuevas o aumento de tamaño o extensión de las lesiones ya conocidas).

• +3: actividad entre las 6 semanas y los 3 últimos meses.

• +2: actividad entre los 3-6 últimos meses.

• +1: actividad entre los 6-12 últimos meses.

• 0: estable por 1 año o más.

• -1: estable con repigmentación espontánea por 1 año o más.

Comorbilidades(15)

Existe una prevalencia aumentada de enfermedad tiroidea en los pacientes con vitíligo (18,6 %), un riesgo mayor de enfermedad tiroidea (x2), de enfermedad tiroidea autoinmune (x2,5) y de desarrollo de anticuerpos (x5). Este riesgo aumenta con la edad de los pacientes (en los niños la prevalencia es del 6,9 %). En la forma clínica no segmentaria es mayor el riesgo que en la segmentaria. Es importante conocer estos datos para estar atentos a síntomas de enfermedad tiroidea y poder establecer un diagnóstico precoz, siendo aconsejable un cribado anual. Con respecto al desarrollo de otras enfermedades autoinmunes, existe un menor riesgo a menor edad y un mayor riesgo si existen antecedentes familiares. Se han detectado anticuerpos antiendomisio y transglutaminasa en pacientes con vitíligo; sin embargo, la relación celiaquía-vitíligo es controvertida, no existiendo una justificación de un cribado rutinario ni justificando una dieta libre de gluten.

Muchos estudios han demostrado que los niveles de vitamina D se asocian con mayor incidencia y severidad de determinadas enfermedades autoinmunes y se sabe que la autoinmunidad juega un papel importante en la patogénesis del vitíligo. Por tanto, tener la vitamina D baja es un factor de riesgo para su desarrollo y, del mismo modo, los pacientes con vitíligo suelen tener niveles bajos de vitamina D. Se han descrito polimorfismos genéticos(16) del receptor de la vitamina D, que ocasiona una disfunción del mismo que afecta a la formación de vitamina D biológicamente activa. Los niveles de vitamina D se han utilizado como indicadores para poner en marcha el cribado de enfermedades autoinmunes, de tal manera que si la vitamina D es menor de 15 ng/ml se aconseja pedir ANA, bioquímica anual (para descartar diabetes mellitus e insuficiencia suprarrenal), hematimetría anual (anemia macrocítica) y función tiroidea con autoinmunidad antitiroidea anual.

Se ha demostrado una mayor prevalencia de alteraciones del sueño en la infancia(17) y adolescencia de los pacientes con vitíligo: terrores nocturnos, ilusiones nocturnas, pesadillas, enuresis nocturna, sonambulismo… En ocasiones, pueden estar relacionadas con el estrés y los niveles de catecolaminas (serotonina), etc.

De igual forma, existe una mayor prevalencia de historia personal y familiar de dermatitis atópica(18), ya que esta última, el vitíligo y la alopecia areata comparten loci de susceptibilidad genética: TSLP (thymic stromal lymphopoietin), FOXP3 (forkhead box P3) y CTLA-4 (cytotoxic T lymphocyte antigen 4).

Lejos de lo que pudiéramos pensar por su menor defensa ante las radiaciones solares, los pacientes con vitíligo tienen menor riesgo de desarrollar cáncer de piel, incluyendo melanoma, y menor desarrollo de nevus. En un estudio retrospectivo(19) ajustan por edad, antecedentes de quemaduras en la infancia y presencia de más de 100 nevus, y sospechan que quizás exista una respuesta inmune antimelanocitaria que ocasione esta menor prevalencia o que existan mutaciones excluyentes: mutaciones en el gen de la tirosinasa excluyentes aumentarían el riesgo de vitíligo o melanoma, pero no de las 2 enfermedades a la vez. Esto nos da cierta tranquilidad para seguir utilizando la exposición solar como parte del tratamiento de nuestros pacientes.

Diagnóstico diferencial


Los principales diagnósticos diferenciales (Tabla I) incluyen:

• Dermatosis hipopigmentadas comunes. Pitiriasis alba o dartros. Muy frecuente en niños. Máculas hipopigmentadas (con menor cantidad de pigmento que la piel de alrededor, pero no amelanóticas o sin nada de pigmento) de bordes mal delimitados y con descamación fina. Predomina en la cara, pero puede aparecer en cualquier localización y suele asociarse a dermatitis atópica.

• Infecciones superficiales. Pitiriasis versicolor. Causada por levaduras del género Malassezia. Máculas hipopigmentadas o hiperpigmentadas anaranjadas o marronáceas con descamación, que da lugar al conocido “signo de la uñada positivo”. Más frecuente a partir de la adolescencia y, sobre todo, en cuello y tronco.

• Alteraciones congénitas de la pigmentación. Nevus acrómico, mosaicismo hipopigmentado y nevus anémico. Son lesiones congénitas no adquiridas, como el vitíligo, y son estables en tamaño relativo al crecimiento del niño; no progresan ni cambian como el vitíligo. En el nevus anémico, puede ayudar en el diagnóstico la fricción de la zona y comprobar que, salvo la lesión, el alrededor se pone eritematoso. En caso de mosaicismos dependerá del tipo de patrón, pero es típico observar la distribución en las líneas de Blaschko.

• Hipopigmentación postinflamatoria. Aparece tras dermatitis, infecciones o traumatismos cutáneos.

• Dermatosis inflamatorias o autoinmunes. Liquen escleroso y atrófico, sobre todo distribuido en los genitales. Morfea, sobre todo la forma segmentaria. Además de las placas hipopigmentadas, encontramos induración, cambios escleróticos y, en ocasiones, extravasación hemática.

Tratamiento

No hay cura definitiva para el vitíligo y se han descrito un gran número de tratamientos tópicos y sistémicos. Existe una gran heterogeneidad en el planteamiento de estudios, características de los pacientes y medidas de resultados, por lo que la mayoría de los estudios publicados no son comparativos. En general, es un tratamiento crónico y frustrante. Se debe discutir la pauta de forma individualizada y adaptada a cada caso. La mayoría de los medicamentos son fuera de ficha técnica, lo cual lo hace aún más complicado.

En general, solemos utilizar corticoides(20), inhibidores de la calcineurina, inhibidores JAK y fototerapia (UVB de banda estrecha y excímer) en los mayores de 12 años y helioterapia y fotosensibilizantes en los más pequeños.

Existen unos factores a tener en cuenta a la hora de decidir el tratamiento: edad del paciente; factores de mal pronóstico (antecedentes familiares y asociación a enfermedades autoinmunes); estabilidad (índice VIDA); forma clínica (segmentario, no segmentario o mixto); extensión; localización; fototipo; afectación psicológica del paciente; y afectación de su calidad de vida.

Opciones terapéuticas(21)

Corticoides tópicos potentes (betametasona, propionato de clobetasol, metilprednisolona, fluticasona y mometasona)

Presentan una eficacia de repigmentación de un 25 a un 90 %, con una media del 75 %, con mejores resultados en zonas expuestas, como la cara y el cuello, fototipos altos y vitíligo de reciente aparición. Se utilizan una vez al día, por la noche, durante un periodo de 2 a 6 meses, bien en pauta continua durante 3 meses seguidos o en pauta discontinua 15 días al mes durante 6 meses. Como efectos secundarios, pueden desencadenar atrofia cutánea e hipertricosis, por lo que pueden combinarse con lactato amónico al 10 % o cremas con ácido hialurónico.

Inhibidores de la calcineurina (tacrolimus y pimecrolimus)

Tienen una eficacia similar a los corticoides de alta potencia en cara y cuello, siendo inferiores en zonas corporales. Mayor resultado en oclusiva. Se aplican 2 veces al día durante 3 a 6 meses o incluso un año, y pueden asociarse a exposición solar o fototerapia. Como efectos secundarios, pueden ocasionar sensación de quemazón, eritema y prurito.

Inhibidores JAK (ruxolitinib) e inhibidores selectivos de la fosfodiesterasa 4 (roflumilast)(22,23)

Aprobados recientemente para mayores de 12 años y en caso de vitíligo no segmentario facial.

Fototerapia

• La fototerapia con UVB (ultravioleta B) de banda estrecha es de elección para el vitíligo activo generalizado y extenso (más de un 20 % de superficie corporal). Es más eficaz que la PUVA (psoraleno más ultravioleta A) y con menor tasa de efectos adversos. Se pautan 2-3 sesiones por semana durante, al menos, 6 meses. La respuesta es mejor en fototipos altos. La lámpara o láser excímer (308 nm) es de elección en zonas localizadas de cara, cuello y pliegues.

• La fotoquimioterapia PUVA consigue repigmentación en el 70-80 % de los pacientes. No se debe realizar en niños menores de 10 años por riesgo de toxicidad retiniana. Existen 3 variedades:

– PUVA ORAL: 8-MOP (8-metoxipsoraleno: 0,6-0,8 mg/kg), 5-MOP (5-metoxipsoraleno o bergapteno: 1,2-1,8 mg/kg) o trimetil-psoralen (0,6 mg/kg paciente) 1-3 horas antes de la exposición a la luz.

– PUVA TÓPICO: 8-MOP (0,001-0,01 %) 30 minutos antes de la exposición.

– KUVA: khellina 3-5 % + L-fenilalanina 3-10 % en o/w (emulsión oil in water o aceite en agua) o gel 30 minutos antes (domiciliario y luz natural, régimen diario). Fenilalanina oral 50-100 mg por kg del paciente 2 horas antes.

Inmunosupresores orales

Solemos utilizar minipulsos orales de corticoides en aquellos casos de vitíligo rápidamente progresivo o inflamatorio. No son eficaces en vitíligos estables. La dexametasona (0,1 mg/kg, dos veces a la semana, durante 3-6 meses) evita la progresión (89 %) y repigmenta (80 %). Como efectos secundarios, se pueden ocasionar aumento de peso, insomnio, agitación, acné e hipertricosis. Se han descrito casos de repigmentación con inhibidores JAK(24) en pacientes con vitíligo asociado a dermatitis atópica o alopecia areata.

Cirugía

Consiste en reemplazar melanocitos con trasplante autólogo de piel sana pigmentada del propio paciente. Es una opción en vitíligo estable segmentario o no segmentario focal que lleve inactivo de 6 meses a 2 años, sin historia de Koebner y siempre combinado con la fototerapia.

Antioxidantes y camuflaje

Sustancias como: pseudocatalasas, vitamina E, vitamina C, ubiquinona, ácido lipoico, Polypodium leucotomos, Ginkgo biloba, etc., pueden utilizarse tanto de forma tópica como sistémica junto a la fototerapia y otros tratamientos para mejorar la estabilización y la repigmentación del vitíligo. Pueden utilizarse cremas cubrientes con alta concentración de pigmento y autobronceadores para camuflar la zona de piel blanca.

Fotoprotección(25)

La estrategia más importante para la fotoprotección de los niños son las modificaciones de comportamiento y hábitos relacionados con la exposición al sol a todos los niveles (colegio, sociedad, familia…). El recurso de la sombra, la reducción del tiempo global de exposición directa al sol y la protección física (ropa adecuada, sombreros y gafas) representan las mejores y menos costosas estrategias de fotoprotección. El protector solar debe incorporarse a la rutina diaria de los niños de la misma manera que en los adultos.

En general podemos dar las siguientes recomendaciones:

• Niños mayores de 6 meses:

– Utilizar un protector solar resistente al agua de amplio espectro (UVB, UVA, infrarrojo, luz visible) con un FPS (factor de protección solar) 30 o superior, idealmente con predominio de filtros inorgánicos (óxido de zinc o dióxido de titanio). Debe tener buena fotoestabilidad, dispersabilidad y cosmética agradable, así como tecnología safe-eye (no pica en los ojos).

– El protector solar debe aplicarse en cantidades adecuadas (2 mg/cm2) (regla de los dos dedos por zona), cubriendo todas las superficies expuestas de la piel y prestando especial atención a áreas como las orejas, el cuello y el dorso de las manos. Debe aplicarse 10 minutos antes de la exposición al sol y volver a aplicarse aproximadamente cada 2-3 horas si se encuentra al aire libre.

– Los protectores solares en forma de crema, leche y loción son mejores para una aplicación uniforme. Se pueden utilizar las texturas en aerosol para la reaplicación del producto y se debe tener cuidado de hacerlo en un lugar ventilado para evitar la inhalación.

– Se deben usar protectores solares específicos para los labios.

– Aplicar de forma separada e independiente la crema solar con respecto a los repelentes de insectos, ya que podría ocasionar un aumento de la absorción del repelente.

– Valorar suplementos diarios de vitamina D 400 UI y fotoprotectores orales en función de las características de cada paciente (vulnerabilidad), así como del tipo de exposición solar (deportes acuáticos).

• Niños menores de 6 meses:

– La mayoría de las organizaciones, como la Academia Estadounidense de Pediatría, la Academia Estadounidense de Dermatología y la FDA de los Estados Unidos, recomiendan mantenerlos fuera de la luz solar directa como la medida de fotoprotección más apropiada. El Colegio Australiano de Dermatólogos y el Consejo del Cáncer de Australia desaconsejan exponer a los bebés menores de 12 meses al sol directo cuando los niveles del índice ultravioleta (RUV) alcanzan 3 o más.

– Se aconsejan medidas de fotoprotección física, evitando los protectores solares en crema.

Función del pediatra de Atención Primaria

El vitíligo es una enfermedad inmunomediada frecuente, pero no muy conocida en Atención Primaria (AP). Tiene una baja mortalidad, pero una alta morbilidad y un gran impacto en la calidad de vida de pacientes y familiares. Es importante conocerla bien para realizar un diagnóstico precoz y adecuado, tanto de la patología cutánea como de las posibles comorbilidades asociadas. Además, el primer paso del tratamiento puede instaurarse en AP y así la respuesta terapéutica suele ser mayor.

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de la autora.

1. Garnacho Saucedo GM, Moreno Giménez JC. Trastornos de la pigmentación: Lentigos, nevus y melanoma. Fotoprotección. Pediatr Integral. 2012; 4: 321-31. Disponible en: https://www.pediatriaintegral.es/numeros-anteriores/publicacion-2012-05/trastornos-de-la-pigmentacion-lentigos-nevus-y-melanoma-fotoproteccion/.

2. Garnacho Saucedo GM. Trastornos de la pigmentación: Lentigos, nevus y melanoma. Fotoprotección. Pediatr Integral. 2016; 4: 262-73. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-05/trastornos-de-la-pigmentacion-lentigos-nevus-y-melanoma-fotoproteccion-2/.

3. Anderson Vildosola J, Hernández Martín A. Trastornos de la pigmentación: Lentigos, nevus y melanoma. Fotoprotección. Pediatr Integral. 2021; 4: 194-200. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-06/trastornos-de-la-pigmentacion-lentigos-nevus-y-melanoma-fotoproteccion-2021/.

4. Manzoni AP, Pereira RL, Townsend RZ, Weber MB, Nagatomi AR, Cestari TF. Assessment of the quality of life of pediatric patients with the major chronic childhood skin diseases. An Bras Dermatol. 2012; 87: 361-8. Disponible en: https://doi.org/10.1590/s0365-05962012000300002.

5. Bibeau K, Ezzedine K, Harris JE, van Geel N, Grimes P, Parsad D, et al. Mental Health and Psychosocial Quality-of-Life Burden Among Patients With Vitiligo: Findings From the Global VALIANT Study. JAMA Dermatol. 2023; 159: 1124-8. Disponible en: https://doi.org/10.1001/jamadermatol.2023.2787.

6. Nathalie J, Chang J, Ezzedine K, Rodrigues M. Health-related quality of life in paediatric patients with vitiligo: a systematic review and meta-analysis. J Eur Acad Dermatol Venereol. 2021; 35: e755-e756. Disponible en: https://doi.org/10.1111/jdv.17382.

7. Linthorst Homan MW, de Korte J, Grootenhuis MA, Bos JD, Sprangers MA, van der Veen JP. Impact of childhood vitiligo on adult life. Br J Dermatol. 2008; 159: 915-20. Disponible en: https://doi.org/10.1111/j.1365-2133.2008.08788.x.

8. Nicolaidou E, Antoniou C, Miniati A, Lagogianni E, Matekovits A, Stratigos A, et al. Childhood- and later-onset vitiligo have diverse epidemiologic and clinical characteristics. J Am Acad Dermatol. 2012; 66: 954-8. Disponible en: https://doi.org/10.1016/j.jaad.2011.07.010.

9. Pajvani U, Ahmad N, Wiley A, Levy RM, Kundu R, Mancini AJ, et al. The relationship between family medical history and childhood vitiligo. J Am Acad Dermatol. 2006; 55: 238-44. Disponible en: https://doi.org/10.1016/j.jaad.2006.02.027.

10. Ezzedine K, Lim HW, Suzuki T, Katayama I, Hamzavi I, Lan CC, et al.; Vitiligo Global Issue Consensus Conference Panelists. Revised classification/nomenclature of vitiligo and related issues: the Vitiligo Global Issues Consensus Conference. Pigment Cell Melanoma Res. 2012; 25: E1-13. Disponible en: https://doi.org/10.1111/j.1755-148X.2012.00997.x.

11. Ezzedine K, Diallo A, Léauté-Labrèze C, Séneschal J, Prey S, Ballanger F, et al. Halo naevi and leukotrichia are strong predictors of the passage to mixed vitiligo in a subgroup of segmental vitiligo. Br J Dermatol. 2012; 166: 539-44. Disponible en: https://doi.org/10.1111/j.1365-2133.2011.10709.x.

12. Neri I, Russo T, Piccolo V, Patrizi A. Mixed vitiligo in childhood: a study on 13 Italian patients. J Eur Acad Dermatol Venereol. 2013; 27: e140-1. Disponible en: https://doi.org/10.1111/j.1468-3083.2012.04491.x.

13. Patrizi A, Bentivogli M, Raone B, Dondi A, Tabanelli M, Neri I. Association of halo nevus/i and vitiligo in childhood: a retrospective observational study. J Eur Acad Dermatol Venereol. 2013; 27: e148-52. Disponible en: https://doi.org/10.1111/j.1468-3083.2012.04504.x.

14. Alghamdi KM, Kumar A, Taïeb A, Ezzedine K. Assessment methods for the evaluation of vitiligo. J Eur Acad Dermatol Venereol. 2012; 26: 1463-71. Disponible en: https://doi.org/10.1111/j.1468-3083.2012.04505.x.

15.** Lee JH, Ju HJ, Seo JM, Almurayshid A, Kim GM, Ezzedine K, et al. Comorbidities in Patients with Vitiligo: A Systematic Review and Meta-Analysis. J Invest Dermatol. 2023; 143: 777-89.e6. Disponible en: https://doi.org/10.1016/j.jid.2022.10.021.

16. Kim TE, Kim SK, Shin MK, Jeong KH, Lee MH. Serum 25-Hydroxy Vitamin D Levels and Association of Vitamin D Receptor Gene Polymorphisms in Vitiligo. J Korean Med Sci. 2022; 37: e110. Disponible en: https://doi.org/10.3346/jkms.2022.37.e110.

17. Mouzas O, Angelopoulos N, Papaliagka M, Tsogas P. Increased frequency of self-reported parasomnias in patients suffering from vitiligo. Eur J Dermatol. 2008; 18: 165-8.

18. Mohan GC, Silverberg JI. Association of Vitiligo and Alopecia Areata With Atopic Dermatitis: A Systematic Review and Meta-analysis. JAMA Dermatol. 2015; 151: 522-8. Disponible en: https://doi.org/10.1001/jamadermatol.2014.3324.

19. Teulings HE, Overkamp M, Ceylan E, Nieuweboer-Krobotova L, Bos JD, Nijsten T, et al. Decreased risk of melanoma and nonmelanoma skin cancer in patients with vitiligo: a survey among 1307 patients and their partners. Br J Dermatol. 2013; 168: 162-71. Disponible en: https://doi.org/10.1111/bjd.12111.

20.** Renert-Yuval Y, Ezzedine K, Grimes P, Rosmarin D, Eichenfield LF, Castelo-Soccio L, et al. Expert Recommendations on Use of Topical Therapeutics for Vitiligo in Pediatric, Adolescent, and Young Adult Patients. JAMA Dermatol. 2024; 160: 453-61. Disponible en: https://doi.org/10.1001/jamadermatol.2024.0021.

21. Roohaninasab M, Mansouri P, Seirafianpour F, Naeini AJ, Goodarzi A. Therapeutic options and hot topics in vitiligo with special focus on pediatrics’ vitiligo: A comprehensive review study. Dermatol Ther. 2021; 34: e14550. Disponible en: https://doi.org/10.1111/dth.14550.

22. Kang C. Correction: Ruxolitinib Cream 1.5%: A Review in Non-Segmental Vitiligo. Drugs. 2024; 84: 745. Disponible en: https://doi.org/10.1007/s40265-024-02055-y.

23. Warren K, Sofia Sanchez S. Recalcitrant Pediatric Facial Vitiligo Successfully Treated with Roflumilast Cream 0.3 % Once Daily. J Clin Aesthet Dermatol. 2025; 18: 52-4.

24. Mu Y, Pan T, Chen L. Treatment of Refractory Segmental Vitiligo and Alopecia Areata in a Child with Upadacitinib and NB-UVB: A Case Report. Clin Cosmet Investig Dermatol. 2024; 17: 1789-92. Disponible en: https://doi.org/10.2147/ccid.s467026.

25.** Garnacho Saucedo GM, Salido Vallejo R, Moreno Giménez JC. Efectos de la radiación solar y actualización en fotoprotección. Anales de Pediatría. 2020; 92: 321-90. Disponible en: https://www.analesdepediatria.org/es-efectos-radiacion-solar-actualizacion-fotoproteccion-articulo-S1695403320301661.


Bibliografía recomendada

– Lee JH, Ju HJ, Seo JM, Almurayshid A, Kim GM, Ezzedine K, et al. Comorbidities in Patients with Vitiligo: A Systematic Review and Meta-Analysis. J Invest Dermatol. 2023; 143: 777-89.e6. Disponible en: https://doi.org/10.1016/j.jid.2022.10.021.

El vitíligo no es solo una enfermedad puramente cutánea, sino que, como enfermedad inmunomediada, puede asociarse a otras comorbilidades que es importante conocer para realizar un despistaje y diagnóstico precoces, y así poder instaurar un tratamiento adecuado que mejore la calidad de vida de los pacientes.

– Renert-Yuval Y, Ezzedine K, Grimes P, Rosmarin D, Eichenfield LF, Castelo-Soccio L, et al. Expert Recommendations on Use of Topical Therapeutics for Vitiligo in Pediatric, Adolescent, and Young Adult Patients. JAMA Dermatol. 2024; 160: 453-61. Disponible en: https://doi.org/10.1001/jamadermatol.2024.0021.

Artículo de revisión donde se describen todos los tratamientos tópicos disponibles para el vitíligo y se clasifican por niveles de recomendación según expertos. Es una guía de aplicación de tratamientos muy útil en la práctica clínica habitual.

– Garnacho Saucedo GM, Salido Vallejo R, Moreno Giménez JC. Efectos de la radiación solar y actualización en fotoprotección. Anales de Pediatría. 2020; 92: 321-90. Disponible en: https://www.analesdepediatria.org/es-efectos-radiacion-solar-actualizacion-fotoproteccion-articulo-S1695403320301661.

Artículo muy completo y actualizado sobre fotoprotección en la infancia. Se repasan conceptos físicos de la radiación ultravioleta, los tipos de fotoprotectores, las recomendaciones de su uso por grupos de edad, la fotoprotección física con especial interés en la fotoprotección de la ropa, la vitamina D y su papel en la fotoprotección…

Caso clínico


Paciente niña de 10 años derivada por erupción papulosa parcialmente pruriginosa de meses de evolución, acompañada de máculas hipopigmentadas de pequeño tamaño distribuidas en tronco y extremidades (Fig. 4).

figura

Figura 4.

La niña, con antecedentes de dermatitis atópica leve, comenzó con lesiones papulosas, milimétricas, brillantes, cupuliformes, de color piel o ligeramente blanquecinas, bien delimitadas, en ocasiones aisladas y en otras agrupadas en racimos. Comenzaron a aparecer en tórax y abdomen, pero a lo largo de los meses fueron extendiéndose a todo el tronco y extremidades. La paciente refería prurito leve en ocasiones y, en general, las lesiones eran asintomáticas. Además de esta erupción, en el último mes, al tiempo que las pápulas dejaban de aparecer y algunas incluso iban desapareciendo, habían aparecido unas máculas hipopigmentadas de mayor tamaño en la misma localización.

Refería un episodio de gastroenteritis previo al comienzo de la erupción y, a pesar de haber intentado diferentes tratamientos tópicos (corticoides, inhibidores de la calcineurina, antibióticos, antivirales…) y orales (corticoides, antihistamínicos, antibióticos…), las lesiones no experimentaban cambios.

Se realizó una biopsia cutánea de una de las lesiones papulosas, revelando la existencia de un infiltrado inflamatorio linfohistiocitario en la dermis papilar con crestas epidérmicas que rodean el infiltrado a modo de “bola y garra”.


Algoritmo


Escabiosis y otras parasitosis cutáneas

B. Felices López,  M. Roncero Riesco,  S. Rodríguez Conde
Temas de FC


B. Felices López, M. Roncero Riesco, S. Rodríguez Conde

Servicio de Dermatología. Complejo Asistencial Universitario de Salamanca

X

Autor para correspondencia

srodriguezcon@saludcastillayleon.es

Resumen

Las parasitosis cutáneas constituyen un desafío de salud pública global con especial incidencia en la población pediátrica y adolescente. La escabiosis, catalogada por la OMS como enfermedad tropical desatendida, destaca por su elevada prevalencia y el potencial riesgo de complicaciones bacterianas secundarias derivadas del rascado. El diagnóstico temprano, fundamentado en los criterios de la International Alliance for the Control of Scabies (IACS) y la identificación de signos dermatoscópicos específicos, como el patrón en “ala delta”, es determinante para el control de la transmisión. Junto a la sarna, patologías, como la pediculosis (capitis y palpebral), la larva migrans cutánea, tungiasis o leishmania, conforman un espectro clínico polimorfo que exige un alto índice de sospecha clínica. La optimización terapéutica, asociada a un manejo estricto de los contactos y medidas ambientales, resulta esencial para reducir la carga de enfermedad en el entorno pediátrico.


Abstract

Cutaneous parasitoses constitute a global public health challenge with a particular impact on the pediatric and adolescent population. Scabies, classified by the WHO as a neglected tropical disease, stands out for its high prevalence and the potential risk of secondary bacterial complications resulting from scratching. Early diagnosis, based on the International Alliance for the Control of Scabies (IACS) criteria and the identification of specific dermoscopic signs such as the ‘delta-wing’ pattern, is decisive for transmission control. Alongside scabies, conditions such as pediculosis (capitis and phthiriasis palpebrarum), cutaneous larva migrans, tungiasis, or leishmaniasis constitute a polymorphic clinical spectrum that requires a high index of clinical suspicion. Therapeutic optimization, combined with strict contact management and environmental measures, is essential to reduce the disease burden in the pediatric setting.


Palabras clave: Escabiosis; Pediculosis; Larva migrans cutánea; Leishmaniasis; Tungiasis.

Key words: Scabies; Pediculosis; Cutaneous larva migrans; Leishmaniasis; Tungiasis.


Pediatr Integral 2026; XXX (4): 233 – 247


OBJETIVOS

• Identificar las variantes clínicas y signos clave para realizar el diagnóstico de la escabiosis en Atención Primaria.

• Conocer los tratamientos disponibles para la escabiosis.

• Saber diagnosticar y tratar la pediculosis capitis, así como poder dar información sobre recomendaciones a los padres de los niños afectos.

• Conocer las principales características clínicas y tratamientos de primera línea de otros tipos de parasitosis, dada su incidencia creciente en nuestro país.


Escabiosis y otras parasitosis cutáneas

https://doi.org/10.63149/j.pedint.144


ESCABIOSIS

Introducción

La escabiosis es una de las parasitosis cutáneas más prevalentes a nivel mundial, causada por el ácaro Sarcoptes scabiei. Su relevancia clínica radica en la alta morbilidad generada por el prurito intenso y las complicaciones bacterianas secundarias asociadas.

La escabiosis (sarna) es una infestación causada por el ectoparásito Sarcoptes scabiei var. hominis y representa una de las enfermedades parasitarias cutáneas más frecuentes en el mundo. Fue reconocida por primera vez en el siglo XVII por Giovanni Cosimo Bonomo.

Se han descrito numerosas variantes de S. scabiei capaces de infestar a los seres humanos y a una amplia variedad de mamíferos. No obstante, persiste un debate taxonómico, y muchos autores sostienen que se trata de una única especie con variaciones relacionadas principalmente con la preferencia por el huésped(1).

Los ácaros de la sarna (Sarcoptes scabiei) son artrópodos microscópicos de ocho patas que, pese a su relevancia médica, han sido poco estudiados. Junto con los ácaros del polvo doméstico, S. scabiei se considera uno de los más importantes desde el punto de vista sanitario. A escala mundial, la escabiosis se sitúa entre las 50 enfermedades humanas más prevalentes y figura entre las 15 dermatosis de mayor carga sanitaria. Su distribución es universal, aunque predomina en regiones tropicales y en contextos con recursos limitados.

Aunque históricamente se ha considerado la sarna una ectoparasitosis molesta pero benigna, la evidencia actual subraya su importante morbilidad e incluso su potencial mortalidad, especialmente debido a las complicaciones bacterianas secundarias. El prurito intenso, síntoma cardinal de la enfermedad, provoca rascado repetido, lo que facilita la entrada de patógenos oportunistas y puede dar lugar a infecciones graves(2).


Epidemiología

La escabiosis es una enfermedad tropical desatendida, que afecta a más de 200 millones de personas, con una prevalencia crítica en regiones vulnerables y un aumento reciente en países desarrollados. Su transmisión está ligada al hacinamiento y factores socioeconómicos, consolidándose como un grave problema de salud pública y un marcador indirecto de pobreza.

La escabiosis constituye un importante problema de salud pública a nivel mundial y afecta de manera desproporcionada a poblaciones vulnerables, especialmente en regiones tropicales y subtropicales. Desde 2017 está reconocida por la Organización Mundial de la Salud (OMS) como enfermedad tropical desatendida. Su distribución es global y su prevalencia varía considerablemente entre regiones y a lo largo del tiempo. En algunos países, las tasas superan de forma sostenida el 10 % de la población, con cifras especialmente elevadas en zonas como Papúa Nueva Guinea, Brasil, Fiyi, Panamá y el norte de Australia, donde en determinadas comunidades indígenas se han descrito prevalencias del 25-50 %(1).

En los países de ingresos bajos y medios, la escabiosis suele comportarse como una endemia persistente, a menudo infradiagnosticada, y escasamente documentada. Por el contrario, en los países de altos ingresos, la prevalencia general suele ser inferior al 2-4 %; sin embargo, en las últimas décadas se ha observado un aumento de casos, especialmente en Europa, atribuible a factores como las migraciones, las desigualdades socioeconómicas, el hacinamiento, las dificultades de acceso a la atención sanitaria y los posibles efectos del cambio climático. En estos contextos, la enfermedad suele manifestarse en forma de brotes en instituciones cerradas, como hospitales, residencias sociosanitarias y centros penitenciarios.

Según el Global Burden of Disease Study (GBD) de 2021, la escabiosis afecta a más de 200 millones de personas en todo el mundo y genera más de 600 millones de nuevos casos anuales, situándose entre las principales enfermedades dermatológicas en términos de carga de morbilidad. No obstante, estas estimaciones probablemente infraestiman el impacto real de la enfermedad debido a la escasez de estudios poblacionales representativos y a las limitaciones diagnósticas(3).

La escabiosis puede afectar a individuos de cualquier edad y sexo, aunque los niños y adolescentes son los más afectados, especialmente en entornos con recursos limitados. Asimismo, se ha observado un incremento en personas mayores, particularmente en instituciones sociosanitarias. Los factores climáticos y sociales desempeñan un papel clave en su distribución: el hacinamiento y el contacto estrecho favorecen la transmisión, mientras que los climas tropicales húmedos y los meses fríos en regiones templadas facilitan la supervivencia del ácaro. En este sentido, la escabiosis constituye un marcador indirecto de pobreza y sobrepoblación más que de higiene personal deficiente(4).

PUNTOS CLAVE

• Es más frecuente en contextos de hacinamiento y vulnerabilidad social.

• La infancia es el grupo etario con mayor incidencia.

• Los brotes son habituales en guarderías, colegios y núcleos familiares.

• La escabiosis actúa como marcador indirecto de pobreza, no de falta de higiene personal.


Biología del ácaro Sarcoptes scabiei

El Sarcoptes scabiei es un ácaro microscópico con dimorfismo sexual que completa su ciclo vital de 10 a 17 días íntegramente en la piel humana. La hembra fecundada excava túneles en el estrato córneo para depositar huevos, los cuales atraviesan estadios de larva y ninfa hasta alcanzar la madurez.

Morfología

Sarcoptes scabiei es un ácaro microscópico, de aspecto redondeado, con cuatro pares de patas en el estadio adulto. Presenta un gnatosoma anterior con estructuras bucales para la alimentación y un idiosoma posterior ovalado, cuya superficie dorsal muestra crestas y setas. Existe dimorfismo sexual: las hembras (0,30-0,45 mm) son mayores que los machos (0,21-0,28 mm). El macho presenta ventosas terminales en el cuarto par de patas que facilitan la cópula. Los huevos son ovoides (0,10-0,15 mm) y están protegidos por una cáscara que explica la ausencia de actividad ovicida de la mayoría de los tratamientos. Tras la eclosión, emerge una larva hexápoda que evoluciona a ninfa octópoda antes de alcanzar el estadio adulto.


Ciclo biológico

Sarcoptes scabiei completa todo su ciclo vital en la piel humana. Consta de cinco estadios: huevo, larva, protoninfa, tritoninfa y adulto. Tras la cópula en la superficie cutánea, la hembra fecundada penetra en el estrato córneo y excava un túnel donde deposita diariamente varios huevos durante 4-6 semanas. Los huevos eclosionan en pocos días y liberan larvas hexápodas que migran a la superficie cutánea. Mediante mudas sucesivas, evolucionan a ninfas y posteriormente a adultos. El ciclo completo desde el huevo hasta el estadio adulto dura aproximadamente 10-17 días. En condiciones ambientales favorables (15-25°C y alta humedad), el ácaro puede sobrevivir fuera del huésped varios días, lo que explica las recomendaciones de lavado o aislamiento de ropa y objetos(5,6).

PUNTOS CLAVE

• La infestación inicial suele ser pauciparasitaria (5-15 ácaros en la escabiosis clásica).

• La mayoría de los tratamientos no son ovicidas, lo que justifica repetir la pauta a los 7-14 días.

• En la primoinfestación, los síntomas tardan 2-6 semanas; en reinfestaciones, la respuesta es mucho más rápida.

• La transmisión requiere contacto piel con piel prolongado; la vía indirecta es excepcional (salvo en sarna costrosa).


Patogenia

La escabiosis se origina por la interacción del ácaro con el sistema inmunitario y nervioso, desencadenando respuestas de hipersensibilidad (tipo I y IV) que causan un prurito persistente mediado por vías no histaminérgicas. El parásito utiliza estrategias de evasión para retrasar los síntomas, mientras que el rascado crónico altera la barrera cutánea, facilitando sobreinfecciones bacterianas graves.

La infestación por Sarcoptes scabiei comienza con la invasión del estrato córneo, donde el parásito excava túneles mediante la liberación de enzimas proteolíticas que degradan los corneocitos para alimentarse y depositar huevos y escíbalos (material fecal). Los antígenos derivados de ácaros vivos y muertos penetran en la dermis, desencadenando una respuesta inflamatoria persistente que explica por qué el prurito puede mantenerse incluso tras la erradicación del parásito. En este proceso intervienen mecanismos de hipersensibilidad inmediata (tipo I) y retardada (tipo IV), cuya expresión clínica final depende del equilibrio entre la inmunidad celular y humoral(5).

Durante la fase de inmunidad innata, predomina la activación de eosinófilos, mastocitos y basófilos, con liberación de citocinas Th2 (especialmente IL-5) y mediadores proinflamatorios, mientras que macrófagos y células dendríticas coordinan la presentación antigénica. El sistema del complemento también participa en la inflamación; de hecho, en la escabiosis costrosa se observa un consumo de C3 y C4 secundario a la elevada carga parasitaria. Respecto a la inmunidad adaptativa, la forma común de la enfermedad se asocia a una respuesta Th1 (linfocitos CD4+) eficaz que limita la proliferación del ácaro, mientras que la variante costrosa presenta una respuesta Th2 disfuncional (IL-4, IL-5, IL-13) con eosinofilia e IgE elevada(7,8).

El prurito es el resultado de la activación combinada de receptores tipo Toll y PAR-2 en neuronas sensoriales y mastocitos, liberando histamina, proteasas, prostaglandinas y leucotrienos. La baja respuesta a los antihistamínicos resalta la importancia de mediadores no histaminérgicos, como IL-31 y TSLP. Por último, el ácaro emplea estrategias de evasión inmunológica al inducir un microambiente inmunosupresor (aumento de IL-1ra e inhibición del complemento), lo que retrasa la respuesta inflamatoria inicial y explica el periodo de incubación asintomático de 2 a 6 semanas. Este rascado crónico y la alteración de la barrera cutánea predisponen a sobreinfecciones bacterianas, destacando el riesgo de Streptococcus pyogenes en la población pediátrica(7,8).


Clínica

La forma más frecuente de escabiosis se caracteriza por la presencia de pápulas eritematosas, surcos acarinos y un prurito intenso de predominio nocturno. Sin embargo, existen formas clínicas diferentes y particularidades en la edad pediátrica que pueden dificultar el diagnóstico.

Variantes clínicas

Escabiosis clásica

Se caracteriza por pápulas eritematosas, surcos acarinos y prurito intenso. En la primoinfestación, los síntomas aparecen tras 2-6 semanas; en reinfestaciones, en 1-3 días por sensibilización previa.

El prurito, generalmente nocturno y exacerbado por el calor, es el síntoma cardinal y tiene un marcado impacto en la calidad de vida. Se debe tanto a la actividad del ácaro como a una respuesta inmunológica, fundamentalmente hipersensibilidad tipo IV, con participación de PAR-2, TRPV1, TRPA1 e IL-31(14,15). Puede persistir semanas tras la erradicación.

La carga parasitaria suele ser baja (5-15 ácaros). Los surcos, excavados por la hembra en el estrato córneo, se observan como trayectos filiformes que terminan en una vesícula o pústula (perla escabiótica). Se localizan en zonas de piel fina y cálida: espacios interdigitales, muñecas, región periumbilical, glúteos, genitales y axilas.

Las máculas y pápulas eritematosas pequeñas, de 2-3 mm de tamaño y generalmente acompañadas de prurito intenso, son lesiones cutáneas frecuentes derivadas de la hipersensibilidad frente al ácaro (Fig. 1). Estas lesiones suelen observarse en el abdomen inferior, las caras internas de los muslos, las axilas y las caras internas de los brazos, aunque no siempre coinciden con la distribución de los surcos.

El cuello y cuero cabelludo suelen respetarse, salvo en lactantes, ancianos e inmunodeprimidos. En cualquier caso, los ácaros de la escabiosis evitan las zonas con alta densidad de folículos pilosebáceos y glándulas sebáceas.

figura

Figura 1. Surco acarino y pápulas eritematosas en la planta del pie de un lactante.

Con frecuencia se observan lesiones secundarias inespecíficas, como pápulas excoriadas, placas eccematosas e impétigo. En los casos de infestación prolongada, el rascado repetido y la sobreinfección pueden dar lugar a presentaciones atípicas, incluyendo excoriaciones, lesiones costrosas, liquenificación y prurigo nodular(9,12).

Escabiosis costrosa

Forma hiperinfecciosa asociada a alteración de la inmunidad celular, anteriormente denominada sarna noruega. Presenta elevada carga parasitaria (hasta miles de ácaros/cm²) y gruesas placas hiperqueratósicas, asociando una gran reacción inflamatoria que puede simular psoriasis. El prurito puede ser mínimo o inexistente.

Se observa en pacientes con inmunodeficiencias (VIH, neoplasias hematológicas), trastornos neurológicos con disminución de la sensibilidad cutánea como la lepra, incapacidad para el rascado o uso prolongado de corticoides, aunque puede aparecer sin factores predisponentes claros.

La escabiosis costrosa se caracteriza típicamente por la presencia de escamas hiperqueratósicas gruesas y extensas, así como fisuras, con un aspecto que puede simular psoriasis o eccema crónico. Las lesiones cutáneas aparecen con mayor frecuencia en las palmas, plantas, cabeza, cuello, glúteos, codos y rodillas, especialmente en zonas sometidas a fricción.

Puede asociar linfadenopatía generalizada, afectación ungueal, eritrodermia, eosinofilia e IgE elevada. El riesgo de sobreinfección bacteriana y sepsis es alto(9-11,13).

Escabiosis nodular

Consiste en nódulos pruriginosos persistentes, localizados en genitales, ingles o axilas (Figs. 2 y 3). Representan una reacción de hipersensibilidad frente a restos parasitarios y no implican infestación activa. En lactantes pueden encontrarse ácaros en lesiones axilares. La mayoría se resuelve en tres meses, aunque algunos persisten hasta un año(10-12).

figura

Figura 2. Nódulos en abdomen en adolescente con escabiosis.

figura

Figura 3. Nódulos en dorso del pene en adolescente con escabiosis.

Escabiosis ampollosa

Variante infrecuente, más habitual en personas mayores, con ampollas tensas o flácidas pruriginosas, que pueden simular penfigoide ampolloso (Fig. 4). El tronco y las extremidades son las localizaciones más frecuentes(13).

figura

Figura 4. Ampolla tensa en paciente trasplantado renal con escabiosis.

Escabiosis ungueal

Más frecuente en escabiosis costrosa. Produce uñas engrosadas, distróficas y decoloradas, con posible afectación subungueal(11).

PUNTOS CLAVE

• La escabiosis clásica se caracteriza por prurito intenso y lesiones polimorfas en espacios interdigitales, muñecas, axilas, glúteos, areola y genitales.

• La morfología y distribución varían según la edad y estado inmunológico, con presentaciones atípicas en lactantes, ancianos e inmunodeprimidos.

• La escabiosis costrosa presenta hiperqueratosis extensa, alta carga parasitaria y prurito escaso/ausente; es típica en pacientes inmunodeprimidos.

• Las complicaciones principales derivan de la sobreinfección bacteriana secundaria a las lesiones por rascado.


Particularidades de la población pediátrica

En la población pediátrica, la escabiosis provoca irritabilidad, falta de sueño y afectación del crecimiento, localizándose típicamente en cara, palmas y plantas.

En lactantes y preescolares, el prurito puede manifestarse como irritabilidad, llanto persistente, alteraciones del sueño o rechazo alimentario, con posible repercusión ponderoestatural. Puede existir un sueño interrumpido, con un niño más cansado e irritable, alterando la tranquilidad familiar, afectando al estado de la salud física y psicológica del niño y su familia.

Las lesiones suelen afectar cara, cuero cabelludo, palmas y plantas. La menor eficacia del rascado se asocia a menos excoriaciones y mayor carga parasitaria. La afectación ungueal ha sido descrita en algunos niños y puede ser un signo de recidiva, pudiendo manifestarse como hiperqueratosis o paroniquia.

La acropustulosis palmoplantar postescabiótica consiste en brotes recurrentes de lesiones vesiculopustulosas pruriginosas tras la erradicación, con evolución generalmente benigna y resolución espontánea antes de los 3-5 años. En pacientes atópicos es fácil encontrar nódulos acarinos(13-15).

Particularidades en fototipos altos

En pacientes con fototipos altos, la escabiosis es difícil de diagnosticar debido a pápulas hiperpigmentadas y eritema poco visible, lo que enmascara los signos dermatoscópicos clásicos.

En pacientes con fototipos altos (Fitzpatrick IV-VI), la escabiosis suele presentarse con pápulas hiperpigmentadas, grisáceas o del color de la piel, con eritema poco evidente, lo que dificulta su identificación clínica (Fig. 5). La pigmentación cutánea, junto con la descamación y la liquenificación secundaria al rascado, puede enmascarar los signos dermatoscópicos clásicos, incluido el signo del ala delta, que además muestra baja sensibilidad. En este contexto, la visualización del surco serpiginoso constituye el hallazgo dermatoscópico más fiable. Aunque la dermatoscopia mantiene una precisión diagnóstica comparable a la microscopía, la presencia frecuente de hallazgos inespecíficos (escamas, costras, erosiones o pústulas) puede limitar su utilidad, por lo que una exploración negativa no excluye el diagnóstico y debe complementarse con otros métodos ante alta sospecha clínica(16).

figura

Figura 5. Pápulas pigmentadas y grisáceas en paciente con fototipo alto.


Complicaciones

Las complicaciones más frecuentes son debidas a sobreinfección bacteriana por rascado.

Las complicaciones derivan fundamentalmente de la sobreinfección por Streptococcus pyogenes o Staphylococcus aureus, pudiendo producir impétigo, celulitis o abscesos (Figs. 6 y 7). En casos graves pueden evolucionar a bacteriemia, sepsis o glomerulonefritis postestreptocócica.

figura

Figura 6. Pápulas y vesículas, algunas de ellas impetiginizadas.

figura

Figura 7. Pápulas acrales y fisuras impetiginizadas.

La escabiosis costrosa no tratada conlleva elevado riesgo de mortalidad por sepsis. En personas mayores, se ha descrito una asociación con el desarrollo posterior de penfigoide ampolloso, probablemente mediada por activación inmunológica Th2(9,12,17).

Diagnóstico

El diagnóstico se estandariza en tres niveles (confirmado, clínico y sospechado), siendo fundamental la identificación de lesiones típicas y antecedentes epidemiológicos. La dermatoscopia es la herramienta no invasiva clave para visualizar signos como el “ala delta”, aunque el raspado cutáneo con microscopía sigue siendo el estándar para la confirmación parasitológica directa.

En 2020, la International Alliance for the Control of Scabies (IACS) estableció criterios de consenso como herramienta diagnóstica estandarizada, que comprenden tres niveles de certeza diagnóstica:

• Escabiosis confirmada (nivel A): requiere la visualización directa del ácaro o de sus productos (ácaro, huevos o escíbalos) mediante dermatoscopia, microscopía o dispositivos de imagen de alta resolución.

• Escabiosis clínica (nivel B): se basa en la visualización de madrigueras escabióticas, lesiones características en genitales masculinos o lesiones con distribución típica asociadas a dos hallazgos sugestivos en la historia clínica.

• Escabiosis sospechada (nivel C): se fundamenta en la presencia de lesiones características con distribución típica y un hallazgo compatible en la historia, o lesiones atípicas con dos hallazgos compatibles en la historia clínica.

Los niveles B y C ofrecen mayor sensibilidad, aunque menor especificidad, y resultan especialmente útiles en la práctica clínica y en salud pública. El nivel A se reserva principalmente para investigación o para situaciones en las que se requiera confirmación parasitológica. Estos criterios no están diseñados específicamente para variantes atípicas, como la escabiosis costrosa o ampollosa.

El diagnóstico continúa siendo fundamentalmente clínico y se basa en la morfología y distribución típica de las lesiones, el prurito de predominio nocturno y el antecedente epidemiológico de casos en convivientes o contactos estrechos. La exploración física debe ser minuciosa, desde plantas hasta cuero cabelludo, para identificar surcos y eminencias acarinas, aunque estos pueden estar enmascarados por eccematización o impetiginización.

La dermatoscopia constituye una herramienta no invasiva de gran utilidad, ya que permite visualizar el patrón en “ala delta” y el surco serpiginoso, así como huevos o el denominado signo del “mini triángulo”. No obstante, la identificación del ácaro puede resultar difícil en fototipos oscuros, áreas pilosas o lesiones excoriadas. En la escabiosis costrosa suelen observarse múltiples surcos y un patrón hiperqueratósico característico.

El diagnóstico de confirmación se basa en la identificación directa del ácaro, huevos o escíbalos, habitualmente mediante raspado cutáneo y microscopía. Un resultado negativo no excluye la enfermedad. Otras técnicas incluyen la prueba de la cinta adhesiva y la prueba de la tinta.

Métodos no invasivos de alta resolución, como la videodermoscopia, la microscopía confocal de reflectancia o la tomografía de coherencia óptica (OCT), permiten la visualización directa del parásito, aunque su uso está limitado por el coste y la disponibilidad, y la biopsia cutánea se reserva para casos dudosos habitualmente.

La biopsia cutánea se reserva para casos dudosos y puede mostrar ácaros o sus productos asociados a infiltrado inflamatorio dérmico. Las técnicas moleculares y serológicas se encuentran en desarrollo y, en la actualidad, no se recomiendan para uso clínico rutinario(18,19).

PUNTOS CLAVE

• Criterios IACS: establecen tres niveles: nivel A (confirmado por visualización directa), nivel B (clínico por lesiones típicas e historia) y nivel C (sospecha por hallazgos sugestivos).

• Pilares diagnósticos: se fundamenta en la morfología y distribución de las lesiones, el prurito nocturno y el antecedente de contactos estrechos afectados.

• Dermatoscopia: herramienta clave que permite identificar el patrón en “ala delta”, el surco serpiginoso y el signo del “mini triángulo”.

• Confirmación parasitológica: identificación directa de ácaros, huevos o escíbalos mediante raspado cutáneo; un resultado negativo no excluye la enfermedad.

• Técnicas avanzadas: métodos de alta resolución (videodermoscopia, OCT) o biopsia cutánea se reservan para casos dudosos debido a su coste o invasividad.


Utilidad de la luz UV

La dermatoscopia UV es una técnica complementaria que optimiza el diagnóstico y seguimiento de la escabiosis al inducir fluorescencia blanco-verdosa en el ácaro y sus túneles. Este fenómeno es causado por el contraste óptico del material biológico (huevos, exudado y escíbalos) frente al estrato córneo, permitiendo visualizar al parásito como una estructura ovalada hiperreflectante con mayor nitidez que en la dermatoscopia convencional.

Su principal ventaja reside en la reducción de interferencias, ya que las escamas de la piel no fluorescen bajo luz UV. Esto la hace especialmente útil en casos de descamación intensa o en manos con artefactos queratósicos por trabajo manual, donde la luz blanca suele presentar limitaciones diagnósticas(20).

Diagnóstico diferencial

El diagnóstico diferencial de la escabiosis depende de su forma clínica de presentación.

En la escabiosis clásica, debe plantearse principalmente frente a: dermatitis atópica, dermatitis de contacto, picaduras de artrópodos, eccema numular y psoriasis, además de otras dermatosis pruriginosas menos frecuentes.

En la escabiosis costrosa, el diagnóstico diferencial incluye especialmente: psoriasis extensa, eritrodermia, dermatitis seborreica, linfomas cutáneos y queratodermias palmoplantares, así como otras dermatosis hiperqueratósicas inflamatorias.

La escabiosis nodular puede simular un mastocitoma cutáneo solitario, particularmente cuando se acompaña de signo de Darier positivo.

En la escabiosis ampollosa, deben considerarse principalmente el penfigoide ampolloso, el pénfigo, el impétigo ampolloso y las reacciones ampollosas secundarias a picaduras de artrópodos.

Existen, además, múltiples diagnósticos diferenciales adicionales que pueden plantearse en función del contexto clínico, la edad del paciente, la distribución topográfica y la morfología predominante de las lesiones(12,15).

Tratamiento

Los tratamientos de primera línea son la permetrina tópica al 5 % y la ivermectina oral, ambos con alta evidencia científica y necesidad de una segunda dosis a los 7-14 días. Como alternativas, el azufre tópico destaca por su seguridad en embarazadas y lactantes. Las medidas de higiene domiciliaria y el tratamiento de contactos estrechos siguen siendo fundamentales para controlar la transmisión.

Las guías europeas para el manejo de la escabiosis recomiendan, como tratamientos de primera línea, la permetrina tópica al 5 %, aplicada de forma generalizada, y la ivermectina oral a dosis de 200 µg/kg. No obstante, la persistencia de la infestación tras el tratamiento no es infrecuente, a pesar de su uso extendido.

La evidencia disponible indica que, incluso con los tratamientos considerados más eficaces, persiste una proporción relevante de pacientes que no alcanzan la curación parasitológica, lo que ha generado un creciente interés en el análisis sistemático del fracaso terapéutico y sus determinantes.

Entre los tratamientos recomendados, la permetrina al 5 % en crema debe aplicarse de la cabeza a los pies y retirarse tras 8-12 horas, con repetición a los 7-14 días (nivel de evidencia Ib; grado de recomendación A). La ivermectina oral, administrada con alimentos a dosis de 200 microgramos/kg en dos dosis separadas por una semana, también cuenta con nivel de evidencia Ib y grado de recomendación A. El benzoato de bencilo en loción al 10-25 % puede aplicarse una vez al día por la noche durante dos días consecutivos, con reaplicación a los 7 días; sin embargo, dispone de menor nivel de evidencia (nivel IV; grado C) (Tabla I).

tabla


Entre las alternativas terapéuticas, se incluyen el malatión al 0,5 % en loción acuosa (nivel de evidencia IV; grado C) y la ivermectina tópica al 1 %, cuya eficacia ha demostrado ser comparable a la de la permetrina al 5 % en crema (nivel de evidencia Ib; grado A). El azufre al 6-33 %, en crema, ungüento o loción, constituye el escabicida más antiguo en uso; es eficaz y requiere aplicación durante tres días consecutivos (nivel de evidencia Ib; grado A). Las piretrinas sinérgicas, disponibles en algunos países en forma de espuma, presentan una eficacia comparable a la permetrina al 5 % (nivel de evidencia IIa; grado B). El lindano ya no se recomienda debido a su potencial neurotoxicidad.

La ivermectina oral (200 µg/kg en dos dosis separadas por dos semanas) constituye una de las principales opciones terapéuticas en el manejo de la escabiosis. Su mecanismo de acción se basa en la unión selectiva a los canales de cloro glutamatérgicos del parásito, lo que induce hiperpolarización neuronal y muerte del ácaro. Su uso está contraindicado en mujeres embarazadas y no se recomienda en niños menores de 5 años o con peso inferior a 15 kg debido a la limitada evidencia de seguridad. Los efectos adversos son generalmente leves y transitorios, e incluyen manifestaciones neurológicas, gastrointestinales y cutáneas.

La permetrina tópica al 5 % presenta un perfil favorable de eficacia y seguridad. Actúa sobre los canales de sodio dependientes de voltaje del sistema nervioso del parásito, provocando hiperexcitabilidad, parálisis y muerte en todas las fases evolutivas. Se aplica sobre la totalidad de la superficie corporal y se mantiene entre 8 y 12 horas, con repetición habitual a los 7-14 días.

El azufre tópico (5-10 %) continúa siendo una alternativa válida, particularmente en embarazadas, lactantes y neonatos, en quienes otras terapias están contraindicadas. Su actividad escabicida deriva de la formación cutánea de compuestos sulfurados con efecto antiparasitario y antibacteriano. Su uso puede verse limitado por el olor desagradable, la textura untuosa y el potencial irritativo.

El benzoato de bencilo (10-25 %) posee elevada actividad escabicida, aunque su utilización se asocia con frecuencia a irritación cutánea y sensación de quemazón. Requiere dilución en población pediátrica y está contraindicado en menores de 2 años y durante la gestación.

El crotamitón al 10 %, de baja toxicidad, se ha empleado principalmente en población pediátrica; sin embargo, su eficacia es inferior a la de otros escabicidas, siendo necesarias aplicaciones repetidas para alcanzar respuesta clínica.

La moxidectina oral se perfila como una alternativa prometedora. Su prolongada vida media (>20 días), mayor retención cutánea y potencial eficacia tras una dosis única podrían reducir el riesgo de reinfestación en comparación con la ivermectina, si bien se requieren estudios adicionales.

En el tratamiento tópico, resulta imprescindible cubrir todas las áreas cutáneas, incluidos cuero cabelludo, pliegues, genitales y espacios interdigitales, así como tratar de forma simultánea a todos los contactos estrechos.

Las prendas y objetos personales deben lavarse a ≥50°C o mantenerse aislados durante, al menos, una semana. La resolución clínica se define por la ausencia de lesiones activas y prurito nocturno una semana después de completar el tratamiento. No obstante, el prurito postescabiótico puede persistir entre 2 y 4 semanas(9,11,19,22).

Prurito postratamiento

El prurito persistente tras la erradicación del parásito debe manejarse con emolientes de aplicación repetida. Los antihistamínicos orales y los corticoides tópicos de baja potencia pueden ser útiles en casos seleccionados(13).

Tratamiento poblacional masivo

El tratamiento masivo está indicado para el control de la escabiosis en áreas endémicas, comunidades remotas, contextos de desplazamiento poblacional y brotes en entornos cerrados (p. ej., residencias o centros penitenciarios) (nivel de evidencia Ib; grado de recomendación A). Todas las personas deben tratarse independientemente de la presencia de síntomas. La administración oral de ivermectina facilita la implementación logística frente a los escabicidas tópicos tradicionales(9).

Fracaso terapéutico y resistencias

El fracaso terapéutico no debe diagnosticarse antes de 6 semanas tras completar el tratamiento, ya que el prurito postescabiótico puede persistir entre 1 y 4 semanas pese a una erradicación adecuada.

La prevalencia global estimada de fracaso ronda el 15 %, con variabilidad regional. Aunque se ha planteado la existencia de resistencia de Sarcoptes scabiei frente a permetrina e ivermectina, la evidencia clínica directa en humanos es limitada. Las mutaciones descritas en modelos experimentales no han demostrado de forma consistente pérdida de eficacia clínica.

En población pediátrica, el fracaso suele estar relacionado con errores de aplicación, omisión de la segunda dosis o reinfestación por contactos no tratados. En el caso de ivermectina, los esquemas con dos dosis separadas reducen significativamente el riesgo de persistencia.

En conjunto, el fracaso terapéutico en la infancia es predominantemente multifactorial y, raramente, atribuible a resistencia farmacológica confirmada(11,21,22).

Pseudorresistencia

La mayoría de los fracasos en niños se deben a pseudorresistencia. Los factores más frecuentes incluyen aplicación incompleta del tratamiento (especialmente en espacios interdigitales, región periumbilical, cuero cabelludo en lactantes), dosis inadecuadas, mala adherencia y ausencia de tratamiento simultáneo de convivientes.

En lactantes y niños pequeños, la afectación del cuero cabelludo y la cara aumenta el riesgo de tratamiento insuficiente si no se cubren todas las áreas indicadas. Además, la dermatitis irritativa secundaria puede interpretarse erróneamente como persistencia de la infestación.

La educación sanitaria familiar y el tratamiento simultáneo de contactos son fundamentales para prevenir reinfestaciones(22).

Tratamiento en embarazo y lactancia

La permetrina tópica al 5 % es la opción de elección tanto en el embarazo como en la lactancia debido a su seguridad y baja absorción. Aunque la ivermectina oral se evita rutinariamente en la gestación, se considera compatible con la lactancia según organismos internacionales al no presentar efectos adversos relevantes.

Embarazo

La permetrina tópica al 5 % es el tratamiento de elección por su baja absorción sistémica y perfil de seguridad favorable. El azufre puede considerarse alternativa en casos seleccionados. La ivermectina oral no se recomienda de forma rutinaria durante la gestación, aunque podría valorarse individualmente en situaciones graves(23).

Lactancia

La permetrina es compatible con la lactancia y constituye la opción preferente. Puede evitarse la lactancia durante las 8 horas posteriores a la aplicación como medida precautoria.

La ivermectina se excreta en pequeñas cantidades en leche materna y se considera compatible con la lactancia según la American Academy of Pediatrics y el Centre de Référence sur les Agents Tératogènes, sin efectos adversos relevantes descritos(24).


PEDICULOSIS

Introducción

La pediculosis es una ectoparasitosis causada por piojos hematófagos, diferenciándose entre el género Pediculus (capitis y corporis) y Pthirus pubis (ladilla).

La pediculosis humana es una ectoparasitosis producida por la infestación de la piel y sus anejos por piojos hematófagos. Los piojos humanos pertenecen al orden Phthiraptera e incluyen dos familias de interés médico: Pediculidae y Pthiridae, representadas respectivamente por los géneros Pediculus y Pthirus.

Dentro del género Pediculus, se distinguen dos ecotipos: Pediculus humanus capitis, que parasita el cuero cabelludo, y Pediculus humanus humanus, conocido como piojo del cuerpo, que habita principalmente en la ropa y migra a la piel para alimentarse. La transmisión ocurre fundamentalmente por contacto directo o mediante el intercambio de ropa u objetos personales.

Pthirus pubis, conocido como piojo púbico o ladilla, pertenece a la familia Pthiridae y muestra una clara preferencia por el vello grueso y rizado, lo que explica su localización habitual en la región púbica, aunque también puede afectar a otras áreas pilosas, como axilas, barba o pestañas. La transmisión se produce principalmente por contacto sexual, aunque en niños también puede ocurrir por contacto estrecho o, de forma menos frecuente, a través de fómites(25,26).

Epidemiología

La pediculosis de la cabeza predomina en niños escolares, mientras que la del cuerpo se vincula estrechamente a condiciones de hacinamiento y falta de higiene. Por su parte, la presencia de piojos púbicos en niños es de especial relevancia clínica y legal, ya que obliga a descartar posibles situaciones de abuso sexual.


Piojo de la cabeza (Pediculus humanus capitis)

La pediculosis capitis es una parasitosis de distribución mundial y sigue constituyendo un importante problema de salud pública. Puede afectar a personas de cualquier edad y nivel socioeconómico, aunque predomina claramente en la población pediátrica. En los países desarrollados, la prevalencia ha disminuido de forma progresiva gracias al acceso a tratamientos pediculicidas eficaces y a mejores medidas higiénicas; sin embargo, en países en vías de desarrollo o en áreas con acceso limitado a insecticidas, la prevalencia se ha mantenido relativamente estable.

Los niños de entre 3 y 12 años presentan las tasas más elevadas de infestación, en gran parte debido al contacto físico estrecho y prolongado, especialmente en el entorno escolar. La pediculosis capitis es más frecuente en niñas que en niños, probablemente por patrones de interacción social más cercanos y por la mayor longitud del cabello.

Se han descrito diferencias de prevalencia según el origen étnico, observándose tasas más elevadas en niños caucásicos, seguidos de hispanos y afrodescendientes, y una menor prevalencia en poblaciones asiáticas, lo que podría relacionarse con diferencias estructurales del cabello y factores culturales.

Piojo del cuerpo (Pediculus humanus humanus)

La infestación por piojo del cuerpo se asocia de forma clara a condiciones socioeconómicas desfavorables, siendo más prevalente en personas sin hogar, refugiados, individuos institucionalizados y poblaciones que viven en situaciones de hacinamiento y falta de higiene. La transmisión se produce fundamentalmente por contacto corporal estrecho y, de forma indirecta, a través de ropa infestada, ya que este ectoparásito reside y oviposita en las costuras de las prendas.

Piojo púbico (Phtirus pubis)

El piojo púbico, o ladilla, se transmite principalmente por contacto sexual, por lo que su infestación es mucho más frecuente en adultos sexualmente activos. La localización típica es el vello púbico, aunque puede afectar otras áreas con pelo terminal, como muslos, abdomen, tórax o axilas. La infestación parece ser algo más frecuente en hombres, posiblemente debido a una mayor extensión y grosor del vello corporal.

En población pediátrica, la presencia de Phtirus pubis reviste una especial relevancia clínica y legal. Aunque en algunos casos puede producirse una transmisión indirecta no sexual (p. ej.: a través de toallas, ropa de cama o contacto estrecho con adultos infestados), la detección de ladillas en niños, especialmente cuando afecta al vello púbico o perianal, debe hacer sospechar de forma obligada la posibilidad de abuso sexual. En estos casos, es fundamental realizar una valoración clínica integral, teniendo en cuenta la edad del niño, la localización de la infestación, la coexistencia de otras infecciones de transmisión sexual y el contexto social y familiar, siguiendo los protocolos establecidos para la protección del menor.

La identificación de P. pubis en pestañas (phthiriasis palpebral) en niños pequeños puede ser la forma de presentación más habitual y no excluye, por sí sola, ninguna vía de transmisión; aun así, requiere siempre una evaluación cuidadosa y multidisciplinar(25-27).

PUNTOS CLAVE

• Pediculus humanus capitis (piojo de la cabeza): afecta principalmente a niños de 3 a 12 años en entornos escolares; es más frecuente en niñas y en etnias caucásicas/hispanas por factores estructurales del cabello.

• Pediculus humanus humanus (piojo del cuerpo): estrechamente ligado a la vulnerabilidad social (personas sin hogar, refugiados); el parásito reside y deposita sus huevos en las costuras de la ropa.

• Phtirus pubis (ladilla) en adultos: transmisión mayoritariamente sexual en adultos activos; se localiza en vello púbico, pero puede extenderse a muslos, abdomen y axilas.

• Alerta en pediatría (P. pubis): su presencia en niños (especialmente en zona púbica o perianal) obliga a sospechar abuso sexual. La phthiriasis palpebral (pestañas) es una forma de presentación común en niños pequeños.

Morfología

Los piojos humanos son insectos hematófagos obligados con estructuras bucales diseñadas para succionar sangre y patas adaptadas para adherirse firmemente al huésped. El género Pediculus presenta un cuerpo ovoide y alargado, mientras que el piojo púbico destaca por su característica forma de “cangrejo” y potentes pinzas para el vello grueso.

Los piojos humanos son insectos hematófagos obligados que se alimentan exclusivamente de sangre. Para ello, utilizan piezas bucales perforadoras y suctoras (estiletes) que les permiten atravesar la epidermis y alcanzar los capilares dérmicos. Durante la alimentación, inyectan saliva con propiedades anticoagulantes y vasodilatadoras, lo que facilita el flujo sanguíneo y prolonga la ingesta.

El piojo de la cabeza (Pediculus humanus capitis) y el piojo del cuerpo (Pediculus humanus humanus) son morfológicamente muy similares y difíciles de diferenciar al microscopio óptico, aunque el piojo del cuerpo suele ser ligeramente mayor. Ambos presentan un cuerpo ovoide y aplanado dorsoventralmente. El piojo de la cabeza mide aproximadamente 2-3 mm, mientras que el piojo del cuerpo alcanza 2,3-3,6 mm; en ambos casos, las hembras son de mayor tamaño que los machos. Carecen de alas y poseen tres pares de patas con uñas terminales, adaptadas para sujetarse firmemente al cabello o a las fibras textiles. Antes de la ingesta sanguínea, muestran una coloración grisácea, que se torna marrón rojiza tras alimentarse; además, presentan cierta adaptación cromática al color del cabello del huésped. Los huevos o liendres son transparentes, de forma ovoide-alargada, miden alrededor de 0,5 mm y se adhieren firmemente al pelo mediante una sustancia cementante.

El piojo púbico (Phtirus pubis) presenta una morfología claramente distinta, con un cuerpo corto y ancho, de aspecto similar a un cangrejo, casi tan largo como ancho, y una longitud aproximada de 0,8-1,2 mm. También posee tres pares de patas; el primer par es más corto, mientras que los dos pares posteriores están muy desarrollados y terminan en grandes uñas en forma de pinza, lo que le permite fijarse con firmeza al pelo grueso y rizado, característico de la región púbica y otras áreas pilosas(25-27).

Ciclo biológico del piojo humano

El ciclo vital de los piojos incluye las fases de huevo (liendre), tres estadios ninfales y adulto, siendo hematófagos obligados en todas ellas.

El ciclo vital de los piojos humanos comprende cuatro fases: huevo o liendre, tres estadios ninfales y adulto. Todas las especies que parasitan al ser humano son hematófagas obligadas y necesitan alimentarse de sangre con frecuencia para sobrevivir y completar su desarrollo. Las hembras depositan los huevos firmemente adheridos al sustrato cercano a la piel del huésped mediante una sustancia cementante: al cabello en el piojo de la cabeza, a las costuras de la ropa en el piojo del cuerpo y al vello púbico u otras áreas pilosas en el piojo púbico. La capacidad reproductiva varía según la especie, siendo más elevada en el piojo del cuerpo y menor en el piojo púbico.

La eclosión de los huevos ocurre a los 7-10 días y da lugar a ninfas morfológicamente similares al adulto, pero de menor tamaño, que requieren alimentación sanguínea inmediata. Las ninfas se desarrollan mediante tres mudas sucesivas hasta alcanzar el estadio adulto, proceso que dura aproximadamente 9-12 días en el piojo de la cabeza y hasta 2-3 semanas en el piojo del cuerpo y el piojo púbico. La supervivencia de los piojos depende de forma crítica de la temperatura y la humedad, siendo limitada fuera del huésped, donde adultos y ninfas sobreviven uno o dos días, mientras que los huevos pueden permanecer viables hasta 7-10 días en condiciones ambientales favorables(25-27).

Manifestaciones clínicas de la pediculosis humana

El síntoma principal de la pediculosis es el prurito por hipersensibilidad, el cual puede derivar en infecciones bacterianas secundarias y linfadenopatías. Mientras el piojo de la cabeza se localiza típicamente en las zonas retroauricular y occipital, el del cuerpo afecta áreas de fricción con la ropa, provocando lesiones crónicas por rascado y alteraciones pigmentarias.

Piojo de la cabeza (Pediculus humanus capitis)

La pediculosis capitis puede ser asintomática, especialmente en fases iniciales o en infestaciones leves. No obstante, el prurito del cuero cabelludo es la manifestación clínica más frecuente y, en muchos casos, el único síntoma. Este prurito no es causado por la mordedura en sí, sino por una reacción de hipersensibilidad frente a los antígenos presentes en la saliva y las heces del piojo.

En una primoinfestación, los síntomas suelen aparecer tras un periodo de sensibilización de 2 a 6 semanas. En cambio, en reinfestaciones, el prurito puede comenzar de forma mucho más precoz, incluso en las primeras 24-48 horas, debido a la memoria inmunológica del huésped.

Cuando el prurito es intenso, el rascado persistente puede provocar excoriaciones, costras y favorecer la aparición de infecciones bacterianas secundarias, principalmente por Staphylococcus aureus y Streptococcus pyogenes. En infestaciones extensas o mal controladas pueden aparecer síntomas sistémicos, como fiebre, malestar general y linfadenopatías cervicales u occipitales reactivas.

En la exploración física, es habitual observar liendres firmemente adheridas al tallo piloso, mientras que los piojos vivos pueden encontrarse tanto en el cabello como en el cuero cabelludo. Las liendres se localizan con mayor frecuencia en la región retroauricular y occipital, zonas con temperatura y humedad óptimas. Los excrementos del piojo pueden identificarse como pequeños puntos oscuros sobre el cabello o la piel.

De forma infrecuente, pueden presentarse complicaciones específicas. Las pediculides son reacciones de hipersensibilidad secundaria caracterizadas por lesiones maculopapulosas o vesiculosas pruriginosas a distancia del cuero cabelludo. La plica polonica, hoy rara, se manifiesta como masas de cabello densamente apelmazadas, impregnadas de liendres y piojos, y suele requerir rasurado completo, con el consiguiente impacto psicológico y social.

Piojo del cuerpo (Pediculus humanus humanus)

La infestación por piojo del cuerpo suele causar prurito generalizado, con lesiones cutáneas predominantes en las áreas donde la ropa mantiene un contacto estrecho y prolongado con la piel, como cuello, hombros, región lumbar, flancos y cintura.

Las lesiones más frecuentes son excoriaciones, placas eccematosas y, en algunos casos, urticaria papulosa. En infestaciones crónicas pueden observarse signos de rascado persistente como liquenificación, prúrigo nodular e hiperpigmentación postinflamatoria.

Piojo púbico (Phtirus pubis)

La infestación por piojo púbico se caracteriza por un prurito intenso en la región pubiana, que suele ser el síntoma predominante. Los parásitos se localizan habitualmente en el pubis, ingles, región perianal, pliegue interglúteo y nalgas, aunque también pueden encontrarse en otras áreas con pelo terminal como muslos, abdomen, tórax, axilas y, en infestaciones prolongadas o en varones con abundante vello, incluso en la barba o el cuero cabelludo.

El rascado persistente puede producir eritema, pequeñas ulceraciones cutáneas y sobreinfección bacteriana secundaria. Una manifestación característica, aunque no constante, es la aparición de máculas cerúleas, lesiones maculares azuladas en abdomen inferior o muslos, secundarias al depósito de hemosiderina dérmica profunda tras las picaduras del parásito.

Cuando la infestación afecta a las pestañas, se denomina phthiriasis palpebral, y puede acompañarse de blefaritis, conjuntivitis folicular y queratopatía epitelial punctata leve. En niños, la afectación de pestañas es la forma más frecuente de presentación y, aunque puede deberse a transmisión no sexual por contacto estrecho o fómites, obliga siempre a una valoración cuidadosa para descartar un posible abuso sexual, especialmente si coexisten otros hallazgos sugestivos.

La presencia de Phtirus pubis en el cuero cabelludo, denominada phthiriasis capitis, es poco frecuente y suele asociarse a lesiones eccematosas y pruriginosas en la nuca(27-30).

PUNTOS CLAVE

• Dinámica del prurito: es una reacción de hipersensibilidad que aparece tras 2-6 semanas en la primoinfestación, pero se acelera a las 24-48 horas en reinfestaciones por memoria inmunológica.

• Exploración y complicaciones capilares: las liendres predominan en las regiones retroauricular y occipital; pueden aparecer “pediculides” (lesiones a distancia) o “plica polonica” (apelmazamiento del cabello).

• Patrón del piojo del cuerpo: las lesiones (excoriaciones y eccemas) se limitan a zonas de contacto estrecho con la ropa; la cronicidad provoca liquenificación e hiperpigmentación.

• Signos específicos y alerta pediátrica: el piojo púbico puede causar máculas cerúleas (manchas azules); su presencia en pestañas o vello de niños exige descartar abuso sexual.


Diagnóstico de la infestación por piojos

El diagnóstico es clínico y se basa en hallar parásitos vivos mediante el peinado en húmedo o la inspección minuciosa de las costuras de la ropa.

El diagnóstico de la pediculosis es fundamentalmente clínico y se basa en la identificación visual de piojos vivos, ya sean adultos o ninfas. La simple presencia de liendres o cáscaras vacías no confirma necesariamente una infestación activa, ya que pueden persistir adheridas al pelo o a la ropa semanas después de una infestación resuelta. Para confirmar viabilidad, las liendres pueden examinarse microscópicamente en busca de embriones vivos(26,27).

Piojo de la cabeza (Pediculus humanus capitis)

La exploración del cuero cabelludo debe realizarse mediante inspección directa, idealmente con la ayuda de un peine de púas finas. El peine se introduce desde la raíz del cabello hasta las puntas, asegurando el contacto con el cuero cabelludo. Esta técnica es hasta dos veces más rápida y cuatro veces más eficaz que la inspección visual aislada.

El peinado en húmedo es el método recomendado, ya que la humedad reduce la movilidad del piojo, facilitando su detección. La exploración debe centrarse especialmente en áreas de mayor predilección parasitaria, como las regiones temporales, la zona retroauricular y la nuca.

Las liendres localizadas a menos de 6 mm del cuero cabelludo son sugestivas de infestación reciente o activa, dado que los piojos depositan los huevos cerca de la piel para asegurar una temperatura óptima. Considerando que la eclosión ocurre en 6-10 días y que el cabello crece aproximadamente 0,4 mm al día, la distancia de la liendre al cuero cabelludo aporta información temporal relevante.

Piojo del cuerpo (Pediculus humanus humanus)

El diagnóstico se establece mediante la detección de piojos o liendres en la ropa, más que en la piel. La inspección debe centrarse en las costuras y pliegues de las prendas que están en contacto con zonas corporales de mayor temperatura, como el cinturón interno de la ropa interior, las costuras laterales de pantalones o faldas y las costuras axilares.

Piojo púbico (Phtirus pubis)

La ftiriasis púbica se diagnostica mediante la visualización directa de piojos o liendres adheridos al vello. Debido a su pequeño tamaño y morfología característica, suele ser útil el empleo de una lupa, dermatoscopia o aumento óptico para facilitar la identificación.

Es importante destacar que phthiriasis capitis puede confundirse con una pediculosis capitis causada por Pediculus humanus capitis. Por este motivo, cuando se detectan piojos en localizaciones atípicas o existe duda diagnóstica, es recomendable la identificación microscópica del parásito, lo que permite un diagnóstico etiológico preciso y una correcta orientación clínica y epidemiológica.

Tratamiento

El tratamiento solo debe iniciarse tras confirmar piojos vivos, priorizando pediculicidas tópicos o la eliminación manual mediante peinado en húmedo cada 3-4 días durante dos semanas. Esta técnica física es ideal para menores de 2 años y embarazadas, además de servir como un complemento eficaz para potenciar la terapia farmacológica en casos resistentes.

Manejo general de la pediculosis capitis

El tratamiento de la pediculosis capitis está indicado cuando se confirma la infestación. Los pediculicidas tópicos constituyen la opción terapéutica inicial más utilizada. Como alternativa al tratamiento farmacológico, en algunos casos puede emplearse la eliminación manual de los piojos. El tratamiento oral se reserva ocasionalmente para infestaciones refractarias.

Independientemente del tratamiento seleccionado, es fundamental confirmar la presencia de piojos vivos antes de iniciar la terapia. Los pacientes que presentan únicamente liendres, sin detección de ninfas o piojos adultos, probablemente no tienen una infestación activa cuando estas se localizan a más de 6,5 mm del cuero cabelludo. En estos casos, no está indicado el tratamiento.

Asimismo, muchos pacientes con liendres situadas a menos de 6,5 mm del cuero cabelludo, pero sin evidencia de ninfas o piojos adultos, tampoco presentan una infestación activa. La actitud clínica ante estos pacientes es variable: mientras algunos clínicos optan por tratar ante la posibilidad de haber pasado por alto piojos vivos durante la exploración, otros prefieren un seguimiento clínico para detectar signos de infestación activa y evitar tratamientos innecesarios.

Los niños no deben ser excluidos de la escuela por la presencia de piojos vivos o liendres, ya que los piojos suelen estar presentes durante semanas antes de ser detectados y la mayoría de los niños con liendres no desarrolla una infestación activa. Los niños afectados deben evitar el contacto directo cabeza con cabeza y recibir tratamiento de forma precoz, ya sea con un pediculicida tópico o mediante peinado en húmedo(31-33).

Métodos físicos

Eliminación mecánica

Dado que ningún pediculicida es completamente ovicida, la eliminación manual de piojos y liendres mediante el peinado del cabello húmedo (wet combing o bug busting) constituye una alternativa o complemento a los tratamientos químicos. Se realiza con un peine de púas finas (separación <0,3 mm), utilizando agua, aceites, champú o acondicionador para facilitar el deslizamiento.

El cabello se divide en secciones y se peina desde la raíz hasta las puntas, retirando cuidadosamente los parásitos, en sesiones que pueden prolongarse hasta 30 minutos. El procedimiento debe repetirse cada 3-4 días durante, al menos, dos semanas tras la última detección de piojos.

Aunque es un método laborioso y menos eficaz que los pediculicidas, resulta útil en niños menores de 2 años, mujeres embarazadas o lactantes, pacientes con lesiones en el cuero cabelludo, o cuando se desea evitar el uso de tratamientos químicos. Además, su combinación con permetrina al 1 % puede mejorar la eficacia global del tratamiento.

Rasurado del cabello

Aunque el afeitado del cuero cabelludo elimina de forma efectiva tanto piojos como liendres, no se considera una opción adecuada, ya que puede resultar emocionalmente traumático para el niño y generar angustia en la familia.

PUNTOS CLAVE

• Confirmación diagnóstica: el tratamiento solo está indicado cuando se confirma la presencia de piojos vivos; no se debe tratar preventivamente sin evidencia de infestación activa.

• La regla de los 6,5 mm: si solo hay liendres y están a más de 6,5 mm del cuero cabelludo, la infestación es inactiva y no requiere tratamiento.

• Dilema de las liendres cercanas: en casos con liendres a menos de 6,5 mm, pero sin piojos visibles, se puede optar por tratar preventivamente o realizar un seguimiento clínico estrecho.

• Política escolar: la presencia de piojos o liendres no es motivo de exclusión escolar. Los niños deben ser tratados precozmente y evitar el contacto cabeza con cabeza.

• yAlternativas terapéuticas: además de los fármacos tópicos y orales (estos últimos para casos refractarios), la eliminación manual es una alternativa válida y eficaz.

Pediculicidas tópicos

Múltiples pediculicidas tópicos son tratamientos de primera línea aceptados para la pediculosis capitis. La elección del pediculicida debe basarse en varios factores, como los efectos adversos del fármaco, la edad del paciente, el coste del tratamiento y los patrones locales de resistencia a piretroides (Tabla II).

tabla


Permetrina

Piretrina sintética que actúa como neurotoxina al bloquear los canales de sodio neuronales del piojo, provocando su muerte por parálisis respiratoria. Considerada actualmente el tratamiento de primera línea para la pediculosis capitis por su alta eficacia y baja absorción sistémica, se aplica sobre el cabello húmedo durante 10 minutos y se aclara con agua templada para minimizar la entrada del fármaco al torrente sanguíneo. Aunque posee un efecto residual que puede persistir hasta 14 días, se recomienda repetir la aplicación a los 9-10 días para garantizar la eliminación de piojos y liendres. Su uso es seguro a partir de los 2 meses de edad y sus efectos adversos son generalmente leves y locales, aunque su principal limitación clínica actual es el incremento progresivo de las resistencias.

Piretrinas asociadas a butóxido de piperonilo

Compuestos neurotóxicos naturales derivados del crisantemo que, combinados con butóxido de piperonilo al 4 % para mejorar su estabilidad y eficacia, ofrecen un tratamiento con un amplio margen de seguridad y mínima absorción sistémica. Se administran habitualmente en champú o espuma sobre el cabello seco durante 10 minutos, requiriendo obligatoriamente una segunda aplicación a los 9-10 días debido a que no son totalmente ovicidas y carecen de efecto residual. A diferencia de otros tratamientos, su uso se recomienda a partir de los 2 años de edad y están contraindicados en pacientes con alergia a los crisantemos o la ambrosía. Aunque sus efectos secundarios suelen ser leves y locales, la creciente resistencia geográfica es un factor clínico a tener en cuenta para evitar el fracaso terapéutico.

Malatión

Insecticida organofosforado que actúa mediante la inhibición irreversible de la acetilcolinesterasa, lo que provoca una parálisis espástica y respiratoria mortal en el parásito. Gracias a su afinidad por el azufre del cabello, posee un efecto residual y una acción ovicida parcial, aplicándose como loción al 0,5 % sobre el cabello seco durante un periodo de 8 a 12 horas. Debido a su alto contenido de alcohol isopropílico, es altamente inflamable, lo que exige evitar estrictamente fuentes de calor o llamas durante su uso. Generalmente, se reserva como tratamiento de segunda línea para casos resistentes a permetrina, estando contraindicado en menores de 2 años y caracterizándose por un fuerte olor desagradable.

Espinosad

Compuesto de origen natural derivado de la fermentación bacteriana que actúa provocando hiperexcitación neuronal y parálisis en el parásito mediante su acción sobre los receptores de acetilcolina y los canales de cloro. Se comercializa como suspensión al 0,9 % y destaca por poseer actividad tanto pediculicida como ovicida, aplicándose durante 10 minutos sobre el cabello seco y requiriendo una segunda dosis únicamente si persisten piojos vivos tras una semana. Aunque es una opción eficaz y bien tolerada a partir de los 6 meses de edad, su uso está contraindicado durante la lactancia y en lactantes menores de dicha edad, siendo su elevado coste su principal limitación frente a otras alternativas.

Dimeticona

Pediculicida de base siliconada que actúa mediante un mecanismo físico, recubriendo la cutícula del piojo para obstruir sus espiráculos y tráquea, lo que provoca su muerte por asfixia y desequilibrio hídrico. Al no ser un agente neurotóxico, tiene la gran ventaja clínica de no generar resistencias, convirtiéndose en una opción de primera línea ideal para zonas con alta resistencia a la permetrina.

Se aplica sobre el cabello seco durante 10 minutos, recomendándose una segunda dosis a los 8-10 días. Es un producto extremadamente seguro para mayores de 2 años debido a que no presenta absorción cutánea, aunque su naturaleza inflamable requiere evitar cualquier fuente de calor durante el tratamiento.

Ivermectina tópica

Fármaco antihelmíntico que induce parálisis flácida y muerte del parásito al actuar sobre los canales de cloro regulados por glutamato y GABA. Indicada a partir de los 6 meses de edad, se aplica durante 10 minutos sobre el cabello seco y destaca porque suele requerir una única aplicación, ya que las ninfas que eclosionan de huevos tratados mueren al no poder alimentarse. Aunque es un tratamiento altamente eficaz, seguro y que prescinde del peinado en húmedo, sus principales limitaciones son su ­elevado coste, la necesidad de prescripción médica y la posible aparición de resistencias.

Tratamientos sistémicos

Ivermectina oral

La ivermectina administrada por vía oral, en una dosis única de 200-400 µg/kg seguida de una segunda dosis a los 7-10 días, ha demostrado eficacia en el tratamiento de la pediculosis capitis. Este fármaco se reserva habitualmente para casos resistentes o de difícil manejo. En general, presenta buena tolerancia, y los efectos adversos son poco frecuentes. Dado que la ivermectina puede atravesar la barrera hematoencefálica en niños pequeños e interferir con la transmisión neuronal, su uso está contraindicado durante el embarazo y la lactancia, así como en niños con un peso inferior a 15 kg.

Manejo de la pediculosis corporis

El pilar del tratamiento de la pediculosis corporis es la mejora de la higiene personal y de la vestimenta, medida suficiente en la mayoría de los casos. La evidencia disponible es limitada y no permite definir con certeza la estrategia terapéutica óptima.

La erradicación de la infestación requiere interrumpir el contacto con ropa y textiles infestados, proporcionando un cambio completo de ropa limpia. Las prendas, ropa de cama y toallas deben lavarse a ≥54°C y secarse a alta temperatura, limpiarse en seco o desecharse. El planchado, especialmente de las costuras, también resulta eficaz. El baño completo del paciente ayuda a eliminar piojos presentes en la piel y reduce el riesgo de reinfestación.

Aunque Pediculus humanus humanus suele habitar y ovipositar en la ropa, en casos excepcionales pueden observarse piojos o liendres sobre el vello corporal. En estas situaciones puede considerarse el uso de pediculicidas tópicos, además de las medidas higiénicas, si bien no se ha demostrado su superioridad frente a la higiene aislada. Los pediculicidas empleados en la pediculosis capitis son igualmente eficaces, aplicándose sobre todo el cuerpo (excepto la cara). Los contactos estrechos deben evitar compartir ropa o ropa de cama y ser evaluados.

Manejo de la pediculosis pubis

El tratamiento de elección de la pediculosis pubis son los pediculicidas tópicos, asociados a la eliminación manual de liendres cuando sea posible. No es necesario rasurar el área afectada.

La permetrina tópica al 1 % o las piretrinas asociadas a butóxido de piperonilo son los fármacos de primera elección. Con frecuencia es necesaria una segunda aplicación del tratamiento, ya que una sola dosis puede no erradicar completamente la infestación. Se recomienda reevaluar a los 7-10 días y repetir el tratamiento si se detectan piojos vivos. Este intervalo permite eliminar los parásitos emergidos de huevos viables tras el primer ciclo.

El tratamiento de la pediculosis ciliaris (pestañas) se basa en proteger la superficie ocular con vaselina oftálmica aplicada en el borde palpebral 2-4 veces al día durante 10 días, especialmente en niños. La eliminación mecánica de piojos y liendres es el método de elección en esta localización, reservando el resto de tratamientos para casos refractarios.

Se debe examinar a contactos estrechos y tratarles si están infestados. Se recomiendan además medidas de desinfestación domiciliaria, como lavado a ≥54°C de la ropa y ropa de cama, así como guardar en bolsas cerradas, al menos, 72 horas los productos no lavables(27,33,34).

TUNGIASIS

La tungiasis es una infestación causada por la pulga Tunga penetrans que genera nódulos con un punto negro central en los pies, con riesgo de pérdida de uña. Su manejo requiere la extracción manual del parásito junto a la vacunación del tétanos, siendo el calzado cerrado la principal medida preventiva.

Introducción

La tungiasis es una parasitosis cutánea causada por Tunga penetrans, conocida como pulga excavadora. La enfermedad fue descrita por primera vez en 1492, cuando afectó a miembros de la expedición de Cristóbal Colón durante su primer viaje al continente americano. La hembra penetra en la dermis superficial, donde experimenta una marcada hipertrofia abdominal, pudiendo alcanzar hasta 1 cm de diámetro. Este proceso da lugar a un nódulo característico con un punto central, a través del cual elimina los huevos posteriormente. Puede afectar a cualquier individuo expuesto, es endémica en regiones tropicales y subtropicales y, en nuestro medio, habitualmente vemos casos importados.

Patogenia

Tunga penetrans es una pulga áptera de aproximadamente 1 mm que habita en suelos cálidos y secos. Debido a su escasa capacidad de salto, las lesiones se localizan principalmente en los pies. La hembra se introduce completamente en la piel del huésped, dejando expuesto únicamente el extremo posterior, lo que permite la respiración y la expulsión de huevos. Tras unas tres semanas, libera más de 100 huevos y posteriormente muere, desprendiéndose de forma progresiva de la piel.

Manifestaciones clínicas

Inicialmente, la lesión es indolora, aunque con el tiempo suele aparecer dolor, prurito e inflamación. Clínicamente, comienza como un pequeño punto negro que evoluciona a una pápula blanquecina y, finalmente, a un nódulo con aspecto de “vidrio de reloj”, rodeado de un halo blanquecino y eritema periférico. Tras la muerte del parásito, la lesión se cubre de una costra negra. Las localizaciones más frecuentes son la región subungueal de los dedos del pie, las plantas y las puntas de los pies. Pueden aparecer complicaciones como ulceración, sobreinfección bacteriana y linfangitis. Además, más del 50 % de las lesiones periungueales pueden causar deformidad o pérdida ungueal.

Tratamiento

Aunque la tungiasis puede resolverse espontáneamente, el tratamiento habitual consiste en la extracción de la pulga hembra. En fases iniciales puede realizarse con una aguja estéril, y la oclusión con parafina líquida o dimeticona puede limitar el crecimiento del parásito y facilitar su retirada. En casos avanzados pueden requerirse procedimientos como legrado, electrodesecación o escisión quirúrgica.

Es esencial la limpieza de la cavidad residual, el uso de antibióticos ante sobreinfección y la valoración de profilaxis antitetánica. Los tratamientos tópicos con ivermectina, metrifonato o tiabendazol pueden acelerar la muerte del parásito, aunque con beneficio clínico limitado, y la ivermectina oral no ha demostrado eficacia significativa.

La prevención se basa en el uso de calzado cerrado, evitar el contacto directo con el suelo en zonas endémicas y el empleo de repelentes vegetales con aceites de coco y jojoba(35,36).

LARVA MIGRANS

La larva migrans cutánea se contrae al caminar descalzo en suelos contaminados con heces de perros o gatos, generando trayectos serpiginosos con picor muy intenso. Dado que el parásito queda atrapado en la piel humana sin completar su ciclo, el tratamiento de elección es la ivermectina en dosis única o albendazol.

Introducción

La larva migrans cutánea (LMC) es una infestación de la piel causada por larvas de nematodos parásitos de animales, especialmente Ancylostoma caninum y A. brasiliense y, raramente, por algunos gusanos parásitos del tracto digestivo de los humanos (A. duodenale y Necator americanus). Estos parasitan los intestinos de otros animales, ya que no pueden completar su ciclo vital en el humano. Es una dermatosis endémica en lugares con clima tropical o subtropical. La mayoría de los casos registrados en Europa son debidos a los movimientos migratorios y el turismo a zonas endémicas.

Patogenia

Ancylostoma caninum y A. brasiliense son los agentes etiológicos más comúnmente identificados. Los gusanos adultos viven en el intestino de perros y gatos. El ciclo vital de los gusanos comienza cuando los huevos de los parásitos son expulsados con las heces del huésped habitual; posteriormente, al encontrarse en suelo húmedo y cálido (principalmente arenoso o lodoso), emergen las larvas rabditoides (con un tiempo promedio de eclosión de 24 horas), las cuales al cabo de una semana se convierten en larvas filariformes, que constituyen la forma infectiva. La transmisión ocurre cuando se camina descalzo sobre suelo o arena contaminados con heces animales.

Estas larvas son capaces de penetrar en la piel a través de una apertura folicular. Estas larvas en humanos están confinadas a la piel, ya que en el organismo no son capaces de completar su ciclo vital, como ocurre en perros y gatos y, además, no poseen colagenasas específicas para la penetración en la dermis humana.

Clínica

En el sitio de penetración del parásito se forma una pápula eritematosa, una vesícula o una ampolla, que suelen asociar prurito intenso e incómodo. En la mayoría de los casos, la erupción aparece de 1-5 días después de la penetración del agente causal. La larva migrans cutánea (LMC) está caracterizada por trayectos eritematosos, ligeramente elevados, lineales o serpiginosos que se distribuyen en patrones irregulares (Fig. 8). Lo habitual es observar un solo trayecto en áreas expuestas, aunque pueden aparecer numerosos trayectos de manera simultánea.

figura

Figura 8. Larva migrans en piel negra.

Existen otras presentaciones clínicas menos frecuentes, como la foliculitis por larva migrans o incluso formas pseudoforunculoides con necrosis central. Además, no es infrecuente la sobreinfección por Staphylococcus aureus y estreptococos.

Diagnóstico

El diagnóstico de larva migrans se realiza con facilidad basándose en las características clínicas, apoyado en el antecedente de algún viaje reciente a zonas endémicas en las que pudo ocurrir la exposición. La erupción serpiginosa es el signo clínico diagnóstico. El uso de la dermatoscopia puede ser útil para visualizar a la larva. Se observan áreas sin estructura color café (marrón) translúcido en un arreglo segmentario, que corresponde con el cuerpo de la larva, y la presencia de vasos puntiformes que corresponden con el túnel vacío por el paso de la misma.

Tratamiento

El tratamiento de primera línea de la larva migrans cutánea consiste en antihelmínticos orales, fundamentalmente albendazol e ivermectina. El albendazol se administra habitualmente a dosis de 15 mg/kg/día durante tres días. La ivermectina, aunque no está específicamente aprobada por la FDA para esta indicación en EE.UU., ha demostrado una elevada eficacia con una dosis oral única de 200 μg/kg.

El tiabendazol tópico (crema al 10-15 %, aplicada tres veces al día durante 5-7 días) puede ser útil en lesiones únicas o muy localizadas; sin embargo, su eficacia es limitada en casos extensos o en la foliculitis por anquilostomas.

El manejo sintomático con antihistamínicos puede ser útil para el control del prurito, y es importante vigilar la aparición de infecciones bacterianas secundarias(37).

LEISHMANIA

Es transmitida por la picadura de un flebótomo (mosquito). En España, el reservorio principal es el perro. La lesión cutánea más frecuente es un nódulo que, a veces, se ulcera en zonas expuestas. Pueden ser lesiones múltiples o afectar a mucosas. El diagnóstico habitualmente es por PCR o mediante la visualización de los amastigotes y el tratamiento se basa en antimoniales.

Introducción

La leishmaniasis es una enfermedad crónica causada por protozoos flagelados del género Leishmania, parásitos intracelulares obligados transmitidos por la picadura de flebótomos hembra infectados. Es fundamentalmente una zoonosis, con cánidos y roedores como principales reservorios, excepto en las infecciones por Leishmania donovani y Leishmania tropica, donde el ser humano actúa como reservorio principal. La Organización Mundial de la Salud estima que se producen entre 700.000 y un millón de nuevos casos de leishmaniasis al año, de los cuales aproximadamente 50.000-90.000 corresponden a leishmaniasis visceral. Tradicionalmente, la enfermedad se clasifica según su distribución geográfica en leishmaniasis del Viejo Mundo, presente en Asia, África y Europa, y leishmaniasis del Nuevo Mundo, propia de América, con especies predominantes diferentes en cada región.

En España, la leishmaniasis es una zoonosis endémica en la península y las islas Baleares, siendo Leishmania infantum la especie más frecuente tanto en las formas cutáneas como viscerales. La transmisión se realiza principalmente por Phlebotomus perniciosus y Phlebotomus ariasi, con el perro como principal reservorio, aunque se han descrito otros animales implicados. Factores como la globalización, la migración y el aumento de los viajes internacionales han contribuido a una mayor presencia de la enfermedad en países desarrollados.

Patogenia

El flebótomo hembra infectado inocula Leishmania en forma de promastigote, que es fagocitado por macrófagos y se transforma en amastigote, multiplicándose y diseminándose a otras células. El vector se infecta al ingerir células parasitadas, completándose el ciclo en su intestino. El periodo de incubación varía según la forma clínica: hasta 2 meses en la leishmaniasis cutánea, de 3 a 9 meses en la visceral y de más de 2 años en la mucocutánea.

La expresión clínica depende de la especie y de la respuesta inmune del huésped. Una respuesta celular eficaz controla la infección, mientras que la respuesta humoral es ineficaz y se asocia a formas graves. Una respuesta celular exagerada también puede condicionar mayor daño tisular, especialmente en la leishmaniasis mucocutánea. En este sentido, se ha descrito un aumento de frecuencia de formas graves en pacientes en tratamiento con fármacos anti-TNF-α y en infectados por VIH.

Manifestaciones clínicas de la leishmaniasis cutánea

En el lugar de inoculación aparece inicialmente una pápula que suele evolucionar a placa o nódulo con tendencia a la ulceración, habitualmente localizado en zonas expuestas como la cara o las extremidades. Las lesiones de leishmaniasis cutánea pueden ser únicas o múltiples y diseminarse por vía linfática, dando lugar a adenopatías, lesiones satélites o un patrón esporotricoide. Existen además presentaciones atípicas, más frecuentes en el Nuevo Mundo, con morfología eccematosa, erisipeloide, lupoide, anular o verrucosa. Aunque muchas lesiones son autolimitadas y curan en meses dejando cicatriz, algunas evolucionan a formas crónicas o diseminadas. La forma crónica recidivante es típica de L. tropica y se manifiesta como pápulas periféricas sobre cicatrices previas.

La leishmaniasis cutánea difusa, causada por L. aethiopica, L. mexicana o L. amazonensis, se caracteriza por múltiples pápulas o nódulos no ulcerados, con elevada carga parasitaria y frecuente afectación facial, que puede conferir un aspecto leonino similar al de la lepra lepromatosa, siendo habitual la afectación mucosa.

Diagnóstico

El diagnóstico de la leishmaniasis cutánea se basa en la demostración directa de Leishmania en el tejido afectado, fundamentalmente mediante la identificación de amastigotes en frotis teñidos con Giemsa obtenidos por aspirado, raspado o biopsia de la lesión. Dado que la sensibilidad de la microscopía es variable, se recomienda combinar los métodos parasitológicos convencionales con técnicas moleculares para aumentar el rendimiento diagnóstico.

La PCR en muestras tisulares es actualmente la técnica más sensible y permite además la identificación de la especie, aspecto clave para el manejo clínico, especialmente en áreas con coexistencia de múltiples especies.

Las pruebas serológicas y la prueba cutánea de Montenegro no son útiles en la leishmaniasis cutánea, ya que no diferencian infección activa de pasada y presentan baja sensibilidad.

Tratamiento

El tratamiento de la leishmaniasis cutánea debe individualizarse en función de la especie de Leishmania, la región geográfica, la extensión de las lesiones y el riesgo de complicaciones, especialmente la afectación mucosa. En las formas simples y localizadas de la leishmaniasis del Viejo Mundo, principalmente causadas por Leishmania major y L. tropica, se recomiendan terapias locales. Entre ellas destacan la infiltración intralesional de antimoniales pentavalentes (antimoniato de meglumina o sodio estibogluconato), administrada cada 3-7 días hasta la curación, y la crioterapia, cuya combinación mejora las tasas de respuesta.

En la leishmaniasis cutánea del Nuevo Mundo, en especial por L. braziliensis, L. guyanensis y L. panamensis, así como en pacientes con riesgo de afectación mucosa, lesiones múltiples, extensas o diseminadas, o inmunodeprimidos, está indicado el tratamiento sistémico. Las opciones incluyen antimoniales pentavalentes por vía intravenosa o intramuscular, miltefosina oral y anfotericina B liposomal, seleccionadas según el perfil clínico y la especie implicada.

Función del pediatra de Atención Primaria

La visión global del paciente y de su entorno familiar por parte del pediatra de Atención Primaria (AP) es fundamental en la detección temprana y en el control epidemiológico de las parasitosis cutáneas.

El pediatra realiza el seguimiento de cada niño y adolescente dentro del Programa de Salud del Niño Sano. Por ello, tiene una posición privilegiada en el conocimiento del núcleo conviviente y del ambiente escolar de sus pacientes, factores determinantes en la propagación de estas patologías. Este conocimiento le permitirá detectar brotes familiares de forma precoz y conectar síntomas aparentemente aislados entre hermanos o cuidadores. Esta visión de conjunto es más dificultosa en la consulta del especialista, que suele atender al paciente de forma individualizada. De este modo, el pediatra podrá orientar el diagnóstico mediante el uso de la dermatoscopia en la propia consulta, evitando la cronicidad del cuadro, la realización de pruebas innecesarias y la saturación de los servicios de Dermatología.

El pediatra de AP remitirá a servicios especializados (Dermatología o Infectología Pediátrica) ante:

• Duda diagnóstica persistente tras la evaluación clínica y dermatoscópica.

• Fracaso terapéutico tras dos ciclos de tratamiento correctamente realizados (sospecha de resistencias o fómites no controlados).

• Complicaciones graves, como sobreinfecciones bacterianas sistémicas o cuadros de eritrodermia.

• Necesidad de tratamientos sistémicos en lactantes de muy bajo peso o pacientes con patologías de base complejas que requieran monitorización estrecha.

• Casos de sarna noruega o hiperqueratósica por su elevada carga parasitaria y riesgo de contagio masivo.

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Tavoletti G, Avallone G, Sechi A, Cinotti E, Veraldi S, Micali G, et al. Scabies: An updated review from epidemiology to current controversies and future perspectives. Travel Med Infect Dis. 2025; 67: 102878. Disponible en: https://doi.org/10.1016/j.tmaid.2025.102878.

2. Fernando DD, Mounsey KE, Bernigaud C, Surve N, Estrada Chávez GE, Hay RJ, et al. Scabies. Nat Rev Dis Primers. 2024; 10: 74. Disponible en: https://doi.org/10.1038/s41572-024-00552-8.

3.** Sunderkötter C, Wohlrab J, Hamm H. Scabies: Epidemiology, Diagnosis, and Treatment. Dtsch Arztebl Int. 2021; 118: 695-704. Disponible en: https://doi.org/10.3238/arztebl.m2021.0296.

4. Chiriac A, Diaconeasa A, Miulescu R, Chiriac AE, Wollina U. Scabies in infants and children – a narrative review. Eur J Pediatr. 2024; 183: 2527-36. Disponible en: https://doi.org/10.1007/s00431-024-05535-1.

5.** Sharaf MS. Scabies: Immunopathogenesis and pathological changes. Parasitol Res. 2024; 123: 149. Disponible en: https://doi.org/10.1007/s00436-024-08173-6.

6. Arlian LG, Morgan MS. A review of Sarcoptes scabiei: past, present and future. Parasit Vectors. 2017; 10: 297. Disponible en: https://doi.org/10.1186/s13071-017-2234-1.

7. Walton SF, Pizzutto S, Slender A, Viberg L, Holt D, Hales BJ, et al. Increased allergic immune response to Sarcoptes scabiei antigens in crusted versus ordinary scabies. Clin Vaccine Immunol. 2010; 17: 1428-38. Disponible en: https://doi.org/10.1128/cvi.00195-10.

8. Walton SF, Oprescu FI. Immunology of scabies and translational outcomes: identifying the missing links. Curr Opin Infect Dis. 2013; 26: 116-22. Disponible en: https://doi.org/10.1097/qco.0b013e32835eb8a6.

9. Thomas C, Coates SJ, Engelman D, Chosidow O, Chang AY. Ectoparasites: Scabies. J Am Acad Dermatol. 2020; 82: 533-48. Disponible en: https://doi.org/10.1016/j.jaad.2019.05.109.

10. Park J, Kwon SH, Lee YB, Kim HS, Jeon JH, Choi GS; on behalf of the Scabies Study Group of Korean Dermatological Association. Clinical practice guidelines for the diagnosis and treatment of scabies in Korea: Part 1. Epidemiology, clinical manifestations, and diagnosis—A secondary publication. Ewha Med J. 2024; 47: e73. Disponible en: https://doi.org/10.12771/emj.2024.e73.

11. Al-Dabbagh J, Younis R, Ismail N. The currently available diagnostic tools and treatments of scabies and scabies variants: An updated narrative review. Medicine (Baltimore). 2023; 102: e33805. Disponible en: https://doi.org/10.1097/md.0000000000033805.

12. Leung AKC, Lam JM, Leong KF. Scabies: A neglected global disease. Curr Pediatr Rev. 2020; 16: 33-42. Disponible en: http://dx.doi.org/10.2174/1573396315666190717114131.

13. Seabra Vieira S, Bernado D, Machado S. Abordagem da escabiose em idade pediátrica: uma atualização / Approach to Scabies in Children: An Update. Acta Med Port. 2025; 38: 175-81. Disponible en: https://doi.org/10.20344/amp.22450.

14. Paray AA, Chandra M, Wani I, Singh M, Kaur A, Najar IA, et al. Scabies as a neglected tropical disease: A comprehensive review of pathogenesis, epidemiology, clinical manifestations, diagnosis and treatment. Yale J Biol Med. 2025; 98: 489-500.

15. Del Pino Troconis F, Torrelo Fernández A. Sarna (escabiosis). Pediatr Integral. 2021; 4: 176.e1-15. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-06/sarna-pediculosis-y-otras-ectoparasitosis/.

16. Enechukwu NA, Akuakolam I, Aghanya IN, Anaje CC, Ezejiofor OI, Errichetti E. Assessing the accuracy of dermoscopy for scabies diagnosis in dark African skin. Dermatol Pract Concept. 2025; 15: e4848. Disponible en: https://doi.org/10.5826/dpc.1501a4848.

17. Chung SD, Lin HC, Wang KH. Increased risk of pemphigoid following scabies: a population-based matched-cohort study. J Eur Acad Dermatol Venereol. 2014; 28: 558-64. Disponible en: https://doi.org/10.1111/jdv.12132.

18. Thean LJ, Engelman D, Kaldor J, Steer AC. Scabies: new opportunities for management and population control. Pediatr Infect Dis J. 2019; 38: 211-3. Disponible en: https://doi.org/10.1097/inf.0000000000002211.

19. Salavastru CM, Chosidow O, Boffa MJ, Janier M, Tiplica GS. European guideline for the management of scabies. J Eur Acad Dermatol Venereol. 2017; 31: 1248-53. Disponible en: https://doi.org/10.1111/jdv.14351.

20. Yürekli A. A new sign with UV dermoscope in the diagnosis of scabies: Ball sign. Skin Res Technol. 2023; 29: e13336. Disponible en: https://doi.org/10.1111/srt.13336.

21. Mbuagbaw L, Sadeghirad B, Morgan RL, Mertz D, Motaghi S, Ghadimi M, et al. Failure of scabies treatment: a systematic review and meta-analysis. Br J Dermatol. 2024; 190: 163-73.

22. Rinaldi F, Chirico R, Trink A, Pinto D. Resistance and pseudo-resistance to permethrin: the importance of controlling scabies. Front Cell Infect Microbiol. 2023; 13: 1297337. Disponible en: https://doi.org/10.3389/fcimb.2023.1297337.

23. Weill A, Bernigaud C, Mokni M, Gil S, Elefant E, Chosidow O. Scabies-infested pregnant women: a critical therapeutic challenge. PLoS Negl Trop Dis. 2021; 15: e0008929. Disponible en: https://doi.org/10.1371/journal.pntd.0008929.

24. Chan R, Hoyt-Austin AE. Scabies infection while expressing human milk for critically ill infants: Is it safe? Breastfeed Med. 2022; 17: 589-92. Disponible en: https://doi.org/10.1089/bfm.2024.0046.

25. Fu YT, Yao C, Deng YP, Elsheikha HM, Shao R, Zhu XQ, et al. Human pediculosis, a global public health problem. Infect Dis Poverty. 2022; 11: 58. Disponible en: https://doi.org/10.1186/s40249-022-00986-w.

26. Ko CJ, Elston DM. Pediculosis. J Am Acad Dermatol. 2004; 50: 1-12; quiz 13-4. Disponible en: https://doi.org/10.1016/s0190-9622(03)02729-4.

27. Powers J, Badri T, Syed HA. Pediculosis Corporis. 2024 Feb 12. En: StatPearls [Internet]. Treasure Island (FL): StatPearls Publishing; 2026.

28. Zhang LW, Chen T, Xu RH. Phthiriasis palpebrarum. CMAJ. 2023; 195: E454. Disponible en: https://doi.org/10.1503/cmaj.221649.

29. Wojtania J, Jakubczak Z, Narbutt J, Skibińska M, Sobolewska-Sztychny D, Domurad-Falenta J, et al. Rare complications of pediculosis capitis. Postepy Dermatol Alergol. 2024; 41: 637-8. Disponible en: https://doi.org/10.5114/ada.2024.145441.

30. Creighton-Smith M, Sloan SB. Pediculosis Pubis. JAMA Dermatol. 2019; 155: 1416. Disponible en: https://doi.org/10.1001/jamadermatol.2019.2718.

31. Devore CD, Schutze GE; AAP, Council on School Health, Committee on Infectious Dises. Head Lice. Pediatrics. 2015; 136: 781-2. Disponible en: https://doi.org/10.1542/peds.2015-2696.

32. Nolt D, Moore S, Yan AC, Melnick L; Committee on Infectious Diseases, Committee on Practice and Ambulatory Medicine, Section on Dermatology. Head Lice. Pediatrics. 2022; 150: e2022059282. Disponible en: https://doi.org/10.1542/peds.2022-059282.

33.** Leung AKC, Lam JM, Leong KF, Barankin B, Hon KL. Paediatrics: how to manage pediculosis capitis. Drugs Context. 2022; 11: 2021-11-3. Disponible en: https://doi.org/10.7573/dic.2021-11-3.

34. Salavastru CM, Chosidow O, Janier M, Tiplica GS. European guideline for the management of pediculosis pubis. J Eur Acad Dermatol Venereol. 2017; 31: 1425-8. Disponible en: https://doi.org/10.1111/jdv.14420.

35. Coates SJ, Thomas C, Chosidow O, Engelman D, Chang AY. Ectoparasites: Pediculosis and tungiasis. J Am Acad Dermatol. 2020; 82: 551-69. Disponible en: https://doi.org/10.1016/j.jaad.2019.05.110.

36. Galván-Casas C, Salavastru C, Ortiz-Álvarez J. Scabies and other ectoparasitosis. Clin Exp Dermatol. 2025: llaf276. Disponible en: https://doi.org/10.1093/ced/llaf276.

37. Bopp L, Deresz N, Fabri M, von Stebut E. Treatment of cutaneous larva migrans. J Dtsch Dermatol Ges. 2025; 23: 381-3. Disponible en: https://doi.org/10.1111/ddg.15611.


Bibliografía recomendada

– Sunderkötter C, Wohlrab J, Hamm H. Scabies: Epidemiology, Diagnosis, and Treatment. Dtsch Arztebl Int. 2021; 118: 695-704. Disponible en: https://doi.org/10.3238/arztebl.m2021.0296.

Revisión actualizada y concisa sobre los aspectos más relevantes en cuanto a epidemiología, diagnóstico y tratamiento de la escabiosis.

– Sharaf MS. Scabies: Immunopathogenesis and pathological changes. Parasitol Res. 2024; 123: 149. Disponible en: https://doi.org/10.1007/s00436-024-08173-6.

Revisión de mecanismos inmunológicos implicados en la patogenia de la escabiosis. Ideal para entender la fisiopatología de la enfermedad.

– Leung AKC, Lam JM, Leong KF, Barankin B, Hon KL. Paediatrics: how to manage pediculosis capitis. Drugs Context. 2022; 11: 2021-11-3. Disponible en: https://doi.org/10.7573/dic.2021-11-3.

Manejo de la pediculosis capitis centrado en entorno pediátrico fundamentalmente.

Caso clínico


Lactante de 3 meses acude a consulta por presentar, prácticamente desde el nacimiento, pápulas en plantas, tobillos y piernas (Fig. 9). Asocia irritabilidad extrema de predominio nocturno. La madre presenta antecedente de prurito gestacional durante el tercer trimestre del embarazo.

figura

Figura 9.


Papulosquamous disorders. Psoriasis

V. Volo Bautista, D. Rodríguez Baeza
Topics on
Continuous Training


V. Volo Bautista, D. Rodríguez Baeza

Dermatology Department. Río Hortega University Hospital. Valladolid

X

Corresponding author:

victor.volo.bautista@gmail.com

Abstract

Psoriasis is a chronic inflammatory skin disease that may present during childhood, with a significant impact on the quality of life of both patients and their families. Its pathophysiology involves a genetic predisposition, the action of triggering factors, and an inflammatory response mainly mediated by the IL-23/IL-17 axis. Several clinical variants exist, but all share common features and may be associated with comorbidities such as obesity and psoriatic arthritis. Diagnosis is primarily clinical and requires accurate recognition of the differential diagnosis with other common papulosquamous disorders in childhood, including seborrheic dermatitis, tinea corporis, nummular eczema, pityriasis rubra pilaris, cutaneous T-cell lymphoma, and pityriasis rosea. Treatment should be individualized according to disease severity and includes topical therapies, phototherapy, non-biologic systemic treatments, and biological agents. An early and coordinated approach from primary care enables optimization of initial management and improves prognosis and quality of life in pediatric patients.


Resumen

La psoriasis es una enfermedad inflamatoria crónica de la piel que puede debutar durante la infancia con un impacto significativo en la calidad de vida del paciente y su familia. Su fisiopatología implica una predisposición genética, la acción de factores desencadenantes y una respuesta inflamatoria mediada principalmente por el eje IL-23/IL-17. Existen diferentes variantes clínicas, pero todas comparten características comunes, pudiendo asociarse a comorbilidades como obesidad y artritis psoriásica. El diagnóstico es fundamentalmente clínico y requiere un adecuado reconocimiento del diagnóstico diferencial con otros trastornos papuloescamosos frecuentes en la infancia, como: dermatitis seborreica, tiña corporis, eccema numular, pitiriasis rubra pilaris, linfoma cutáneo de células T y pitiriasis rosada. El tratamiento debe individualizarse según la gravedad de la enfermedad e incluye terapias tópicas, fototerapia, tratamientos sistémicos no biológicos y fármacos biológicos. Un abordaje precoz y coordinado desde Atención Primaria permite optimizar el manejo inicial y mejorar el pronóstico y la calidad de vida de los pacientes pediátricos.


Key words: Psoriasis; Papulosquamous disorders; Pediatrics.

Palabras clave: Psoriasis; Trastornos papuloescamosos; Pediatría.


Pediatr Integral 2026; XXX (4): 248 – 254


OBJECTIVES

• Understanding the pathophysiology of childhood psoriasis and its main immunological mechanisms.

• Recognizing the most frequent clinical manifestations of psoriasis.

• Identifying the main papulosquamous disorders in childhood and establishing an appropriate differential diagnosis.

• Getting to know the available therapeutic options and the referral criteria from Primary Care.


Papulosquamous disorders. Psoriasis

https://doi.org/10.63149/j.pedint.146


PSORIASIS

Introduction

It is a chronic inflammatory skin disease that has a major impact on the quality of life and development of children.

Psoriasis is an inflammatory disease with a chronic and relapsing course. It is a systemic disease in which up to 20-30% of patients have or will develop psoriatic arthritis. Although more characteristic of adults, it can appear at any age, including childhood. There is great clinical and evolutionary variability, and its proper identification in Primary Care (PC) allows for reducing diagnostic delays, avoiding inappropriate treatments, and improving the quality of life of patients and their families(1).

Epidemiology

One third of patients with psoriasis develop the disease in childhood.

Its distribution is universal and its prevalence varies between 1 and 3%, being more frequent in the Caucasian population. It is estimated that one-third of patients develop the disease during the first or second decade of life(2). The age of onset is earlier in women, although the natural course is similar: chronic with intermittent remissions.

Genetic involvement is demonstrated by its strong familial predisposition, as up to 40% of patients have a first-degree relative with the condition. Sixteen loci are known to be potentially responsible for the onset of psoriasis; nine of these have been designated PSORS 1-9 (from the English word psoriasis susceptibility)(3). The one most clearly associated with the disease is PSORS1, which contains the HLA-Cw6 allele, considered the best-known risk marker for disease development, early onset, and a more severe course.

Pathophysiology

Psoriasis occurs in genetically predisposed patients, in whom various environmental factors trigger immune dysregulation where the IL-23/IL-17 axis plays a central role.

Its cause is unknown. Several genetic factors, mentioned previously, contribute to the predisposition to the onset and development of the disease, and environmental triggering factors contribute to the first manifestation or exacerbations. Table I describes the best-known triggering factors.

Tabla


Today, psoriasis is considered an inflammatory disease with an immune basis, dependent on the differentiation and proliferation of Th1 and Th17 lymphocytes(1-4). In its pathophysiology, damaged keratinocytes release signals that activate dendritic cells, which produce pro-inflammatory interleukins, such as IL-23. This IL-23 promotes the expansion and maintenance of Th17 lymphocytes, which, in turn, secrete IL-17, promoting keratinocyte proliferation and cutaneous inflammation. Simultaneously, Th1 cells contribute by producing IFN-γ, amplifying the inflammatory response. Thus, the interaction of this inflammatory loop constitutes a key axis in the perpetuation of inflammation and the epidermal hyperproliferation characteristic of psoriasis.

Clinical manifestations

Although there are several clinical variants, they all share common lesions in the form of well-defined papules or plaques with silvery scaling.

The lesions can affect the skin, nails, and, rarely, mucous membranes. Although they can vary in extent and size, all lesions usually share the same morphology: well-defined papules or plaques with erythema, thickening, and silvery scaling(5). Occasionally, pustules are present, as in generalized pustular psoriasis or palmoplantar pustulosis. Psoriasis manifests in different clinical variants that differ in their morphology, distribution, and evolution.

Plaque psoriasis

Also called psoriasis vulgaris. It is the most common form in both adults and children(6) and is characterized by a variable number of erythematous-squamous plaques on the elbows, knees, trunk, and lumbosacral region (Fig. 1).

Figura

Figure 1. Plaque psoriasis. Well-defined erythematous plaques covered with pearly scales.

Scalp involvement is frequent and, sometimes, the only manifestation of the disease, appearing as thick, adherent scales with well-defined borders (Fig. 2). Of the various instruments used to assess severity, the most widely used is the PASI (Psoriasis Area and Severity Index)(7). This index assesses the affected body surface area, erythema, scaling, and plaque thickness, and calculates a score from 0 to 72 based on severity and extent.

Figura

Figure 2. Scalp psoriasis.

Guttate psoriasis

Guttate psoriasis is more common in children and adolescents. The plaques are small (usually less than 1 cm) and spread over the trunk (Fig. 3). Occasionally, it is the initial presentation of psoriasis following group A beta-hemolytic streptococcal pharyngitis. More than 50% of patients have high ASLO (antistreptolysin O) titers. It usually persists for 2–3 months, although some patients experience recurrent flares. In a significant percentage of patients, it can progress to chronic plaque psoriasis.

Figura

Figure 3. Guttate psoriasis.

Erythrodermic psoriasis

It is a widespread form of psoriasis, affecting more than 80% of the body surface. The onset can be gradual, spreading from the typical lesions of psoriasis vulgaris, or sudden. It is a severe form that can lead to complications such as impaired thermoregulation, electrolyte imbalances, dehydration, and bacterial superinfections.

Nail psoriasis

It occurs in 20 to 40% of patients with psoriasis. Fingernails are more frequently affected than toenails. Findings in nail psoriasis include: pitting (pinpoint depressions of the nail plate, Fig. 4); oil spots; distal onycholysis (separation of the nail plate from the nail bed); subungual hyperkeratosis; and splinter hemorrhages. It is a risk marker for joint involvement.

Figura

Figure 4. Nail pitting. Punctate depressions of the nail plate.

Inverse psoriasis

It manifests as shiny erythematous plaques, with little scaling, in folds such as the armpits, genitocrural, submammary and intergluteal folds.

Pustular variants

• Pustular psoriasis: the generalized variant, also called Von Zumbusch psoriasis is an acute and rare form of psoriasis characterized by a sudden onset of widespread eruption with the formation of painful pustules.

• Palmoplantar pustulosis: characterized by the appearance of sterile pustules on the palms and soles over an erythematous base. Unlike the generalized variant, it progresses in the form of chronic and relapsing outbreaks.

Comorbidities

Pediatric psoriasis, as in adults, is a multisystemic disease, which in many cases is associated with various comorbidities, such as psoriatic arthritis, obesity or metabolic syndrome.

Psoriatic arthritis

Psoriatic arthropathy occurs in less than 6% of children with psoriasis. It can occur alongside the cutaneous manifestations of the disease. There are several patterns, including the asymmetric oligoarticular form, rheumatoid arthritis-like form, mutilating form, distal interphalangeal form, and predominantly axial arthritis(8).

Obesity and cardiovascular risk

Obesity is the most common comorbidity in pediatric psoriasis(9). Both children with severe and mild psoriasis have an increased risk of obesity. Furthermore, as in adults, there is an increased prevalence of metabolic syndrome, with higher rates of hyperlipidemia, hypertension, and diabetes.

Diagnosis

The diagnosis is primarily based on clinical assessment.

Psoriasis is primarily diagnosed through clinical assessment of skin lesions, their typical distribution, and the patient’s medical history. Dermatoscopy can be helpful in revealing regular punctate vessels on an erythematous background in psoriatic plaques. Biopsy is rarely required for diagnostic confirmation.

Differential diagnosis

The main differential diagnoses for psoriasis include other papulosquamous dermatoses.

As listed in table II, the differential diagnoses of psoriasis vulgaris include: seborrheic dermatitis, tinea corporis, nummular eczema, pityriasis rubra pilaris (PRP), cutaneous T-cell lymphoma (mycosis fungoides), and pityriasis rosea.

Tabla


Treatment

The therapeutic approach to pediatric psoriasis is based on educating the patient and their family as well as individualizing treatment according to the extent of the disease and its impact on quality of life. Topical therapies, phototherapy, and systemic treatments, including biologics, are combined with the goal of achieving effective and sustained disease control while minimizing adverse effects.

Patients and their families should be educated about the chronic nature of the disease. Treatments should be individualized based on the extent of the case and its impact on the patient’s quality of life. Furthermore, physicians must be aware that, since there is no definitive cure, the toxicities caused by the various therapies must be minimized as much as possible.

Topical therapy

Topical corticosteroids

Currently, these medications are available in various formulations, such as ointments, creams, lotions, foams, and shampoos. The choice of formulation should be adapted to the anatomical location of the lesions: lotions, foams, or shampoos for the scalp; creams for skin folds and the face; and ointments for hyperkeratotic plaques. In clinical practice, medium- to high-potency corticosteroids, such as betamethasone dipropionate, are commonly used for limited periods of 2–4 weeks, especially in areas of thin or intertriginous skin. According to recent evidence, intermittent maintenance treatment on weekends is possible without adverse effects.

Vitamin D analogues

Its mechanism of action consists of inhibiting epidermal proliferation and inducing proper epidermal differentiation. The most commonly used molecule in Spain is calcipotriol. Its onset of action is delayed and its efficacy is limited, so it is usually used in combination with topical corticosteroids. A significant synergistic effect of both therapies has been demonstrated, and in routine clinical practice, the combination of topical corticosteroids and vitamin D analogues is the first-line treatment. This treatment is safe, effective, and relatively well-tolerated in children of all ages(9).

Calcineurin inhibitors

They are primarily used as an alternative to topical corticosteroid treatment in areas at higher risk of skin atrophy, such as the face, intertriginous areas, and genitals. They are applied twice daily. The most commonly used active ingredients are 0.1% tacrolimus ointment and 1% pimecrolimus cream.

Phototherapy

Pediatric patients with chronic plaque psoriasis who present with extensive disease, involvement of specific areas, significant impact on quality of life, and in whom topical treatments are ineffective, are candidates for systemic therapy and phototherapy. Likewise, the development of psoriatic arthritis is also an indication for treatment with conventional systemic and biologic therapies. These treatments are usually combined with topical therapy.

The most commonly used wavelength in pediatrics is narrowband ultraviolet B (UVB-Be) radiation. UVB-Be is considered an effective and safe treatment for patients with moderate to severe plaque or guttate psoriasis(6,10,11). The adverse effects of phototherapy in children are similar to those in adults. These include erythema, blistering, hyperpigmentation, pruritus, viral reactivation, and an increased risk of skin carcinogenesis with prolonged use.

Systemic therapies

Methotrexate

It is the most widely used non-biologic systemic treatment for moderate-to-severe plaque psoriasis in children(6,12). It allows for good medium- and long-term control, although it requires periodic laboratory monitoring. Its most frequent adverse effects are gastrointestinal and transient elevation of transaminases; serious complications are infrequent in children with adequate follow-up. It is also useful for the treatment of psoriatic arthritis.

Cyclosporine

It is a rapid-acting immunosuppressant, and its primary indication is the short-term control of generalized erythrodermic or pustular psoriasis. Prolonged use is not recommended due to its potential for nephrotoxicity and induction of hypertension.

Acitretin

Especially useful in the management of palmoplantar pustular psoriasis. It works by normalizing the differentiation and proliferation of keratinocytes. Its adverse effects include dry skin and mucous membranes and alterations in the lipid profile, therefore requiring monitoring. Its main drawback is its teratogenicity, which limits its use in adolescent girls.

Biological therapies

Biologics are immunomodulatory drugs that act on specific pathways of the immune system. Their use in children has increased due to their high efficacy and favorable safety profile; however, in addition to their high cost, they have other significant limitations, such as the need for thorough screening for chronic infectious diseases (especially tuberculosis, HIV, and hepatitis B and C), the need to update the vaccination schedule before starting treatment, and contraindications or precautions in patients with active infections(6,13). Table III lists the main biologic therapies for the treatment of moderate-to-severe plaque psoriasis in pediatric patients.

Tabla


OTHER PAPULOSQUAMOUS DISORDERS IN PEDIATRICS

Lichen planus

Rare papulosquamous dermatosis in children, characterized by pruritic violaceous papules and possible involvement of the oral mucosa with whitish reticulation.

Lichen planus is a relatively common inflammatory disease that can affect the skin, mucous membranes, and nails, although its presentation in childhood is less common than in adults(14). Typical cutaneous manifestations consist of pruritic, polygonal, shiny papules with a flat surface and a purplish color (Fig. 5), with a characteristic distribution on the wrists, ankles, and sacral region. A suggestive clinical finding is the presence of fine whitish lines on the surface of the lesions, known as Wickham’s striae. Mucosal involvement can occur in isolation (15-25% of cases) or be associated with cutaneous lesions; the most common form is a whitish reticular pattern on the buccal mucosa, generally asymptomatic and with a chronic course. Diagnosis is primarily clinical. Initial treatment in primary care is based on high-potency topical corticosteroids, with a good response in most cases. Extensive involvement, symptomatic mucosal involvement, nail involvement, or lack of response to topical treatment justify referral to Dermatology for specialized evaluation.

Figura

Figure 5. Lichen planus. Erythematous-violaceous papules and plaques with whitish lines on the surface called Wickham’s striae. Source: courtesy of Dr. Jesús Vega.

Gilbert’s pityriasis rosea

Acute, self-limiting erythematous-desquamative eruption, typical of adolescents, which begins with a heraldic medallion, usually on the trunk, and progresses with smaller lesions.

This is an acute, self-limiting, erythematous-desquamative eruption that manifests primarily in adolescence. It frequently appears in spring and autumn, suggesting an infectious origin, likely related to human herpesviruses 6 and 7. It begins with a single lesion on the trunk, a 2-5 cm macule with peripheral desquamation, known as a herald medallion. It may coincide with the onset of flu-like symptoms, supporting the possible viral origin of the disease. Two to three days after the onset, similar, smaller lesions appear on the trunk and proximal extremities (Fig. 6). These lesions follow Langer’s lines (skin tension lines), creating the typical “Christmas tree” pattern on the back. Due to the asymptomatic and self-limiting nature of the condition, only reassurance is needed for family members and patients(15).

Figura

Figure 6. Gilbert’s pityriasis rosea. The largest lesion is called a herald patch.

Pityriasis rubra pilaris (PRP)

A rare entity characterized by: hyperkeratotic papules that merge into large plaques leaving islands of healthy skin; and a typical, orange-colored palmoplantar keratoderma.

Palmoplantar keratoderma (PRP) is a rare disease of variable severity and uncertain etiology. There is a juvenile type, inherited in an autosomal dominant pattern, with onset between 5 and 10 years of age(16). Clinical findings are similar to those in adults, presenting as hyperkeratotic papules on the hands, trunk, elbows, and knees, which tend to coalesce into large plaques, but typically leave islands of healthy skin. A characteristic orange-yellow palmoplantar keratoderma also appears. The disease is very difficult to treat, requiring specialized management with systemic retinoids or biologic drugs.

Role of the Primary Care Pediatrician

The pediatrician plays a key role in the early diagnosis and initial management of childhood psoriasis, especially in mild forms, which can be effectively treated at this level of care. It is important to recognize the different clinical subtypes and, in the case of guttate psoriasis, to consider performing a throat culture or ASLO titration to rule out a triggering streptococcal infection. The pediatrician should maintain a high index of suspicion for psoriatic arthritis, conducting a focused medical history and a thorough physical examination, and recognizing associated risk factors, such as nail involvement, which may precede or accompany joint involvement. It is essential to identify frequently associated comorbidities, such as obesity and metabolic syndrome, which should be managed in primary care. It is important to know and be able to identify the most common presentations in the differential diagnosis of childhood psoriasis in order to avoid diagnostic delays and inappropriate treatments.

It is essential to know the referral criteria for children with psoriasis to Dermatology, which include:

• Affecting more than 3% of the body surface.

• Presence of arthritis.

• Lack of response to topical treatments.

• Diagnostic uncertainty.


Conflict of interest

There is no conflict of interest in the preparation of this manuscript nor any source of funding.


References

The asterisks indicate the article’s level of interest, in the authors’ opinion.

1. Silverberg NB. Pediatric psoriasis: an update. Ther Clin Risk Manag. 2009; 5: 849-56. Available in: https://doi.org/10.2147/tcrm.s4908.

2. Dogra S, Kaur I. Childhood psoriasis. Indian J Dermatol Venereol Leprol. 2010; 76: 357-65. Available in: https://doi.org/10.4103/0378-6323.66580.

3. Bowcock AM, Krueger JG. Getting under the skin: the immunogenetics of psoriasis. Nat Rev Immunol. 2005; 5: 699-711. Available in: https://doi.org/10.1038/nri1689.

4. Nestle FO, Kaplan DH, Barker J. Psoriasis. N Engl J Med. 2009; 361: 496-509. Available in: https://doi.org/10.1056/NEJMra0804595.

5. Van de Kerkhof PCM, Nestle FO. Psoriasis. In: Bolognia JL, Schaffer JV, Cerroni L, eds. Dermatology. Barcelona: Elsevier Ltd.; 2018. p. 138-60.

6.*** Vicente A, Pérez-Ferriols A, Batalla A, García-Fernández L, Pérez B, Eiris N, et al. Consensus Statement from the Spanish Academy of Dermatology and Venereology (AEDV) Psoriasis Working Group (SWG) and Pediatric Working Group (PWG) on the Management of Pediatric Psoriasis. Actas Dermosifiliogr. 2025; 116: 254-80. Available in: https://doi.org/10.1016/j.ad.2024.12.015.

7. Schmitt J, Wozel G. The psoriasis area and severity index is the adequate criterion to define severity in chronic plaque-type psoriasis. Dermatology. 2005; 210: 194-9. Available in: https://doi.org/10.1159/000083509.

8. Zisman D, Gladman DD, Stoll ML, Stand V, Lavi I, Hsu JJ, Mellins ED, et al. The Juvenile Psoriatic Arthritis Cohort in the CARRA Registry: Clinical Characteristics, Classification, and Outcomes. J Rheumatol. 2017; 44: 342-51. Available in: https://doi.org/10.3899/jrheum.160717.

9. Paller AS, Mercy K, Kwasny MJ, Choon SE, Cordoro KM, Girolomoni G, et al. Association of pediatric psoriasis severity with excess and central adiposity: an international cross-sectional study. JAMA Dermatol. 2013; 149: 166-76. Available in: https://doi.org/10.1001/jamadermatol.2013.1078.

10.*** Menter A, Cordoro KM, Davis DMR, Kroshinsky D, Paller AS, Armstrong AW, et al. Joint American Academy of Dermatology-National Psoriasis Foundation guidelines of care for the management and treatment of psoriasis in pediatric patients. J Am Acad Dermatol. 2020; 82: 161-201. Available in: https://doi.org/10.1016/j.jaad.2019.08.049.

11. Pavlovsky M, Baum S, Shpiro D, Pavlovsky L, Pavlotsky F. Narrow band UVB: is it effective and safe for pediatric psoriasis and atopic dermatitis? J Eur Acad Dermatol Venereol. 2011; 25: 727-9. Available in: https://doi.org/10.1111/j.1468-3083.2010.03832.x.

12.* Menter A, Gelfand JM, Connor C, Armstrong AW, Cordoro KM, Davis DMR, et al. Joint American Academy of Dermatology-National Psoriasis Foundation guidelines of care for the management of psoriasis with systemic nonbiologic therapies. J Am Acad Dermatol. 2020; 82: 1445-86. Available in: https://doi.org/10.1016/j.jaad.2020.02.044.

13.* Menter A, Strober BE, Kaplan DH, Kivelevitch D, Prater EF, Stoff B, et al. Joint AAD-NPF guidelines of care for the management and treatment of psoriasis with biologics. J Am Acad Dermatol. 2019; 80: 1029-72. Available in: https://doi.org/10.1016/j.jaad.2018.11.057.

14. Le Cleach L, Chosidow O. Clinical practice. Lichen planus. N Engl J Med. 2012; 366: 723-32. Available in: https://doi.org/10.1056/NEJMcp1103641.

15. Moreno Ramírez D. Dermatosis eritematoescamosas. Erythematous-squamous Dermatosis. In: Bielsa I, ed. Dermatología clínica. Barcelona: Elsevier España; 2019. p. 156-76.

16. Yang CC, Shih IH, Lin WL, Yu YS, Chiu HC, Huang PH, et al. Juvenile pityriasis rubra pilaris: report of 28 cases in Taiwan. J Am Acad Dermatol. 2008; 59: 943-8. Available in: https://doi.org/10.1016/j.jaad.2008.07.054.

17. Quintana Castanedo L, de Lucas Laguna R. Psoriasis y otros trastornos papuloescamosos. Pediatr Psoriasis and other papulosquamous disorders. Pediatr Integral. 2021; 4: 177-83. Available in: https://www.pediatriaintegral.es/publicacion-2021-06/psoriasis-y-otros-trastornos-papuloescamosos/.


Recommended bibliography

– Vicente A, Pérez-Ferriols A, Batalla A, García-Fernández L, Pérez B, Eiris N, et al. Consensus Statement from the Spanish Academy of Dermatology and Venereology (AEDV) Psoriasis Working Group (SWG) and Pediatric Working Group (PWG) on the Management of Pediatric Psoriasis. Actas Dermosifiliogr. 2025; 116: 254-80. Available in: https://doi.org/10.1016/j.ad.2024.12.015.

Open access article. The Psoriasis and Pediatric Dermatology Groups (GPS and GEDP) of the Spanish Academy of Dermatology and Venereology (AEDV) provide their recommendations for the treatment of pediatric psoriasis, based on the best available evidence and expert experience.

– Menter A, Cordoro KM, Davis DMR, Kroshinsky D, Paller AS, Armstrong AW, et al. Joint American Academy of Dermatology-National Psoriasis Foundation guidelines of care for the management and treatment of psoriasis in pediatric patients. J Am Acad Dermatol. 2020; 82: 161-201. Available in: https://doi.org/10.1016/j.jaad.2019.08.049.

Clinical guidelines from the American Academy of Dermatology reviewing the latest evidence on pediatric psoriasis. They also establish treatment guidelines based on the specific characteristics of psoriasis in children.


Clinical case


A 9-year-old girl, with no relevant medical history, presented with progressive appearance of skin lesions over the past two weeks. She did not report itching. There was no known family history of psoriasis. The lesions initially appeared on her trunk and had rapidly spread to her abdomen and proximal extremities. During the medical history interview, the patient reported having had a fever and sore throat one month prior. On examination, she appeared in good general condition with multiple well-defined, erythematous-squamous papules and small plaques diffusely distributed over her trunk and proximal extremities (Fig. 7).

Figura

Figure 7.


Dermatitis atópica y otras erupciones eccematosas

M.L. Martínez Martínez,  M.E. Gómez Sánchez
Temas de FC


M.L. Martínez Martínez, M.E. Gómez Sánchez

Servicio de Dermatología. Complejo Hospitalario Universitario de Albacete

X

Autor para correspondencia

m_gomsanchez@hotmail.com

Resumen

En este artículo se pretende realizar una actualización sobre las dermatosis eccematosas, centrándonos en la más frecuente, la dermatitis atópica (DA). También se describen otras enfermedades eccematosas, como la dermatitis de contacto, tanto alérgica como irritativa. El término eccema engloba enfermedades con una clínica variada, en forma de eritema, edema, vesículas, descamación, hiperqueratosis, fisuración, excoriación y liquenificación, con un patrón histológico común con espongiosis en la epidermis. El diagnóstico de estas enfermedades es principalmente clínico. En el caso de la DA, no existen biomarcadores establecidos, por lo que se han definido a lo largo de la historia diferentes clasificaciones y criterios diagnósticos. El tratamiento de elección son los corticoides tópicos de mediana alta potencia o inhibidores de la calcineurina en localizaciones sensibles, como la cara y flexuras. En el caso de la DA, se requiere un tratamiento proactivo diario en el momento del brote y un tratamiento de mantenimiento dos o tres veces a la semana para espaciar las recurrencias. Las dermatosis eccematosas son patologías muy frecuentes en las consultas diarias en Atención Primaria (AP), que pueden suponer un deterioro importante en la calidad de vida del paciente. Es importante por parte del pediatra conocerlas y diagnosticarlas de manera precoz para un manejo adecuado.


Abstract

This article aims to provide an update on eczematous dermatoses, focusing on the most common, atopic dermatitis (AD). Other eczematous diseases, such as contact dermatitis (both allergic and irritant), are also described. The term eczema encompasses diseases with varied clinical manifestations, including erythema, edema, vesicles, scaling, hyperkeratosis, fissuring, excoriation, and lichenification, with a common histological pattern of spongiosis in the epidermis. Diagnosis of these diseases is primarily clinical. In the case of AD, there are no established biomarkers, which has led to the development of various classifications and diagnostic criteria throughout history. The treatment of choice is medium- to high-potency topical corticosteroids or calcineurin inhibitors applied to sensitive areas such as the face and skin flexures. AD requires proactive daily treatment during flare-ups and maintenance treatment two to three times a week to reduce the frequency of recurrences. Eczematous dermatoses are very common conditions seen in daily primary care consultations, and they can significantly impair the patient’s quality of life. It is important for pediatricians to be familiar with them and diagnose them early for appropriate management.


Palabras clave: Eccema; Dermatitis; Atopia.

Key words: Eczema; Dermatitis; Atopy.


Pediatr Integral 2026; XXX (3): 152 – 161


• Comprender la fisiopatología de la dermatitis atópica (DA).

• Identificar la clínica de las principales dermatosis eccematosas, sobre todo los estigmas de atopia y sus fases.

• Conocer las comorbilidades que se pueden desarrollar en pacientes con DA e identificarlas precozmente para su abordaje.

• Aprender el manejo de los brotes de la DA y el tratamiento de mantenimiento y conocer los tratamientos sistémicos emergentes en DA.

• Valorar la necesidad de plantear diagnósticos diferenciales ante dermatitis refractarias a tratamiento.

• Plantear la necesidad de pruebas epicutáneas ante la sospecha de dermatitis alérgica de contacto.


Dermatitis atópica y otras erupciones eccematosas

https://doi.org/10.63149/j.pedint.131


Introducción

Las dermatosis eccematosas suponen una de las consultas más frecuentes en las consultas de Dermatología. La palabra eccema viene del griego “ekzein”, que significa “hervir”. Es un término clínico que describe un patrón de inflamación cutánea variado, donde predominará el edema, el eritema y la vesiculación en los eccemas agudos, mientras que en los eccemas crónicos predominará la fisuración, liquenificación y excoriación. En ambas fases siempre habrá prurito. A nivel histológico, lo característico es encontrar espongiosis (edema intercelular en la epidermis), además de infiltrado inflamatorio en la dermis superficial, junto con acantosis, papilomatosis e hiperqueratosis, que son hallazgos más característicos de las fases crónicas.

Es frecuente utilizar los términos eccema y dermatitis como sinónimos, ya que comparten características clínicas y, en ocasiones, histológica; sin embargo, el término dermatitis es un concepto más amplio, que hace referencia a diversos procesos inflamatorios de la piel que no necesariamente tienen relación con el eccema(1,2).

Se han descrito diferentes clasificaciones de las dermatosis eccematosas, muchas veces controvertidas, basándose en su origen, localización, clínica e incluso en la edad en la que aparecen con mayor frecuencia. A nivel más didáctico, se dividen en eccemas exógenos y en endógenos, según haya factores externos o no en su desarrollo (Tabla I)(3).

tabla


En esta revisión nos centraremos en la dermatitis atópica por ser la más frecuente, pero también describiremos otras, como la dermatitis de contacto irritativa y su forma de expresión frecuente en lactantes en forma de dermatitis del pañal, así como la dermatitis de contacto alérgica, con un aumento de su prevalencia en los últimos años entre la población infantil.

Dermatitis atópica

La dermatitis atópica (DA) es una de las enfermedades eccematosas más frecuentes en la infancia. Puede llegar a suponer un gran impacto en la calidad de vida de los niños y de sus padres, por lo que requiere un abordaje precoz que también evite sus comorbilidades, como rinitis, asma, alergias y trastornos del comportamiento.

Epidemiología

La DA es una de las dermatosis inflamatorias más frecuentes en todo el mundo. Su incidencia se ha incrementado, sobre todo en los países industrializados.

La DA suele comenzar en la primera infancia y, aunque hasta en un 75 %(4,5) de los pacientes se resuelve en la adolescencia, puede persistir hasta la edad adulta, describiéndose además recientemente una DA de aparición tardía (en más de 60 años)(6). Se estima una prevalencia de 15-25 % en niños y en 3-7 % de los adultos(7), siendo esta muy variable según las diferentes regiones del mundo, basándose en factores ambientales y epigenéticos(4).

Fisiopatología

En el desarrollo de la DA intervienen una combinación de factores genéticos, alteración de la barrera cutánea, la disregulación de la respuesta inflamatoria, el microbioma cutáneo y de factores ambientales.

Factores genéticos y alteración de la barrera cutánea

Se ha descrito un fuerte componente genético en el desarrollo de la DA, basándose en la mayor frecuencia de aparición de la misma en niños cuyos padres presentaban algún tipo de comorbilidad atópica(8). Por otro lado, las mutaciones en filagrina (una proteína agregante de filamentos de queratina) y en otras proteínas de la envoltura cornificada, como la loricrina o involucrina, provocan alteración en la barrera epidérmica, favoreciendo la pérdida transepidérmica de agua y alteraciones en el pH(4). Las mutaciones en la filagrina se describen, sobre todo, en europeos y asiáticos (20-50 %), y asocia gravedad, además de hiperlinealidad palmar, aparición precoz, mayor persistencia, mayor asociación a alergias y mayor riesgo de infecciones asociadas, como el eccema herpeticum(5).

Se han descrito dos hipótesis, basándose en el desarrollo de la DA. Una es la teoría “outside in”, en la que se asume un defecto primario de la barrera epidérmica que provoca la penetración de alérgenos y esto, a su vez, la activación del sistema inmune. La teoría “inside out” postula que primero existiría una disregulación del sistema inmune que provocaría la inflamación cutánea con una alteración secundaria de la barrera epidérmica y la consiguiente disbiosis del microbioma y la penetración de alérgenos(7).

Disregulación del sistema inmune

Desde hace décadas, se conoce que los pacientes con DA tienen niveles más altos de IgE, IL4 e IL13(5). Los recientes estudios demuestran que el desarrollo de la DA se caracteriza por un predominio de activación de la respuesta Th2 en fase aguda, con una posterior evolución a respuesta Th1 en la fase crónica(4,9). En niños se describe una fuerte activación de la vía, tanto Th2 como Th1, esta última mayor que en adultos, reflejando una respuesta más parecida a la psoriasis que a la DA en adultos, pudiendo tener implicaciones a la hora de elegir el tratamiento en los pacientes según la edad(10). Estas diferencias en la respuesta también varían según la etnia, ya que en pacientes asiáticos existe también un incremento de la respuesta Th1(4).

Microbioma

Es conocido que el microbioma cutáneo tiene un papel importante en el desarrollo de la DA. La inflamación Th2 promueve la colonización cutánea por Staphylococcus aureus. Las infecciones por S. aureus están favorecidas por la inhibición de la producción de los péptidos antimicrobianos por las IL4 e IL13, exacerbando la inflamación y defectos de la barrera cutánea(10).

Factores medioambientales

Otros factores, como los socioeconómicos o ambientales, también influyen en el desarrollo de la DA. Estos factores se refieren al “exposoma”, que incluye la polución, condiciones climáticas, vivienda rural vs. urbana, estilo de vida, acceso a servicios médicos, etc. Se ha descrito la “teoría de la higiene”, que postula que una menor exposición microbiana y más tardía en la infancia favorece una desviación Th2 de la respuesta inmune y el desarrollo de atopia(7).

Clínica

La clínica de la DA se puede clasificar en fase del lactante, infantil y adolescente/adulto. En cada estadio pueden presentarse lesiones eccematosas agudas, subagudas y crónicas, todas ellas con prurito intenso.

En niños menores de dos años (fase lactante), predominan las lesiones en fase aguda, caracterizadas por placas eritematosas, edematosas, vesiculosas y exudativas asociadas a costras serosas. Se distribuyen, sobre todo, en cara (respetando la zona central), cuello, zonas de extensión de extremidades y tronco. En la fase infantil (2 a 12 años), predomina el eccema subagudo, con eritema, descamación, xerosis y menor frecuencia de lesiones exudativas, apareciendo la liquenificación. Las zonas típicas en esta fase son la fosa antecubital y poplítea (pliegues de flexión), además de pies, cuello, párpados y manos (Figs. 1 y 2). En la fase adolescente/adulta (>12 años), las lesiones también aparecen en flexuras, cara, cuello y dorso de manos y pies, y son eccematosas subagudas y ya cronificadas con liquenificación, engrosamiento de los pliegues y poco o nada de eritema(4,11).

figura

Figura 1. Fase infantil de la dermatitis atópica. Región flexural. En cervical anterior se aprecia engrosamiento de los pliegues, eritema y costra (eccema subagudo); en región cervical posterior, descamación y discreto eritema.


figura

Figura 2. Fase adolescente/adulta de la dermatitis atópica. Eccema crónico en flexuras antecubitales con liquenificación, excoriaciones y costras. Se aprecian también placas eritematodescamativas de eccema subagudo en escote y cuello, además de hipopigmentación postinflamatoria en brazos.

Existe un último estadio, llamado DA senil o de avanzada aparición, en personas de más de 60 años de edad, caracterizado por xerosis intensa(6,11). Se describen otras variantes de DA que son muy frecuentes en la infancia, como el eccema numular, que son placas exudativas y costrosas en forma de moneda que suelen aparecer en los miembros inferiores (Fig. 3).

figura

Figura 3. Eccemas numulares: placas descamativas redondeadas con formación de costra.


La dermatosis plantar juvenil, con eritema brillante junto con descamación y grietas. La dermatitis friccional liquenoide, con pápulas de color piel o rosadas, planas, pequeñas y numerosas en los codos, rodillas y dorso de manos. El eccema dishidrótico en forma de pequeñas pápulo-vesículas muy pruriginosas en cara lateral y dorso de los dedos de manos y pies. El prurigo estrófulo o urticaria papulosa es una reacción exagerada a las picaduras de artrópodos, con presencia de lesiones ampollosas y lesiones tipo prurigo. La queilitis descamativa o atópica, afectando al borde del bermellón y piel circundante, sobre todo por el estímulo repetido de mojarse los labios. Por último, el eccema del área de pezón, que es típico de los adolescentes con DA(11-12).

Existen además unos “estigmas de la atopia” que frecuentemente aparecen en los niños con DA, aunque no son exclusivos de esta enfermedad. Son: xerosis, queratosis pilar, hiperlinealidad palmar y plantar, líneas de Dennie-Morgan (doble pliegue infraorbitario), oscurecimiento periorbitario, pitiriasis alba, palidez centrofacial, pliegues cervicales anteriores y signo de Hertoghe (adelgazamiento lateral de las cejas)(11).

Asociaciones frecuentes

La DA asocia con frecuencia otras comorbilidades atópicas (rinoconjuntivitis, asma, alergia alimentaria y esofagitis eosinofílica), que van apareciendo de forma secuencial en lo que se llama la “marcha atópica”, y otras comorbilidades no atópicas, como las alteraciones en la conducta y trastornos del sueño. Todo ello incrementa aún más el impacto en la calidad de vida de los pacientes.

Predomina la asociación con otras enfermedades alérgicas o las llamadas comorbilidades Th2, con una secuencia característica de aparición en función de la edad en lo que se ha denominado la “marcha atópica”. La DA suele ser la primera enfermedad atópica, seguida de la alergia alimentaria. Poco después o de manera simultánea, asma y rinitis alérgica en la edad escolar y, por último, la esofagitis eosinofílica, que ha sido el último eslabón unido a este espectro(5,10).

Por otro lado, numerosos estudios han demostrado una asociación significativa entre DA y trastornos del comportamiento, incluida la depresión y ansiedad, trastorno por déficit de atención e hiperactividad (TDAH), alteración del sueño y retraso en el crecimiento.

También es frecuente la asociación con otras enfermedades autoinmunes como: vitíligo, alopecia areata, urticaria crónica y dermatitis herpetiforme(5).

Criterios diagnósticos/escalas de gravedad

No existen biomarcadores bien establecidos para el diagnóstico de la DA, por lo que su diagnóstico se hace basándose en la clínica. A lo largo de la historia, se han propuesto diferentes clasificaciones; se describen dos de ellas.

La primera clasificación de DA propuesta fue por Hanifin y Rajka en 1980, lo que ayudó a unificar el concepto clínico de DA. En ella, debían cumplirse tres o más criterios mayores y tres o más criterios menores (Tabla II).

tabla


En 2003, la Academia Americana de Dermatología (AAD) publica una clasificación que destaca por su simplicidad y aplicabilidad a todas las edades (Tabla III).

tabla


En ella, se describen unas características esenciales que deben estar siempre presentes, unas características importantes que se ven en la mayoría de los casos, apoyando el diagnóstico, unas características asociadas que apoyan el diagnóstico, pero son muy inespecíficas, y las condiciones excluyentes(13).

Las escalas que con mayor frecuencia se usan para medir gravedad de la DA son Eczema Area and Severity Index (EASI), Severity Scoring for Atopic Dermatitis (SCORAD) e Investigator’s Global Assessment (IGA). Estas escalas se utilizan en estudios clínicos y para medir la respuesta al tratamiento con fármacos biológicos(5,7).

Diagnóstico diferencial

Existe un amplio diagnóstico diferencial de la DA, entre ellas, infecciones, otras dermatosis crónicas, neoplasias e inmunodeficiencias, las cuales se enumeran en la tabla IV.

tabla


Criterios de derivación

Desde Atención Primaria (AP), el pediatra debe ser capaz de identificar aquellos casos de DA moderada-grave que requieren tratamiento y derivación precoz.

Se han propuesto los siguientes criterios de derivación: dudas diagnósticas, DA recurrente, eccema persistente o recurrente en la misma localización a pesar del tratamiento correcto durante, al menos, 2 meses, y eccema moderado o grave con extensión superior al 30 % y que requiera tratamiento sistémico(13).

Es importante en cada consulta preguntar sobre signos o síntomas de comorbilidades atópicas y no atópicas comentadas anteriormente, que pueden presentarse en cualquier momento de la evolución y derivar, si es preciso, al correspondiente especialista.

Evolución, complicaciones y pronóstico

La DA es una enfermedad inflamatoria crónica que cursa con brotes y remisiones que pueden durar toda la vida. Suele comenzar en la primera infancia y no existen biomarcadores clínicos establecidos que vaticinen la evolución en cada paciente.

Los factores de riesgo asociados a la persistencia de la DA en la edad adulta son el sexo femenino, la DA de aparición después de los dos años de vida y la enfermedad grave y recurrente(5). Tras los brotes, puede quedar hiper o hipopigmentación postinflamatoria durante varias semanas en las localizaciones afectas. Como principales complicaciones, se describen las infecciones víricas, con mayor extensión y aparición de las lesiones en las zonas previamente afectadas por su dermatitis (eczema herpeticum, eczema moluscatum y eczema coxsackium) y las sobreinfecciones bacterianas (S. aureus y Streptococcus pyogenes), en forma de impétigo contagioso e impétigo ampolloso(2,11).

Tratamiento

El tratamiento de la DA lo podemos dividir en medidas de prevención, tratamientos tópicos y tratamientos sistémicos. Es muy importante el tratamiento adecuado en cada brote para prevenir las recurrencias.

Medidas no farmacológicas y prevención

El tratamiento precoz de la DA y la evitación de alérgenos pueden frenar el desarrollo del resto de comorbilidades atópicas, pero el nivel de evidencia es aún bajo. El uso de emolientes para mejorar y restaurar la función de la barrera cutánea supone la intervención con más evidencia, sobre todo en pacientes con alto riesgo de desarrollo de DA, pese a que algunos estudios reflejan que, a pesar del uso diario de emolientes en recién nacidos, puede que no se evite el desarrollo de DA(7).

En los programas educacionales para la educación terapéutica, el objetivo es ayudar al paciente y a sus padres a adquirir los recursos necesarios para gestionar de manera óptima su vida con una enfermedad crónica como la DA, y han demostrado beneficio en la calidad de vida del paciente, en la adherencia al tratamiento y en evitar la corticofobia(14).

Tratamientos tópicos clásicos y emergentes

El tratamiento de elección en los brotes son los corticoesteroides tópicos de mediana-alta potencia, aplicados una o dos veces al día como tratamiento reactivo antiinflamatorio y, de manera intermitente, dos veces en semana como tratamiento proactivo de la inflamación subclínica, lo cual previene las recurrencias. Los inhibidores de la calcineurina (tacrólimus y pimecrólimus) se usan en brotes en áreas sensibles, como la cara, el área genital y flexuras, pudiendo ser utilizados también de manera intermitente para espaciar las recurrencias.

Recientemente, se han aprobado, por la FDA, dos nuevos fármacos tópicos como ahorradores de corticoides: crisaborole, un inhibidor de la fosfodiesterasa 4 para DA moderada grave a partir de los 3 años; y ruxolitinib, un inhibidor JAK 1-2 para niños a partir de los 12 años(7).

Fototerapia (radiación de UVB de banda estrecha) y tratamientos sistémicos clásicos y biológicos

La fototerapia se indica en DA moderadas graves que no responden al tratamiento tópico, con pocos efectos secundarios, pero con el inconveniente de ser poco accesible.

Los corticoides orales, en pauta descendente, se utilizan para controlar brotes graves junto con el tratamiento tópico, pero se deben usar lo mínimo posible por sus efectos secundarios.

Los fármacos sistémicos inmunosupresores clásicos son: ciclosporina A, metrotexato, azatioprina y micofenolato mofetilo. Se han usado fuera de ficha técnica durante décadas como ahorradores de corticoides orales para controlar las DA moderadas graves que no responden a tratamiento tópico, pero todos requieren monitorización estrecha y uso limitado(15).

Los nuevos fármacos biológicos suponen una revolución en el tratamiento de la DA moderada grave por su alta eficacia y perfil de seguridad. Dupilumab es un anticuerpo monoclonal IgG4 contra la subunidad α del receptor IL 4 que bloquea IL4 e IL13. Es tratamiento de elección en pacientes con DA moderada grave que no responde a tópicos a partir de los 6 meses de edad, con un perfil de seguridad excelente que hace que no se requiera monitorización analítica, aunque sí se debe evitar su uso concomitante con vacunas vivas atenuadas.

Otros fármacos similares, aprobados para mayores de 12 años, son tralokinumab (anticuerpo monoclonal IgG4 que se une a la IL13 impidiendo su unión al receptor IL-13Rα1 e IL13α2) y lebrikizumab (anticuerpo monoclonal IgG4 que impide la unión de IL13 soluble con el receptor IL-13Rα1), también con buen perfil de seguridad.

Los inhibidores de JAK, upadacitinib (iJAK1), abrocitinib (iJAK1) y barcitinib (iJAK1-2), están aprobados para la DA moderada o grave; a partir de los 2 años, el baricitinib y, en mayores de 12 años, upadacitinib y baricitinib. Son interesantes para pacientes con DA que presenten otras enfermedades autoinmunes, como alopecia areata, enfermedad inflamatoria intestinal o artritis idiopática juvenil, para los que también están indicados (según el tipo de IJAK). Estos fármacos sí que requieren monitorización analítica periódica(7,15).

Dermatitis seborreica

La dermatitis seborreica es una entidad frecuente en la infancia que se caracteriza clínicamente por placas eritematodescamativas en áreas seborreicas, con prurito escaso o ausente y evolución benigna en lactantes.

La dermatitis seborreica es una patología cutánea inflamatoria de curso crónico y recidivante, con una elevada prevalencia a nivel mundial. Presenta una distribución bimodal, por lo que se pueden considerar la dermatitis seborreica del adulto y adolescente, y la dermatitis seborreica infantil. Se estima una prevalencia global de 4,38 %, siendo del 3,70 % en niños y, en concreto, del 0,23 % en el grupo de neonatos(16). Estos datos serían coherentes con la activación puberal de las glándulas sebáceas como factor contribuyente, al aumentar la cantidad de sebo, así como con la aparición de la dermatitis seborreica infantil más frecuentemente entre los 3 y 8 meses. Sin embargo, existe una amplia variabilidad geográfica y sociodemográfica, probablemente, debido a factores ambientales y determinadas prácticas culturales(16). Los pacientes inmunocomprometidos presentan un aumento de incidencia y aún de mayor magnitud en caso de ser VIH positivos(17).

Su etiología se relaciona con múltiples factores, incluyendo la actividad de las glándulas sebáceas, la disfunción inmunitaria, la alteración de la barrera cutánea y cambios en el microbioma cutáneo (Malassezia spp)(18), describiendo un entorno inmunoinflamatorio complejo, en el que predominan los ejes Th1, Th17 y Th22(19). Por otra parte, los antecedentes maternos de dermatitis seborreica constituyen un factor de riesgo para el desarrollo de dermatitis seborreica en la descendencia(20). Sin embargo, la existencia de dermatitis seborreica infantil no parece conferir riesgo de desarrollar dermatitis seborreica de inicio tardío(20).

Clínicamente, se presenta en forma de placas eritematosas o con tonalidad amarillenta, con descamación untuosa, de forma simétrica en áreas seborreicas, como el cuero cabelludo, la cara y el tronco superior, con predilección por pliegues y áreas intertriginosas.

En lactantes, la dermatitis seborreica puede afectar al cuero cabelludo, en forma de placas, en ocasiones circinadas, cubiertas por escamas grasientas y adherentes, que reciben el nombre de costra láctea, afectando, sobre todo, la región del vértex y fontanela anterior, con posible extensión a otras áreas faciales y zona cervical. La zona del pañal (Fig. 4) y otros pliegues de la superficie corporal (axilas, ingles) también se pueden afectar, en forma de placas bien delimitadas eritematosas y con descamación fina. Los síntomas asociados suelen estar ausentes o existir leve prurito(17). Se puede producir sobreinfección secundaria por Candida y episodios de irritación con aparición de lesiones más exudativas. En este grupo de edad, frecuentemente la dermatitis seborreica es autolimitada, aunque puede recidivar y coexistir con otras dermatosis, como la DA o el inicio de una psoriasis infantil.

figura

Figura 4. Dermatitis seborreica en lactante. Placas eritematosas con descamación untuosa amarillenta y afectación de pliegues.

En niños de mayor edad, la afectación más frecuente se presenta en cuero cabelludo en forma de descamación blanco-amarillenta fina y untuosa de diversa intensidad, junto con lesiones en cejas, pestañas (blefaritis), retroauricular, región interciliar y temporal. La evolución suele ser crónica y recurrente. Algunos pacientes presentan una clínica con características comunes a la dermatitis seborreica y la psoriasis, a lo cual se ha denominado “sebopsoriasis”.

El diagnóstico de la dermatitis seborreica es clínico. En el diagnóstico diferencial debemos tener en cuenta la DA cuando las lesiones son más pruriginosas, de distribución típica y acompañadas de xerosis. La psoriasis puede presentar una clínica similar con lesiones más definidas y escamas más secas y más blanquecinas. En caso de lesiones en cuero cabelludo, con o sin componente inflamatorio y alopecia, se debe explorar en busca de adenopatías y realizar un cultivo para hongos y realización de KOH para descartar una tiña capitis. La sobreinfección por Candida se caracterizaría por la aparición de pústulas satélite en las lesiones de pliegues. En los pacientes con prurito intenso y presentación clínica atípica, se debe interrogar sobre ambiente epidemiológico compatible con escabiosis y presencia de surcos acarinos. En casos muy infrecuentes de lesiones refractarias a tratamiento con afectación del área del pañal, se deben descartar déficits nutricionales, como el déficit de zinc en la dermatitis enteropática o la histiocitosis de células de Langerhans. Si las lesiones son muy extensas, haremos el diagnóstico diferencial con inmunodeficiencias o la enfermedad de Leiner-Moussous, una forma clínica eritrodérmica(17).

La dermatitis seborreica presenta una evolución favorable en la mayoría de los pacientes, aunque, en ocasiones, pueden persistir máculas hipopigmentadas residuales durante semanas(17). En lactante con formas leves y afectación de cuero cabelludo, se recomienda lavado frecuente con champú suave, ablandar escamas con emoliente y retirada suave con cepillo blando o peine. Si la afectación es moderada o incluye los pliegues, se puede añadir ketoconazol tópico en crema o champú, así como hidrocortisona en crema. En escolares o adolescentes, con afectación de cuero cabelludo, se podría utilizar un champú de ketoconazol o ciclopirox, junto con corticoide tópico en solución durante ciclos cortos. Las áreas de piel afecta pueden ser tratadas con inhibidores de la calcineurina (pimecrolimus y tacrolimus). Los regímenes terapéuticos pueden incluir pimecrolimus dos veces al día durante 4 semanas y tacrolimus dos veces al día durante 4 semanas, seguido de aplicaciones dos veces por semana como tratamiento de mantenimiento en cara y cuerpo(21). Nuevos enfoques terapéuticos incluyen a los inhibidores de la PDE4 (roflumilast, crisaborol y apremilast), los inhibidores de JAK tópicos y orales, los probióticos y las terapias dirigidas al microbioma(19), limitados por el momento a la población adulta.

Dermatitis de contacto

La dermatitis de contacto son lesiones eccematosas originadas por la exposición local a una sustancia. La dermatitis irritativa de contacto (DIC) estaría producida por una sustancia mediante un efecto irritante, mientras que la dermatitis alérgica de contacto (DAC) se produce mediante un mecanismo alérgico retardado.

Dermatitis de contacto irritativa

La dermatitis de contacto irritativa más frecuente en la infancia es la dermatitis del pañal. Las medidas preventivas son esenciales, incluyendo cambios frecuentes de pañal y cremas de barrera que contengan óxido de zinc.

La DIC es mucho más frecuente que la DAC, y pese a que no está producida por mecanismos inmunológicos, sí es más frecuente en pacientes con enfermedades que alteran la barrera cutánea, como la DA. La DIC se manifiesta habitualmente como un eccema. En función del tiempo de exposición y de la intensidad del irritante, puede originarse un eccema agudo (con vesículas y exudación), un eccema subagudo (con eritema descamativo) o un eccema crónico (con liquenificación y fisuración).

Las lesiones de DIC suelen limitarse a la zona de contacto con la sustancia irritante, sin embargo, los límites pueden no estar tan bien definidos como en la DAC.

Dermatitis irritativa del pañal

Es la forma más frecuente de DIC en la infancia y la forma más frecuente de lesiones en el área del pañal. Se producen por el efecto irritante de orina y heces. Más frecuente en lactantes, sobre todo entre los 9 y los 12 meses. En ocasiones, se puede producir sobreinfección por Candida. Existen diversas formas clínicas:

• La más habitual es el eritema en W, donde las lesiones se suelen limitar a las zonas de convexidad de las nalgas y genitales, por ser estas las de máximo contacto con los irritantes, con respeto del fondo de pliegue. Aparece un eritema mal delimitado con respecto a los pliegues cutáneos. La zona perianal puede estar afectada por el efecto irritante de las heces.

• Dermatitis irritativa del pañal erosiva o sifiloides de Sevestre-Jaquet. Forma grave de DIC del pañal, en la que aparecen placas eritematosas intensas con erosiones superficiales y lesiones en sacabocados.

• Eritema confluente, placas eritematosas con afectación de pliegues.

• Granuloma glúteo infantil. Forma rara, relacionada con el tratamiento prolongado con corticoides potentes, en la que se observan lesiones nodulares rojo-violáceas o marronáceas en la zona glútea.

• Dermatitis del pañal con sobreinfección secundaria. La sobreinfección por Candida albicans produce un eritema rojo brillante con afectación de pliegues junto con pápulas y pústulas satélite. La sobreinfección por Streptococcus pyogenes produce una dermatitis perianal estreptocócica, con eritema intenso bien delimitado, fisuras y dolor.


El tratamiento preventivo es la mejor estrategia, con cambios frecuentes de pañal y cremas de barrera que contengan óxido de zinc, evitando aquellas que contengan sustancias irritantes o potencialmente sensibilizantes(22). Los pacientes con dermatitis del pañal refractarias a medidas no farmacológicas requieren valoración médica, para descartar otras causas de irritación en esta zona, como la dermatitis de contacto alérgica, las infecciones fúngicas o bacterianas, la histiocitosis de células de Langerhans, la acrodermatitis enteropática, la psoriasis o la dermatitis seborreica.

El tratamiento de la dermatitis del pañal persistente o refractaria a medidas no farmacológicas debe realizarse con corticoides tópicos durante ciclos cortos (máximo una semana), seguidos de un periodo de descanso y del uso continuado de emolientes de barrera. En caso de infección por Candida, pueden aplicarse antifúngicos tópicos, como nistatina, clotrimazol, miconazol, ketoconazol o ciclopirox, en el área del pañal con cada cambio de pañal, valorando añadir corticoides tópicos de baja potencia para reducir la inflamación inicial(22).

Dermatitis de contacto alérgica

La dermatitis de contacto alérgica en la edad infantil está infradiagnosticada y puede coexistir con DA. Debe sospecharse ante eccema localizado, recidivante o refractario al tratamiento habitual.

La dermatitis alérgica de contacto (DAC) está infradiagnosticada en niños y es más prevalente en pacientes que presentan patologías que alteran la barrera cutánea. Pueden originar un eccema agudo, subagudo o crónico, dependiendo de la intensidad del alérgeno y el tiempo de exposición. Normalmente, las lesiones se limitan al lugar de contacto con el alérgeno, pero, en casos muy inflamatorios o extensos, se pueden producir lesiones a distancia del lugar de contacto (eccemátides).

La DAC en la infancia puede adoptar patrones clínicos diversos, cuya localización orienta de forma significativa hacia el alérgeno responsable (Tabla V).

tabla


La parafenilendiamina (PPDA)(23) es un colorante con una intensa tonalidad negra. Es utilizado para adulterar la henna empleada en los tatuajes temporales, produciendo una DAC con vesículas y erosiones en la zona del tatuaje temporal, que puede llegar a originar reacciones graves (Fig. 5).

figura

Figura 5. Dermatitis alérgica de contacto a parafenilendiamina. Lesiones vesiculosas distribuidas en las líneas realizadas al tatuar la figura en el brazo de una niña de 5 años.

La DAC por cosméticos representa un problema creciente, en concreto el conservante metilisotiazolinona/metilcloroisotiazolinona (KathonCG), siendo una forma frecuente la dermatitis perianal por toallitas húmedas que contiene este alérgeno.

En los últimos años, se ha observado un aumento de casos de dermatitis alérgica de contacto entre los pacientes con eccema crónico de manos. La dermatitis por slime causada por slime casero se asocia más frecuentemente a DAC que la producida por slime adquirido en tiendas, probablemente debido a la falta de regulación sobre los componentes incluidos en la mezcla. Los niños suelen seguir tutoriales en línea que recomiendan añadir productos domésticos, como espuma de afeitar, detergentes, soluciones para lentes de contacto, fragancias y pegamentos, que no están diseñados para un contacto cutáneo prolongado y contienen conservantes en concentraciones elevadas que no estarían permitidas en productos de aplicación sin aclarado(24). Otras sustancias involucradas con mayor frecuencia en el eccema alérgico de contacto en manos fueron las plantas de exterior, los esmaltes de uñas con metacrilatos y los guantes deportivos, presentando reacciones positivas a metilcloroisotiazolinona y/o metilisotiazolinona (MCI/MI), entre las más frecuentes(24).

Por grupos de edad, los principales sensibilizantes en nuestro medio son, en el grupo de 0-5 años, los hidroperóxidos de linalool y limoneno; mientras que, en el grupo de 6-16 años, los principales alérgenos fueron el hidroperóxido de linalool y la metilisotiazolinona. La presencia de DA se presentó en ambos grupos en el 36,6 % y en el 45 % de pacientes, respectivamente(25). Las altas tasas de sensibilización en ambos grupos de edad subrayan la importancia de las pruebas epicutáneas en la evaluación de la DAC pediátrica y de la importancia de sospecharla en los pacientes con eccemas refractarios a tratamiento correcto.

Función del pediatra de Atención Primaria

Desde AP existe una ventana de oportunidad para diagnosticar precozmente la DA en la edad pediátrica y garantizar un abordaje terapéutico correcto de las formas leves y moderadas, con el objetivo de mantener la enfermedad controlada, derivando de forma precoz aquellas formas graves, para iniciar tratamiento sistémico y poder evitar posibles complicaciones asociadas.

Por otra parte, la educación sanitaria proporcionada a las familias de niños con patologías cutáneas es esencial para el control de la enfermedad, como, por ejemplo, el uso adecuado y seguro de los corticoides tópicos durante las exacerbaciones.

Por otra parte, es esencial la sospecha de otras patologías que pueden cursar con lesiones eccematosas en la infancia, asegurando así un diagnóstico y manejo adecuados.

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de las autoras.

1. Tokura Y, Yunoki M, Kondo S, Otsuka M. What is “eczema”? J Dermatol. 2025; 52: 192-203. Disponible en: https://doi.org/10.1111/1346-8138.17439.

2. Prieto-Torres L, Torrelo A. Dermatitis atópica y otras erupciones eczematosas. Pediatr Integral. 2016; 4: 216-26. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-05/dermatitis-atopica-y-otras-erupciones-eczematosas/.

3. Bielsa I. Eccemas (II). Dermatitis seborreica y atópica. En: Ferrándiz C. Dermatología clínica. 4ª ed. Barcelona: Elsevier; 2019. p. 99-107.

4. Napolitano M, Fabbrocini G, Martora F, Genco L, Noto M, Patruno C. Children atopic dermatitis: Diagnosis, mimics, overlaps, and therapeutic implication. Dermatol Ther. 2022; 35: e15901. Disponible en: https://doi.org/10.1111/dth.15901.

5.*** Kellogg C, Smogorzewski J. Update on Atopic Dermatitis. Advances in Pediatrics. 2023: 70: 157-70. https://doi.org/10.1016/j.yapd.2023.03.006.

6. Girolomoni G, de Bruin-Weller M, Aoki V, Kabashima K, Deleuran M, Puig L, et al. Nomenclature and clinical phenotypes of atopic dermatitis. Ther Adv Chronic Dis. 2021; 12: 1-20. Disponible en: https://doi.org/10.1177/20406223211002979.

7.*** Guttman-Yassky E, Renert-Yuval Y, Brunner PM. Atopic dermatitis. Lancet. 2025; 405: 583-96. Disponible en: https://doi.org/10.1016/S0140-6736(24)02519-4.

8. Ravn NH, Halling AS, Berkowitz AG, Rinnov MR, Silverberg JI, Egeberg A, et al. How does parental history of atopic disease predict the risk of atopic dermatitis in a child? A systematic review and meta-analysis. J Allergy Clin Immunol. 2020; 145: 1182-93. Disponible en: https://doi.org/10.1016/j.jaci.2019.12.899.

9. Lawrence LF, Eichenfiel L, Stripling S, Fung S, Cha A, O’Brien A, et al. Recent Developments and Advances in Atopic Dermatitis: A Focus on Epidemiology, Pathophysiology, and Treatment in the Pediatric Setting. Pediatr Drugs. 2022; 24: 293-305. Disponible en: https://doi.org/10.1007/s40272-022-00499-x.

10. Ramirez HA, Silverberg JL, Differences between pediatric and adult atopic dermatitis. Pediatr Dermatol. 2022; 39: 345-53. Disponible en: https://doi.org/10.1111/pde.14971.

11. McAleer MA, Irvine AD. Atopic Dermatitis. En: Bolognia JL, Schaffer JV, Cerroni L. Dermatology. 5th ed. UK: Elsevier. 2024. p. 210-231.

12. Eichenfield LF, Hanifin JM, Luger TA, Stevens SR, Pride HB. Consensus conference on pediatric atopic dermatitis. J Am Acad Dermatol. 2003; 49: 1088-95. Disponible en: https://doi.org/10.1016/s0190-9622(03)02539-8.

13.*** Ferrer Royo M, Escrivá Mayoral A, Cabrerizo Carvajal A. Documentos de consulta rápida. Manejo de la dermatitis atópica en atención primaria. Semergen. 2025.

14.*** Barbarot S, Bernier C, Deleuran M, De Raeve L, Eichenfield L, El Hachem M, et al. Oriented Patient-Education Network in Dermatology. Therapeutic patient education in children with atopic dermatitis: position paper on objectives and recommendations. Pediatr Dermatol. 2013; 30: 199-206. Disponible en: https://doi.org/10.1111/pde.12045.

15.*** Wollenberg A, Kinberger M, Arents B, Aszodi N, Barbarot S, Bieber T, et al. European Guideline (EuroGuiDerm) on atopic eczema: Living update. J Eur Acad Dermatol Venereol. 2025; 39: 1537-66. Disponible en: https://doi.org/10.1111/jdv.20639.

16. Polaskey MT, Chang CH, Daftary K, Fakhraie S, Miller CH, Chovatiya R. The Global Prevalence of Seborrheic Dermatitis: A Systematic Review and Meta-Analysis. JAMA Dermatol. 2024; 160: 846-55. Disponible en: https://doi.org/10.1001/jamadermatol.2024.1987.

17. Chiriac A, Wollina U. Pediatric Dermatitis Seborrhoica – A Clinical and Therapeutic Review. Indian Dermatol Online J. 2024, 23; 15: 383-91. Disponible en: https://doi.org/10.4103/idoj.idoj_593_23.

18. Chang CH, Stein SL. Malassezia-associated skin diseases in the pediatric population. Pediatr Dermatol. 2024; 41: 769-79. Disponible en: https://doi.org/10.1111/pde.15603.

19. Navarro Triviño FJ, Velasco Amador JP, Rivera Ruiz I. Seborrheic Dermatitis Revisited: Pathophysiology, Diagnosis, and Emerging Therapies – A Narrative Review. Biomedicines. 2025; 9; 13: 2458.

20. Chiesa Fuxench ZC, Mitra N, Grice E, Hoffstad O, Margolis DJ. Is seborrhoeic dermatitis of infancy and childhood related to maternal history of seborrhoeic dermatitis? A large population-based cohort study from the UK. Br J Dermatol. 2024, 23; 192: 72-7. Disponible en: https://doi.org/10.1093/bjd/ljae331.

21. Vidal SI, Menta N, Green L. Child and Adult Seborrheic Dermatitis: A Narrative Review of the Current Treatment Landscape. Dermatol Ther (Heidelb). 2025; 15: 599-613. Disponible en: https://doi.org/10.1007/s13555-025-01351-z.

22. Blume-Peytavi U, Kanti V. Prevention and treatment of diaper dermatitis. Pediatr Dermatol. 2018; 35: s19-s23. Disponible en: https://doi.org/10.1111/pde.13495.

23. Navarro-Triviño FJ, Borrego L, Silvestre-Salvador JF, Mercader-García P, Giménez-Arnau AM, Ortiz-de Frutos FJ. [Translated article] Standard and Expanded Series Patch Testing Update by the Spanish Contact Dermatitis and Skin Allergy Research Group (GEIDAC). Actas Dermosifiliogr. 2024; 115: T712-T721. English, Spanish. Disponible en: https://doi.org/10.1016/j.ad.2024.05.018.

24. Yeung KCY, Lowe J, Ho JSS, Molin S. Patterns of Pediatric Chronic Hand Eczema: A Systematic Review With Focus on Causes and Management. J Cutan Med Surg. 2025; 29: 386-93. Disponible en: https://doi.org/10.1177/12034754251322883.

25. Planella-Fontanillas N, Pesqué D, Borrego L, Zaragoza Ninet V, Miquel Miquel J, Sanz-Sánchez T, et al. The Changing Spectrum of Pediatric Allergic Contact Dermatitis: A Prospective Multicentric Study in Spain. Dermatitis. 2026: 17103568251368314. Disponible en: https://doi.org/10.1177/17103568251368314.


Bibliografía recomendada

– Kellogg C, Smogorzewski J. Update on Atopic Dermatitis. Advances in Pediatrics. 2023: 70: 157-70. https://doi.org/10.1016/j.yapd.2023.03.006.

– Guttman-Yassky E, Renert-Yuval Y, Brunner PM. Atopic dermatitis. Lancet. 2025; 405: 583-96. Disponible en: https://doi.org/10.1016/S0140-6736(24)02519-4.

Artículos de revisión actualizados de la DA (epidemiología, fisiopatología, clínica, tratamiento). El primero describe el tratamiento tópico de la DA y el segundo se centra más en los nuevos tratamientos sistémicos.

– Guttman-Yassky E, Renert-Yuval Y, Brunner PM. Atopic dermatitis. Lancet. 2025; 405: 583-96. Disponible en: https://doi.org/10.1016/S0140-6736(24)02519-4.

Artículo muy reciente que detalla el diagnóstico diferencial de la DA con una propuesta de algoritmo diagnóstico.

– Ferrer Royo M, Escrivá Mayoral A, Cabrerizo Carvajal A. Documentos de consulta rápida. Manejo de la dermatitis atópica en atención primaria. Semergen. 2025.

Guía práctica resumida sobre la DA, publicada por SEMERGEN.

– Wollenberg A, Kinberger M, Arents B, Aszodi N, Barbarot S, Bieber T, et al. European Guideline (EuroGuiDerm) on atopic eczema: Living update. J Eur Acad Dermatol Venereol. 2025; 39: 1537-66. Disponible en: https://doi.org/10.1111/jdv.20639.

Revisión reciente sobre el tratamiento sistémico de la DA.

– Barbarot S, Bernier C, Deleuran M, De Raeve L, Eichenfield L, El Hachem M, et al. Oriented Patient-Education Network in Dermatology. Therapeutic patient education in children with atopic dermatitis: position paper on objectives and recommendations. Pediatr Dermatol. 2013; 30: 199-206. Disponible en: https://doi.org/10.1111/pde.12045.

Artículo que pone de relieve la importancia de la educación terapéutica en DA, que ayude a la adherencia al tratamiento y la calidad de vida de los pacientes.


Caso clínico


Niño de 10 años, sin antecedentes personales de interés, que consulta por lesiones eccematosas pruriginosas en dorso de ambos pies, de 3 meses de evolución, con intenso prurito (Fig. 6). La aparición coincide con el inicio del invierno y el uso de calzado nuevo. No presenta fiebre ni otros síntomas generales. No refiere antecedentes de dermatitis atópica, pero sí alergias a gramíneas y olivo.

figura

Figura 6. Placas eritematosas descamativas y pruriginosas en dorso de pie.

A la exploración, se observan placas eritematodescamativas bien delimitadas, con zonas erosionadas por rascado, localizadas en el dorso de ambos pies, respetando los espacios interdigitales y las plantas.

Se pauta tratamiento tópico con corticoide de potencia media, con mejoría parcial, pero recidiva rápida al suspender. Se realiza derivación para estudio con pruebas epicutáneas.


Infecciones víricas de la piel y mucosas

G. García Ron*,  B. Pelegrín López**
Temas de FC


G. García Ron*, B. Pelegrín López**

*Pediatra. Centro de Salud Las Águilas. Madrid
**Pediatra. Centro de Salud Alcantarilla-Sangonera. Murcia. Coordinadora del Grupo de Trabajo de Dermatología de SEPEAP (Dermaped)

X

Autor para correspondencia

gemagarciaron@hotmail.com

Resumen

Las infecciones víricas de la piel y mucosas son una causa habitual de consulta en pediatría, debido a la inmadurez de su sistema inmunitario. Las más comunes incluyen el molusco contagioso, las verrugas y el herpes simple. Existen varias formas de transmisión. Aunque, generalmente, se trata de procesos benignos y autolimitados, pueden causar síntomas molestos. El tratamiento suele ser sintomático y se centra en aliviar los síntomas y prevenir su propagación.


Abstract

Viral infections of the skin and mucous membranes are a common reason for consultation in pediatrics due to the immaturity of the immune system. The most common include molluscum contagiosum, warts, and herpes simplex. There are several modes of transmission. Although these conditions are generally benign and self-limiting, they can cause bothersome symptoms. Treatment is usually symptomatic and focuses on relieving symptoms and preventing their spread.


Palabras clave: Infección cutánea vírica; Virus del herpes simple; Virus varicela-zóster; Verrugas; Molusco contagioso.

Key words: Viral skin infection; Herpes simplex virus; Varicella-zoster virus; Warts; Molluscum contagiosum.


Pediatr Integral 2026; XXX (3): 174 – 182


OBJETIVOS

• Actualizar y reforzar los conocimientos del pediatra sobre las infecciones víricas más frecuentes de la piel y las mucosas en la infancia, destacando sus manifestaciones clínicas características.

• Facilitar el diagnóstico diferencial y el manejo práctico en Atención Primaria, ayudando a identificar signos de alarma y criterios de derivación al especialista.

• Optimizar el tratamiento y la prevención, promoviendo un abordaje adecuado que evite complicaciones, tratamientos innecesarios y mejore la atención integral del paciente pediátrico.


Infecciones víricas de la piel y mucosas

https://doi.org/10.63149/j.pedint.133


Introducción

Las infecciones víricas de la piel y mucosas son una causa habitual de consulta en pediatría. Estos cuadros clínicos pueden abarcar desde lesiones leves y autolimitadas hasta infecciones capaces de producir complicaciones graves, especialmente en neonatos o inmunodeprimidos.

El contagio puede producirse por inoculación directa, como en verrugas, moluscos o primoinfección por virus del herpes simple (VHS), por invasión de la piel a partir de una infección sistémica, como en la varicela, o por reactivación del virus latente, como en el caso del herpes zóster y en las recidivas del VHS(1).

La mayor parte de los virus produce lesiones fácilmente reconocibles, lo que facilita su diagnóstico en la mayoría de los casos(2,3); sin embargo, el papel del pediatra resulta fundamental para distinguir entre estas infecciones y otras dermatosis no víricas(4).

En este capítulo nos ocuparemos solo de las infecciones de piel y mucosas más frecuentes en el ámbito de la Atención Primaria (AP).

Herpangina(5,6)

Infección vírica aguda, frecuente en la infancia, causada sobre todo por enterovirus, que se manifiesta con fiebre y vesículas dolorosas en el paladar blando y la orofaringe. Suele ser autolimitada y el tratamiento es sintomático.

Etiología

La herpangina es una infección viral aguda causada principalmente por enterovirus, sobre todo por Coxsackie A (6 y 16), aunque también se han descrito casos por Coxsackie B, Echovirus, Enterovirus 71 (EV-A71) e incluso por adenovirus o virus herpes simple.

El mecanismo de transmisión incluye la vía respiratoria, así como la transmisión fecal-oral.

Epidemiología

La herpangina aparece principalmente en niños de entre 3 y 10 años, aunque puede afectar a lactantes y, en menor medida, a adolescentes o adultos.

Se caracteriza por brotes epidémicos, siendo más común su aparición en verano y comienzos de otoño.

Formas clínicas

El inicio suele ser brusco, con fiebre, malestar general, odinofagia, cefalea e inapetencia; en lactantes, pueden presentarse vómitos, babeo o rechazo de la ingesta, siendo la complicación más frecuente la deshidratación.

A las 24-48 horas de su inicio, aparecen pápulas de 1-2 mm que evolucionan a vesículas en paladar blando, pilares amigdalinos, úvula, amígdalas o pared posterior de faringe; ocasionalmente, pueden aparecer en la lengua o mucosa bucal posterior, y mucho menos frecuente en la mucosa anterior. Las vesículas se erosionan formando úlceras pequeñas con un halo eritematoso (Fig. 1).

figura

Figura 1. Herpangina.

La sintomatología persiste durante 4-6 días, con resolución completa en 7-10 días.

Diagnóstico

El diagnóstico es clínico, basado en la epidemiología, los síntomas acompañantes y en su patrón típico de úlceras en la orofaringe posterior, no siendo necesarias pruebas complementarias.

Diagnóstico diferencial

La herpangina debe distinguirse de otras patologías con lesiones vesículo-ulcerosas como:

• Gingivoestomatitis herpética: lesiones más grandes, persistentes y ubicadas en mucosa anterior.

• Enfermedad boca-mano-pie: lesiones orales + lesiones cutáneas en manos-pies-glúteos.

• Faringitis bacteriana (p. ej., estreptocócica): sin vesículas típicas.

• Estomatitis aftosa recurrente: no suele afectar orofaringe posterior y cursa sin fiebre.

Tratamiento(7)

Dado que la herpangina es autolimitada, con evolución generalmente favorable, su tratamiento es simplemente sintomático. Para el paciente, resulta útil el uso de analgésicos y antipiréticos orales, los anestésicos tópicos orales y asegurar una hidratación adecuada. Dado que el paciente puede presentar rechazo de la ingesta, es preferible emplear alimentos templados o fríos, evitando los calientes, ácidos o irritantes que pudieran aumentar el dolor del niño.

Enfermedad boca-mano-pie(5,6)

Infección vírica frecuente en la infancia, causada por enterovirus. Se caracteriza por fiebre, lesiones vesiculosas en la cavidad oral y exantema en manos y pies. Generalmente, es benigna y autolimitada.

Etiología

La enfermedad boca-mano-pie (EBMP) está causada por los mismos virus que la herpangina, principalmente el Coxsackie A, aunque estos pueden ser diferentes serotipos.

Epidemiología

El contagio se produce por vía respiratoria y/o fecal-oral, predominando en verano y otoño. Característicamente, afecta al niño menor de 10 años.

Clínica

Es una enfermedad casi siempre leve, con un periodo de incubación de 3-6 días.

El periodo prodrómico se manifiesta con o sin febrícula, anorexia y síntomas catarrales o digestivos, tras los cuales aparece el complejo enantema-exantema característico.

El enantema es vesicular y aparece en paladar duro, blando, encías, lengua y mucosa bucal. Se continúa con un exantema consistente en lesiones vesiculosas de base eritematosa en palmas y borde lateral de las manos, dorso y borde lateral de los pies y, frecuentemente, en los glúteos (Fig. 2). La erupción se resuelve aproximadamente en una semana sin dejar cicatriz.

figura

Figura 2. Exantema típico de la enfermedad boca-mano-pie.


La complicación más frecuente es la afectación ungueal. Esta puede aparecer a las 4-8 semanas después de los síntomas y se manifiesta con líneas de Beau(8) (presencia de surcos transversales, Fig. 3), onicomadesis (desprendimiento o separación total y espontánea de la uña [lámina ungueal] desde su base [matriz], reversible e indoloro, Fig. 4) y descamación acral.

figura

Figura 3. Líneas de Beau (presencia de surcos transversales).


figura

Figura 4. Onicomadesis (desprendimiento o separación total y espontánea de la uña [lámina ungueal] desde su base [matriz], reversible e indoloro).


Otras complicaciones menos frecuentes son la deshidratación producida por el dolor de las llagas de la mucosa bucal y las complicaciones neurológicas asociadas al enterovirus 71 en epidemias recientes(9).

Se han descrito cuatro formas de presentación atípicas de EBMP: producidas por serotipos menos frecuentes de Coxsackie (Coxsackie A6) y responsables de manifestaciones cutáneas más agresivas, con mayor afectación en adultos y con capacidad de simular otras enfermedades(5).

• Purpúrico-petequial.

• Forma similar a la de Gianotti-Crosti.

• Eccema coxsackium.

• Vesiculocostrosa generalizada.

En la evolución de esta forma atípica, se ha descrito mayor descamación y onicomadesis que en la forma clásica.

Diagnóstico

Es clínico. El análisis del contenido de las vesículas cutáneas mediante reacción en cadena de la polimerasa (PCR) permite confirmar la infección.

Diagnóstico diferencial

El diagnóstico diferencial debe hacerse con la varicela en su etapa vesicular.

Tratamiento

En la actualidad, no existe un tratamiento concreto y específico para esta enfermedad, ya que la mayoría mejoran por sí solas en 7-10 días; por tanto, el tratamiento se va a centrar en aliviar los síntomas, siendo el mismo que el de la herpangina.

Herpes simple(7,10,13)

La infección por virus del herpes simple es frecuente en la edad pediátrica y generalmente benigna, aunque puede asociarse a formas graves en el periodo neonatal y en inmunodeprimidos. El reconocimiento temprano, el diagnóstico adecuado y el inicio oportuno del tratamiento son esenciales para reducir las complicaciones y mejorar el pronóstico.

Etiología

El virus del herpes simple (VHS) pertenece a la familia Herpesviridae y se clasifica en dos tipos:

• VHS tipo 1 (VHS-1): se asocia principalmente a infecciones orolabiales, aunque puede presentarse en otras localizaciones.

• VHS tipo 2 (VHS-2): se relaciona con mayor frecuencia con infecciones genitales y es la causa más habitual de herpes neonatal adquirido durante el parto.

Ambos tipos son virus ADN con capacidad de establecer latencia en los ganglios nerviosos sensitivos tras la infección primaria, pudiendo reactivarse posteriormente.

Epidemiología

La infección por VHS es una infección universal cuya transmisión ocurre por contacto directo con secreciones infectadas, como saliva o lesiones cutáneas.

La seroprevalencia del VHS-1 aumenta progresivamente con la edad.

Aunque el herpes neonatal es poco frecuente, representa una patología médica grave. La mayoría de los casos se adquiere por transmisión vertical durante el parto, sobre todo si la madre presenta una infección genital primaria por VHS-2.

Formas clínicas

Las manifestaciones clínicas varían según la edad, el estado inmunológico y el tipo de infección, por lo que se pueden distinguir varias formas clínicas.

Gingivoestomatitis herpética

Infección primaria por VHS-1 que aparece con mayor frecuencia entre los 6 meses y los 5 años, con presencia de brotes intrafamiliares y en guarderías.

La presentación clásica incluye fiebre elevada, irritabilidad, malestar general y adenopatías cervicales. Las lesiones orales se caracterizan por múltiples vesículas que rápidamente se ulceran, afectando a las encías, mucosa yugal, lengua y paladar. Las encías suelen aparecer muy inflamadas y sangrantes (Fig. 5). Como consecuencia del dolor intenso, el niño presenta rechazo a la ingesta, sialorrea y, en ocasiones, halitosis.

figura

Figura 5. Gingivoestomatitis herpética.


Su diagnóstico es clínico y debe diferenciarse de:

• Herpangina: lesiones agrupadas en el paladar, en la úvula y en los pilares amigdalinos, sin afectación del resto de la mucosa bucal ni de los labios.

• Enfermedad boca-mano-pie: en su fase inicial, las lesiones pueden ser exclusivamente bucales, pero no están agrupadas, y las mucosas lingual y bucal no están inflamadas.

• Síndrome de Stevens-Johnson: ulceraciones en diferentes mucosas que se añaden a las características lesiones cutáneas del herpes en diana.

• Mucositis por quimioterapia: siempre tiene el antecedente de quimioterapia.

• Síndrome de Behçet: suele aparecer a partir de los 10 años y se inicia con eritema que evoluciona a úlceras, pero sin componente inflamatorio general de las mucosas.

En el manejo de la gingivoestomatitis herpética es especialmente necesario el uso de analgésicos. La lidocaína viscosa al 2 % (dosis máxima 3 mg/kg) en niños escolares, en forma de enjuague o en aplicación tópica directa, puede resultar útil. Su acción acostumbra a apreciarse a los 5 minutos, con una duración máxima de 30 minutos. Por vía oral pueden administrarse paracetamol (15 mg/kg cada 6 horas) o ibuprofeno (10 mg/kg cada 6-8 horas).

La aplicación de hidrocoloides o de geles coloidales de sílice ayuda a la cicatrización de las lesiones y alivia las molestias producidas por las heridas.

El uso de antivirales orales en general no está indicado. Se valorará en cuadros de gingivoestomatitis muy sintomáticos. El tratamiento con aciclovir oral en las primeras 48-72 horas puede reducir sustancialmente la duración de la sintomatología y acortar el tiempo de eliminación del virus de 5-10 días a 1-4 días. Es indispensable el control de la ingesta, en especial de líquidos, y adaptar la dieta con preparados en forma de cremas o triturados, no ácidos y a temperatura ambiente o algo fríos. El pediatra de AP deberá enviar a un centro hospitalario a aquellos pacientes que presenten dificultad en la ingesta oral o signos de deshidratación.

Los niños con gingivoestomatitis herpética (Fig. 5), debido a su incontinencia salival, deben ser excluidos de las guarderías y escuelas.

Herpes cutáneo

Se trata de lesiones vesiculosas agrupadas que asientan sobre una piel eritematosa y que producen quemazón, prurito e incluso un ligero dolor en las fases iniciales. Suelen ser lesiones únicas, aunque, en ocasiones, pueden presentarse en varias localizaciones, ubicadas en la misma parte del cuerpo o hemicuerpo, emulando un herpes zóster (Fig. 6).

figura

Figura 6. Herpes simple simulando un zóster.


La presentación peribucal o labial (Fig. 7) es la localización más frecuente y la más típica de las formas recidivantes.

figura

Figura 7. Herpes simple en labio.


El diagnóstico diferencial del herpes cutáneo debe hacerse con:

• Herpes zóster: numerosas lesiones distribuidas en un dermatoma.

• Dermatitis de contacto y reacciones de hipersensibilidad: en una zona determinada y con prurito intenso.

• Impétigo ampolloso: presenta ampollas flácidas, vecinas, pero no agrupadas, de borde descamado y vesículas superficiales.

• Mastocitoma: ampolla o vesícula sobre una superficie en piel de naranja que se produce si se fricciona o irrita la piel.

• Queilitis angular: fisuras en los ángulos de la boca.

Herpes genital

Es una infección de transmisión sexual causada principalmente por el VHS-2, aunque el VHS-1 es cada vez más frecuente, especialmente en adolescentes. Se caracteriza por lesiones vesiculosas que evolucionan a úlceras dolorosas en la región genital o perianal (Fig. 8), y que se acompañan de fiebre, malestar general y adenopatías inguinales. Los síntomas acompañantes suelen durar 5-7 días y las lesiones curan en 2-4 semanas. Si se produce una recidiva, los síntomas serán menos intensos.

figura

Figura 8. Vulvovaginitis herpética


El herpes genital se observa, sobre todo, en adolescentes sexualmente activos; si se objetiva en niños prepuberales, será obligatorio realizar una valoración cuidadosa del contexto clínico y social, ya que, aunque la transmisión puede ser vertical (perinatal) o, con menor frecuencia, por autoinoculación, será necesario descartar abuso sexual.

El diagnóstico diferencial del herpes genital incluye:

• Chancro sifilítico: úlcera indurada con borde diferenciado y no dolorosa, acompañada de adenopatía regional.

• Chancroide o chancro blando: infección causada por Haemophilus ducreyi caracterizada por una úlcera dolorosa, blanda y purulenta en el 25 % de los casos, y adenopatía regional en el 50 % de los casos.

Eccema herpético, erupción variceliforme de Kaposi o pustulosis variceliforme

Es una infección cutánea aguda y potencialmente grave, producida por el VHS-1 o VHS-2 en pacientes que tienen una piel previamente alterada, especialmente con dermatitis atópica.

La alteración de la barrera cutánea y la disfunción inmunitaria local facilitan la diseminación viral rápida a través de la piel, pudiendo aparecer tanto tras una infección primaria como tras una reactivación del virus. Se trata de una urgencia dermatológica pediátrica.

El cuadro clínico se instaura de forma brusca y se caracteriza por la aparición de vesículas o pústulas, que evolucionan a erosiones costrosas y que se distribuyen por las áreas de eccema previo (Fig. 9). Se acompaña de fiebre y malestar general con intenso dolor cutáneo.

figura

Figura 9. Eccema herpético en paciente con dermatitis atópica.


En casos graves, puede haber afectación ocular (queratoconjuntivitis), bacteriemia secundaria o compromiso sistémico.

El diagnóstico diferencial debe establecerse con:

• Herpes zóster diseminado: antecedentes de inmunodepresión, distribución más o menos generalizada o en una zona de lesiones atópicas previas.

• Foliculitis de etiología estafilocócica: múltiples lesiones de los folículos pilosos, pero no arracimadas.

• Foliculitis por Pseudomonas: antecedentes de baños con agua caliente, seguidos de exposición a vestimenta o agua contaminadas.

• Impétigo: múltiples lesiones, generalmente no tan extensas, con posible contenido purulento, pero con rápida formación de costra. Suele faltar el antecedente de atopia previa.

• Infección por el virus varicela-zóster: además de lesiones cutáneas, hay lesiones en las mucosas.

• Dermatitis de contacto: rara vez tan extensa, y sin fiebre ni afectación general.

Diagnóstico

El diagnóstico suele ser clínico en las formas típicas, reservando las pruebas complementarias para los casos graves o atípicos. Estas podrán ser:

• Reacción en cadena de la polimerasa (PCR): técnica de elección para la detección de VHS en lesiones cutáneas, líquido cefalorraquídeo o sangre. Permite diferenciar entre VHS-1 y VHS-2. Hay que tener en cuenta que existe un 10 % de negatividad en las primeras 24 horas de la infección.

• Cultivo viral: aunque es el método de referencia, es lento, con positividad a los 2-3 días; sin embargo, si se combina con la detección de antígenos, puede obtenerse el resultado en 18-24 horas.

• Serología: tiene utilidad limitada en la práctica pediátrica aguda.

Tratamiento

Aunque los antivíricos pueden aplicarse tópicamente en las lesiones cutáneas o mucosas (formas no genitales) de individuos inmunocompetentes, los datos publicados sugieren un modesto beneficio y solo si el tratamiento se inicia en las primeras 24 horas del proceso. Este tratamiento permite reducir la duración de los síntomas, la excreción viral y el riesgo de complicaciones. Sin embargo, la aplicación de aciclovir no incide en la desaparición de la infección latente ni en las posibles recurrencias.

En las recurrencias, debe instaurarse el tratamiento inmediatamente, tras apreciar el inicio de síntomas y continuarlo durante 5 días por vía oral. El eccema herpético y la aparición de lesiones en inmunodeprimidos se tratarán con aciclovir intravenoso (Tabla I).

tabla


El manejo del dolor con analgésicos y medidas generales que aseguren una adecuada hidratación deberá ser realizado en todas las formas de presentación del virus.

Actualmente, no existe una vacuna eficaz disponible para la prevención del VHS, por lo que su prevención se centrará en evitar el contacto directo con lesiones herpéticas activas. Es importante recalcar que los niños con lesiones localizadas tienen escaso riesgo de contagio, por lo que sí podrán acudir a su centro educativo.

Herpes zóster en la edad pediátrica(7,10-11)

El herpes zóster en la edad pediátrica es una entidad poco frecuente y habitualmente benigna. La distribución metamérica unilateral y la evolución típica de las lesiones son claves para el diagnóstico correcto.

Etiología

El herpes zóster (HZ) es una enfermedad infecciosa causada por la reactivación del virus varicela-zóster (VVZ), un virus ADN neurotrópico perteneciente a la familia Herpesviridae. Tras la infección primaria, que se manifiesta clínicamente como varicela, el virus permanece en estado de latencia en los ganglios sensitivos de las raíces dorsales y de los nervios craneales, reactivándose tras una disminución de la inmunidad celular específica frente al VVZ.

Epidemiología

Es poco frecuente en la población pediátrica, con una incidencia claramente inferior a la observada en adultos. Se presenta con mayor frecuencia en niños que padecieron varicela en el primer año de vida o en pacientes con inmunodepresión. La introducción de la vacunación universal frente a la varicela ha reducido significativamente la incidencia de varicela y, de forma indirecta, la del herpes zóster en niños.

Formas clínicas

El cuadro clínico del herpes zóster en la edad pediátrica suele ser más leve que en adultos. Se caracteriza por la aparición de una erupción vesiculosa unilateral, agrupada sobre una base eritematosa, con distribución metamérica y sin sobrepasar la línea media. En niños, los síntomas prodrómicos (dolor, parestesias o malestar general) son escasos o inexistentes, siendo el prurito más frecuente que el dolor.

Los dermatomas torácicos son los más comúnmente afectados, seguidos de los cervicales y craneales. La afectación del nervio trigémino, incluyendo el herpes zóster oftálmico, es poco frecuente, pero reviste especial importancia por el riesgo de complicaciones oculares. En pacientes inmunodeprimidos, pueden observarse formas más extensas, recurrentes o diseminadas.

Diagnóstico

El diagnóstico del herpes zóster es clínico y se basa en la distribución característica de las lesiones cutáneas. En casos dudosos, puede confirmarse mediante pruebas de laboratorio. La reacción en cadena de la polimerasa (PCR) para la detección de ADN del VVZ en el contenido vesicular es el método diagnóstico de elección por su alta sensibilidad y especificidad. Otras técnicas, como la inmunofluorescencia directa o la serología, tienen un papel limitado en la práctica clínica.

Diagnóstico diferencial

El diagnóstico diferencial incluye principalmente otras enfermedades vesiculosas de la infancia:

• Varicela: su distribución es generalizada.

• Herpes simple: menos lesiones y no son metaméricas.

• Impétigo ampolloso.

• Dermatitis de contacto: predomina el prurito y habitualmente no se localiza en una metámera.

Tratamiento

En niños inmunocompetentes, el tratamiento del herpes zóster suele ser sintomático, incluyendo analgesia, cuidados locales de la piel y prevención de la sobreinfección bacteriana. El tratamiento antiviral con aciclovir está indicado en pacientes inmunodeprimidos, en formas moderadas o graves y en afectación oftálmica o neurológica. El uso de antivirales reduce la duración de las lesiones y la intensidad de los síntomas.

La principal medida preventiva frente al herpes zóster en la edad pediátrica es la vacunación frente a la varicela. La inmunización sistemática ha demostrado disminuir la incidencia de la infección primaria y sus complicaciones, así como la aparición de herpes zóster en niños. En la actualidad, las vacunas específicas frente al herpes zóster están indicadas únicamente en adultos, no estando recomendadas en población pediátrica.

Virus del papiloma humano(7,10-12)

El virus del papiloma humano (VPH) es un grupo de virus muy frecuentes que infectan piel y mucosas; la mayoría de las infecciones son transitorias y asintomáticas en la infancia y adolescencia. Algunos genotipos se asocian a verrugas y otros a cánceres prevenibles mediante vacunación temprana.

El virus del papiloma humano (VPH) es un virus de la familia de los Papillomaviridae, con ADN de doble cadena circular y envuelto en una cubierta compuesta de dos moléculas proteínicas, L1 y L2. Se han identificado más de 200 subtipos de VPH.

Según su tropismo, identificamos:

• Cutáneo-mucosos: causantes de lesiones proliferativas en la piel (verrugas).

• Mucosos típicos: con capacidad de infectar el tracto genital; los de alto riesgo u oncogénicos (principalmente 16 y 18) están relacionados con las neoplasias anogenitales y otorrinolaringológicas, y los de bajo riesgo (6 y 11) son responsables de los condilomas acuminados o verrugas genitales.

Existe cierta correlación entre el serotipo y el tipo de lesión (Tabla II).

tabla


Epidemiología

El VPH tiene un periodo de incubación que varía entre 1 y 16 meses. Su mecanismo de transmisión puede ser de persona-persona, a través de fómites o mediante autoinoculación. Se cree que los ambientes que incrementan la humedad de la piel muy probablemente favorecen la transmisión viral.

Manifestaciones clínicas

La manifestación clínica más común de la infección por el VPH es la infección latente.

Sin embargo, cuando existe lesión, las verrugas son la manifestación más frecuente, siendo los niños los más afectados.

Verrugas(10,11)

Son tumores intradérmicos benignos inducidos por VPH 1 muy frecuente en niños. Suelen estar localizados en la piel o en las superficies mucosas. Normalmente, son indoloras y tienden a resolverse espontáneamente en 1-2 años.

Su punto de entrada son zonas de traumatismos recientes, heridas o fisuras.

Clínicamente, existen las siguientes cuatro formas de presentación.

Verruga vulgar o común(10,11)

Causada habitualmente por los VPH tipo 2 y 4. Aparecen en el 5-10 % de los niños y son más frecuentes en la edad escolar y en la adolescencia.

Se presentan como pápulas, nódulos o formas vegetantes de superficie rugosa y gruesa sin pigmentación especial (Figs. 10 y 11).

figura

Figura 10. Verruga vulgar.


figura

Figura 11. Verruga vulgar periungueal.


Pueden ser únicas, múltiples o agruparse formando placas. Suelen localizarse predominantemente en las partes acras y zonas periungueales.

En el niño sano tienden a resolverse espontáneamente; así, se estima que el 30 % de estas lesiones desaparecerán a los 6 meses, 2/3 de los casos en 2 años y 3/4 a los 3 años(11).

Verruga plana(10)

Asociadas al VPH 28, son pápulas de 2-5 mm, redondeadas, ovales o poligonales, rosadas o de color carne, planas y poco queratósicas, con localización preferentemente en la cara, el dorso de las manos, los brazos y las piernas. Pueden ser únicas, múltiples o agruparse en una amplia placa.

Es típica su disposición lineal en regiones de rascado, lo que se conoce como fenómeno de Koebner. Desaparecen sin dejar cicatriz.

Verruga plantar(7,10-11)

Asociadas al VPH 1, se observan a partir de la edad escolar y habitualmente se localizan en el talón o en la zona metatarsiana.

Son lesiones ásperas y rugosas, rodeadas de un área hiperqueratósica con algunas zonas oscuras, reflejo de la trombosis (Fig. 12). Pueden ser muy dolorosas y dificultar la marcha. Tienden a agruparse y formar un mosaico.

figura

Figura 12. Verruga plantar.


El diagnóstico diferencial debe hacerse con el talón negro y las callosidades.

Verruga genital o condiloma(10,11)

Verruga anogenital debida a los VPH 6 y 11, con un periodo de incubación de aproximadamente 1-6 meses.

Los niños pueden infectarse a través de su paso por el canal del parto infectado, por abuso sexual o por extensión accidental a partir de verrugas cutáneas.

Se presentan como protuberancias suaves de color piel, marrón o rosa, que pueden ser planas, elevadas o tener una textura rugosa similar a una coliflor. Generalmente, son indoloras y pueden aparecer solas o en placas confluentes de 1-5 mm en la zona anal, vaginal, vulvar o del pene.

Diagnóstico

El diagnóstico es clínico, aunque se puede confirmar mediante el raspado de su superficie con una hoja quirúrgica.

Diagnóstico diferencial

Ver tabla III.

tabla


Tratamiento

Dado que generalmente se trata de una infección asintomática y, en la mayoría de los casos, cura de forma espontánea en unos 2 años, no suelen precisar tratamiento, excepto en aquellas que por su localización interfieren con la función, las que son dolorosas o las que afectan estéticamente. Debemos tener siempre en cuenta la relación riesgo-beneficio.

Las opciones terapéuticas que existen pueden ser:

• No farmacológicas: en los adolescentes puede valorarse limar y raspar la verruga o la crioterapia con nitrógeno líquido durante 10-20 segundos, en función del tamaño y la localización. Las sesiones se realizarán en intervalos de 3-4 semanas y, entre sus efectos adversos, el dolor y quemadura son los que más frecuentemente se identifican.

• Farmacológicas: ver tabla IV.

tabla


Molusco contagioso(10,11,13)

Es una infección viral benigna de la piel, frecuente en niños, que produce pequeñas lesiones redondeadas con un centro hundido. Se transmite por contacto directo o a través de objetos y suele desaparecer de forma espontánea en meses.

Etiología

Es una enfermedad cutánea común, benigna, autolimitada, que puede ser causada por cuatro virus ADN de la familia de los Poxvirus, siendo el tipo I el responsable más habitual en la edad infantil.

La transmisión se produce por contacto directo con la piel, al compartir fómites o por autoinoculación, y aumenta en presencia de microheridas en la piel.

El tiempo de incubación es variable, entre 2-6 semanas; si bien puede llegar hasta los 6 meses. Se le presupone un periodo de infectividad mientras existan lesiones.

Manifestaciones clínicas

Aparece en brotes, generalmente en primavera y otoño. Afecta principalmente a los niños de entre 2-5 años, aunque también pueden observarse en los adultos.

Debuta como pápulas de 1-2 mm, perladas, blancas o de color carne, lisas, cupuliformes y con una característica umbilicación central (Fig. 13).

figura

Figura 13. Moluscos contagiosos en diferentes áreas.


Se presentan en zonas de piel sana, preferentemente en cara, cuello, axilas, tronco, fosa antecubital y poplítea. Aunque habitualmente las lesiones están localizadas en piel, también pueden aparecer en la mucosa genital o conjuntival; muy raro en palmas y plantas. El número de lesiones es variable, desde unas pocas a decenas y, aunque generalmente son asintomáticas, pueden acompañarse de prurito.

El proceso es más frecuente y extenso en niños con dermatitis atópica.

Diagnóstico

El diagnóstico es clínico. Si empleamos la dermatoscopia, se objetivará una estructura central amorfa polilobular, blanco-amarillenta, con vasos en corona en la periferia, algunos de ellos ramificados, pero que no cruzan la lesión (Fig. 14).

figura

Figura 14. En la dermatoscopia se objetiva una estructura central amorfa polilobular, blanco-amarillenta, con vasos en corona en la periferia, algunos de ellos ramificados, pero que no cruzan la lesión(14)


En casos extremos, el diagnóstico histopatológico resulta definitivo.

Diagnóstico diferencial

El diagnóstico diferencial deberá realizarse con las verrugas, los comedones cerrados, el tricoepitelioma y con el siringoma.

Tratamiento

Dado que las lesiones son benignas y autolimitadas con tendencia a la resolución espontánea en meses o años, no existe un consenso general sobre el manejo terapéutico. Si las lesiones producen molestias, están en áreas muy visibles u ocasionan problemas de exclusión en las actividades escolares, podemos realizar un tratamiento activo. La selección del tratamiento va a depender del número de lesiones, de la localización de estas, de los potenciales efectos adversos, de las preferencias de los padres y de la experiencia del médico. Disponemos de los siguientes tratamientos.

Tratamiento no farmacológico

• Curetaje: procedimiento fácil de realizar, aunque previamente precisa anestesia local y tópica de la zona. Es probablemente uno de los métodos más eficaces. Desventajas: anestesia local tópica, el dolor, el sangrado y el riesgo de cicatrices.

• Crioterapia: con nitrógeno líquido a -196ºC: es rápida y fácil de aplicar, pero muy mal tolerada por los niños. Efectos adversos: formación de ampollas, cicatrices e hiper/hipo pigmentación residual.

• Extrusión de las lesiones: método fácil y sencillo que puede ser realizado por padres y cuidadores, pero que deja secuelas cicatriciales similares al curetaje.

Tratamiento con medidas químicas o farmacológicas

• Cantaridina al 0,7-0,9 %: 1 gota en cada lesión con secado y lavado a las 2-6 horas. No aplicar en casa. Se puede repetir a las 3-4 semanas.

• Ácido tricloroacético al 20-35 %: aplicar repetidamente sobre la lesión hasta el blanqueamiento o “frost“ de la misma. Desventajas: prurito, irritación, ulceración y cicatrices.

• Hidróxido potásico (KHO) 5-20 %: aplicar 1-2 veces al día sobre la lesión.

• Tretinoína al 0,05 %: para lesiones de la cara.

• Imiquimod 5 % en crema: se aplica por la noche, se deja actuar durante 8 horas y se retira con agua a la mañana siguiente. Efectos adversos: eritema, prurito, escozor y dolor.

Es importante recalcar que el molusco contagioso no debe privar al niño de realizar sus actividades escolares o deportivas. No es indispensable cubrir las lesiones.

Acrodermatitis papulosa infantil o síndrome de Gianotti-Crosti(7,11,15)

Es una dermatosis autolimitada que se caracteriza por una erupción papular simétrica en extremidades y cara. Aunque su evolución suele ser benigna, su reconocimiento clínico es fundamental para evitar estudios y tratamientos innecesarios.

Etiología

Su etiología no está del todo definida, aunque se postula que los virus son el principal factor influyente en el desarrollo de este síndrome. Se considera un exantema parainfeccioso. Inicialmente, se describió la enfermedad como secundaria a la infección por el virus de la hepatitis B; sin embargo, en los últimos años, otros agentes virales y bacterianos, así como antígenos vacunales, se han visto relacionados con esta dermatosis (Tabla V); el virus de Epstein-Barr es el más frecuentemente identificado, tanto tras la infección primaria como tras la reactivación del virus.

tabla


Epidemiología

Predomina en niños de entre 6 meses y 12 años, con un pico de máxima incidencia entre los 1-6 años. No muestra predilección por sexo y puede aparecer en cualquier época del año, aunque algunos brotes suelen coincidir con el incremento estacional de los virus respiratorios. Es importante destacar que se trata de una enfermedad no contagiosa.

Formas clínicas

La presentación es muy característica, con pápulas de 1-10 mm, firmes, de color rosado, rojizo o pardo, con distribución simétrica en las superficies de extensión de brazos, antebrazos, muslos y piernas y afectación frecuente de mejillas y glúteos. El tronco se afecta poco o nada, lo cual orienta el diagnóstico. En ocasiones, presenta prurito y puede coexistir con los síntomas de la infección desencadenante, como fiebre baja, adenopatías o malestar general.

La erupción persiste habitualmente de 2 a 8 semanas y, en ocasiones, hasta 3 meses, con resolución espontánea y sin secuelas.

Diagnóstico

El diagnóstico es clínico. La combinación de la edad del paciente, su distribución acral y facial característica y los antecedentes de infección reciente o vacunación suelen ser suficientes.

Los estudios complementarios no se realizan de rutina y quedan reservados para casos con síntomas sistémicos, dudas diagnósticas o sospecha de infección viral específica con relevancia clínica.

Diagnóstico diferencial

Debe diferenciarse de otras dermatosis papulosas de la infancia como:

• Molusco contagioso: pápulas umbilicadas.

• Varicela: lesiones polimorfas y muy pruriginosas.

• Pitiriasis liquenoide.

• Exantemas virales inespecíficos.

• Reacciones medicamentosas.


Tratamiento

Dado que la acrodermatitis papulosa infantil es benigna y autolimitada, su manejo principal consistirá en tranquilizar a la familia, aliviar el prurito en caso necesario y en un tratamiento sintomático que dependerá de la infección asociada, no siendo necesarios los corticoides tópicos.

Función del pediatra de Atención Primaria

El pediatra de AP desempeña un papel clave en el abordaje de las infecciones víricas de la piel y las mucosas, al ser habitualmente el primer profesional en valorar estos procesos. Su labor resulta fundamental en el diagnóstico clínico precoz, en la identificación de signos de alarma y en la diferenciación frente a otras dermatosis infecciosas o inflamatorias. Asimismo, resulta esencial para la indicación de tratamientos apropiados, para la educación sanitaria de las familias y para la prevención de la transmisión, contribuyendo de esta forma a un uso adecuado de los recursos sanitarios.

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de las autoras.

1. Jiménez Alés R, Coronel Pérez IM, Sánchez Fuentes IC. Enfermedades víricas de la piel. Pediatr Integral. 2016; 3: 169-78. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-04/enfermedades-viricas-la-piel/.

2. Whitley RJ, Roizman B. Herpes simplex viruses. Lancet. 2001; 357: 1513-8. Disponible en: https://doi.org/10.1016/s0140-6736(00)04638-9.

3. Fitzgerald DA. Viral exanthems in childhood. Paediatr Respir Rev. 2020; 35: 50-6.

4. Lara-Corrales I, Pope E. Approach to viral skin infections in children. Clin Dermatol. 2015; 33: 320-31.

5. Pellicer Viudes C, Plaza Almeida J, Carrascosa Rabadán P, González Fajardo N, Romera Guarner I. Enfermedad boca-mano-pie atípica: la gran simuladora. Rev Pediatr Aten Primaria. 2022; 31.

6. Valls Arévalo A. Boca-mano-pie, en: Patologías frecuentes en pediatría. Madrid: Editorial Médica Panamericana; 2018.

7.*** Paller AS, Mancini AJ. Dermatología pediátrica: texto de enfermedades de la piel en niños y adolescentes. Madrid: Marbán; 2016.

8. López Neyra A, Álvarez-Coca González J, Pérez Suárez E, Martínez Pérez J, Rubio Villanueva JL. Líneas de Beau y enfermedad de Kawasaki. Anales de pediatría. 2007; 67: 527-999. Disponible en: https:doi.org/10.1016/S1695-4033(07)70817-2.

9. Macaya A, Felipe-Rucián A. Enterovirus y complicaciones neurológicas [Enterovirus and neurological complications]. An Pediatr (Barc). 2017; 86: 107-9. Disponible en: https://doi.org/10.1016/j.anpedi.2017.01.001.

10. Martínez-Roig A, Moraga-Llop FA. Infecciones cutáneas de etiología vírica. Pediatr Integral. 2021; 3: 129-39. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-05/infecciones-cutaneas-de-etiologia-virica/.

11.*** Albisu Yon A. Atlas de dermatología pediátrica. 3ª ed. Madrid: Editorial Médica Panamericana; 2019.

12. Álvarez García FJ, Iofrío de Arce A, Álvarez Aldeán J, Garrote Llanos E, López Granados L, Navarro Gómez ML, et al.; Comité Asesor de Vacunas de la Asociación Española de Pediatría (CAV-AEP). Calendario de Vacunaciones de la Asociación Española de Pediatría: recomendaciones 2024. An Pediatr (Barc). 2024; 100: 34-45. Disponible en: https://www.analesdepediatria.org/es-calendario-inmunizaciones-asociacion-espanola-pediatria-articulo-S1695403323002631.

13. Gerlero P, Hernández-Martín A. Update on the treatment of molluscum contagiosum in children. Actas Dermosifiliogr. 2018; 109: 408-15. Disponible en: https://doi.org/10.1016/j.ad.2018.01.007.

14. Malvehy J, Puig S. Manual de dermatoscopia. Madrid: Aula Médica; 2016.

15. Laliena Aznar S, Cemeli Cano M, Amiguet Biain MR. Acrodermatitis papulosa infantil tras infección por virus de Epstein-Barr. Rev Pediatr Aten Primaria. 2019; 21: e7-e9.


Bibliografía recomendada

– Paller AS, Mancini AJ. Dermatología pediátrica: texto de enfermedades de la piel en niños y adolescentes. Madrid: Marbán; 2016.

Manual de lectura sencilla, que permite al pediatra reconocer, diagnosticar y tratar correctamente las enfermedades cutáneas más frecuentes y específicas de la infancia.

– Albisu Yon A. Atlas de dermatología pediátrica. 3ª ed. Madrid: Editorial Médica Panamericana; 2019.

Aporta la información más relevante junto con diagnósticos diferenciales e imágenes claras de las enfermedades más prevalentes de la población pediátrica.


Caso clínico


Acude a la consulta de Pediatría un niño varón de 5 años, procedente de zona urbana, con fiebre no termometrada de 3 días de evolución, asociada a malestar general y disminución del apetito. A las 24 horas, la madre nota la aparición de lesiones en cara centradas en la boca y una erupción cutánea pruriginosa en las palmas de las manos y plantas de los pies (Fig. 15). No se observan lesiones en el resto del cuerpo. No presenta vómitos ni diarrea.

figura

Figura 15.


En la exploración, el niño presenta aceptable estado general, cierta irritabilidad y temperatura axilar de 37,8ºC.
Se objetivan lesiones peribucales vesiculares, alguna de ellas en fase costrosa, y lesiones maculopapulares y vesiculares en las palmas de las manos y en las plantas de los pies. No se observan otras lesiones en el resto del cuerpo. Signos meníngeos negativos. Resto de exploración por órganos y aparatos dentro de la normalidad.


Impétigo y otras infecciones bacterianas de la piel

J. de la Flor i Brú
Temas de FC


J. de la Flor i Brú

Centro de Salud “El Serral”, Sant Vicenç dels Horts. Barcelona. Institut Català de la Salut

X

Autor para correspondencia

josepdfb1956@hotmail.com

Resumen

Las infecciones bacterianas de la piel son un motivo de consulta muy frecuente en pediatría de Atención Primaria (AP) y el motivo de consulta más frecuente en dermatología pediátrica. El Staphylococcus aureus y el Streptococcus pyogenes son las bacterias causantes de la mayoría de los casos. El impétigo es la patologia más frecuente. El diagnóstico es clínico y el tratamiento es empírico en casi todos los casos.


Abstract

Bacterial skin infections are a very common consultation in primary care pediatrics and the most common reason for consultation in pediatric dermatology. Staphylococcus aureus and Streptococcus pyogenes are the bacteria responsible for most cases. Impetigo is the most common disease. Diagnosis is clinical, and treatment is empirical in almost all cases.


Palabras clave: Enfermedades bacterianas de la piel; Infecciones de tejidos blandos; Impétigo.

Key words: Bacterial Skin Diseases; Soft Tissue Infections; Impetigo.


Pediatr Integral 2026; XXX (3): 183 – 189


OBJETIVOS

• Conocer la epidemiología actual del impétigo.

• Manejar adecuadamente las opciones terapéuticas y conocer la secuencia de elección de las mismas.

• Diagnosticar y tratar adecuadamente otras infecciones bacterianas comunes.

• Conocer en qué casos excepcionales hay que pedir un cultivo microbiológico de las lesiones cutáneas.


Impétigo y otras infecciones bacterianas de la piel

https://doi.org/10.63149/j.pedint.134


Impétigo

Introducción y epidemiología

La epidemiologia del impétigo ha experimentado un cambio radical en los últimos años.

La epidemiologia del impétigo ha experimentado un cambio radical en los últimos años, desde las últimas revisiones publicadas en esta revista(1,2). Hemos pasado de diagnosticar impétigos localizados con respuesta mayoritariamente favorable a los antibióticos tópicos de primera elección (mupirocina, ácido fusídico), a impétigos localizados con frecuentes fracasos terapéuticos que obligan a terapias de segunda línea más costosas (ozanoxacino), o impétigos inicialmente localizados y tratados de forma tópica que evolucionan a impétigos extensos que deben tratarse con antibióticos sistémicos. Esta opción se ve dificultada, en la actualidad y en nuestro medio, por los desabastecimientos intermitentes, pero recurrentes, de antibióticos de primera elección en las infecciones cutáneas (cefadroxilo), así como por las dificultades derivadas de la posología o presentación pediátrica poco adecuada de otros (cloxacilina, cefalexina…). Esta situación anómala genera la utilización obligada, en estos casos, de fármacos alternativos disponibles con actividad antiestafilocócica (amoxicilina/clavulánico, macrólidos), pero claramente menos adecuados en esta indicación, con lo que se distorsionan las estrategias marcadas por los programas de optimización del uso de antibióticos (PROA) para el control de las resistencias bacterianas y no se siguen las guías terapéuticas antimicrobianas basadas en la evidencia disponible.

La explicación a este fenómeno es multifactorial. Por un lado, se ha descrito que, en los últimos años, hay más incidencia de impétigo(3) y, por otro, han aumentado las resistencias de Staphylococcus aureus causante de impétigo(4,5), situación que empezaba a apuntarse tímidamente en la revisión Cochrane más reciente(6), que ya data de 2012, y que se ha confirmado más recientemente. Las conclusiones más relevantes de dicha revisión, interesantes de recordar por su obsolescencia y contraste con la situación actual, nos decían que:

• El tratamiento con antibióticos tópicos mostraba mejores tasas de curación que placebo.

• No había evidencia clara de que alguno de los antibióticos tópicos más frecuentemente estudiados (en aquella época mupirocina y ácido fusídico) fuera más efectivo que el otro.

• La mupirocina tópica demostraba ser ligeramente superior a la eritromicina.

• No había diferencias significativas en las tasas de curación del tratamiento con los antibióticos tópicos en comparación con otros antibióticos orales distintos a la eritromicina.

• La penicilina era inferior a la eritromicina y a la cloxacilina.

• No había evidencia del beneficio del uso de soluciones antisépticas (clorhexidina…). Los antibióticos tópicos fueron significativamente mejores que los tratamientos con antisépticos.

• A nivel mundial, las bacterias que causan el impétigo mostraban ya, en esa época, tasas crecientes de resistencia a los antibióticos habitualmente utilizados. De un tratamiento tópico recientemente desarrollado en aquel momento, la retapamulina (no disponible actualmente en Europa), todavía no se había informado resistencia.

• Existía evidencia convincente de que la mupirocina tópica y el ácido fusídico tópico eran igualmente o más efectivos que el tratamiento oral en impétigos localizados.

• Debido a la falta de estudios en pacientes con impétigo extenso, no estaba claro si los antibióticos orales eran superiores a los antibióticos tópicos en este grupo.

El impétigo supone un 10 % de las consultas dermatológicas. Afecta por igual a ambos sexos. Es más frecuente en verano y otoño, aunque se ven casos todo el año.

Etiopatogenia

Entre los factores que predisponen a la aparición del impétigo, el más importante es la alteración de la barrera cutánea.

La piel es un complejo órgano con una función protectora primaria, que consiste fundamentalmente en el efecto barrera bidireccional que previene la pérdida de agua y electrolitos y evita la invasión de patógenos. Una piel intacta es resistente a la colonización e invasión de bacterias. La parte más superficial de la epidermis es el estrato córneo, que supone la principal barrera contra la infección, dado que sus células integrantes (queratinocitos) se superponen entre sí, dificultando la entrada de gérmenes. Por otra parte, la matriz lipídica ácida que envuelve a los queratinocitos tiene propiedades antimicrobianas contra estreptococo y estafilococo. Además, los queratinocitos tienen mecanismos de inmunidad innata muy desarrollados, con la secreción de péptidos antimicrobianos de amplio espectro en respuesta a citoquinas inflamatorias que se producen en respuesta a la infección, mediante el reconocimiento de los patrones moleculares asociados a patógenos. Este complejo mecanismo protector actúa sin necesidad de contacto previo del individuo frente a los gérmenes y es fruto de la transmisión genética de la información que expresa el contacto repetido de nuestra especie frente a los mismos, desarrollada en millones de años de evolución. La flora bacteriana normal de la piel (Staphylococcus epidermidis, corinebacterias, cutibacterias…) resiste al medio ácido y previene la colonización por bacterias patógenas mediante la secreción de sustancias tóxicas llamadas bacteriocinas y la competencia/saturación de receptores celulares compartidos. La alteración del equilibrio entre el huésped y la flora cutánea(7), alteraciones de la barrera cutánea, como heridas, úlceras o intertrigo, dermatosis como la dermatitis atópica, factores externos como temperatura y humedad ambiental alta, mala higiene, deportes de contacto y colonización nasal por estafilococo, determinan un mayor riesgo de infecciones. La disrupción de la barrera cutánea (traumatismos, heridas, quemaduras, rascado, varicela, picaduras, sarna…) favorece el acceso de estafilococo y Streptococcus pyogenes a los receptores de fibronectina, imprescindibles para la colonización de los dos gérmenes.

Otros factores implicados, como obesidad, diabetes mellitus, celulitis recientes previas, trisomías y ser receptores de trasplantes, pueden predisponer a estos cuadros con un papel menos claro(8).

Staphylococcus aureus y Streptococcus pyogenes son los gérmenes más frecuentes. El estafilococo es el agente causante de casi todos los casos de impétigo bulloso (con aislamiento ocasional de anaerobios, de dudosa patogenicidad) y de la mayor parte de los de impétigo costroso, que también puede estar causado por estreptococo o ser de etiología mixta estafilococo/estreptococo. El estreptococo es más frecuente en países en vías de desarrollo. La forma bullosa en un 90 % se presenta en menores de 2 años y es siempre afebril. Los estafilococos causante de impétigo bulloso son del fago grupo 2, que es el causante de los graves cuadros del síndrome de la piel escaldada y del shock tóxico estafilocócico, que no vamos a tratar en esta revisión. Este tipo de estafilococo produce una toxina exfoliativa causante de la vesícula superficial. Algunos autores consideran que el impétigo bulloso es una forma leve y localizada del síndrome de la piel escaldada.

La forma costrosa es causada en un 80 % por estafilococo, en un 10 % por Streptococcus pyogenes y en un 10 % por infección mixta de los dos gérmenes. Puede dar fiebre (en raras ocasiones).

El papel del Staphylococcus aureus resistente a la meticilina (MARSA) adquirido en la comunidad tiene una importancia muy distinta según la localización geográfica, con prevalencias descritas entre el 13 y el 33 % en edad pediátrica. Los datos disponibles más recientes en Cataluña (2024) nos indican una prevalencia baja del 9,5 %. Es más frecuente la presencia de MARSA en pacientes hospitalizados(9). El MARSA coloniza zonas diferentes a las fosas nasales (axilas, ingles, región perianal), pero produce clínica similar a la del estafilococo sensible a la meticilina.

Clínica

La forma costrosa (impétigo contagioso) es la más frecuente.

El impétigo puede adoptar una forma ampollosa (impétigo bulloso) o no ampollosa (impétigo costroso) que es mucho más frecuente (70 %). Puede aparecer en cualquier edad, con mayor incidencia en menores de 5 años, siendo mucho más raro en adolescentes. El impétigo bulloso predomina en menores de 2 años. Los estreptococos beta-hemolíticos de los grupos C y G son causas mucho menos frecuentes que el estreptococo del grupo A. Aunque raro, se han descrito casos de impétigo ampolloso estreptocócico(10).

Los brotes de impétigo son causados fundamentalmente por Staphylococcus aureus.

El contagio aparece por contacto directo, por autoinoculación o por fómites. Las lesiones se distribuyen en la cara (alrededor de la nariz o la boca), tronco, nalgas, periné, axilas y extremidades. Se inicia con máculas eritematosas solitarias de 2-4 mm que evolucionan a una vesícula/pústula de vida corta y dejan una erosión superficial con costra característica, llamada clásicamente “melicérica” por su color semejante a la miel (Fig. 1). En la forma ampollosa, las vesículas crecen hasta formar ampollas superficiales de 1-5 cm. Tras su rotura, dejan un collarete descamativo con poco eritema. Las toxinas exfoliativas A, B y D generan pérdida de adhesión de los queratinocitos al hidrolizar la desmogleína humana tipo 1 y son las causantes de las manifestaciones clínicas al generar la vesícula subcorneal.

figura

Figura 1. Impétigo costroso. Fuente: observación personal.


Puede producir prurito o escozor, y no cursa con síntomas sistémicos, aunque pueden objetivarse adenopatías en un 90 % de ocasiones. Una analítica coincidente (no indicada en este caso) nos mostraría leucocitosis en más de un 50 % de ocasiones. Además de las complicaciones locales supurativas, como celulitis o linfangitis, presentes en el 10 % de formas crostosas, y adenitis supurativas, hay complicaciones sistémicas excepcionales, como bacteriemia, con posible evolución posterior a osteomielitis, artritis séptica, neumonía y sepsis. La glomerulonefritis postestreptocócica es una complicación no supurativa de la infección cutánea por Streptococcus pyogenes, más frecuente en niños de 3-7 años, cuya sintomatología aparece 2-3 semanas después. En algunas series se reporta hasta en un 5 % de casos, pero la impresión del autor es que es mucho más excepcional. La utilización de antibiótico no previene la aparición de glomerulonefritis, pero sí que reduce la transmisión de las cepas potencialmente nefritogénicas. El impétigo estreptocócico puede cursar con psoriasis gutatta y escarlatina. Sin ningún tratamiento, la mayor parte de impétigos costrosos curan en dos semanas. Es importante resaltar que las cepas de estreptococo causantes de impétigo son potencialmente nefritógenas, pero no reumatógenas.

Diagnóstico

El diagnóstico del impétigo es clínico.

El diagnóstico es clínico y, solo en casos excepcionales, se precisará un diagnóstico microbiológico, para el que se requerirá de un cultivo del exudado o de la ampolla. El test de diagnóstico rápido para estreptococo, practicado a partir de un frotis de las lesiones, muy sensible, puede ser útil en caso de resultado negativo, para orientar la etiología estafilocócica. Sin embargo, la positividad del test no nos descarta una posible etiología mixta estreptococo/estafilococo, por lo que no tiene repercusión en la elección terapéutica si se necesita un antibiótico sistémico, que siempre deberá tener actividad estafilocócica.

El diagnóstico diferencial de las formas costrosas se establecerá con lesiones que, en las fases iniciales del impétigo, pueden dar un aspecto parecido: picaduras, eczemas, herpes simple, varicela, tiñas, sarna… Todas estas condiciones pueden, a su vez, impetiginizarse, con lo que el diagnóstico de la enfermedad inicial desencadenante puede ser muy difícil.

Las formas bullosas deberán diferenciarse de epidermólisis bullosa, mastocitosis bullosa, herpes simple, fase inicial del síndrome de la piel escaldada, dermatitis alérgica de contacto, eritema multiforme, quemaduras…

Tratamiento

Escoger entre tratamiento tópico o sistémico va a depender del número y extensión de las lesiones.

La decisión de cómo tratar un impétigo (antibiótico local o general) queda supeditada al número de lesiones, la localización, las complicaciones, las enfermedades concomitantes y el estado inmunológico, siendo de primera elección siempre que sea posible, la vía tópica, con mucho menor impacto sobre las resistencias y con mucha menor tasa de efectos adversos.

La bacitracina y la neomicina tópicas son menos eficaces y no se recomiendan. Mupirocina y ácido fusídico deben ser las opciones preferidas, con los condicionantes de resistencias expuestos anteriormente. Ozenoxacino sería la primera opción a considerar en caso de fracaso terapéutico a los anteriores (v. Algoritmo al final del artículo). El ozenoxacino es una quinolona no fluorada que además de una potente actividad antibacteriana contra Gram + y Gram-, tiene un marcado efecto antiinflamatorio. Es un fármaco bactericida, mientras que mupirocina y fusídico son bacteriostáticos.

En infecciones recurrentes, puede considerarse la descolonización nasal con mupirocina y, en caso de fracaso terapéutico, con un antibiótico sistémico.

El tratamiento del impétigo bulloso siempre debe ser sistémico, porque el antibiótico tópico no llega a la epidermis, donde están las bacterias (la vesícula lo impide). Cefadroxilo y cloxacilina son las opciones de primera elección. Cefalexina es una cefalosporina de primera generación con un espectro superponible a cefadroxilo, pero la ausencia de presentación pediátrica imposibilita el tratamiento en la edad en que el impétigo es más prevalente. También se utilizará antibiótico sistémico en el caso de impétigo extenso (definido por la presencia de 5 o más lesiones), o siempre que el antibiótico tópico haya fracasado.

El aislamiento del niño con impétigo debe prolongarse durante 24-48 horas desde el inicio del antibiótico (sea tópico o sistémico).

A nivel de resistencias, en el año 2000 preocupaba fundamentalmente el estafilococo resistente a la meticilina (MARSA), pero, en el año 2007, empezaron a describirse cepas de Staphylococcus aureus resistentes al ácido fusídico. La resistencia a la mupirocina ha aumentado del 1,5 % de 2013 al 5,6 % del 2023 y, aunque no hay datos más recientes, empíricamente parece claro que esta tasa se habrá disparado en estos dos últimos años. También ha aumentado la resistencia combinada al ácido fusídico y a la mupirocina. En 2023, el 91,45 % de cepas resistentes a la mupirocina lo eran también al ácido fusídico. No conocemos con exactitud el probable papel que ha desempeñado (como en tantas otras infecciones) la pandemia COVID en esta evolución, pero sí que se ha descrito con precisión(11,4) la emergencia de un clon bacterial de Staphylococcus aureus (CC121) con genes que confieren resistencia a los dos antibióticos tópicos y también favorecen que la simple colonización evolucione a infección clínicamente aparente. En el estudio de un brote local(11), se ha comunicado que el tratamiento inicialmente pautado se tuvo que modificar en el 48 % de los casos por fracaso terapéutico. El 76 % de aislados de estafilococo eran resistentes al ácido fusídico, el 86 % a la mupirocina y el 72 % a los dos. Los resultados de la secuenciación indican la presencia de estafilococo del citado complejo clonal CC121, sensible a la meticilina, pero poseedor de genes que confieren resistencia a mupirocina y ácido fusídico. La presencia de los genes codificantes para las toxinas exfoliativas ETA y ETB explica la aparición de lesiones cutáneas y su diseminación(5). La primera opción de antibiótico tópico que apareció como alternativa al ácido fusídico y a la mupirocina fue la retapamulina, que ya no está disponible en Europa (sí en los EE.UU.) desde 2017. El más reciente antibiótico tópico disponible, el ozenoxacino, no se testó en este estudio por no existir puntos de corte, si bien en todos los aislados, las quinolonas eran activas in vitro. Actualmente, la única opción tópica disponible, en caso de fracaso terapéutico, es el ozenoxacino.
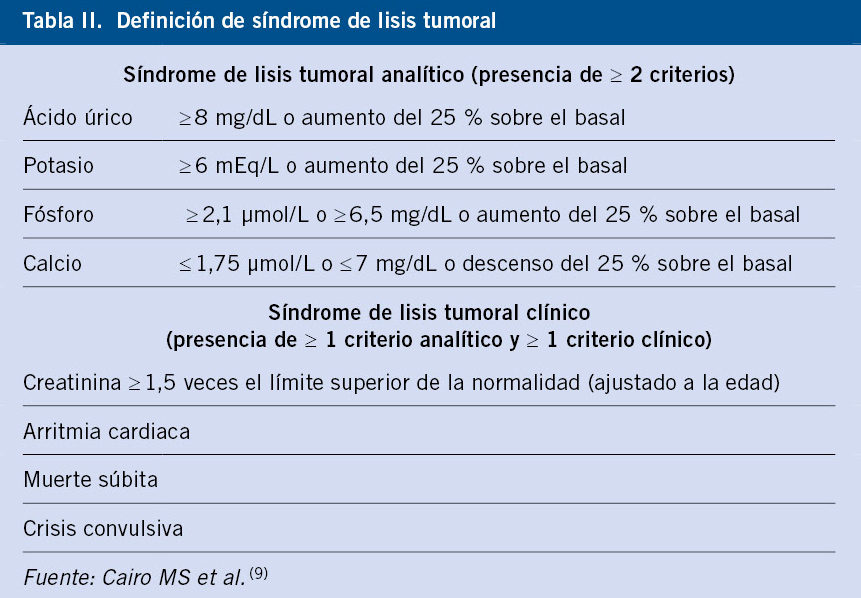
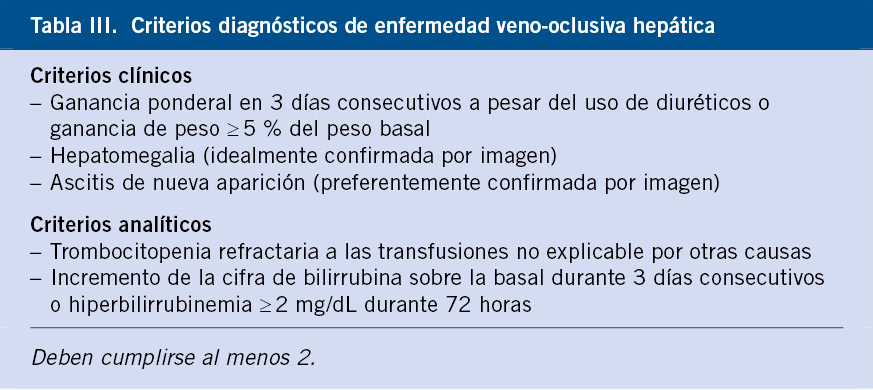
Cuando se opta por un tratamiento sistémico (por fracaso terapéutico con antibióticos tópicos o por impétigo extenso) no deben utilizarse (como es práctica común) terapias mixtas tópicas/sistémicas. La sospecha de MARSA debería tratarse con clindamicina (no hay presentación pediátrica) o con cotrimoxazol. En mayores de 8 años se pueden considerar también las tetraciclinas.

Foliculitis, forúnculos, carbunco, abscesos y panadizos

Son infecciones mucho menos frecuentes que el impétigo, con excepción de las foliculitis, la mayor parte de las cuales son poco aparentes u oligosintomáticas, por lo que no requieren de atención médica.

Suelen afectar a la cara (barba), cuero cabelludo, tronco, axilas y nalgas (en esta zona, la oclusión genera formas mucho más graves).

La foliculitis (“grano” común) afecta al folículo piloso de forma superficial, con pústulas o pápulas eritematosas foliculares aglomeradas o no, que no afectan el crecimiento del pelo y no dejan cicatriz.

El forúnculo afecta a todo el folículo piloso y el tejido circundante, produciendo pústulas, pápulas y nódulos eritematosos. La agrupación de varios forúnculos formando una placa eritematosa, caliente, dolorosa, con afectación del tejido celular subcutáneo y trayectos fistulosos, se denomina carbunco. Los forúnculos y carbuncos son causados frecuentemente por cepas de Staphylococcus aureus poseedoras de la leucocidina de Panton-Valentine, toxina que les confiere especial virulencia.

En cambio, un absceso es una colección localizada de pus que puede evolucionar o no a partir del folículo piloso. Tanto el carbunco como el absceso pueden acompañarse de sintomatología sistémica (fiebre, malestar…) y pueden curar con cicatriz.

Este grupo de infecciones se ve favorecido por factores como oclusión, maceración, afeitado, depilación, humedad y uso de corticoides tópicos de moderada/alta potencia, generadores de atrofia cutánea, que causan la disminución del efecto barrera de la piel como mecanismo de inmunidad innata.

Los portadores nasales de Staphylococcus aureus presentan más cuadros crónicos y recidivantes. Destaca también la creciente participación de los MARSA en brotes en pacientes jóvenes y sanos, de especial interés, ya que se han descrito casos de endocarditis bacteriana(12). Las bacterias gramnegativas pueden también producir estos cuadros clínicos en pacientes con acné tratados con ciclos prolongados de antibióticos tópicos u orales. El uso de bañeras calientes o piscinas mal cloradas produce la “foliculitis del jacuzzi” por pseudomonas.

En el diagnóstico diferencial, deben considerarse las foliculitis por levaduras, hongos y herpes simple, acné y, en casos de afectación profunda, hidradenitis supurativa o rotura de un quiste epidérmico.

La piedra angular del tratamiento son los antibióticos tópicos (mupirocina, fusídico, ozenoxacino en caso de fracaso terapéutico). En lesiones generalizadas, recidivantes, con afectación profunda o del estado general, se usan antibióticos sistémicos (cefadroxilo, cloxacilina). En la foliculitis se han ensayado con éxito antibióticos utilizados en el acné (loción de clindamicina) y, en foliculitis recurrentes, se han obtenido buenos resultados con el anticomedoniano peróxido de benzoilo al 5 %.

En infecciones profundas, con colecciones de pus, debe añadirse el drenaje quirúrgico. Si los episodios son recidivantes, puede ensayarse la erradicación del estafilococo en fosas nasales (mupirocina).

El panadizo (paroniquia) se produce por la pérdida de integridad del aparato ungueal por traumatismo, manipulación, onicofagia, succión del dedo, manicura y onicocriptosis (uña encarnada). La etiología del panadizo es mucho más diversa que en las infecciones bacterianas descritas anteriormente y suele ser polimicrobiana: estafilococo, Streptococcus pyogenes, bacterias gramnegativas o anaerobias, como Bacteroides, especies de Enterococcus o Eikenella corrodens, asociadas a la exposición a secreciones orales, Candida albicans o herpes simple(13). Cursa con edema, eritema y dolor, que evoluciona a una colección de pus que puede involucrar el hiponiquio, el lecho ungueal e incluso progresar a un absceso profundo con celulitis y linfangitis. Precisan antibiótico oral de amplio espectro con cobertura anaerobia (clindamicina, amoxiclina + clavulánico) y drenaje de la colección.

Erisipela y celulitis

La erisipela es una infección que afecta a la dermis, al sistema linfático y, en ocasiones, al tejido celular subcutáneo. El patógeno más frecuente es el estreptococo beta-hemolítico del grupo A, menos frecuente del grupo B, C, G y, en un porcentaje pequeño, el Staphylococcus aureus. En la celulitis se produce una afectación más profunda de la dermis y del tejido celular subcutáneo, siendo más frecuentes el estafilococo y el estreptococo. En circunstancias especiales, se pueden presentar otros agentes etiológicos: mordeduras de gatos o perros (Pasteurella multocida); inmersión en agua fría (Aeromonas hydrophila); agua salada (Vibrio); o ,en las celulitis periorbitarias en niños, en las que se puede encontrar el Haemophilus influenzae tipo B o capsulado, en la actualidad excepcional en nuestro medio por la vacunación sistemática.

La erisipela suele afectar a niños pequeños, ancianos o enfermos debilitados, y en el recién nacido puede originarse en el cordón umbilical. Predisponen a erisipela y celulitis: linfedema, úlceras crónicas, inmunodepresión y alteraciones vasculares. La erisipela presenta un comienzo abrupto con una placa eritematosa caliente y dolorosa, de borde bien definido. Puede acompañarse de pústulas, vesículas y ampollas, estas últimas consideradas marcador de gravedad.

En su forma clásica, afectaba a la cara, pero, hoy en día, la localización más frecuente es en las extremidades inferiores.

En la celulitis, la placa está mal delimitada y es profunda, caliente, eritematosa y muy dolorosa (Fig. 2).

figura

Figura 2. Celulitis posterior a picadura de insecto. Fuente: observación personal.


Puede acompañarse de ampollas o tejido necrótico. Ambos cuadros suelen cursar con síntomas generales (fiebre, malestar) y pueden asociar linfangitis ascendentes (muy frecuentes) y adenopatías. Como complicaciones, podemos encontrar la formación de abscesos o la afectación de estructuras más profundas y, aunque es raro en pacientes sanos, cuadros sistémicos, como endocarditis, sepsis y glomerulonefritis aguda en caso de cepa nefritogénica de Streptococcus pyogenes. La infección puede dañar permanentemente al sistema linfático, produciendo episodios recurrentes de celulitis o erisipela.

El tratamiento es con antibiótico sistémico, con cobertura frente a estreptococo y estafilococo. Cefadroxilo o cloxacilina son las mejores opciones iniciales. Puede hacerse en AP, excepto si hay mal estado general, o en lactantes o inmunodeprimidos.

Especial interés tiene la celulitis periorbitaria en niños, muy frecuentemente asociada a sinusitis aguda bacteriana. Lo más importante, en este caso, es el diagnóstico diferencial con la celulitis orbitaria, que habrá que sospechar en caso de proptosis, dolor orbitario, restricción de la movilidad ocular y alteración aguda de la visión. Es una patología potencialmente muy grave e invasiva, que debe derivarse urgentemente al hospital(14).

Dermatitis perianal estreptocócica

Llamada también comúnmente celulitis perianal estreptocócica, nombre a evitar, ya que no hay afectación del tejido celular subcutáneo y, por lo tanto, no es una celulitis sensu estricto. Es una patología muy frecuente y poco reconocida, ya que muchas veces entra en el saco común de las “dermatitis de pañal”, aunque se presenta entre los 6 meses y los 10 años, con un pico entre los 3-5 años, cuando el niño ya suele ser continente. Más frecuente en varones (70 %). Producida por Streptococcus pyogenes y, menos frecuentemente, por Staphylococcus aureus(15). Se presenta, de manera característica, como una placa perianal eritematosa brillante bien delimitada (Fig. 3). Sin embargo, hay formas menos reconocibles, por lo que debe sospecharse siempre que una dermatitis de pañal, catalogada como irritativa o candidiásica, no mejore con las medidas habituales. En las niñas, puede afectar el introito vaginal y la vulva, siendo menos frecuente la afectación alrededor del meato uretral en niños. Puede producir prurito, dolor a la defecación, disuria y sangre en las heces.

figura

Figura 3. Dermatitis perianal estreptocócica. Fuente: observación personal.


No se acompaña de síntomas sistémicos. La transmisión se produce por contacto, intrafamiliar o por autoinoculación en paciente con faringitis por estreptococo. Sin tratamiento puede cronificarse y presentar fisuras dolorosas, secreción mucosa o purulenta, y placas psoriasiformes.

El diagnóstico, de sospecha clínica, debe confirmarse con un test de diagnóstico rápido de estreptococo (en la actualidad, disponible en todas las consultas de AP en España y muy sensible también en esta indicación), a partir de frotis enérgico de las lesiones. Es importante descartar convivientes afectos, que sirven como reservorio para las recurrencias. En el diagnóstico diferencial, deben considerarse eccemas de contacto, dermatitis atópica, candidiasis, dermatitis seborreica y psoriasis. Más raramente, deben descartarse infecciones parasitarias, enfermedad inflamatoria intestinal, histiocitosis y abuso sexual.

El tratamiento se realiza con antibióticos sistémicos durante 10 días (en este caso, al ser cepas reumatógenas hay que hacer profilaxis de la fiebre reumática). La amoxicilina es la mejor opción, ya que la corta edad de estos pacientes desaconseja el uso de penicilina oral, que previsiblemente no será aceptada. Como complicaciones poco frecuentes, se pueden presentar proctitis y abscesos.

Dactilitis distal ampollosa

Infección del cojinete adiposo palmar de los dedos de las manos y, con menos frecuencia, de los pies. Causada por Streptococcus pyogenes y, menos frecuentemente, por Staphylococcus aureus. Puede extenderse al pliegue ungueal y a la porción proximal del dedo. Es más frecuente en niños de los 2 a los 16 años. El contagio suele ser por traumatismo local o por autoinoculación desde la nariz. Se trata con antibiótico sistémico y drenaje en caso de pus.

Fascitis necrotizante

Es una infección poco frecuente en la infancia, pero por su potencial gravedad debe ser conocida por el pediatra de AP(16). Es una necrosis de la piel, tejido adiposo y fascia. Aunque las tasas de mortalidad son altas, los niños tienen mejor pronóstico. Puede ser una infección polimicrobiana con, al menos, un anaerobio (forma sinérgica o tipo I) o por Streptococcus pyogenes (tipo II), siendo esta última la más frecuente en la infancia.

Es habitual que aparezca tras traumatismos penetrantes o contusos. En los niños, la varicela o la cirugía abdominal pueden ser factores desencadenantes. Diabetes mellitus, insuficiencia renal, úlceras e inmunodepresión son factores predisponentes. Se ha relacionado con el uso de ibuprofeno en varicela, en una asociación que no se ha determinado concluyentemente como causal, aunque se recomienda que no se utilice ibuprofeno como analgésico o antipirético en la varicela. Las extremidades son la localización más frecuente y en los niños no es infrecuente la afectación del tronco. Si afecta al periné y genitales, se le denomina gangrena de Fournier.

Clínicamente, se caracteriza por un dolor intenso inicial, desproporcionado a los hallazgos físicos. Se acompaña de eritema, calor y tumefacción, con piel brillante y tensa. Progresa rápidamente, con cambio de coloración cutánea de rojo a púrpura y, por último, azul grisáceo. Pueden aparecer ampollas hemorrágicas.

La zona puede tornarse anestésica por destrucción de los nervios. Los síntomas sistémicos son prominentes, con fiebre, leucocitosis, taquicardia y shock.

El diagnóstico diferencial, en fases iniciales, se realiza con celulitis, hematomas, mionecrosis o flebitis.

Ante la sospecha diagnóstica, el pediatra debe derivar urgentemente al niño al hospital, dado que el tratamiento se basa en el desbridamiento quirúrgico extenso asociado a antibioterapia endovenosa.

Función del pediatra de Atención Primaria

El pediatra es el encargado de diagnosticar e instaurar el tratamiento de las infecciones superficiales no complicadas.

Es su función evaluar las infecciones profundas, estado general del paciente, síntomas sistémicos y reconocer tempranamente formas clínicas graves que requieran una derivación al medio hospitalario (celulitis orbitaria, fascitis necrotizante…).

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio del autor.

1.*** Arango Duque LC, Miranda Fontes M, Pozo Román T. Enfermedades bacterianas de la piel. Pediatr Integral. 2021; 3: 140-5. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-05/enfermedades-bacterianas-de-la-piel-2021/.

2.*** Conejo-Fernández AJ, Moraga-Llop FA. Enfermedades bacterianas de la piel. Pediatr Integral. 2016; 3: 179-88. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-04/enfermedades-bacterianas-la-piel/.

3.** Wang H, Bai Z, Shen Ch. The global, regional, and national paterns of change in the burden of bacterial pyoderma from 1990 to 2109 and the forecast for the next decade. Sci Rep. 2025; 15: 1810. Disponible en: https://doi.org/10.1038/s41598-025-85995-z.

4.** Yin N, Michel C, Makki N, Deplano A, Milis A, Prevost B, et al. Emergence and spread of a mupirocin-resistant variant of the European epidemic fusidic acid-resistant impetigo clone of Staphylococcus aureus, Belgium, 2013 to 2023. Euro Surveill. 2024; 29: 2300668. Disponible en: https://doi.org/10.2807/1560-7917.es.2024.29.19.2300668.

5.** Colebrook AJ, Pradhan S. Guideline review of NICE impetigo: antimicrobial prescribing NG153. Arch Dis Child Educ Pract Ed. 2025; 110: 240-2. Disponible en: https://doi.org/10.1136/archdischild-2024-328264.

6. Koning S, van der Sande R, Verhagen AP, van Suijlekom-Smit LW, Morris AD, Butler CC, et al. Interventions for impetigo. Cochrane Database Syst Rev. 2012; 1: CD003261. Disponible en: https://doi.org/10.1002/14651858.cd003261.pub3.

7.*** Sommer LL, Rebolli AC, Heymann WR. Bacterial diseases. En: Bolognia JL, Schaffer JV, Cerroni L Ed. Dermatology fourth edition. Elsevier Lt; 2018. p. 1259-93.

8. Bernard P. Managemet of common bacterial infections of the skin. Curr Opin Infect Dis. 2008; 21: 122-28. Disponible en: https://doi.org/10.1097/qco.0b013e3282f44c63.

9.** Microbiol Casado-Verrier B, Gómez-Fernández C, Pano-Pardo JR, Gómez-Gil R, Mingorance-Cruz J, Moreno-Alonso R, et al. Prevalencia de infecciones de piel y tejidos blandos, producidas por Staphylococcus aureus resistente a Meticilina Comunitario en Madrid. Enferm Infecc Clin. 2012; 30: 300-6.

10. Lin JJ, Wu CT, Hsia SH, Chiu CH-HS. Bullous impetigo: a rare presentation in fulminant streptococcal toxic shock syndrome. Pediatric emergency care. 2007; 23: 318-20. Disponible en: https://doi.org/10.1097/01.pec.0000270166.62991.8c.

11.*** López-Ramos, N. Martín M, Carrasco J. Estudio de un brote de impétigo por Staphylococcus aureus sensible a meticilina resistente a antibióticos tópicos. Anales de Pediatría. 2025; 103: 503812. Disponible en: doi.org/10.1016/j.anpedi.2025.503812.

12. Bahrain M, Vasiliades M, Wolff M, Younus F. Five cases of bacterial endocarditis after furunculosis and the ongoing saga of community-acquired methicillin-resistant Staphylococcus aureus infections. Scand J Infect Dis. 2006; 8: 702-07. Disponible en: https://doi.org/10.1080/00365540500447150.

13. Macneal P, Milroy C. Paronychia Drainage. En: StatPearls (Internet). Treasure Island (FL): StatPearls Publishing; 2020.

14.*** Stevens DL, Bisno AL, Chambers HF, Dellinger EP, Goldstein JC, Gorbach SL, et al. Practice Guidelines for the Diagnosis and Management of Skin and Soft Tissue Infections: 2014 Update by the Infectious Diseases Society of America. Clinical Infectious Diseases. 2014; 59: 147-59. Disponible en: https://doi.org/10.1093/cid/ciu444.

15.** Pennycook KM, McCready TA. Perianal Streptococcal Dermatitis. En: StatPearls (Internet). Treasure Island (FL): StatPearls Publishing; 2020.

16.*** Katz SE, Creech CB. Myositis, paramyosistis and necrotizing fascitis. En: Long SS, Prober ChG, Fischer M, Kimberlin DW. Principles and practice of pediatric infectious diseases. 6 ed. Elsevier. Philadelphia; 2023. p. 486-92.


Bibliografía recomendada

– Humphrey SR. Cutaneous bacterial infections. En: Kliegman RM, St. Geme III JW. Nelson textbook of pediátrics. 22 ed. Elsevier. Philadelphia; 2025. p. 4150-7.

Síntesis actualizada en el libro de texto de pediatría general de referencia en el mundo.

– Puar N, Nopper AJ. Superficial bacterial skin infections and cellullitis. En: Long SS, Prober ChG, Fischer M, Kimberlin DW. Principles and practice of pediatric infectious diseases. 6 ed. Elsevier. Philadelphia; 2023. p. 446-55.

Libro de texto de infectología pediátrica imprescindible para el pediatra de AP.

– Schachner LA, Torrelo A, Grada A, Micali G, Kwong PC, Scott GB, et al. Treatment of impetigo in the pediatric population. Consensus and future directions. J Drugs Dermatol. 2020; 19: 281-90.

Documento de consenso en el que participan destacados especialistas internacionales.


Caso clínico


Acude a la consulta una paciente de 6 años sin antecedentes de interés. Desde hace unos días presenta una lesión eritematosa peribucal que se ha ido extendiendo por la cara con aparición de crostas color miel (Fig. 1). El resto del examen físico es normal. Se inicia tratamiento con ácido fusídico en pomada, con 3 aplicaciones diarias durante 1 semana. A la semana, la niña reconsulta porque las lesiones se han extendido a otras partes del cuerpo.


algoritmo


Diagnóstico y tratamiento de las anomalías vasculares

F. del Pino Troconis*,  A. Torrelo Fernández**,  V. Ortiz Cabrera***
Temas de FC


F. del Pino Troconis*, A. Torrelo Fernández**, V. Ortiz Cabrera***

*Médico Dermatólogo egresada del Hospital Universitario de Caracas. Venezuela
**Jefe de Servicio de Dermatología. Hospital Infantil del Niño Jesús de Madrid. España
***Servicio de Genética. Hospital Infantil Universitario Niño Jesús. Madrid. España

X

Autor para correspondencia

fabioladelpinot@gmail.com

Resumen

Las anomalías vasculares en la infancia constituyen un grupo complejo de entidades que incluyen tumores y malformaciones. Su heterogeneidad clínica exige un diagnóstico precoz y diferenciado, ya que la evolución natural y el riesgo de complicaciones varían significativamente entre los distintos subtipos. La identificación temprana de lesiones con riesgo funcional, estético o vital resulta fundamental para optimizar los resultados terapéuticos y reducir la morbimortalidad asociada. El uso de herramientas de cribado estandarizadas facilita la detección de casos que requieren intervención inmediata y mejora la eficiencia en la atención. En el marco terapéutico, el propranolol oral se mantiene como tratamiento de primera línea para los hemangiomas infantiles con riesgo de complicaciones, mientras que las malformaciones vasculares requieren estrategias más complejas que incluyen terapia farmacológica, procedimientos intervencionistas y abordaje quirúrgico. El manejo multidisciplinario favorece la atención de casos complejos, garantiza un diagnóstico y tratamiento estandarizado y asegura que los pacientes reciban una atención más oportuna y eficiente. Finalmente, la investigación clínica y traslacional permite ampliar conocimientos sobre nuevos blancos terapéuticos, evaluar los efectos a largo plazo y perfeccionar las guías actuales.


Abstract

Vascular anomalies in childhood constitute a complex group of entities that include tumors and malformations. Their clinical heterogeneity demands early and differentiated diagnosis, since the natural history and risk of complications vary significantly among the different subtypes. Early identification of lesions with functional, aesthetic, or life-threatening risks is fundamental to optimizing therapeutic outcomes and reducing associated morbidity and mortality. The use of standardized screening tools facilitates the detection of cases requiring immediate intervention and improves the efficiency of care. Within the therapeutic framework, oral propranolol remains the first-line treatment for infantile hemangiomas at risk of complications; while vascular malformations require more complex strategies that include pharmacological therapy, interventional procedures, and surgical approaches. Multidisciplinary management facilitates the care of complex cases, guarantees standardized diagnosis and treatment, and ensures that patients receive more timely and efficient care. Finally, clinical and translational research expands knowledge about new therapeutic targets, evaluates long-term effects, and refines current guidelines.


Palabras clave: Anomalías vasculares; Hemangiomas infantiles; Malformaciones vasculares; Propranolol; Rapamicina.

Key words: Vascular anomalies; Infantile hemangioma; Vascular malformations; Propranolol; Rapamycin.


Pediatr Integral 2026; XXX (3): 162 – 173


OBJETIVOS

• Diferenciar con precisión entre tumores vasculares y malformaciones vasculares utilizando la clasificación actualizada de ISSVA 2025.

• Identificar precozmente las lesiones de alto riesgo, reconociendo aquellas anomalías vasculares potencialmente mortales, de impacto funcional o de desfiguración estética permanente.

• Seleccionar e interpretar las pruebas complementarias más adecuadas, desde el uso de ecografía Doppler como estudio inicial hasta la resonancia magnética como método de referencia para evaluar la extensión tisular y la angioarquitectura.

• Implementar y monitorizar el protocolo de tratamiento con propranolol oral, comprendiendo su mecanismo de acción, dosificación, contraindicaciones y el manejo de posibles efectos adversos en pacientes con hemangiomas infantiles.

• Coordinar el abordaje multidisciplinario y la derivación oportuna, definiendo el papel del pediatra en el manejo inicial y el seguimiento a largo plazo de casos complejos o sindrómicos.


Diagnóstico y tratamiento de las anomalías vasculares

https://doi.org/10.63149/j.pedint.132


Introducción

Las anomalías vasculares son diversas y complejas. En 2025, la ISSVA estableció una clasificación integral que facilita un diagnóstico más precoz y preciso, dirigiendo al tratamiento adecuado para mejorar el pronóstico.

Las anomalías vasculares (AV) constituyen un espectro de entidades que se manifiestan desde temprana edad y van desde una simple marca de nacimiento hasta diversos trastornos con elevada morbimortalidad.

La nomenclatura empleada para denominar estas enfermedades ha sido por muchos años confusa, lo que dificultaba el diagnóstico y tratamiento; por ello, la Sociedad Internacional para el Estudio de Anomalías Vasculares (ISSVA) en el 2025 desarrolló una clasificación ampliamente aceptada que integra la genética con las manifestaciones clínicas, hallazgos radiológicos e histológicos y propone separar las anomalías vasculares en tres grandes grupos: tumores vasculares, malformaciones vasculares y anomalías vasculares potencialmente únicas (PUVA, Provisionally Unclassified Vascular Anomalies)(1,2) (v. Algoritmo al final del artículo).

La gran variedad de síntomas y morfología de las AV dificulta la identificación clínica y, aunque la mayoría se puede diagnosticar mediante evaluación médica, algunos casos resultan atípicos o tienen características superpuestas, lo que resalta la necesidad de enfoques diagnósticos y terapéuticos personalizados. En ese sentido, la detección temprana y una valoración precisa del riesgo son fundamentales para reconocer a pacientes con mayor probabilidad de desarrollar complicaciones graves o que requieran intervención inmediata(3,4).

En este artículo, se revisará el diagnóstico y tratamiento de los tumores y malformaciones vasculares más frecuentes en la infancia.

Tumores vasculares

Hemangiomas infantiles (HI)

Diagnóstico

Los HI son los tumores vasculares benignos más frecuentes. Si bien el diagnóstico suele ser clínico, en algunos casos resulta útil apoyarse en estudios complementarios. La detección temprana y el abordaje multidisciplinario son esenciales para diferenciar lesiones, prevenir complicaciones y guiar el tratamiento.

Los HI son los tumores vasculares benignos más comunes en la infancia, con una prevalencia entre el 4 % y el 10 %. El diagnóstico es clínico y se manifiestan como manchas eritematosas que evolucionan a placas o tumores rojo brillante(3).

A la dermatoscopia, los HI en fase proliferativa muestran vasos lineales que pueden adoptar morfología ramificada o curvada caracterizada por diámetros reducidos y múltiples inflexiones. Durante la fase involutiva, la desaparición progresiva de las lagunas sugiere que el componente superficial es el primero en resolverse, mostrando correlación entre los hallazgos dermatoscópicos y la evolución clínica(4).

En caso de duda, especialmente en HI con alto riesgo (Tabla I), el paciente debe ser derivado a un centro especializado que trate AV para garantizar una evaluación oportuna y reducir el riesgo potencial de complicaciones. El diagnóstico diferencial requiere incluir estudios de imagen, histológicos y otros estudios especiales(3-6).

tabla


La derivación temprana (entre 4 a 6 semanas) es de particular importancia para los lactantes con formas de alto riesgo que son candidatos potenciales para la terapia sistémica(6,7).

La ecografía de alta frecuencia y el Doppler se solicitan para evaluar profundidad y tamaño de las lesiones, detectar lesiones intrahepáticas, descartar anomalías asociadas como disrafismo espinal o malformaciones urogenitales y monitorizar la evolución terapéutica(6,8). Las características ecográficas varían de acuerdo a si el HI está en fase proliferativa (tumor bien definido, hipoecoico, hipervascular y con flujo rápido) o en fase de involución (ecogenicidad aumentada y densidad y tamaño de los vasos disminuidos)(9-11).

La tomografía computarizada (TC) se emplea con menos frecuencia debido al riesgo asociado con la exposición a la radiación en lactantes. La TC generalmente muestra un tumor bien circunscrito con arquitectura lobulillar y un realce homogéneo intenso(3,12).

La resonancia magnética (RM) es la técnica de imagen más precisa para definir la extensión y características tisulares de los tumores vasculares. En los HI segmentarios cervicofaciales, resulta beneficiosa para identificar anomalías intracraneales, cerebrovasculares o espinales. Se requiere una RM de médula espinal y abdomen/pelvis en todos los neonatos con HI segmentarios en estas regiones, incluso si son asintomáticos neurológicamente. El contraste puede ayudar a diferenciar los HI de otros tumores(3,6,13,14).

La ecocardiografía está indicada en HI grandes o multifocales o segmentarios, como en el síndrome PHACE, para descartar insuficiencia cardiaca y anomalía cardiaca o aórtica(6,13,14).

Aunque los HI pueden presentarse en cualquier parte del cuerpo, afectan con mayor frecuencia cabeza y cuello, especialmente sobre prominencias óseas (como la zona facial central); siendo el diagnóstico diferencial frente a las malformaciones vasculares difícil, sobre todo en el caso de HI profundos en localizaciones específicas y lesiones proliferantes tempranas(6).

En lactantes con tumores en crecimiento, si el diagnóstico de HI no es clínicamente evidente, se debe realizar una biopsia(6). Histopatológicamente, los HI en fase proliferativa consisten en cúmulos lobulares de capilares revestidos por células endoteliales gruesas y mitóticamente activas, rodeadas de pericitos. A medida que los HI entran en la fase de involución, el número de vasos disminuye, el endotelio se aplana, presenta menor actividad mitótica y aparecen restos apoptóticos dentro de un estroma fibroso y graso más prominente. La tinción de GLUT-1 en el endotelio sirve como marcador fiable de un HI y suele estar ausente en otros tumores y malformaciones vasculares(6).

Algunas localizaciones requieren un abordaje multidisciplinario. En HI periorbitarios, se debe involucrar a los oftalmólogos para abordar posibles deficiencias visuales y complicaciones relacionadas. Cuando existe una posible obstrucción de las vías respiratorias o problemas auditivos, es indispensable consultar a otorrinolaringólogos en HI laríngeos y auriculares. Asimismo, los cardiólogos deben evaluar la presencia de anomalías cardiacas asociadas a hemangiomas segmentarios y hepáticos, especialmente aquellos con riesgo de insuficiencia cardiaca de alto gasto. Finalmente, los neurocirujanos ejercen un papel clave en la evaluación de las anomalías cerebrales asociadas al síndrome PHACE(3).

Manejo

El propranolol es el tratamiento sistémico de elección, reservando los corticosteroides e inhibidores de mTOR para casos refractarios. El láser está indicado principalmente para manejar secuelas residuales, mientras que la cirugía resuelve compromisos funcionales o estéticos. Los casos complejos pueden requerir abordajes multimodales, lo que resalta la necesidad de un tratamiento personalizado según las características del HI.

Aunque la mayoría de los HI remiten espontáneamente, un 12 % aproximadamente presentan complicaciones que requieren tratamiento. Para optimizar el manejo clínico, se han desarrollado sistemas de puntuación estandarizados: la Escala de Gravedad del Hemangioma (HSS), útil para decidir la necesidad de tratamiento; y la Puntuación de Actividad del Hemangioma (HAS), diseñada para monitorizar la respuesta terapéutica(6,7). Según las guías actuales, las estrategias terapéuticas incluyen los siguientes tratamientos.

Terapia sistémica

Propranolol oral

Desde el 2008, el propranolol, un β-bloqueante no selectivo, se considera el tratamiento sistémico de primera línea en HI con riesgo de complicaciones. El mecanismo de acción aún está por dilucidar; sin embargo, las teorías incluyen: vasoconstricción, inhibición de la angiogénesis y producción de óxido nítrico, inducción de la apoptosis y disminución del eje renina-angiotensina(5-7).

Estudios recientes sugieren que su eficacia depende de la modulación de la proteína SOX18 por el enantiómero R(+) y no de los efectos anti-β-adrenérgicos del enantiómero S(-), dado que este último es responsable de la mayoría de los eventos adversos; el desarrollo a futuro de formulaciones compuestas únicamente por el enantiómero R(+) podría ofrecer un perfil de seguridad más favorable(7).

La dosis efectiva varía entre 2-3 mg/kg/día durante la fase proliferativa, con una duración de, al menos, 6 meses, continuando hasta que el paciente alcance los 12-18 meses de edad. Para garantizar su seguridad, es fundamental una valoración cardiológica previa, realizar pruebas de tolerancia y educar a los padres en el reconocimiento y prevención de los efectos secundarios(5-7). La tabla II resume el algoritmo integral del manejo del paciente con propranolol.

tabla


El tratamiento hospitalario está indicado en neonatos y lactantes con una edad corregida menor de 2 meses, peso inferior a 2 kg, comorbilidades que afecten al sistema cardiorespiratorio o metabólico, así como en situaciones donde las condiciones sociofamiliares sean insuficientes(7).

Los HI resistentes al propranolol se identifican cuando no se alcanza la respuesta terapéutica esperada al propranolol oral en dosis ≥2 mg/kg/día durante, al menos, 4 semanas. Clínicamente, se manifiesta por un crecimiento sostenido durante la fase proliferativa o la ausencia de contracción en la fase posproliferativa(16).

Atenolol oral

Es un betabloqueante hidrófilo selectivo del receptor β-1 que surge como una alternativa terapéutica prometedora frente al propranolol. Debido a su selectividad farmacológica, el atenolol (1 mg/kg/día) presenta una efectividad comparable con una menor incidencia de efectos adversos, tales como broncoespasmo, hipoglicemia, insomnio y deterioro cognitivo. Asimismo, se ha observado una respuesta más rápida en el manejo de HI ulcerados. No obstante, aún existe controversia sobre la eficacia y seguridad en comparación con el propranolol como monoterapia. Se requieren ensayos clínicos adicionales para obtener resultados concluyentes(6,7,16).


Corticosteroides

Durante décadas, los corticosteroides sistémicos fueron el pilar terapéutico de los HI; sin embargo, se reemplazó por el propranolol debido a su eficacia superior y un perfil de seguridad más favorable. Actualmente, el uso de prednisona o prednisolona oral se reserva como terapia de segunda línea ante contraindicaciones o respuesta inadecuada a β-bloqueantes y como primera opción para pacientes con enfermedad cardiovascular.

La dosis inicial recomendada es de 2-3 mg/kg/día bajo esquemas de administración que varían desde ciclos largos de 9 a 12 meses, hasta ciclos más cortos de 1 a 6 semanas, con múltiples ciclos intermitentes si es necesario. La terapia combinada con propranolol puede acelerar la involución de HI dadas las diferencias en sus mecanismos de acción, por lo que se ha propuesto para HI potencialmente mortal o funcional que requiere tratamiento urgente. Además, muchos de los efectos secundarios de los corticosteroides y el β-bloqueo se anulan entre sí (hipertensión/hipotensión, hiperglucemia/hipoglucemia, excitación/letargo).

Por último, las inyecciones intralesionales de triamcinolona o betametasona cada 4-6 semanas representan una alternativa eficaz para hemangiomas focales voluminosos en fase proliferativa o localizaciones específicas (p. ej., glándula parótida, labios)(6,7,16).


Sirolimus (rapamicina)

El sirolimus o rapamicina es un inhibidor de la vía mTOR, PI3K y TIE2 que se diferencia por tener un potente efecto antiproliferativo, antiinflamatorio y antiangiogénico. Actualmente, se emplea como un tratamiento de segunda línea para HI refractarios a β-bloqueantes o asociados a síndromes complejos con riesgo vital o estético(3,6,7). Cuando se usa concomitantemente con propranolol genera una sinergia ideal; no obstante, su papel en los HI aún está por dilucidarse dada la eficacia establecida y el perfil de seguridad superior de los β-bloqueantes(6,7). Se necesitan estudios prospectivos más amplios para definir la seguridad a largo plazo, permitiendo refinar su papel dentro de un algoritmo de manejo actual(18,19). La tabla III resume el algoritmo integral del manejo del paciente con sirolimus.

tabla


Otros tratamientos sistémicos

El captopril, un inhibidor de la enzima convertidora de angiotensina, se propuso como una alternativa terapéutica, debido a la implicación del sistema renina-angiotensina en la patogénesis de los HI; sin embargo, su eficacia es inferior a la del propranolol. El uso de vincristina intravenosa e interferón-α es limitado en lactantes debido al riesgo de reacciones adversas y efectos secundarios(6,7,16).

Terapia tópica

Timolol

El maleato de timolol al 0,5 %, un β-bloqueante no selectivo, constituye una alternativa terapéutica segura y eficaz para HI superficiales y delgados, mostrando una eficacia comparable con el propranolol oral para tratar estas lesiones. Debe aplicarse directamente sobre la lesión mediante una solución oftálmica al 0,5 % (1 o 2 gotas dos veces al día) o en gel (aplicaciones de 15 minutos, tres veces al día). El tratamiento debe mantenerse durante 6 a 9 meses con una estrecha monitorización(6,7).

Los eventos adversos son poco frecuentes (3 %), en su mayoría se limitan a reacciones locales y leves, tales como eritema, descamación, eccema y úlceración(3). Sin embargo, se ha documentado absorción sistémica, reportando bradicardia, trastornos del sueño y broncoespasmo. Se requiere especial atención en lactantes con bajo peso al nacer, lesiones ulceradas o grandes, aplicación sobre mucosas, párpados, áreas con alta densidad pilosebácea y uso concomitantemente con propranolol oral(19,20).

Aunque se han empleado corticosteroides tópicos, como propionato de clobetasol al 0,05 % o propionato de betametasona al 0,05 % en HI, el timolol tópico ha resultado ser más eficaz. Otros agentes, como propranolol y carteolol ,también se han usado, aunque hay menos evidencia con respecto a estos fármacos.

Otros tratamientos

Terapia láser

La terapia láser está indicada para el manejo de secuelas residuales (eritema posinvolución y telangiectasia), HI pequeños y superficiales y facilitar la curación de los HI ulcerados. Su uso en combinación con betabloqueantes sistémicos o tópicos potencia los resultados terapéuticos(3).

El láser colorante pulsado (PDL) de 595 nm es el dispositivo más usado para la HI superficial, mientras que el Nd:YAG de 1.064 nm se prefiere para componentes más profundos(7). Los efectos secundarios informados del uso de PDL pueden incluir edema, hiperpigmentación o hipopigmentación, dolor, ulceración, cicatrización y sangrado(3).


Cirugía

El tratamiento quirúrgico está indicado ante HI que comprometen la vida o función (obstrucción de las vías aéreas), resistencia o contraindicación a otras terapias y a secuelas residuales. Al ser tumores expansivos que no invaden tejidos, se facilita el cierre de herida. Si está indicada la cirugía, se recomienda antes del cuarto año de edad(3,7).

La embolización arterial es el método de elección en hemangiomas viscerales grandes (especialmente hepáticos) complicados por hemorragia, que causan daño orgánico o insuficiencia cardiaca, HI refractarios al tratamiento médico o irresecables(3).

Manejo de complicaciones cutáneas

Las complicaciones cutáneas de los HI incluyen: ulceración, residuos fibroadiposos, anetodermia, cicatrización, telangiectasia y deformidad estructural. La ulceración es la complicación más común y se asocia con dolor, infección y cicatrización. Su manejo inicial consiste en analgesia, emolientes como petrolato y apósitos no adhesivos, reservando la antibioticoterapia exclusivamente para casos con signos clínicos de infección. El tejido fibroadiposo y la cicatrización se pueden tratar con cirugía, la cual ofrece resultados estéticos satisfactorios con bajas tasas de complicaciones(6,7).

Malformaciones vasculares

Las malformaciones vasculares son errores congénitos de la morfogénesis vascular que consisten en redes localizadas de vasos sanguíneos y/o linfáticos anormales con proliferación débil de células endoteliales. Se clasifican según el vaso afectado en: venosas, capilares, linfáticas (malformaciones de flujo lento) o arteriovenosas (malformaciones de flujo rápido), combinadas o sindrómicas(21).

Malformaciones venosas (MV)

Las MV son lesiones que pueden tener amplias secuelas fisiológicas y psicosociales. El diagnóstico se centra en la exploración clínica, ecografía, RM y, en casos complejos, pruebas genéticas. Las opciones de tratamiento actuales incluyen: terapia láser, escleroterapia, ablación, cirugía y farmacoterapia dirigida.

Las MV son las anomalías vasculares congénitas de flujo lento más comunes y se caracterizan por vasos displásicos que con frecuencia están separados de las venas adyacentes normales, pero pueden ser contiguos al sistema venoso profundo(22,23).

Las MV están presentes al nacer, aunque pueden no ser discernibles hasta más tarde en la vida. A diferencia de los HI, las MV no involucionan, sino que persisten y crecen progresivamente durante los picos hormonales (es decir, pubertad y embarazo). Clínicamente, se presentan como una masa blanda azulada, compresible y no pulsátil que puede agrandarse con cambios de posición y/o maniobra de Valsalva. Hay ausencia de frémito, soplo e hipertermia local. La palpación no es dolorosa a menos que ocurra una trombosis(22,23).

Aunque pueden surgir en cualquier parte del cuerpo, se encuentran más comúnmente en las extremidades (40 %) y en la cabeza y el cuello (40 %). Afectan de forma variable a la piel, el sistema musculoesquelético, el tracto gastrointestinal, el sistema nervioso central, los ojos y las vías respiratorias superiores.

La mayoría de las mutaciones genéticas responsables son esporádicas (>98 %), aunque existen subtipos familiares. Las MV cubren una amplia gama de manifestaciones, desde lesiones cutáneas localizadas y aisladas hasta trastornos complejos altamente incapacitantes. Además de las preocupaciones estéticas, pueden provocar complicaciones importantes, que incluyen sangrado localizado, trombosis y deterioro funcional, lo que resalta la importancia de un diagnóstico y tratamiento oportunos para desarrollar estrategias de manejo óptimas(23,24).

Diagnóstico

La ecografía Doppler

Es la técnica de elección para evaluar MV superficiales; es útil para confirmar el flujo lento e identificar la anatomía de los vasos nutricios. Se caracteriza por estructuras tubulares anecoicas con flujo lento monofásico en el Doppler color. También se pueden observar variaciones, incluyendo lesiones hipoecoicas y espongiformes heterogéneas y compresibles con ausencia de flujo Doppler. Los flebolitos calcificados secundarios a trombosis se presentan como focos hiperecoicos con sombra acústica posterior(22,23).

RM

La RM es el método de referencia para la evaluación antes del tratamiento, debido a que proporciona la mejor resolución para caracterizar el tamaño y extensión de las MV. Se caracterizan por ser hipointensas en T1 e hiperintensas en T2(22,23).

Biomarcadores

Las MV se asocian con trombosis espontánea y trombólisis, que se evidencia por niveles elevados de dímero D. Este biomarcador en pacientes con anomalías vasculares confirma la presencia de un componente venoso en el 95 % de los casos. Identificarlo permite prever el riesgo de un posible agravamiento a una coagulopatía intravascular diseminada (CID) con sangrado durante una escisión quirúrgica y un consumo marcado de plaquetas, factores de coagulación y fibrinógeno(22,23).

Diagnóstico histopatológico

Histológicamente, se caracterizan por canales venosos agrandados revestidos por una capa aplanada de células endoteliales rodeadas de escasas células musculares lisas. El componente intersticial consiste en tejido fibroso, que puede incluir tejido adiposo y otros tipos de células(23,24).

Radiografía y TC

Aunque no se utilizan rutinariamente, las radiografías pueden ayudar a evaluar la presencia de flebolitos, sobrecrecimiento o subcrecimiento óseo o general de tejidos blandos asociado, y puede sugerir diagnósticos más complejos, como síndromes de sobrecrecimiento. La TC se utiliza con poca frecuencia debido a la preocupación por la radiación ionizante, especialmente en la población pediátrica. Generalmente, se reserva para lesiones más profundas con riesgo de afectación ósea, y puede visualizar flebolitos en lesiones que no se evalúan adecuadamente mediante ecografía o radiografías(22,23).

Análisis genético y molecular

Las MV son impulsadas principalmente por mutaciones somáticas postcigóticas, principalmente en los genes TIE2 y PIK3CA. El estudio genético mediante secuenciación de última generación (NGS) es fundamental en lesiones sindrómicas o complejas, ya que permite confirmar el diagnóstico molecular y orientar las terapias dirigidas(24).

Tratamiento

Las MV rara vez remiten espontáneamente, tendiendo a aumentar de tamaño y volviéndose sintomáticas con el tiempo. Las indicaciones para el tratamiento incluyen: inflamación recurrente, dolor, deformidad, tromboembolia o interferencia con la actividad física y estética(22,25,26).

Las estrategias actuales de tratamiento se basan en un enfoque multidisciplinario que incluye embolización/escleroterapia, terapia láser, resección quirúrgica y terapia molecular dirigida, cada una con limitaciones específicas. En la tabla IV se muestran las principales formas de tratamiento para las MV.

tabla


Malformaciones capilares (MC)

Las MC son las marcas de nacimiento más comunes. Son fácilmente reconocibles por sus características clínicas y por su persistencia. Las manchas de vino de Oporto se pueden confundir con las manchas salmón y pueden asociarse con el síndrome de Sturge-Weber.

Las MC son anomalías vasculares constituidas por capilares y vénulas ectásicas con un revestimiento celular perivascular engrosado en piel y/o mucosas. Tienen una prevalencia estimada de menos del 0,5 % en la población general y representan una de las marcas de nacimiento más comunes(27,28).

Clínicamente, se manifiestan como máculas eritematosas o violáceas, que, presentes desde el nacimiento, crecen proporcionalmente al desarrollo del individuo(27,28). Aunque pueden localizarse en cualquier parte del cuerpo, predominan en cabeza y cuello, pudiendo comprometer labios, encías y mucosas. En la cara, suelen respetar la línea media siguiendo una distribución dermatomal; sin embargo, en algunos casos, pueden afectar a dermatomas vecinos(28,29).
Clasificadas actualmente dentro del grupo de malformaciones vasculares de flujo lento, las MC pueden presentarse de forma aislada o como parte de síndromes más complejos; asociadas con sobrecrecimiento o subcrecimiento u otras malformaciones vasculares de flujo rápido y lento(28-30).

En este artículo se describen el diagnóstico y tratamiento de las MC de mayor relevancia clínica y prevalencia epidemiológica: nevo simple (NS) y mancha de vino de Oporto (SPW)(28).

Nevo simple (NS)

El NS es la MC más común en recién nacidos con una prevalencia de 82 %.

Diagnóstico

El diagnóstico es clínico. Se presenta como una mácula eritematosa, pálida y mal definida que se acentúa con el llanto; se localiza frecuentemente en glabela, párpados superiores y nuca. La RM es el método de referencia para la evaluación del disrafismo, pero la ecografía debe utilizarse como técnica de cribado inicial en lactantes muy pequeños(27,28).

Tratamiento

No requiere tratamiento. Durante los dos primeros años de vida, el NS suele atenuarse y, a menudo, desaparecer. Se puede ofrecer tratamiento con láser en casos persistentes(27,28).

Mancha de vino de Oporto (MVO)

La MVO es la segunda MC más común en la infancia, con una prevalencia de aproximadamente el 0,5 %(28,29). Se manifiestan como manchas sólidas de tamaño y forma variables, con diferentes tonos de rosa, rojo o violáceo. Pueden aparecer en cualquier parte del cuerpo, ya sea como lesiones pequeñas o como grandes manchas unilaterales con distribución segmentaria y delimitación en la línea media(28).

La ubicación ayuda a predecir el comportamiento clínico y el riesgo de anomalías asociadas. Las extremidades o el tronco suelen ser estables, mientras que la MVO facial puede oscurecerse con el tiempo, adquiriendo un color vino de Oporto característico. Aunque las MVO faciales suelen presentarse como marcas de nacimiento aisladas, hasta un 10 % puede estar asociado con el síndrome de Sturge-Weber (SWS). La MVO puede coexistir con melanocitosis dérmica (facomatosis cesioflamea) o con nevo vascular mixto (nevo anémico)(28).

Diagnóstico

El diagnóstico es fundamentalmente clínico. No obstante, pacientes con riesgo de SWS requieren protocolos específicos: todos los niños con síntomas neurológicos deben ser evaluados. La RM cerebral solo puede considerarse para el cribado en ciertos niños con MVO muy extenso cuando se evalúa un tratamiento temprano antes de la aparición de los síntomas. Idealmente, esto debería incluir secuencias axiales T1 y T2 (o recuperación de inversión atenuada por fluido [FLAIR]) e imágenes ponderadas por susceptibilidad (SWI).

En niños asintomáticos, realizar pruebas de imagen es controvertido. Se puede considerar realizar una RM con contraste a los 2 años de edad, ya que una RM normal a esta edad probablemente descarta cualquier afectación neurológica y puede ser tranquilizadora. Se debe realizar una evaluación oftalmológica a todos los niños en la primera infancia, especialmente para descartar glaucoma. Se recomienda un seguimiento posterior a lo largo de la vida.

El análisis genético confirmará el diagnóstico clínico mediante la identificación de mutaciones somáticas en GNAQ, GNA11 y, ocasionalmente, PIK3CA. Además, en pacientes con síndromes de sobrecrecimiento es fundamental (como los asociados a MAP2K y KRAS), ya que permite confirmar el diagnóstico molecular y orientar las terapias dirigidas(27,28). En la tabla IV se muestran las principales formas de tratamiento para las MVO.

Malformaciones linfáticas (ML)

Las ML se detectan a menudo en la infancia o mediante radiología prenatal. Pueden presentarse con diversos síntomas debido a la compresión local, inflamación y acumulación de líquido. El diagnóstico anatómico incluye técnicas de imagen, como la ecografía y la RM.

Las ML son anomalías infrecuentes que se caracterizan por un desarrollo anormal del sistema linfático. Suelen presentarse como estructuras quísticas llenas de linfa de tamaño variable, clasificándose como macroquísticas, microquísticas o combinadas según el tamaño y el número de quistes(31).

Las ML muestran una clínica heterogénea, presentándose como una masa blanda e incompresible o vesículas de color azulado. Aunque suelen ser asintomáticas, pueden causar fuga linfática, sangrado, infecciones o cuadros complejos (enteropatía perdedora de proteínas, derrames, reflujo quiloso, entre otros). Pueden aparecer en cualquier parte del cuerpo, desde las extremidades hasta las cavidades abdominal o torácica(31,32).

Diagnóstico

Ecografía

Es la técnica no invasiva de elección para el diagnóstico, permitiendo diferenciar ML macroquísticas (quistes anecoicos grandes, multiseptados) de ML microquísticas (áreas sólidas hipoecoicas con pequeños quistes). En el Doppler, se observa un flujo bajo o nulo, lo que la diferencia de las malformaciones arteriovenosas. También es útil para guiar la escleroterapia, aunque pierde precisión en lesiones profundas o que invaden estructuras adyacentes(31).

RM

Ante lesiones profundas o dudas en la ecografía, la RM ponderada en T2 es el método de elección. Se utiliza como herramienta para el mapeo anatómico prequirúrgico o escleroterapia en ML torácicas y cervicales. La linfangiografía por RM facilita la visualización de colectores linfáticos, troncos linfáticos profundos, flujo de quilo y derivaciones linfáticas. Además, permite la embolización guiada de ML complicadas, como en la anomalía linfática de conducción central (CCLA)(31,33).

TC

La TC se reserva para emergencias cuando las RM no están disponibles, siendo útil para evaluar estructuras óseas adyacentes y detectar complicaciones asociadas, como hemorragias e infecciones secundarias. Su uso está limitado por la radiación ionizante, particularmente en pacientes pediátricos(31).

Citología mediante PAAF

Es el método de diagnóstico tisular más utilizado. Permite diferenciar quistes o pseudoquistes en órganos parenquimatosos, neoplasias malignas y teratomas(31).

Diagnóstico histopatológico

Las ML superficiales pueden asociarse con hiperplasia epidérmica suprayacente e hiperqueratosis, requiriendo biopsia para su diagnóstico. Histológicamente, se compone de canales dilatados e irregulares de paredes delgadas con material amorfo eosinófilo. La inmunohistoquímica confirma el origen linfático mediante marcadores, como podoplanina (D2-40), proteína Prospero Homeobox 1 (PROX1), factor de crecimiento endotelial vascular (VEGF) y receptor 1 de hialuronano endotelial de vasos linfáticos (LYVE-1)(31).

Analítica sanguínea

En ML complejas, el estudio de coagulación permite detectar coagulopatía intravascular localizada potencialmente mortal. Se utilizan en el cribado estandarizado con tiempo de tromboplastina parcial activada (TTPA), plaquetas, fibrinógeno y dímero D. Además, se realiza una evaluación antes de la cirugía, especialmente en el caso de quistes de mayor tamaño(31).

Análisis genético y molecular

La NGS y la PCR han permitido la detección de mutaciones somáticas, principalmente en las vías PIK3/AKT/mTOR, destacando el gen PIK3CA en la mayoría de las ML, así como mutaciones en el NRAS, HRAS y BRAF(33).

Tratamiento

El abordaje terapéutico de las ML requiere un enfoque multidisciplinario adaptado a la extensión y sintomatología de la lesión. Las estrategias actuales incluyen escleroterapia, terapia láser y resección quirúrgica. En ML complejas o con afectación sistémica, la terapia molecular dirigida ha modificado el pronóstico, permitiendo un mejor control(34). En la tabla IV se muestran las principales formas de tratamiento para las ML.

Malformaciones arteriovenosas (MAV)

En cada paciente debe revisarse cuidadosamente la presentación clínica, hallazgos ecográficos, RM, y angiografía digital, así como también la anatomía patológica y genética para evitar diagnósticos erróneos y realizar el tratamiento adecuado con los mejores resultados.

Las MAV son anomalías poco frecuentes de alto flujo que representan el 1,5 % de las AV. Se originan por una comunicación anormal entre arterias y venas con ausencia del lecho capilar. Si bien la mayoría ocurren intracranealmente (más del 90 %), las MAV periféricas se sitúan frecuentemente en cabeza (24,1 %) y cuello (47,4 %), seguido de extremidades (28,5 %).

A pesar de que están presentes al nacer, rara vez se evidencian en esa etapa y es en la pubertad donde, debido a estímulos hormonales, suelen manifestarse en el 80 % de los casos. Clínicamente, se presenta como una masa subcutánea pulsátil con aumento de temperatura local acompañado de frémito y/o soplo a la auscultación; se pueden observar telangiectasias asociadas y decoloración de piel o mucosas. La piel suprayacente puede tener una apariencia normal o parecerse a una MC. Las MAV en extremidades suelen asociarse con discrepancias entre longitud y tamaño de los miembros. El dolor local también debe evaluarse.

Las MAV de causas genéticas, las asociadas a síndromes y MAV intracraneanas no se abordarán en este artículo

Diagnóstico

Las lesiones subcutáneas no son evidentes a simple vista y, frecuentemente, son los padres del paciente quienes constatan el aumento progresivo de tamaño desde el nacimiento o en los primeros años de vida. Las imágenes juegan un rol importante en el diagnóstico, permiten una apropiada definición de su angioarquitectura y una confirmación del diagnóstico.

Ecografía Doppler

La ecografía Doppler a color es el primer estudio de imágenes a realizar y muestra un flujo diastólico elevado con una arterialización de la vena de drenaje. En la ecografía en escala de grises, se observan numerosos vasos, arterias y venas agrandados sin una masa de tejido bien definida. La TC es muy útil, en especial cuando las lesiones afectan el hueso.

RM

La RM es adecuada para conocer la afectación de los tejidos blandos en las MAV subcutáneas. Se observan arterias y venas agrandadas con vacío de señal en la secuencia de eco potenciada en T1 y T2.

Angiografía

La angioTC y las angioRM son útiles para determinar la angioarquitectura. La angiografía es el método de referencia, ya que permite la identificación del nido y de los vasos específicos involucrados, y también se puede realizar para planificar el tratamiento. La angioarquitectura de las MAV de cabeza y cuello es frecuentemente difusa, compuesta por fístulas arteriovenosas y arteriolovenulares, y tejido normal interpuesto; tienden a progresar en el tiempo, generan hemorragia y necrosis en los tejidos afectados. Su regresión espontánea es extremadamente rara.

Diagnóstico histopatológico

El diagnóstico se realiza por clínica y estudios de imágenes; por esta razón, la biopsia no es un evento frecuente ni recomendable. El examen histopatológico suele tener bordes irregulares y mal definidos, donde se evidencian abundantes vasos desproporcionadamente grandes de tipo arterial o venoso. Por lo general, no hay tejidos normales interpuestos. Es común la presencia de vasos con dilataciones aneurismáticas por degeneración secundaria de su pared displásica. Las luces son redondeadas u ovaladas, de paredes delgadas o gruesas. La distribución es azarosa en los tejidos y el estroma circundante puede contener fibrosis.

Análisis genético y molecular

La NGS y la PCR han identificado mutaciones somáticas de ganancia de función, principalmente en las vías RAS/MAPK/ERK. Asimismo, se han descrito mutaciones en KRAS, BRAF y, en el contexto de MAV, mutaciones germinales o somáticas complejas en RASA1 o EPHB4(35).

Función del pediatra de Atención Primaria

El pediatra de Atención Primaria (AP) constituye el eje estratégico en el abordaje de las anomalías vasculares, actuando como filtro para discernir lesiones benignas y aquellas que revisten casos graves y complejos. Su intervención es determinante para diferenciar entre tumores vasculares, como el HI, y malformaciones vasculares de alto o bajo flujo(1,3).

En el caso de HI, el pediatra debe identificar precozmente HI de alto riesgo y usar herramientas como la escala de IHRes: una puntuación mayor a 4 o el riesgo de compromiso funcional/estético limita su función, exigiendo la derivación a centros especializados, idealmente antes de las 5 semanas de vida. En el caso de las malformaciones vasculares, su rol es detectar signos de alto flujo (frémito, calor) y sospechar fenotipos relacionados con síndromes complejos asociados a sobrecrecimiento(6,35).

La gestión del pediatra se basa en coordinar la derivación del paciente a centros especializados mediante informes técnicos y registros fotográficos, facilitando el diagnóstico y el inicio de farmacoterapia. Una vez concluido el tratamiento sistémico y/o quirúrgico, el paciente regresa al seguimiento con el pediatra de AP, que vigila posibles recurrencias o cualquier otra complicación, así como el acompañamiento a los padres o cuidadores para gestionar el impacto emocional y la adherencia a largo plazo en caso de anomalías sindrómicas o complejas(1,6,35).

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Torres E, Alarcón-Pérez C. Anomalías vasculares. Pediatr Integral. 2021; 3: 128.e1-128.e22. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-05/anomalias-vasculares-2021/.

2.*** Goldenberg D, Vikkula M, Penington A, Blei F, Kool L, Wassef M, et al. ISSVA Vascular Anomalies Classification Group. Updated Classification of Vascular Anomalies. A living document from the International Society for the Study of Vascular Anomalies Classification Group. J Vasc Anom (Phila). 2025; 6: e113. Disponible en: https://doi.org/10.1097/JOVA.0000000000000113.

3. Rešić A, Barčot Z, Habek D, Pogorelić Z, Bašković M. The Evaluation, Diagnosis, and Management of Infantile Hemangiomas-A Comprehensive Review. J Clin Med. 2025; 14: 425. Disponible en: https://doi.org/10.3390/jcm14020425.

4. Bhagwat A, Mehta N, Goyal A, Arava S, Ramam M, Sethuraman G, et al. The utility of dermoscopy in pediatric vascular anomalies. Indian J Dermatol Venereol Leprol. 2025; 91: 363-8. Disponible en: https://doi.org/10.25259/IJDVL_1053_2023.

5. Krowchuk D, Frieden I, Mancini A, Darrow D, Blei F, Greene A, et al. Clinical Practice Guideline for the Management of Infantile Hemangiomas. Pediatrics. 2019; 143: e20183475. Disponible en: https://doi.org/10.1542/peds.2018-3475.

6.*** Bellinato F, Marocchi M, Pecoraro L, Zaffanello M, Del Giglio M, Girolomoni G, et al. Diagnosis and Treatment of Infantile Hemangioma from the Primary Care Paediatricians to the Specialist: A Narrative Review. Children (Basel). 2024; 11: 1397. Disponible en: https://doi.org/10.3390/children11111397.

7.*** Sebaratnam F, Rodríguez A, Wong L, Wargon O. Infantile hemangioma. Part 2: Management. J Am Acad Dermatol. 2021; 85: 1395-404. Disponible en: https://doi.org/10.1016/j.jaad.2021.08.020.

8. Vredenborg A, Janmohamed S, de Laat P, Madern G, Oranje A. Multiple cutaneous infantile haemangiomas and the risk of internal haemangioma. Br. J. Dermatol. 2013; 169: 188-91. Disponible en: https://doi.org/10.1111/bjd.12229.

9. McNab M, García C, Tabak D, Aranibar L, Castro A, Wortsman X. Subclinical Ultrasound Characteristics of Infantile Hemangiomas That May Potentially Affect Involution. J Ultrasound Med. 2021; 40: 1125-30. Disponible en: https://doi.org/10.1002/jum.15489.

10. Rodríguez A, Sebaratnam D, Feito M, de Lucas R. Cutaneous ultrasound and its utility in Pediatric Dermatology: Part II-Developmental anomalies and vascular lesions. Pediatr. Dermatol. 2020; 37: 40-51. Disponible en: https://doi.org/10.1111/pde.13897.

11. McNab M, García C, Tabak D, Aranibar L, Castro A, Wortsman X. Subclinical Ultrasound Characteristics of Infantile Hemangiomas That May Potentially Affect Involution. J. Ultrasound Med. 2021; 40: 1125-30. Disponible en: https://doi.org/10.1002/jum.15489.

12. Liu P, Daneman A, Stringer D, Smith C. Computed tomography of hemangiomas and related soft-tissue lesions in children. Can Assoc Radiol J. 1986; 37: 248-55.

13. Martin B, Bui J, Corpin A, Siegel D, Metry D. LUMBAR Syndrome State-Of-The-Art Review: Insights Into a Rare and Complex Condition. Pediatr Dermatol. 2025; 42: 1117-25. Disponible en: https://doi.org/10.1111/pde.70024.

14. Zhang K, Xiang S, Zhou J, Qiu T, Lan Y, Ji Y. PHACE syndrome: looking backward and forward. Orphanet J Rare Dis. 2025; 20: 345. Disponible en: https://doi.org/10.1186/s13023-025-03899-7.

15. Giachetti A, Díaz M, Boggio P, Posadas M. Early propranolol treatment of infantile hemangiomas improves outcome. An Bras Dermatol. 2023; 98: 310-5. Disponible en: https://doi.org/10.1016/j.abd.2022.04.008.

16. Sharma A, Gupta M, Mahajan R. Infantile hemangiomas: a dermatologist’s perspective. Eur J Pediatr. 2024; 183: 4159-68. Disponible en: https://doi.org/10.1007/s00431-024-05655-8.

17. Baruch S, Ben D, Friedland R. Rebound Growth of Infantile Hemangiomas after Propranolol versus Atenolol Treatment: A Retrospective Study. Dermatology. 2024; 240: 879-84. Disponible en: https://doi.org/10.1159/000542001.

18. Abtahi B, Ahmadinia F, Ghorbali F, Foroughi E. A Systematic Review of the Efficacy and Safety of Sirolimus (Rapamycin) in the Management of Infantile Hemangioma. J Res Pharm Pract. 2025; 14: 127-33. Disponible en: https://doi.org/10.4103/jrpp.jrpp_58_25.

19. Lopes F, Levy M, Ruth J, Priola G, Greenberger S. Sirolimus in the Management of Complex Infantile Hemangiomas: A State-of-the-Art Review. Pediatr Dermatol. 2025; 42: 1126-32. Disponible en: https://doi.org/10.1111/pde.70071.

20. Muñoz F, Ríos M, Roé E, Bernabeu J, Montserrat M, Puig L, et al. Efficacy and Safety of Topical Timolol for the Treatment of Infantile Hemangioma in the Early Proliferative Stage: A Randomized Clinical Trial. JAMA Dermatol. 2021; 157: 583-7. Disponible en: https://doi.org/10.1001/jamadermatol.2021.0596.

21. Dompmartin A, Méry de Montigny J, L’Orphelin J. Theragnostic approach of venous malformations in 2025: Similarities and differences with oncology advances. Presse Med. 2025; 54: 104297. Disponible en: https://doi.org/10.1016/j.lpm.2025.104297.

22.*** Patel N, Chong A, Kolla A, Mabud T, Kulkarni K, Masrouha K, et al. Venous Malformations. Semin Intervent Radiol. 2022; 39: 498-507. Disponible en: https://doi.org/10.1055/s-0042-1757940.

23. Wang W, Lu W, Wang C, Jia H, Chen W, Zhang Y, et al. Optimizing treatment selection in venous malformations through imaging-assisted sequential therapy: A case series analysis. J Vasc Surg Venous Lymphat Disord. 2025; 13: 102250. Disponible en: https://doi.org/10.1016/j.jvsv.2025.102250.

24. Colmenero I, Knöpfel N. Venous Malformations in Childhood: Clinical, Histopathological and Genetics Update. Dermatopathology (Basel). 2021; 8: 477-93. Disponible en: https://doi.org/10.3390/dermatopathology8040050.

25. Wang G, Lu W, Zhu Y, Wang C, Yang X. Effectiveness and safety of sirolimus in the treatment of venous malformations: A meta-analysis of prospective studies. J Vasc Surg Venous Lymphat Disord. 2025; 13: 102284. Disponible en: https://doi.org/10.1016/j.jvsv.2025.102284.

26. Teng J, Martini J, Kelly M, Tollefson M, Greer A. Sirolimus for Venous Malformations: A Systematic Review of Efficacy and Safety. Lymphat Res Biol. 2025; 23: 311-9.

27. Baselga E, Morillo L. Capillary malformations updates on aetiopathogenesis, diagnosis, and management. Presse Med. 2025; 54: 104292. Disponible en: https://doi.org/10.1016/j.lpm.2025.104292.

28. Escobar K, Pandher K, Jahnke MN. Capillary Malformations. Dermatol Clin. 2022; 40: 425-33. Disponible en: https://doi.org/10.1016/j.det.2022.06.005.

29. Galligan E, Baselga E, Frieden IJ, Kittler N, Lauren C, Morel K, et al. Characterization of vascular stains associated with high flow. J Am Acad Dermatol. 2021; 84: 654-60. Disponible en: https://doi.org/10.1016/j.jaad.2020.06.985.

30. Li G, Sebaratnam D, Pham J. Targeted Therapies for Slow-Flow Vascular Malformations. Australas J Dermatol. 2025; 66: 142-51. Disponible en: https://doi.org/10.1111/ajd.14451.

31. Fransén J, Frisk S, Ghaffarpour N. Lymphatic malformations revisited: Genetics, clinics and future directions. Presse Med. 2025; 54: 104293. Disponible en: https://doi.org/10.1016/j.lpm.2025.104293.

32. Mäkinen T, Boon L, Vikkula M, Alitalo K. Lymphatic Malformations: Genetics, Mechanisms and Therapeutic Strategies. Circ Res. 2021; 129: 136-54. Disponible en: https://doi.org/10.1161/circresaha.121.318142.

33. Petkova M, Ferby I, Mäkinen T. Lymphatic malformations: mechanistic insights and evolving therapeutic frontiers. J Clin Invest. 2024; 134: e172844. Disponible en: https://doi.org/10.1172/JCI172844.

34. Lu J, Aghajani M, Sebaratnam D. Targeted management of vascular anomalies. J Eur Acad Dermatol Venereol. 2025. Disponible en: https://doi.org/10.1111/jdv.70151.

35. Cordisco M, Teplisky D, Torres N. Anomalías vasculares en la infancia: un abordaje multidisciplinario. 1ª ed. Ciudad Autónoma de Buenos Aires: Ediciones Journal; 2025.


Bibliografía recomendada

– Goldenberg D, Vikkula M, Penington A, Blei F, Kool L, Wassef M, et al. ISSVA Vascular Anomalies Classification Group. Updated Classification of Vascular Anomalies. A living document from the International Society for the Study of Vascular Anomalies Classification Group. J Vasc Anom (Phila). 2025; 6: e113. Disponible en: https://doi.org/10.1097/JOVA.0000000000000113.

La clasificación vigente de 2025 de las anomalías vasculares, junto con recomendaciones emitidas por la Sociedad Internacional de Anomalías Vasculares (ISSVA), constituye una referencia esencial. Es imprescindible seguir las actualizaciones realizadas por grupos de expertos, con el fin de garantizar que todos los profesionales empleen una nomenclatura uniforme.

– Bellinato F, Marocchi M, Pecoraro L, Zaffanello M, Del Giglio M, Girolomoni G, et al. Diagnosis and Treatment of Infantile Hemangioma from the Primary Care Paediatricians to the Specialist: A Narrative Review. Children (Basel). 2024; 11: 1397. Disponible en: https://doi.org/10.3390/children11111397.

Este artículo hace una revisión de la epidemiología, diagnóstico y tratamiento de los hemangiomas infantiles, destacando la importancia de identificar lesiones de alto riesgo y tratar con propranolol precozmente. Resalta el papel de pediatras y dermatólogos en referencia oportuna a centros especializados para prevenir futuras complicaciones.

– Sebaratnam F, Rodríguez A, Wong L, Wargon O. Infantile hemangioma. Part 2: Management. J Am Acad Dermatol. 2021; 85: 1395-404. Disponible en: https://doi.org/10.1016/j.jaad.2021.08.020.

Aborda el manejo de los hemangiomas infantiles, destacando el propranolol oral como el tratamiento de primera línea. Revisa alternativas con corticoides, interferón, cirugías en casos refractarios o complicados. Enfatiza la importancia de un enfoque individualizado, seguimiento cercano y colaboración multidisciplinaria para optimizar resultados funcionales y estéticos en los pacientes pediátricos.

– Patel N, Chong A, Kolla A, Mabud T, Kulkarni K, Masrouha K, et al. Venous Malformations. Semin Intervent Radiol. 2022; 39: 498-507. Disponible en: https://doi.org/10.1055/s-0042-1757940.

Este artículo revisa las malformaciones venosas, destacando su clasificación clínica, diagnóstico por imagen y manejo multidisciplinario. Enfatiza el uso de escleroterapia y terapias endovasculares para controlar síntomas, prevenir complicaciones y mejorar la calidad de vida.


Caso clínico


Paciente masculino de 11 años de edad que fue traído a consulta por lesiones de tipo mancha en cara y antebrazo. El paciente no presentaba antecedentes médicos personales de interés.

A la exploración, se observan múltiples máculas eritematovioláceas de morfología redondeada u ovalada; una de 3 cm de diámetro aproximadamente, que se extiende en región zigomática hasta región preauricular derecha (Fig. 1) y otra de menor diámetro en antebrazo (Fig. 2).

figura

Figura 1. Mancha eritematoviolácea de configuración geográfica en región zigomática y preauricular derecha.


figura

Figura 2. Mácula hiperpigmentada en antebrazo.

También se visualiza la presencia de un halo blanquecino periférico (isquémico) en varias de las lesiones, manchas de Bier en dorso de ambas manos (Fig. 3) y pequeñas telangiectasias puntiformes en el borde bermellón superior e inferior (Fig. 4). Resto de la exploración por aparatos, incluyendo auscultación cardiaca y palpación abdominal, dentro de la normalidad. No se objetivan soplos ni asimetrías en el crecimiento de las extremidades.

figura

Figura 3. Múltiples máculas hipopigmentadas irregularmente redondeadas de bordes difusos de pequeño tamaño en el dorso de ambas manos que se acentúan cuando el paciente se encuentra en bipedestación.


figura

Figura 4. Telangiectasias en borde de bermellón superior e inferior.


Pruebas complementarias: analítica de sangre: hemograma, bioquímica, iones, función hepática, renal y estudios de coagulación dentro de los valores de referencia; ecografía Doppler de lesiones cutáneas: muestra un discreto aumento de la vascularización en la dermis superficial sin evidencia de derivaciones arteriovenosas de alto flujo en dichas localizaciones; resonancia magnética (RMN) craneal: normal; estudio genético: detectó una mutación en EPHB4, confirmando el diagnóstico de síndrome CM-AVM2.

Orientación diagnóstico-terapéutica: el diagnóstico definitivo es síndrome de malformación capilar-malformación arteriovenosa tipo 2 (CM-AVM2). El paciente presenta las malformaciones capilares atípicas (con halo isquémico) características de esta entidad, manchas de Bier y telangiectasias. Se pautó seguimiento estrecho y asesoramiento genético familiar.


algoritmo


Manifestaciones cutáneas que orientan a enfermedades sistémicas en pediatría

N. Paredes Salfate*,  L. Noguera Morel**
Temas de FC


N. Paredes Salfate*, L. Noguera Morel**

*Dermatóloga. Valparaíso. Chile
**Dermatóloga. Servicio de Dermatología. Hospital Universitario Infantil Niño Jesús. Madrid. España

X

Autor de correspondencia:

luceronoguera@gmail.com

Resumen

Las manifestaciones cutáneas pueden constituir la primera pista de una enfermedad sistémica en la edad pediátrica y, en algunos casos, preceder a la afectación de otros órganos. El objetivo de este artículo es revisar los patrones cutáneos de mayor utilidad clínica para orientar la sospecha diagnóstica en pediatría. Se abordan lesiones urticariformes atípicas, púrpura y vasculitis, signos cutáneos de enfermedades reumatológicas, mastocitosis con potencial afectación sistémica y manifestaciones cutáneas de neoplasias malignas sistémicas. Se destacan los hallazgos semiológicos que deben alertar al pediatra, las principales entidades asociadas y las claves para el diagnóstico diferencial. Asimismo, se resumen las pruebas complementarias iniciales más útiles y los criterios de derivación según la sospecha clínica. El reconocimiento precoz de determinados patrones cutáneos permite acortar el tiempo diagnóstico, priorizar el estudio dirigido y detectar situaciones potencialmente graves. La exploración dermatológica sistemática debe formar parte de la valoración integral del niño con sospecha de enfermedad sistémica.


Abstract

Cutaneous manifestations may be the first clue to an underlying systemic disease in childhood and, in some cases, may precede involvement of other organs. The aim of this review is to summarize the skin patterns with the greatest clinical value for raising suspicion of systemic disease in pediatric patients. The article addresses atypical urticarial lesions, purpura and vasculitis, cutaneous signs of rheumatologic disorders, mastocytosis with possible systemic involvement, and skin manifestations associated with systemic malignancies. Particular attention is given to warning signs, the main associated diseases, and the key elements of differential diagnosis. Initial complementary tests and referral criteria according to clinical suspicion are also outlined. Early recognition of specific skin patterns may shorten diagnostic delay, guide focused investigation, and help identify potentially serious conditions. A systematic dermatological examination should be considered an essential part of the comprehensive assessment of children with suspected systemic disease.


Palabras clave: Manifestaciones cutáneas; Enfermedad sistémica; Niño; Vasculitis; Dermatosis.

Key words: Cutaneous manifestations; Systemic disease; Child; Vasculitis; Dermatoses.


Pediatr Integral 2026; XXX (3): 200 – 206


OBJETIVOS

• Reconocer los principales patrones cutáneos que pueden orientar a enfermedad sistémica en la edad pediátrica.

• Diferenciar las lesiones cutáneas benignas y autolimitadas de aquellas que constituyen signos de alarma.

• Identificar las manifestaciones dermatológicas más características de vasculitis, enfermedades reumatológicas, mastocitosis y neoplasias sistémicas.

• Valorar el papel del pediatra de Atención Primaria en la detección precoz y el seguimiento inicial de estos pacientes.


Manifestaciones cutáneas que orientan a enfermedades sistémicas en pediatría

https://doi.org/10.63149/j.pedint.136


Introducción

Determinados patrones cutáneos en la infancia pueden constituir la primera manifestación de una enfermedad sistémica y orientar un diagnóstico precoz.

La piel, por su accesibilidad y extensión, es un órgano de gran valor en el reconocimiento de enfermedades sistémicas con expresión cutánea. En Pediatría, determinadas lesiones dermatológicas pueden actuar como marcadores precoces de afectación inflamatoria, autoinmune, autoinflamatoria, hematológica, neoplásica o mastocitaria, y preceder a la aparición de manifestaciones en otros órganos. Su identificación temprana puede facilitar un diagnóstico oportuno y evitar retrasos en el estudio de procesos potencialmente graves.

El presente artículo revisa las manifestaciones cutáneas de mayor utilidad clínica para sospechar enfermedad sistémica en la edad pediátrica. Se describen los principales patrones lesionales, las entidades asociadas, los datos de alarma, el diagnóstico diferencial y el enfoque inicial que puede realizar el pediatra, con especial atención a aquellas situaciones que requieren derivación preferente o urgente(1).

A continuación, describiremos las principales manifestaciones cutáneas a tener en cuenta en la edad pediátrica para sospechar una patología sistémica.

Lesiones urticariformes atípicas

Los habones de duración prolongada, dolorosos, residuales o resistentes a antihistamínicos nos deben hacer pensar en urticaria vasculitis y/o en síndromes autoinflamatorios.

La urticaria convencional se caracteriza por la aparición de habones, lesiones eritemato-edematosas que blanquean a la presión, evanescentes, pruriginosas que duran menos de 24 horas y que se resuelven sin dejar lesión residual ni hiperpigmentación. La duración de más de 24 horas o la presencia de máculas eritematovioláceas que dejan hiperpigmentación residual (Fig. 1) al resolverse, debe llamar la atención y plantear el diagnóstico diferencial con la urticaria vasculitis(2).

Figura1

Figura 1. Mácula parduzca residual mal delimitada en antebrazo.

Urticaria vasculitis (UV)

La UV es una forma rara de vasculitis de vasos pequeños, caracterizada por episodios recurrentes de lesiones similares a habones o ronchas que persisten por periodos prolongados. Además de la duración o la presencia de lesiones residuales, existen otras características que nos pueden hacer sospechar una UV:

• Que las lesiones no blanqueen a la presión.

• Sensación de dolor o ardor en las lesiones.

• Resistencia a antihistamínicos.

Aunque suele ser idiopática, puede ser secundaria a infecciones, medicamentos, como AINES, o aparecer en el contexto de enfermedades reumatológicas, como el lupus eritematoso sistémico (LES)(3).

A diferencia de la urticaria convencional, esta patología resulta de un daño inflamatorio en las paredes de los vasos sanguíneos dérmicos, manifestando un patrón histopatológico de vasculitis leucocitoclástica con necrosis fibrinoide e infiltrados ricos en neutrófilos(2). El estándar de oro para confirmar el diagnóstico es la biopsia cutánea, que permite identificar la inflamación vascular y los depósitos fibrinoides.

Puede cursar con niveles de complemento normal (UV normocom­plementémica) o con niveles de C1q, C3 y C4 bajos (UV hipocomplementémica)(2); esta última puede tener manifestaciones sistémicas, como fiebre, artritis o artralgias, afectación ocular, incluyendo conjuntivitis, epiescleritis y uveítis, linfadenopatías y, en algunos casos, afectación de otros órganos, como pulmón, riñón, corazón y sistema nervioso central(3).

Urticaria en enfermedades autoinflamatorias

Otra característica que se debe tener en cuenta en pacientes con urticaria es el tiempo de evolución y la respuesta a los tratamientos habituales, como los antihistamínicos. En niños, los brotes de urticaria suelen durar menos de 6 semanas para que sean considerados una urticaria aguda; la prolongación de los brotes más allá de las 6 semanas debe hacer sospechar una urticaria crónica. La urticaria crónica puede ser idiopática o ser marcador de enfermedad inflamatoria sistémica.

Si, además, los brotes de lesiones urticariales son recurrentes y se acompañan de síntomas y signos de inflamación sistémica, como fiebre y elevación de los reactantes de fase aguda, se debe pensar y descartar un síndrome autoinflamatorio sistémico(4).

Lesiones purpúricas y vasculitis

La púrpura palpable, la presencia de livedo, la necrosis o la asociación con clínica sistémica deben hacer sospechar una vasculitis o una enfermedad inflamatoria subyacente.

La aparición de lesiones maculo-papulares purpúricas es la manifestación clásica de las vasculitis. La vasculitis por IgA (púrpura de Henoch-Schönlein) es la vasculitis sistémica más común en la infancia(5). Se caracteriza por:

• Máculas y pápulas eritematovioláceas purpúricas o petequiales que no desaparecen a la presión (no blanqueables).

• Distribución típica en extremidades inferiores y glúteos, aunque en niños muy pequeños puede afectar la espalda y extremidades superiores.

• Puede asociarse con edema subcutáneo en el cuero cabelludo, manos y pies, especialmente en lactantes.

Además de la púrpura palpable, los pacientes suelen presentar dolor abdominal o articular y puede haber afectación renal con hematuria y/o proteinuria(5). La tétrada clásica se caracteriza por púrpura, artralgia/artritis (especialmente en rodillas y tobillos), dolor abdominal (puede complicarse con intususcepción) y nefropatía.

Lo que marca el pronóstico es la afectación renal, que ocurre en el 20-80 % de los niños y es el factor pronóstico más importante. Se requiere seguimiento con análisis de orina y control de la tensión arterial durante, al menos, 6-12 meses. La biopsia cutánea no es necesaria en casos típicos, pero se recomienda ante erupciones atípicas para excluir otras vasculitis(6).

Vasculitis en enfermedades autoinflamatorias

La piel es frecuentemente el primer sitio de manifestación de síndromes genéticos complejos que cursan con inflamación vascular.

• Fiebre mediterránea familiar (FMF): se asocia con una mayor frecuencia de vasculitis que la población general, particularmente la poliarteritis nodosa (PAN) y la vasculitis por IgA. La PAN asociada a FMF suele presentar nódulos subcutáneos y una edad de inicio mucho más temprana que la forma idiopática(7).

• Deficiencia de ADA2 (DADA2): se caracteriza por una vasculopatía/vasculitis sistémica de vasos pequeños y medianos. La manifestación cutánea más común es la livedo racemosa (70-74 % de los casos), seguida de nódulos cutáneos similares a la PAN.

Otras vasculitis pediátricas significativas:

• Enfermedad de Kawasaki: aunque es una vasculitis de vasos medianos, se manifiesta con un exantema polimorfo, edema y eritema palmo-plantar con descamación periungueal posterior.

• Poliarteritis nodosa (PAN): en niños, afecta piel y músculos, presentando livedo reticularis, púrpura, necrosis y nódulos subcutáneos dolorosos a lo largo de los vasos(8).

• Vasculitis asociadas a anticuerpos anticitoplasma de neutrófilo (ANCA): incluyen la granulomatosis con poliangitis y la poliangeítis microscópica; en niños, suelen presentarse con púrpura palpable o erupción petequial en casi el 50 % de los casos(8).

• Arteritis de Takayasu: vasculitis de grandes vasos que en niños puede mostrar livedo reticularis, púrpura y eritema nodoso(8).

Manifestaciones características de enfermedades reumatológicas

Algunas lesiones cutáneas, como el eritema heliotropo, las pápulas de Gottron o el exantema malar, son claves para el reconocimiento de enfermedades reumatológicas pediátricas.

En la dermatomiositis juvenil existen lesiones patognomónicas:

• Eritema heliotropo: coloración violácea o lilácea en los párpados superiores, a menudo acompañada de edema(9).

• Pápulas de Gottron: pápulas escamosas, violáceas o eritematosas, localizadas simétricamente sobre las articulaciones (nudillos de las manos, codos, rodillas)(9).

• Además existen otros signos, como cambios en el pliegue periungueal (telangiectasias y cutículas engrosadas –Fig. 2–) y el signo del chal (eritema en el cuello y hombros).

Figura1

Figura1

Figura 2. Eritema periungueal (A) con (B) capilares dilatados a la dermatoscopia.


En el LES infantil, las manifestaciones cutáneas (77 %) son el segundo hallazgo más común, después de la afectación renal (84 %)(9).

• Exantema malar: eritema en forma de mariposa sobre mejillas y puente nasal, respetando el surco nasolabial, siendo la manifestación aguda más frecuente, el 74 % de los casos pediátricos(9).

• Lupus cutáneo subagudo: menos común en niños, caracterizado por lesiones anulares o psoriasiformes fotosensibles, a menudo asociadas a anticuerpos anti-Ro/SSA.

• Lupus cutáneo crónico discoide: placas eritematoescamosas, que pueden dejar lesiones cicatriciales y alopecia cicatricial, localizadas habitualmente en zonas fotoexpuestas.

• Además pueden presentar fotosensibilidad, alopecia no cicatricial, úlceras orales, lesiones vasculíticas, purpúricas y livedo reticularis o racemosa (Fig. 3) asociado a actividad sistémica y fenómeno de Raynaud(8).

Figura1

Figura 3. Úlcera necrótica con livedo racemosa.


El lupus neonatal es poco frecuente; las lesiones suelen ser transitorias y aparecen en las primeras semanas o meses de vida (antes de los 4-6 meses de edad). El hallazgo más característico es el eritema periorbital en “ojos de mapache”, con placas eritematosas, a veces descamativas anulares (Fig. 4), predominantemente faciales y en cuero cabelludo, menos en extremidades y tronco. Ocurre entre el 4-16 % de hijos de madres con anticuerpos anti-Ro/SSA o anti-La/SSB positivos(10).

Figura1

Figura 4. Lesiones anulares en lactante.


Mastocitosis

La mastocitosis cutánea infantil suele tener curso benigno, pero ciertos hallazgos clínicos obligan a valorar afectación sistémica.

Es un trastorno mieloide clonal, definido por un aumento y acumulación de mastocitos en uno o más órganos(11), provocado por variantes somáticas o de la línea germinal (mucho menos frecuente) del protooncogén KIT1(12). Siendo la piel el órgano más frecuentemente afectado en la mastocitosis infantil.

Las manifestaciones cutáneas en niños incluyen dos formas principales; según la clasificación propuesta por Torrelo A et al., una característica de la mastocitosis en niños pequeños es el signo de Darier, que consiste en la formación de un habón o ampolla al frotar la lesión (Fig. 5)(13).

Figura1

Figura 5A. Placa eritematoparduzca ovalada.


Figura1

Figura 5B. Eritema y edema sobre la placa tras haber frotado la lesión: signo de Darier positivo.


1. Clásica: tipo adulto, mayormente monomórficas. Una o múltiples maculopápulas eritematosas, <5 mm, signo de Darier menos prominente, mínima o nula formación de ampollas, con escasos síntomas sistémicos. Puede persistir después de la adolescencia, aunque el 50-70 % de los casos regresan espontáneamente.

2. Bien diferenciada: tipo infantil, mayormente polimórfica. Una o múltiples máculas, pápulas, placas, nódulos de color rojo-marrón parduzco de tamaño variable; incluso puede llegar a la eritrodermia. El signo de Darier es positivo y fácilmente inducible, pudiendo aparecer formación de ampollas. Pueden presentar síntomas sistémicos, como flushing y dolor abdominal. Suele resolverse en la adolescencia.


Si el signo de Darier es evidente o lo informan los padres, no se recomienda frotar las lesiones cutáneas; igualmente, se debe evitar el signo de Darier en lesiones cutáneas grandes para prevenir una posible degranulación masiva de mastocitos dérmicos(13).

Manifestaciones cutáneas de neoplasias malignas sistémicas

Las lesiones infiltradas violáceas, los nódulos cutáneos o el exantema tipo magdalena de arándanos (blueberry muffin) pueden ser la forma de presentación de una neoplasia sistémica.

Las manifestaciones se deben a la infiltración secundaria de la piel o metástasis cutánea; entre ellas, destacan:

• Leucemia cutis: presentación poco frecuente de leucemia extramedular, ocurre en un 10-15 % de niños con leucemia mieloide aguda (LMA), menos frecuente con leucemia linfoblástica aguda (LLA) en un 5,8 %(14). Se puede presentar, como máculo-pápulas, nódulos, aislados o difusos, de color marrón rojizo a violáceo, blueberry muffin rash en neonatos e hiperplasia gingival.

• Linfoma cutis: placa o nódulo usualmente solitario, eritematoso, infiltrado, ubicado en cabeza o cuello, siendo los más comunes en niños los linfomas no Hodgkin, como linfomas de células B o T de alto grado. Pueden estar acompañadas de síntomas sistémicos, como fiebre, pérdida de peso o adenopatías.

• Metástasis cutáneas de tumores sólidos: en niños, los frecuentes son el rabdomiosarcoma y el neuroblastoma, se presentan como placas, nódulos infiltrados o tumores subcutáneos, generalmente indoloros(15).


En la tabla I se resumen las lesiones guía, la sospecha principal y las actuaciones iniciales más útiles en la práctica clínica.


Función del pediatra de Atención Primaria

El pediatra de Atención Primaria (AP) desempeña un papel fundamental en la detección precoz, la priorización del estudio inicial y la derivación adecuada del niño con sospecha de enfermedad sistémica.

Ante un niño con lesiones cutáneas sugestivas de enfermedad sistémica, el pediatra de AP debe realizar una anamnesis dirigida, valorando tiempo de evolución, carácter evanescente o persistente de las lesiones, síntomas asociados, fiebre, artralgias, debilidad muscular, dolor abdominal, pérdida de peso, adenopatías, antecedentes familiares y exposición a fármacos. La exploración debe incluir la descripción morfológica precisa de las lesiones, su distribución, la presencia de púrpura, livedo, edema, signos mucosos y datos de afectación extracutánea.

En función de la sospecha clínica, puede solicitar un estudio inicial con hemograma, bioquímica, reactantes de fase aguda, análisis de orina y pruebas inmunológicas o complementarias dirigidas. Debe derivarse de forma preferente o urgente, cuando existan lesiones purpúricas extensas, necrosis cutánea, compromiso del estado general, sospecha de vasculitis sistémica, signos de conectivopatía, síntomas sistémicos relevantes o lesiones infiltrativas sugestivas de enfermedad hematológica o neoplásica.

Asimismo, el pediatra de AP es clave para identificar signos de alarma, evitar demoras diagnósticas y coordinar el seguimiento inicial con dermatología y otras especialidades pediátricas implicadas.

Conflicto de intereses

No hay conflicto de interés en la elaboración del presente manuscrito ni fuente de financiación.

Declaración de uso de inteligencia artificial

Se ha utilizado una herramienta de inteligencia artificial generativa exclusivamente para apoyo en la mejora de la legibilidad y revisión lingüística del manuscrito. Las autoras revisaron, editaron y asumieron la responsabilidad final del contenido.


Bibliografía

Los asteriscos muestran el interés del artículo a juicio de las autoras.

1. Di Ludovico A, Rinaldi M, Lauriola F, Ciarelli F, La Bella S, Gualdi G, et al. The Diagnostic Role of Skin Manifestations in Rheumatic Diseases in Children: A Critical Review of Paediatric Vasculitis. Int J Mol Sci. 2024; 25: 7323. Disponible en: https://doi.org/10.3390/ijms25137323.

2.** Marzano AV, Maronese CA, Genovese G, Ferrucci S, Moltrasio C, Asero R, et al. Urticarial vasculitis: Clinical and laboratory findings with a particular emphasis on differential diagnosis. J Allergy Clin Immunol. 2022; 149: 1137-49. Disponible en: https://doi.org/10.1016/j.jaci.2022.02.007.

3. Wang RX, Newman SA. Urticarial Vasculitis. Immunol Allergy Clin North Am. 2024; 44: 483-502. Disponible en: https://doi.org/10.1016/j.iac.2024.03.006.

4. Jeong DC. Systemic autoinflammatory disorders. Clin Exp Pediatr. 2023; 66: 432-8. Disponible en: https://doi.org/10.3345/cep.2022.01186.

5.** Leung AKC, Barankin B, Leong KF. Henoch-Schönlein Purpura in Children: An Updated Review. Curr Pediatr Rev. 2020; 16: 265-76. Disponible en: https://doi.org/10.2174/1573396316666200508104708.

6. Ozen S, Marks SD, Brogan P, Groot N, de Graeff N, Avcin T, et al. European consensus-based recommendations for diagnosis and treatment of immunoglobulin A vasculitis-the SHARE initiative. Rheumatology (Oxford). 2019; 58: 1607-16. Disponible en: https://doi.org/10.1093/rheumatology/kez041.

7. Chen KR. Cutaneous vasculitis in autoinflammatory diseases. J Dermatol. 2024; 51: 150-9. Disponible en: https://doi.org/10.1111/1346-8138.17030.

8. Leung AKC, Lam JM, Alobaida S, Leong KF, Wong AHC. Juvenile Dermatomyositis: Advances in Pathogenesis, Assessment, and Management. Curr Pediatr Rev. 2021; 17: 273-87. Disponible en: https://doi.org/10.2174/1573396317666210426105045.

9. Wananukul S, Watana D, Pongprasit P. Cutaneous manifestations of childhood systemic lupus erythematosus. Pediatr Dermatol. 1998; 15: 342-6.

10. Costa Cascais F, Fraga S, Sousa S, Pinto M. Neonatal lupus: a clinical challenge. BMJ Case Rep. 2021; 14: e246590. Disponible en: https://doi.org/10.1136/bcr-2021-246590.

11. Valent P, Hartmann K, Hoermann G, Reiter A, Alvarez-Twose I, Brockow K, et al. Harmonization of Diagnostic Criteria in Mastocytosis for Use in Clinical Practice: WHO vs ICC vs AIM/ECNM. J Allergy Clin Immunol Pract. 2024; 12: 3250-60.e5. Disponible en: https://doi.org/10.1016/j.jaip.2024.08.044.

12. Madigan LM, Boggs NA, Rets AV, Gru AA, Tashi T, Wada DA, et al. Mastocytosis in the Skin: Approach to Diagnosis, Evaluation, and Management in Adult and Pediatric Patients. Am J Clin Dermatol. 2025; 26: 499-510. Disponible en: https://doi.org/10.1007/s40257-025-00947-7.

13.** Torrelo A, Colmenero I, Alvarez-Twose I. Childhood mastocytosis: challenges and potential shortfalls in current disease classification. Br J Dermatol. 2025; 193: 203-11. Disponible en: https://doi.org/10.1093/bjd/ljaf141.

14. Paquette GM, Cotter C, Huang JT. Pearls and updates: cutaneous signs of systemic malignancy. Curr Opin Pediatr. 2022; 34: 367-73. Disponible en: https://doi.org/10.1097/mop.0000000000001152.

15. Wesche WA, Khare VK, Chesney TM, Jenkins JJ. Non-hematopoietic cutaneous metastases in children and adolescents: thirty years experience at St. Jude Children’s Research Hospital. J Cutan Pathol. 2000; 27: 485-92. Disponible en: https://doi.org/10.1034/j.1600-0560.2000.027010485.x.


Bibliografía recomendada

– Marzano AV, Maronese CA, Genovese G, Ferrucci S, Moltrasio C, Asero R, et al. Urticarial vasculitis: Clinical and laboratory findings with a particular emphasis on differential diagnosis. J Allergy Clin Immunol. 2022; 149: 1137-49. Disponible en: https://doi.org/10.1016/j.jaci.2022.02.007.

Revisión muy útil para diferenciar la urticaria vasculitis de la urticaria común y orientar el estudio inicial de habones atípicos.

– Leung AKC, Barankin B, Leong KF. Henoch-Schönlein Purpura in Children: An Updated Review. Curr Pediatr Rev. 2020; 16: 265-76. Disponible en: https://doi.org/10.2174/1573396316666200508104708.

Artículo recomendable, por sintetizar la clínica, el pronóstico renal y el seguimiento de la vasculitis por IgA en la infancia.

– Torrelo A, Colmenero I, Alvarez-Twose I. Childhood mastocytosis: challenges and potential shortfalls in current disease classification. Br J Dermatol. 2025; 193: 203-11. Disponible en: https://doi.org/10.1093/bjd/ljaf141.

Referencia de especial interés para comprender la mastocitosis pediátrica y sus posibles implicaciones sistémicas.


Caso clínico


Niña de 11 años, sin antecedentes personales de interés, que consulta por aparición desde hace 10 días de ronchas rojas hinchadas en abdomen, muslos y piernas, inicialmente interpretadas como urticaria. La madre aporta fotos del inicio, las lesiones persisten más de 24 horas, algunas son dolorosas y tiene manchas marronáceas residuales de las primeras lesiones que le salieron. Refiere dolor en tobillos y muñecas, febrícula y le notan más cansada. No presenta dificultad respiratoria ni angioedema. Ha estado tomando desloratadina 5 mg/d sin clara mejoría.

En la exploración física se observan placas eritematovioláceas edematosas, mal definidas, algunas con centro purpúrico tenue, localizadas en muslos, abdomen y brazos. No blanquean por completo a la presión. No se objetiva edema articular franco, pero sí dolor a la movilización de ambas muñecas y rodillas. Además, se observan máculas hiperpigmentadas parduzcas en sitios donde ha habido lesiones de la semana anterior. No hay lesiones mucosas ni adenopatías palpables.

En la analítica destacan elevación moderada de reactantes de fase aguda y consumo de complemento. El análisis de orina no muestra alteraciones. Se realiza biopsia cutánea, que informa de vasculitis leucocitoclástica compatible con urticaria vasculitis.

Ante el cuadro clínico y los hallazgos analíticos, se amplía el estudio etiológico para descartar enfermedad autoinmune asociada y se deriva a dermatología y reumatología pediátrica para valoración conjunta y tratamiento.


Copyright © 2026 Sociedad Española de Pediatría Extrahospitalaria y Atención Primaria

Resumen de privacidad

Esta web utiliza cookies para que podamos ofrecerte la mejor experiencia de usuario posible. La información de las cookies se almacena en tu navegador y realiza funciones tales como reconocerte cuando vuelves a nuestra web o ayudar a nuestro equipo a comprender qué secciones de la web encuentras más interesantes y útiles.

Puedes consultar más información sobre el tratamiento que hacemos de los datos o las cookies empleadas en nuestra política de privacidad y nuestra política de cookies.