PEDIATRÍA INTEGRAL - Revista Oficial de la Sociedad Española de Pediatría Extrahospitalaria y Atención Primaria (SEPEAP)
Generic selectors
Exact matches only
Search in title
Search in content
Post Type Selectors

El ojo rojo en Pediatría


M.L. Puertas Ruiz-Falcó
Temas de FC


M.L. Puertas Ruiz-Falcó

Servicio de Oftalmología. Hospital Universitario Puerta de Hierro. Majadahonda. Madrid

Resumen

El término “ojo rojo” hace referencia a la vasodilatación que ocurre como signo más frecuente ante la inflamación ocular. Es uno de los motivos de consulta más frecuentes en Pediatría, siendo un signo que comparten diferentes patologías oculares. A pesar de que la mayoría de las causas de ojo rojo se trata de enfermedades leves, algunas suponen patologías más graves que pueden comprometer la visión y/o asociar otras afectaciones sistémicas más severas.

El pediatra, en la mayoría de las ocasiones, es el primer médico en valorar a los niños y ejerce un papel esencial en realizar una correcta aproximación, tanto diagnóstica como terapéutica. Por ello es necesario el conocimiento de las patologías más frecuentes englobadas dentro de este mismo signo clínico y tener presente aquellas que precisan ser valoradas por el especialista de forma precoz.


Abstract

The term “red eye” refers to the vasodilatation that appears as the most frequent sign of ocular inflammation. It is one of the most common reasons for consultation in Pediatrics, being found in different ocular pathologies. Although most of the causes of red eye involve mild diseases, some of them are more severe pathologies that may compromise vision and/or associate severe systemic affections.

In most cases, the pediatrician is the first physician to evaluate these children, playing an essential role in making a correct differential diagnosis and therapeutic approach. Therefore, it is necessary to be aware of the most frequent diseases comprised within the same clinical sign and to keep in mind those that need to be promptly evaluated by the ophthalmologist.


Palabras clave: Conjuntivitis; Hiperemia; Pediatría; Oftalmología; Ojo rojo.

Key words: Conjunctivitis; Hyperemia; Pediatrics; Ophthalmology; Red eye.


Pediatr Integral 2023; XXVII (1): 16 – 22


OBJETIVOS

• Conocer las causas más frecuentes de ojo rojo en la infancia.

• Saber realizar el diagnóstico diferencial del ojo rojo pediátrico en función de síntomas y signos.

• Reconocer las patologías de urgencia oftalmológica y que suponen un riesgo para la función visual del paciente.

• Orientar el tratamiento en función de la sospecha diagnóstica.


El ojo rojo en Pediatría

Introducción

El pediatra ejerce un papel esencial en la aproximación tanto diagnóstica como terapéutica del ojo rojo en edad pediátrica y en la derivación preferente de patologías que precisen ser valoradas por un oftalmólogo.

El ojo rojo es un motivo de consulta muy frecuente durante la edad pediátrica, siendo la manifestación clínica de un amplio grupo de patologías(1-6). A pesar de que la mayoría de las causas de ojo rojo se trata de enfermedades leves, algunas van a tratarse de patologías más graves que pueden comprometer la visión, como asociar afectaciones sistémicas más severas(2,5,7,8).

En la mayoría de las ocasiones, es el pediatra el primer médico en valorar a los niños y ejerce un papel esencial a la hora de realizar un correcto diagnóstico diferencial dentro de este amplio grupo de patologías englobadas dentro de un mismo síntoma. Por ello es necesario el conocimiento de las posibles causas para una correcta aproximación, tanto diagnóstica como terapéutica, y tener presente aquellas enfermedades que precisan ser valoradas por el especialista de forma precoz(1).

Etiología

Para el diagnóstico diferencial del ojo rojo es de gran utilidad valorar las características de la hiperemia, si asocia dolor y si se acompaña de secreciones oculares.

Para orientar la etiología es importante realizar una historia clínica detallada descartando, en primer lugar, posibles traumatismos oculares o entrada de un cuerpo extraño. Una vez descartada la causa traumática, es de gran utilidad diferenciar entre: la presencia de un ojo rojo doloroso y no doloroso (algoritmo), las características de la hiperemia (predominio conjuntival o ciliar) y si se acompaña o no de secreciones(1,2,4).

Ojo rojo no doloroso(1,3-5,7)

Hemorragia subconjuntival/hiposfagma

Se produce una extravasación hemática subconjuntival de color rojo intenso de límites netos y con respeto conjuntival. A pesar de la llamativa exploración, cursa de forma asintomática y resuelve de forma espontánea en 10-15 días.

Puede ser secundaria a traumatismos, vómitos, tos espontánea, etc. Si se producen hiposfagmas de repetición es conveniente descartar coagulopatías o causas de hipertensión arterial (HTA) (Fig. 1).

figura

Figura 1. Hemorragia subconjuntival/hiposfagma en ojo izquierdo.

Causas conjuntivales

La conjuntivitis es la principal causa de ojo rojo pediátrico. Entre las etiologías más frecuentes encontramos las causas víricas, bacterianas y alérgicas; para su diferenciación es esencial la exploración clínica, tanto oftalmológica como sistémica, y evolución del cuadro clínico.

La conjuntivitis es la principal causa de ojo rojo en edad pediátrica. La conjuntiva se afecta prácticamente de forma constante en los procesos oculares infecciosos o irritativos, al asentar múltiples elementos de defensa frente a los agentes externos(9-12).

La inflamación de la conjuntiva se acompaña de dilatación de los vasos conjuntivales provocando una hiperemia, secreciones y edema conjuntival. Podremos diferenciar conjuntivitis agudas o crónicas y, dentro de la etiología, entre causas infecciosas (bacteriana, vírica) o no infecciosas (alérgica, tóxica, cicatricial, etc.).

Conjuntivitis agudas(9,11,13)

Clínicamente, se manifiesta con sensación de cuerpo extraño, lagrimeo y picor, aunque generalmente sin referir disminución de la agudeza visual ni dolor. Los signos clínicos que encontraremos son: hiperemia conjuntival, quemosis (edema conjuntival), secreciones y reacción conjuntival (Fig. 2).

figura

Figura 2. Niño con signos de conjuntivitis aguda en ojo derecho, presentando hiperemia conjuntival, lagrimeo y secreciones objetivables en la fotografía.

La orientación terapéutica se basará conforme a la etiología, pero independientemente de la misma no se recomienda la oclusión ocular en ojos con secreción activa. Dentro de las posibles etiologías (Tabla I), deberemos tener presente, entre otras:

tabla

• Conjuntivitis vírica(10,11,13): es la principal causa de conjuntivitis vírica en edad pediátrica en nuestro medio. La mayoría de ellas (65-90 %) están causadas por Adenovirus serotipos 8 y 19, y suele haber antecedentes de infección respiratoria reciente o posible contagio (alta probabilidad los primeros 10-12 días), siendo los adenovirus una causa importante de epidemias, como ocurre en el caso de la fiebre-faringo-conjuntival (serotipo 3 y 7).

El inicio suele ser unilateral, afectando posteriormente el ojo contralateral. A la exploración es característica la aparición de folículos en conjuntiva tarsal, hemorragias subconjuntivales y pseudomembranas tarsales; pudiendo palpar adenopatías frecuentemente de localización preauricular. En algunos casos, se puede complicar el cuadro oftalmológico con la aparición de infiltrados corneales subepiteliales autoinmunes, que suelen acompañar pérdida de agudeza visual.

Tratamiento: lavados con suero salino, compresas frías, lagrimas artificiales y anti-inflamatorios no esteroideos. Se asociarán corticoides tópicos en los casos de pseudomembranas (retirándolas previamente) y de infiltrados corneales que produzcan una disminución de la visión. No se deben utilizar corticoides sin supervisión oftalmológica. En el caso de los Adenovirus, se recomienda aislamiento durante 9 -10 días.

Es frecuente el empeoramiento clínico los primeros días, resolviendo el cuadro en 2-3 semanas. La prevención es fundamental por su alta contagiosidad, por ello son aconsejables las medidas higiénicas y el diagnóstico precoz.

• Conjuntivitis por virus herpes simple (VHS)(14,15): además de ser posible causa de oftalmia neonatorum (ver apartado: Oftalmia neonatorum), en niños de >28 días de vida, la primoinfección por VHS suele cursar con un cuadro de conjuntivitis folicular aguda unilateral, que puede asociar adenopatías preauriculares y vesículas perioculares, raramente cursa con pseudomembranas y afectación corneal en la primoinfección. Es en las recurrencias, cuando es más frecuente la queratoconjuntivitis (afectación corneal + conjuntival), pero ante cualquier conjuntivitis sugestiva de etiología herpética, se debe ­descartar la afectación corneal, siendo recomendable su valoración urgente oftalmológica.

• Conjuntivitis bacteriana(10-12,16): los gérmenes implicados con mayor frecuencia son microorganismos presentes en la vía respiratoria superior como: Streptococcus pneumoniae, Haemophilus influenzae y Moraxella catarrhalis. A la exploración, se caracterizan por la presencia de abundantes secreciones muco-purulentas, hiperemia conjuntival y, en muchas ocasiones, cursan con papilas en conjuntiva tarsal (pequeñas elevaciones poligonales rojizas con aspecto en empedrado). Suelen ser autolimitadas en 7-10 días e infrecuentemente producen complicaciones.

Tratamiento: se recomienda tratamiento con colirio antibiótico, al reducir el tiempo de duración del cuadro clínico cuando se administra en los 5 primeros días de inicio de la clínica(16). La elección del antibiótico se realiza de forma empírica (tobramicina, fluorquinolona, neomicina, colirio de polimixina B – neomicina – gramicidina [Oftalmowell®]) cada 4-6 horas durante el día durante 5-7 días, disminuyendo la frecuencia con la mejoría de la sintomatología. Se realizarán cultivos en aquellas conjuntivitis de aspecto bacteriano si: aparece en las cuatro primeras semanas de vida (ver apartado: Oftalmia neonatorum), cuadros hiperagudos, no respondedores al tratamiento y en pacientes inmunodeprimidos.

• Conjuntivitis por Chlamydias(10,11,13): la infección por Chlamydias (serotipos D-K) es la etiología más frecuente de oftalmia neonatorum entre los 10-14 días de vida (ver apartado: Oftalmia neonatorum), y asciende de nuevo su frecuencia en adolescentes, al ser considerada una enfermedad de transmisión sexual. Aun siendo de etiología bacteriana, es típico observar una llamativa reacción folicular en la conjuntiva, con moderadas secreciones muco-purulentas y cierto componente hemático. Se debe descartar la afectación concomitante por Neisseria Gonorrhoeae.

Tratamiento: el tratamiento de elección es azitromicina 1 g vía oral dosis única, pudiendo repetir la pauta a la semana si la resolución es incompleta.

Conjuntivitis crónicas

• Conjuntivitis alérgica(10,12,17): la etiología alérgica es una causa muy frecuente dentro de las causas de conjuntivitis crónica, afectando al 15-40 % de la población; aunque también pueden debutar con un cuadro de características agudas e hiperagudas. Dentro de este grupo se incluyen: la conjuntivitis estacional (intermitente), perenne (persistente), vernal y la conjuntivitis papilar crónica.

La inflamación conjuntival se produce por una reacción de hipersensibilidad de tipo I, debida a la sensibilización y reexposición a un alérgeno que provoca la degranulación de mastocitos y eosinófilos. Clínicamente, presentan intenso picor y lagrimeo ocular, quemosis, hiperemia conjuntival e hipertrofia papilar en la conjuntiva tarsal, siendo características las papilas gigantes y los nódulos de Trantras límbicos en la conjuntivitis vernal. Las secreciones suelen ser mucosas y menos abundantes que en las conjuntivitis infecciosas.

La queratoconjuntivitis vernal es menos frecuente que la forma estacional o perenne, se trata de una forma crónica que puede presentar exacerbaciones durante los periodos estacionales. A la exploración presentan papilas tarsales que pueden ser grandes y adoptar una disposición en empedrado. Aunque suele autolimitarse tras la pubertad, entre el 6-55 % de los casos asocian alteraciones severas de la visión y/o afectación corneal, por ello es conveniente remitir estos pacientes al oftalmólogo.

Tratamiento: eliminar el alérgeno si es posible. En los casos leves está indicada la aplicación de compresas de agua fría y lavados con abundante suero fisiológico. En los moderados se deben emplear antihistamínicos tópicos (olopatadina, azelastina colirio) cada 12 horas y estabilizadores de mastocitos (cromoglicato sódico, ketotifeno). En aquellos casos graves o niños con mucha fotofobia, se recomienda evaluación por parte del oftalmólogo para valorar, si fuera necesario, además del tratamiento con antihistamínicos orales, iniciar tratamiento con colirios corticoideos, ciclosporina A, tacrólimus tópico, etc.

• Otras causas de conjuntivitis crónicas(10): conjuntivitis tóxicas (como por ejemplo, las secundarias al uso de tratamientos tópicos prolongados), conjuntivitis por Molluscum contagiosum (conjuntivitis folicular crónica + pápulas umbilicadas), etc.

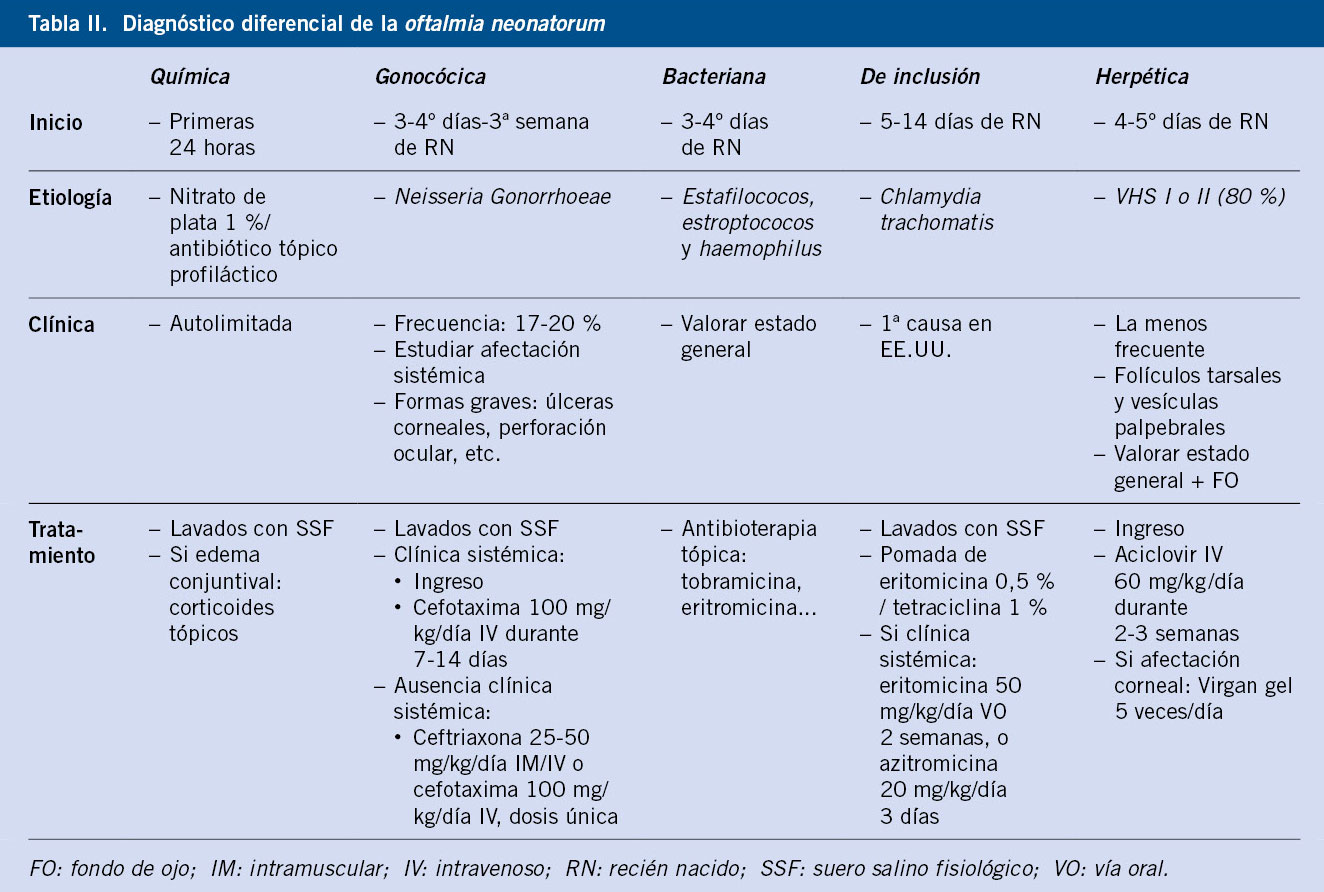
Oftalmia neonatorum (conjuntivitis del recién nacido)(18-21)

La oftalmia neonatorum es una conjuntivitis aguda que se produce en los primeros 28 días de vida, afectando entre el 1-12 % de los recién nacidos. Dentro de la etiología encontramos causas irritativas o causas infecciosas (víricas o bacterianas), encontrándose un agente causal en la mayoría de las ocasiones en el canal del parto. Staphylococcus aureus es el microorganismo más común, pero existen otros potencialmente graves para la integridad del globo ocular, como Neisseria gonorrhoeae y Chlamydia trachomatis.

La incidencia ha disminuido significativamente tras la introducción de la profilaxis con eritromicina 0,5 % y pomada de tetraciclinas al 1 % en el recién nacido.

El diagnóstico diferencial y protocolo de actuación(20) (Tabla II) se establece en función del momento de aparición y la clínica asociada, siendo necesaria, en todos los casos, la toma de muestras de exudado conjuntival (tinción de Gram, cultivo y PCR para C. trachomatis, gonococo y VHS 1 y 2)(19-21).

tabla

El diagnóstico diferencial de la conjuntivitis neonatal se puede realizar con las siguientes patologías: obstrucción del conducto lagrimal (ojo blanco si no hay conjuntivitis asociada), dacriocistitis, glaucoma congénito (epífora, blefaroespasmo, fotofobia, aumento del diámetro corneal, ojo blanco sin secreciones), celulitis orbitaria y queratitis.

Ojo rojo doloroso(4,22,23)

Causas corneales

La patología corneal cursa con ojo rojo doloroso e intensa fotofobia. Hay múltiples causas de queratitis/patología corneal; pero es importante descartar traumatismos previos, cuerpos extraños intraoculares y queratitis infecciosas como la patología herpética.

Habrá que sospechar una patología corneal ante un ojo rojo que se acompaña de: dolor, epífora, blefaroespasmo, fotofobia y, en algunos casos, pérdida de agudeza visual. Hay diversos factores de riesgo para el desarrollo de patología corneal: traumatismo previo, enfermedades de la superficie ocular, enfermedades sistémicas (ictiosis, déficit de vitamina A, síndrome de Stevens Johnson, etc.), cirugías oculares previas y portadores de lentes de contacto.

Queratitis/úlcera corneal(3,4,8)

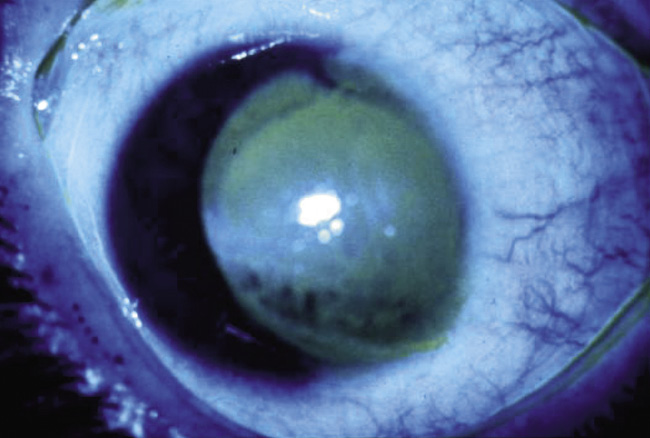
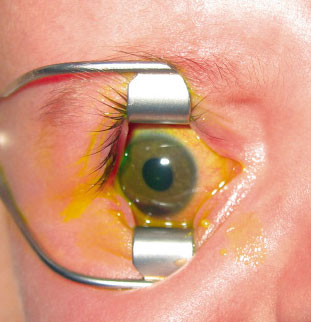
Se caracteriza por un dolor muy intenso y un ojo rojo con una hiperemia ciliar/periquerática, a diferencia de las conjuntivitis. La tinción con fluoresceína y valoración con luz azul cobalto pondrá de manifiesto un defecto epitelial corneal, permitiendo localizar y determinar la morfología de la lesión (puntiforme en caso de las queratitis o diferentes patrones geográficos en las úlceras).

• Úlceras y erosiones corneales: es la causa más frecuente de ojo rojo de causa corneal. Suelen estar precedidas por un traumatismo ocular (uña, rama de un árbol, papel, etc.). Si se sospecha etiología traumática o si se hallan erosiones verticales, se deben descartar posibles cuerpos extraños evertiendo los párpados, tanto superior como inferior. En casos traumáticos, se debe descartar, de forma urgente, una posible perforación ocular al suponer una urgencia quirúrgica (Fig. 3).

figura

Figura 3. En la imagen se objetiva un defecto epitelial corneal con tinción positiva a la fluoresceína.

• Queratitis actínica: suele existir antecedente de exposición intensa a la luz ultravioleta (playa, nieve…) en las 6-10 horas previas al inicio de la clínica. La superficie corneal muestra una tinción con fluoresceína de forma punteada, con predominio en región inferior.

Tratamiento: se graduará el tratamiento y seguimiento en función de la gravedad clínica. Se recomienda lubricación intensa con lágrimas artificiales que contengan ácido hialurónico y si se sospecha infección, añadir cobertura antibiótica (colirio antibiótico, pomada antibiótica). Ante dolor intenso, valorar tratamiento con colirio ciclopléjico y/o analgesia vía oral, ajustando dosis según edad del niño. Si se sospecha alguna complicación, traumatismos con vegetales o en usuarios de lentes de contacto, deberán acudir al oftalmólogo de forma urgente.

• Queratitis herpética(14,15): supone la causa más frecuente de ceguera por afectación infecciosa corneal, aunque supone una etiología menos frecuente que en adultos. En la lámpara de hendidura se puede observar una úlcera dendritiforme con tinción positiva a la fluoresceína. En ocasiones, se asocia afectación del tejido corneal perilesional y reacción inflamatoria en cámara anterior. La lesión epitelial es típicamente recurrente y podría causar un leucoma corneal (cicatriz), repercutiendo en la agudeza visual de los pacientes.

Tratamiento: pomada oftálmica de aciclovir 5 veces al día. La etiología herpética contraindica la administración de corticoides sin previa cobertura con antivíricos. Es conveniente el control por parte de un oftalmólogo.

Lesiones por caústicos(1,8,22)

Se presenta tras el contacto con álcalis (cemento, lejía, cal, etc.) o ácidos. Los álcalis, al producir lesiones por licuefacción, provocan lesiones de mayor gravedad, profundizando en los tejidos oculares. Sin embargo, los ácidos tienden a producir lesiones por coagulación de las proteínas que limitan en gran medida la penetración tisular.

Producen clínica de ojo rojo doloroso, inflamación conjuntival, lagrimeo y fotofobia. Es conveniente valoración oftalmológica para descartar afectación corneal (edema, opacificaciones, defectos epiteliales), afectación limbar, reacción inflamatoria de cámara anterior y posible hipertensión ocular.

Tratamiento: debe ser inmediato, mediante irrigación con suero fisiológico durante, al menos, 30 minutos, evertiendo tanto el párpado inferior como el superior, para exponer el fórnix y favorecer su irrigación. No se debe neutralizar el cáustico con soluciones, ya que produciría una reacción exotérmica que empeoraría la afectación. Aplicar ciclopléjico en colirio (clorhidrato de ciclopentolato 1 %) 1 gota cada 8 horas, además de antibiótico tópico en gotas o pomada cada 4-6 horas. Es conveniente que sea valorado con urgencia por un oftalmólogo.

Los anestésicos y corticoides tópicos pueden tener efectos secundarios severos. Se recomienda emplear su uso exclusivamente durante la exploración (anestésicos) y bajo supervisión oftalmológica.

Uveítis anterior(4,6,7)

La uveítis anterior infantil, en muchas ocasiones, cursa de forma pauci-sintomática, sin dar lugar al cuadro clínico característico (ojo rojo doloroso, fotofobia, pérdida de visión).

Sucede cuando se inflama la úvea, capa intermedia del globo ocular (iris y cuerpo ciliar). Se caracteriza por una reacción inflamatoria en cámara anterior que produce el denominado efecto Tyndall por las células inflamatorias que se encuentran en el humor acuoso provocando, en ocasiones, la presencia de hipopión. Podremos encontrar precipitados retroqueráticos, nódulos y sinequias iridianas, entre otros hallazgos oculares.

El cuadro clínico suele cursar con dolor ocular, fotofobia, pérdida de agudeza visual y, característicamente, en población pediátrica suele manifestarse sin ojo rojo. Es importante destacar que en población infantil en muchas de las ocasiones cursa de forma pauci-sintomática siendo diagnosticada en revisiones rutinarias.

La etiología más frecuente en los niños es el origen reumatológico, siendo la artritis idiopática juvenil la causa de hasta el 80 % de las uveítis anteriores pediátricas, manifestándose característicamente de forma pauci-sintomática, siendo en esta enfermedad aún más importante el control oftalmológico periódico. Además de causas reumatológicas y autoinmunes, las uveítis también pueden ser de origen traumático, infeccioso o tumoral. Ante la sospecha de una uveítis anterior aguda, será conveniente exploración por parte del oftalmólogo.

Causas de enrojecimiento periocular: causas orbitarias y anejos oculares(1,2,4,6)

La patología orbitaria y de los anejos también puede asociar ojo rojo, como las celulitis, la dacriocistitis aguda y, con menor frecuencia, la patología tumoral.

Celulitis

Las celulitis son procesos infecciosos-inflamatorios del tejido orbitario que, en función de si la afectación es previa al septo orbitario o se extiende tras el mismo, se denominará celulitis preseptal u orbitaria, respectivamente. Son procesos generalmente infecciosos que aparecen como complicación de una infección local, cutánea, conjuntival o de los senos paranasales. La clínica se caracteriza por una inflamación palpebral y, en muchas ocasiones, síntomas respiratorios y fiebre.

Es de especial importancia diferenciar entre las celulitis preseptales y las celulitis orbitarias, debiendo explorar la motilidad ocular, agudeza visual, evolución clínica, situación sistémica…; por ello, ante la sospecha de una celulitis, se debe referir al paciente a un centro hospitalario para valoración oftalmológica, al tratarse de una patología que precisa control estrecho. En la mayoría de ocasiones, podrá ser manejado de forma ambulatoria con control a las 24 horas, pero en algunos casos (niños <1 año, afectación del estado general, inmunodeprimidos, evolución tórpida…), precisarán manejo hospitalario con antibioterapia intravenosa, además de descartar posibles complicaciones secundarias, como abscesos subperiósticos y orbitarios si presentaran clínica sugestiva.

Inflamación/infección de los párpados

• Blefaritis(24): se denomina blefaritis a la inflamación de los párpados, apareciendo el borde palpebral inflamado y enrojecido. La obstrucción de las glándulas lagrimales causa un estancamiento de ácidos grasos que irritan la superficie ocular y su depósito proporciona condiciones óptimas para el crecimiento de bacterias que, a su vez, liberan toxinas contribuyendo a una mayor irritación.

La blefaritis es generalmente de etiología seborreica (alteración de la secreción lipídica por las glándulas de Zeiss y de Meibomio, que se encuentran en el borde palpebral) o estafilocócica (escamas amarillentas que al desprenderlas dejan lesiones ulcerativas).

Tratamiento: higiene palpebral, lágrimas artificiales si inestabilidad de la película lagrimal y, si se sospecha etiología estafilocócica, pomada antibiótica (gentamicina/eritromicina) durante 7 días.

• Orzuelo(2,7): es una infección de las glándulas palpebrales internas o externas en función de las glándulas afectadas. Clínicamente, se presenta como una sobreelevación palpebral dolorosa, sensible a la palpación, donde se puede observar un punto de drenaje.

Tratamiento: calor local y antibiótico en pomada oftálmica, asociado a un corticoide de baja potencia (prednisona-neomicina, terracortril pomada oftálmica).

• Chalazión: es una inflamación granulomatosa crónica de las glándulas de Meibomio localizado generalmente en el tarso superior. Se manifiesta como una tumoración palpebral indolora sin signos inflamatorios (Fig. 4).

figura

Figura 4. Chalazión en párpado inferior de ojo izquierdo.

Tratamiento: requiere valoración por parte del oftalmólogo para valorar la inyección de triamcinolona intranodular o extirpación quirúrgica para los casos que no resuelven de forma conservadora.

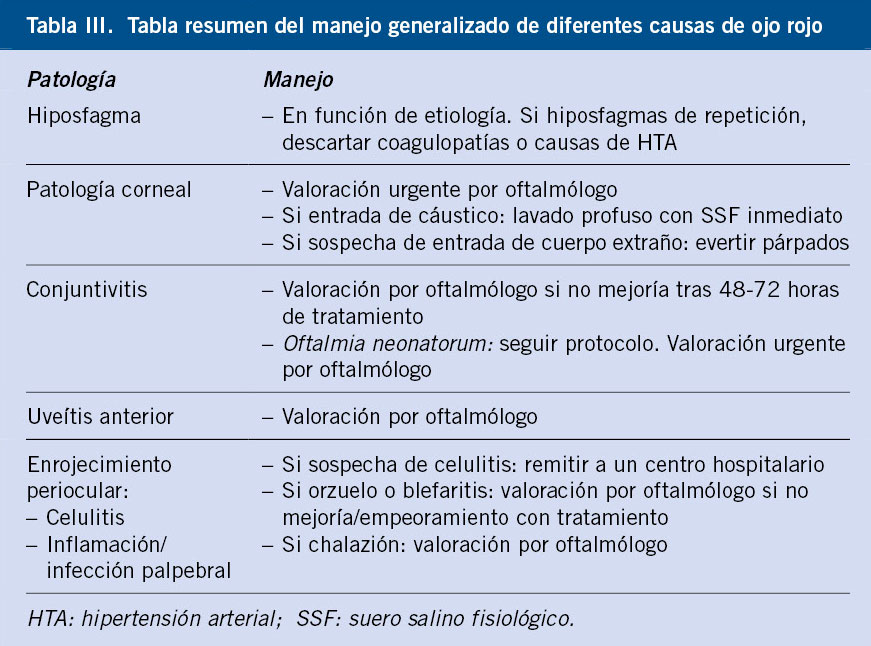
La mayoría de los cuadros clínicos de ojo rojo en la infancia pueden ser manejados por el pediatra, pero ante cualquier signo de alarma o si no hay mejoría del cuadro clínico a las 48-72 horas tras el inicio del tratamiento, se recomienda valoración por parte del oftalmólogo (Tabla III)(2,4,7,20,25).

tabla

Función del pediatra de Atención Primaria

Las principales funciones del pediatra de Atención Primaria son:

• Realizar un correcto diagnóstico diferencial entre las posibles causas de ojo rojo en función de los signos y clínica del paciente.

• Aproximación diagnóstica y terapéutica de la patología.

• Reconocer aquellas patologías y signos de alarma que precisan valoración por un oftalmólogo de forma urgente/preferente.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito. Declaración de intereses: ninguno.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de la autora.

1.** Seth D, Khan FI. Causes and management of red eye in pediatric ophthalmology. Curr Allergy Asthma Rep. 2011; 11: 212-9. DOI: 10.1007/s11882-011-0186-7.

2.** Shields SR. Managing eye disease in primary care. Part 2. How to recognize and treat common eye problems. Postgrad Med. 2000; 83: 91-6. DOI: 10.3810/pgm.2000.10.1780.

3.** Greenberg MF, Pollard ZF. The red eye in childhood. Pediatr Clin North Am. 2003; 50: 105-24. DOI: 10.1016/S0031-3955(02)00114-1.

4.** Wong MM, Anninger W. The pediatric red eye. Pediatr Clin North Am. 2014; 61: 591-606. DOI: 10.1016/j.pcl.2014.03.011.

5. Beal C, Giordano B. Clinical Evaluation of Red Eyes in Pediatric Patients. J Pediatr Health Care. 2016; 30: 506-14. DOI: 10.1016/J.PEDHC.2016.02.001.

6. Clement Corral A, Clement Corral I, Valls Ferrán I, Andrés Domingo MI, Jiménez Serrano C. Ojo rojo en Pediatría. Pediatría Integral. 2013; XVII: 477-82. Acceso el 8 de noviembre de 2022. Disponible en: https://www.pediatriaintegral.es/numeros-anteriores/publicacion-2013-09/ojo-rojo-en-pediatria/.

7.** Dunlop AL, Wells JR. Approach to Red Eye for Primary Care Practitioners. Primary Care – Clinics in Office Practice. 2015; 42: 267-84. DOI: 10.1016/j.pop.2015.05.002.

8. Rainsbury PG, Cambridge K, Selby S, Lochhead J. Red eyes in children: Red flags and a case to learn from. British Journal of General Practice. 2016; 66: 633-4. DOI: 10.3399/bjgp16X688309.

9. Brook I. Anaerobic and Aerobic Bacterial Flora of Acute Conjunctivitis in Children. Archives of Ophthalmology. 1980; 98: 833-5. DOI: 10.1001/archopht.1980.01020030827003.

10. Azari AA, Barney NP. Conjunctivitis: a systematic review of diagnosis and treatment. JAMA. 2013; 310: 1721-9. DOI: 10.1001/JAMA.2013.280318.

11. Rose P. Management strategies for acute infective conjunctivitis in primary care: A systematic review. Expert Opin Pharmacother. 2007; 8: 1903-21. DOI: 10.1517/14656566.8.12.1903.

12. Friedlaender MH. A review of the causes and treatment of bacterial and allergic conjunctivitis. Clin Ther. 1995; 17: 800-10. DOI: 10.1016/0149-2918(95)80058-1.

13. Gigliotti F, Williams WT, Hayden FG, Hendley JO, Benjamin J, Dickens M, et al. Etiology of acute conjunctivitis in children. J Pediatr. 1981; 98: 531-6. DOI: 10.1016/S0022-3476(81)80754-8.

14. Serna-Ojeda JC, Ramírez-Miranda A, Navas A, Jiménez-Corona A, Graue-Hernández EO. Herpes simplex virus disease of the anterior segment in children. Cornea. 2015; 34: S68-S71. DOI: 10.1097/ICO.0000000000000559.

15. Liu S, Pavan-Langston D, Colby KA. Pediatric herpes simplex of the anterior segment: characteristics, treatment, and outcomes. Ophthalmology. 2012; 119: 2003-8. DOI: 10.1016/J.OPHTHA.2012.05.008.

16. Sheikh A, Hurwitz B, van Schayck CP, McLean S, Nurmatov U. Antibiotics versus placebo for acute bacterial conjunctivitis. Cochrane Database Syst Rev. 2012; (9): CD001211. DOI: 10.1002/14651858.CD001211.PUB3.

17. Ono SJ, Abelson MB. Allergic conjunctivitis: update on pathophysiology and prospects for future treatment. J Allergy Clin Immunol. 2005; 115: 118-22. DOI: 10.1016/J.JACI.2004.10.042.

18. Normann EK, Bakken O, Peltola J, Andréasson B, Buhl S, Sigg P, et al. Treatment of acute neonatal bacterial conjunctivitis: a comparison of fucidic acid to chloramphenicol eye drops. Acta Ophthalmol Scand. 2002; 80: 183-7. DOI: 10.1034/J.1600-0420.2002.800212.X.

19. Darling EK, McDonald H. A meta-analysis of the efficacy of ocular prophylactic agents used for the prevention of gonococcal and chlamydial ophthalmia neonatorum. J Midwifery Womens Health. 2010; 55: 319-27. DOI: 10.1016/J.JMWH.2009.09.003.

20.** Martín-Begué N, Frick MA, Alarcón S, Wolley-Dod C, Soler-Palacín P. Protocolos (diagnósticos y terapéuticos). Conjuntivitis neonatal: Diagnóstico y tratamiento. 2017; XLVI: 159-64. Acceso el 8 de noviembre de 2022. Disponible en: https://www.estrabologia.org/actas/Acta_2_2017/09-PROTOCOLOS.pdf.

21. di Bartolomeo S, Mirta DH, Janer M, Fermepin MRR, Sauka D, Magariños F, et al. Incidence of Chlamydia trachomatis and other potential pathogens in neonatal conjunctivitis. International Journal of Infectious Diseases. 2001; 5: 139-43. DOI: 10.1016/S1201-9712(01)90088-8.

22. Sauer A, Speeg-Schatz C, Bourcier T. L’œil rouge chez l’enfant. Revue du Praticien. 2008; 58: 353-7.

23. Aguilera ZP, Chen PL. Eye pain in children. Pediatr Rev. 2016; 37: 418-25. DOI: 10.1542/pir.2015-0096.

24. Viswalingam M, Rauz S, Morlet N, Dart JKG. Blepharokeratoconjunctivitis in children: diagnosis and treatment. Br J Ophthalmol. 2005; 89: 400-3. DOI: 10.1136/BJO.2004.052134.

25. Mallika PS, Asok T, Faisal HA, Aziz S, Tan AK, Intan G. Neonatal Conjunctivitis – a Review. Malays Fam Physician. 2008; 3: 77. Acceso el 8 de noviembre de 2022.

Bibliografía recomendada

– Beal C, Beverly G. Clinical Evaluation of Red Eyes in Pediatric Patients. Journal of Pediatric Health Care. 2016; 30: 506-14.

Artículo de revisión de las causas de ojo rojo más frecuentes en las consultas de Pediatría de Atención Primaria, mencionando también causas más raras a tener en cuenta.

– Shields SR. Managing eye disease in primary care. Part 2. How to recognize and treat common eye problems. Postgrad Med. 2000; 108. DOI: 10.3810/pgm.2000.10.1780.

Artículo publicado en la revista de “Postgraduate Medicine”, que está destinada al manejo desde Atención Primaria de diferentes patologías. En este artículo el Dr. Shields explica el papel crucial de los pediatras a la hora de decidir el manejo del ojo rojo e insiste qué patologías pueden ser manejadas por el pediatra y cuándo derivar al oftalmólogo.

– Wong MM, Anninger W. The pediatric red eye. Pediatr Clin North Am. 2014; 61: 591-606. DOI: 10.1016/j.pcl.2014.03.011.

Artículo centrado en el diagnóstico diferencial de las causas más frecuentes de ojo rojo pediátrico y su tratamiento.

– Martín-Begué N, Frick MA, Alarcón S, Wolley-Dod C, Soler-Palacín P. Protocolos (diagnósticos y terapéuticos). Conjuntivitis neonatal: Diagnóstico y tratamiento. 2017; XLVI: 159-64. Acceso el 8 de noviembre de 2022. Disponible en: https://www.estrabologia.org/actas/Acta_2_2017/09-PROTOCOLOS.pdf.

Protocolo muy detallado y amplio del manejo de la conjuntivitis neonatal. Muy útil para ampliar el manejo de esta patología.

Caso clínico

Niño de 6 años con piel atópica que acude a su Pediatra por ojos rojos desde hace varios días. Refiere picor y molestias en ambos ojos, estando peor el ojo derecho “desde siempre”. Niega pérdida de agudeza visual, sin fiebre ni malestar general. Estos episodios le ocurren periódicamente, mejorando en invierno.

A la exploración se objetiva un ojo rojo con hiperemia mixta (ciliar y bulbar), ligeras secreciones mucosas en fondo de saco y una reacción papilar tarsal moderada. No se palpan adenopatías preauriculares.


Algoritmo


Patología ocular de base genética


S. Macías Franco, P. Rozas Reyes
Temas de FC


S. Macías Franco, P. Rozas Reyes

Especialistas de Área en Oftalmología pediátrica. Hospital Universitario Central de Asturias. Oviedo

Resumen

El conocimiento del genoma humano ha proporcionado en las últimas décadas mucha información sobre enfermedades con afectación ocular. Se trata de un tema en constante actualización y en auge debido a los desarrollos en Biología molecular y Terapia génica. El estudio de las bases genéticas en Oftalmología nos brinda diagnósticos nuevos cada día y nos proporciona las claves para tratar patologías incurables hasta ahora, que pueden acabar en ceguera. Se realiza una revisión sobre algunas de las más importantes y su manifestación en la infancia, con el objetivo de que el pediatra pueda sospechar, reconocer y actuar ante ellas.


Abstract

Over the last decades, the understanding of the human genome has provided a great deal of information on diseases with ocular involvement. This is a subject that is constantly being updated and is expanding due to developments in molecular biology and gene therapy. The study of the genetic basis in Ophthalmology provides new diagnoses every day and brings keys to treat pathologies incurable until now, which can ultimately lead to blindness. A review is made of some of the most important ones and their manifestations in childhood, so that the pediatrician can suspect, recognize and act upon them.


Palabras clave: Alteraciones oculares genéticas; Distrofias retinianas; Terapia génica en Oftalmología; Catarata congénita; Neuropatías hereditarias.

Key words: Genetic ocular disorders; Retinal dystrophies; Gene therapy in Ophthalmology; Congenital cataract; Hereditary neuropathies.


Pediatr Integral 2023; XXVII (1): 7 – 15


OBJETIVOS

• Identificar patologías oculares de base genética y ciertas asociaciones.

• Poder realizar una anamnesis y exploración detallada y protocolizada en niños con sospecha de baja visión.

• Aprender de modo práctico ciertos signos y síntomas como el nistagmo, la fotofobia o la nictalopía, para poder orientar la búsqueda de enfermedades oculares en niños.

• Reconocer cuándo podría interesar realizar pruebas neurofisiológicas y/o estudios genéticos.


Patología ocular de base genética

Introducción

Hoy en día, se conocen en torno a 900 enfermedades hereditarias con afectación ocular, por lo que es lógico la aparición de subespecialistas en Oftalmología genética.

Es un hecho que el campo de la genética ha dado grandes pasos en un tiempo muy corto. En tan solo 30 años hemos pasado de hablar de “enfermedades raras”, donde la descripción de ciertas patologías era puramente clínica y/o fisiológica a la etapa actual, la era de la biología molecular, donde ya se busca tratar las enfermedades desde sus alteraciones genético-moleculares.

El objetivo de la siguiente revisión va a ser el de poder identificar ciertas patologías oculares de base genética, como médicos pediatras y oftalmólogos. Resultaría imposible comentar cada enfermedad con base genética, pues diariamente encontramos en la literatura reportes sobre asociación de gen-enfermedad, no solo enfermedades sindrómicas o pediátricas, sino que encontramos genética hasta en enfermedades seniles como la degeneración macular asociada a la edad.

A continuación, intentaremos aclarar por apartados ciertos conceptos para poder entender de manera teórica y práctica lo que nos concierne en este artículo.

El genoma humano

30 años para describir, comprender y editar el genoma humano.

En 1990 comienza el proyecto genoma humano que finaliza en 2003: su objetivo era el de determinar la secuencia de pares de bases que componen el ADN y mapear así todos los genes del genoma humano. No se conoce la función de todos ni por qué unos se expresarán fenotípicamente y otros no, pero este proyecto nos da el código y el avance, que desde ahí en genética ha sido creciente(1).

Actualmente, encontramos en la era de la Biología molecular donde se estudian los mecanismos genético-moleculares como base de las enfermedades para así no solo conocerlas o definirlas, sino tratarlas y curarlas. Sí, hablamos de lo que se conoce como Terapia génica. Hasta hace poco, “editar” el genoma humano suponía muchas limitaciones, por lo que parecía prácticamente imposible.

En Oftalmología disponemos del primer fármaco génico aprobado para amaurosis congénita de Leber tipo 2 (ACL), debida a mutaciones en el gen RPE65. El tratamiento se realiza mediante la inyección subretiniana de Voretigene Nepavenec (Luxturna®) a través de un virus vector (Adeno-associated viral vector serotype 2 o AAV2) que infecta la célula consiguiendo reemplazar el gen mutado por el gen sano. Este tratamiento ha conseguido que pacientes con ceguera puedan recuperar visión(2).

Se avecina un futuro prometedor. Las doctoras Charpentier y Doudna estudiaron el funcionamiento del sistema CRISPR-Cas9, mecanismo de defensa de Streptococcus Pyogenes frente a virus conocido como “tijeras moleculares”. En 2012 publicaron un estudio que proponía el uso de CRISPR-Cas9 como herramienta para la edición del genoma, consiguiendo reprogramar el sistema para reconocer y cortar fragmentos de ADN eliminando genes específicos, pero también modificar esos genes introduciendo la secuencia correcta(3). Dicho de otro modo, sustituir un gen patológico por uno sano. En el año 2020 recibieron el Premio Nobel de Química por su trabajo.

Cuándo y qué pruebas genéticas solicitar a un paciente

La anamnesis y la exploración clínica deben ser muy detalladas, del paciente y de todos los familiares posibles. Conocer datos pasados, nos brindará una excelente ayuda a la hora de saber por dónde empezar.

Ante la sospecha según los hallazgos clínicos de una enfermedad ocular hereditaria, el pediatra y el oftalmólogo deberán valorar la necesidad o utilidad de realizar pruebas genéticas. Para ello, deben contar con la formación específica o consultar a otro médico con experiencia en seleccionar e interpretar la prueba a realizar, así como poder proporcionar un correcto asesoramiento ante un resultado positivo.

Además, en Internet disponemos de múltiples recursos, bases de datos, bibliografía e incluso registros de profesionales. Entre otras, la web del Instituto Nacional de Investigación del Genoma Humano de Estados Unidos (NHGRI) dispone de gran cantidad de recursos didácticos para profesionales de la salud y población general(3-4).

Del mismo modo, no debemos dejar de lado resultados denominados “mutaciones de significado incierto” y es recomendable repetir los estudios genéticos tras 2 años ante estos resultados. Como hemos visto previamente, cada vez se conoce más sobre el genoma y las alteraciones sin explicación, que en un futuro pueden tenerla. Enfermedades que hoy no tienen cura podrían tenerla.

En la consulta del pediatra

El pediatra será el enlace entre el paciente y el oftalmólogo. Es de suma importancia realizar una historia detallada y una exploración protocolizada del niño.

Anamnesis

• Árbol genealógico: hasta donde podamos alcanzar. Es importante preguntar y anotar consanguineidad directa o sospecha. En ambientes rurales o ciertas etnias es más frecuente el parentesco y la aparición de enfermedades hereditarias recesivas.

• Antecedentes familiares: de inicio insistir sobre los antecedentes familiares con algún tipo de defecto visual o cirugías oftalmológicas previas. Posteriormente y tras la exploración, es recomendable volver al árbol genealógico para anotar antecedentes de otro tipo que puedan estar en relación con las patologías que sospechemos. También nos puede ayudar solicitar fotografías familiares.

– Ante un niño con una gran miopía axial o antecedentes de desprendimiento de retina, vamos a buscar signos, síntomas en él y en su familia de laxitud articular, pues podemos encontrar una colagenopatía.

– En el caso de las fotografías, podemos encontrar rasgos fenotípicos muy interesantes. Llegamos a ver con más frecuencia de lo esperado, familias completas con ptosis bilateral sugestiva de enfermedades mitocondriales sin estudiar.

• Antecedentes personales: desarrollo motor, cognitivo y conductual del paciente desde el nacimiento.

– Preguntar sobre el comportamiento referente a la atención del niño ante imágenes y objetos y sobre la destreza a la hora de realizar actividades donde la visión es fundamental.

– La habilidad para moverse. Una retracción de campo visual puede hacernos ver a un niño “torpe” a la hora de bajar las escaleras, pese a que al conservar la visión intacta central nos esté señalando un avión en el cielo. El paciente con baja visión en casa suele estar más cómodo, pues tiene aprendida las distancias y la localización del mobiliario y objetos. En lugares desconocidos se mostrará más inseguro.

– Es muy importante poder conocer cómo actúa el niño en ambientes con distinta luz. La fotofobia suele ser referida por los padres, pero el miedo a la oscuridad no, y no conocer esto puede llevarnos a solicitar pruebas innecesarias y no realizar las pertinentes. Por ejemplo, realizar una resonancia magnética con sedación, en un niño con baja visión con una distrofia de conos no manifiesta en la exploración de fondo de ojo, por ser aún un estadio precoz, en lugar de realizar pruebas neurofisiológicas y genéticas que nos darían el diagnóstico.

• Enfermedades y cirugías previas: lo obvio y lo que aparentemente no tiene relación:

– La trisomía 21 se asocia a múltiples patologías oftalmológicas (miopía, estrabismo, cataratas), pero el paciente viene diagnosticado desde el día que nace (la mayoría ya con la genética realizada prenatalmente), por lo que solo tenemos que diagnosticar las manifestaciones oculares.

– Manchas café con leche y neurofibromatosis tipo 1, donde varios de los criterios diagnósticos son oftalmológicos (nódulos de Lisch, neurofibromas palpebrales y orbitarios, glioma en vía visual, hipoplasia esfenoidal).

– Hay que profundizar en casos de casualidad y buscar causalidad: ¿Polidactilia + miedo a la oscuridad? Busquemos desde el principio afectación renal y problemas neuroendocrinos, pues podríamos estar ante un síndrome de Bardet-Bieldt. No existe tratamiento para la distrofia de conos y bastones, que en casos progresivos puede resultar en una ceguera, pero si desde niño se le deriva a un centro especializado en baja visión podremos ayudarlo a obtener una mejor calidad de vida.

– Patologías donde el ojo será el único afectado: nistagmo + fotofobia → albinismo ocular.

Exploración oftalmológica (Fig. 1)

figura

Figura 1. A. Exploración. Toma de agudeza visual. B. Test de Snellen y Test de Ishihara. C. Hirchsberg. D. Leucocoria.

• Agudeza visual: dependiendo de la edad se usarán distintos test (mirada preferencial, Snellen, Piggassou, letras. También se valorará visión lejana y cercana.

En una consulta de primaria, en niños muy pequeños, solo podemos saber si fija y sigue el objeto que le estamos presentando. La intolerancia ante la oclusión de un ojo nos puede indicar baja visión del ojo que está libre.

• Test de Brückner: con oftalmoscopio directo, valorar el reflejo rojo retiniano. Muy importante si existe leucocoria (reflejo blanco) y remitirlo de manera urgente a un oftalmólogo para descartar la presencia de retinoblastoma, tumor maligno ocular más frecuente en niños.

• Motilidad intrínseca: tamaño de pupila en la luz y oscuridad.

– Asimetría: pupila miótica (Horner, sinequias). Pupila midriática (Adie, disgenesias del segmento anterior como la aniridia, DPAR).

– DPAR (defecto pupilar aferente relativo): pupilas midriátricas que no reaccionan a la luz, nos dan información sobre daños en vía visual y sospecha de muy baja visión o ceguera.

• El test de Hirchsberg: consiste en valorar el reflejo de la luz de una linterna en las pupilas, con el niño mirando de frente. Si no se presenta en el centro de ambas, existe una desviación (estrabismo). Un motivo frecuente de consulta es el epicanto, confundido con un estrabismo convergente, por ello familiarizarse con la realización sistemática del test de Hirchsberg es importante.

• Motilidad extrínseca: movimientos oculares. Hacer posteriormente seguir la luz, una imagen o incluso ya un sonido para descartar limitaciones de movimientos oculares en todas las posiciones de la mirada con ambos ojos (versiones) y por separado (ducciones).

• Nistagmo: la presencia de nistagmo desde muy temprana edad es signo de baja visión.

• Reflejos: sacádicos, de seguimiento lento, vestibular, optocinético. Informan sobre el estado de la vía visual posterior y daño cerebral.

• Transparencia de medios: opacidades corneales no nos permiten ver con claridad iris y pupila. En opacidades en cristalino (catarata) veremos reflejo rojo pobre o inexistente.

• Anomalías faciales y palpebrales: ptosis, epicanto, telecanto, epiblefaron, alteraciones en pestañas, puntos lagrimales, lesiones o manchas en la piel, disposición ósea orbitaria. Palpar y descartar la presencia de masas.

• Campimetría por confrontación: en niños colaboradores, de forma monocular y con la fijación al frente, presentamos imágenes en distintos puntos del campo visual. Ante una reducción concéntrica, el niño no verá las imágenes cuando no las presentamos en el centro.

• Test de Ishihara: hoy en día, hay aplicaciones para dispositivos electrónicos que lo disponen de manera gratuita. Es lo que comúnmente se conoce como “test de colores” (aunque no el único), muestra unas láminas con números donde dependiendo de la afectación se verán o no. En niños que no conocen los números, pero colaboradores, se lo proponemos como un juego donde con un dedo le pedimos que siga el “camino” que marca el mismo. Útil en el diagnóstico de discromatopsias. Lo más frecuente es el daltonismo (y que se presente en varones en varias generaciones de una familia), pero un resultado anómalo puede indicar daño macular o en el nervio óptico.

Enfermedades oculares de base genética

Catarata

Primera causa de ceguera reversible en el mundo, pero su aparición en niños puede traer daños visuales irreparables y resultar en una baja visión si no se actúa precozmente.

En adultos se ha reconocido como un fenómeno multifactorial que implica relaciones entre genética y factores ambientales.

En niños es más deducible que exista un origen genético o en el desarrollo embrionario. Las cataratas congénitas e infantiles pueden aparecer de forma aislada o asociadas a otros trastornos sistémicos. Se han encontrado más de 100 genes relacionados con cataratas sindrómicas, pero también se están viendo mutaciones genéticas donde la catarata es la única manifestación clínica.

Se estima que aparece como un trastorno mendeliano en 1/10.000 nacimientos y pueden desarrollarse en cualquier momento de la vida, aunque la mayoría son congénitas, pero con distinto fenotipo. La forma más común de herencia es la autosómica dominante (casi un 50 %), seguido del autosómico recesivo (18 %). Aproximadamente, un 30 % son esporádicas sin antecedentes familiares claros(5).

En cuanto al fenotipo, la mayoría son nucleares seguidas de polares posteriores (Fig. 2).

figura

Figura 2. A. Catarata congénita. B. Cirugía de catarata congénita.

Cat-Map, se trata de un mapa de cromosomas online y una base de datos de libre acceso centrada en los genes y la descripción clínica de las cataratas registradas en ella, así como asociaciones sindrómicas(6).

Glaucoma congénito primario

Epífora, fotofobia y blefarospasmo.

Tipo de glaucoma infantil que se desarrolla antes o después del nacimiento, dependiendo del grado de afectación del ángulo iridocorneal. La afectación de las estructuras oculares del drenaje del humor acuoso que se encuentran en dicha zona ocasionará un aumento de la presión ocular. Esto provocará que en niños se desarrolle buftalmos (diámetro corneal aumentado por la distensión gracias a la plasticidad corneal prenatal y en los primeros 2 años de vida) y una miopía (crecimiento axial por elasticidad escleral del mismo modo). Los pacientes más graves pueden nacer con la córnea de color azulado, debido a que ese aumento de presión sobrepasa la capacidad del endotelio corneal y desgarra estructuras importantes en la transparencia de la misma.

La presión mantenida daña el nervio óptico irreversiblemente provocando importante discapacidad visual si esa situación es avanzada y si no se revierte pronto.

En formas menos evidentes, sin buftalmos claros y transparencia de medios, la tríada clínica de: epífora, fotofobia y blefarospasmo, debe poner en alerta y ser reconocida por el pediatra.

En cuanto al patrón de herencia es complejo, la mayoría aparece de manera esporádica, pero podemos encontrar asociación familiar hasta en un 40 % de los casos, donde se propone un patrón autosómico recesivo, donde se ha descrito especialmente relación con alteraciones en el gen CYP1B(7).

Enfermedades hereditarias de la retina

Grupo amplio de enfermedades, generalmente progresivas y con consecuencias devastadoras en la visión, acabando en ceguera legal en la mayoría.

Presentan baja prevalencia y se consideran y cumplen criterios de enfermedades raras. Pese a ello, es importante reconocerlas y estudiarlas, no solo por poder realizar el consejo genético, sino porque en la actualidad hay ensayos clínicos con tratamientos prometedores en el ámbito de la terapia génica. A continuación expondremos algunas de ellas.

Retinosis pigmentaria (RP)

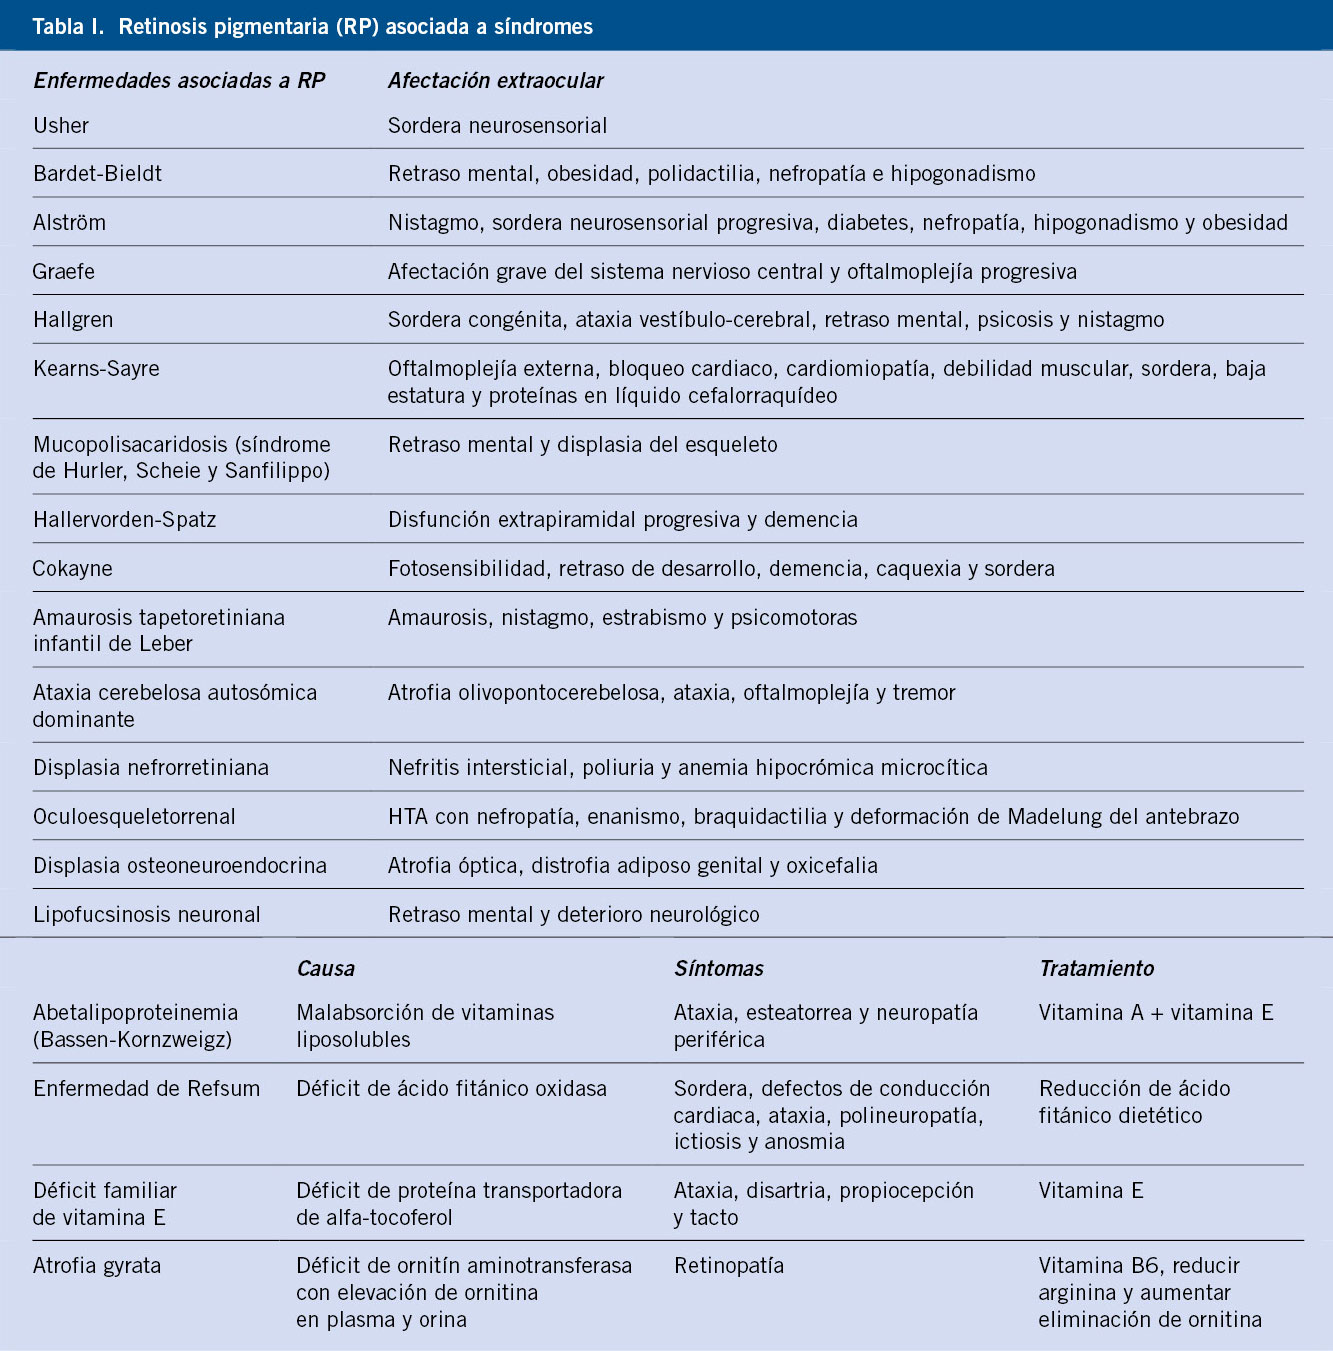
Distrofia retiniana hereditaria más prevalente (1:4.000 personas) y con mayor número de genes y loci asociados (>90), los primeros descritos en la década de los 80(8). Forma parte hasta en un 20 % de los casos de una enfermedad sindrómica y estos casos suelen ser diagnosticados durante la infancia y adolescencia (Tabla I).

tabla

El daño se origina en los bastones, pero progresivamente acaba afectando a los conos y al resto de células retinianas. Hay mucha variabilidad en cuanto a la edad de manifestación de los primeros síntomas y la velocidad de progresión y afectación de la visión.

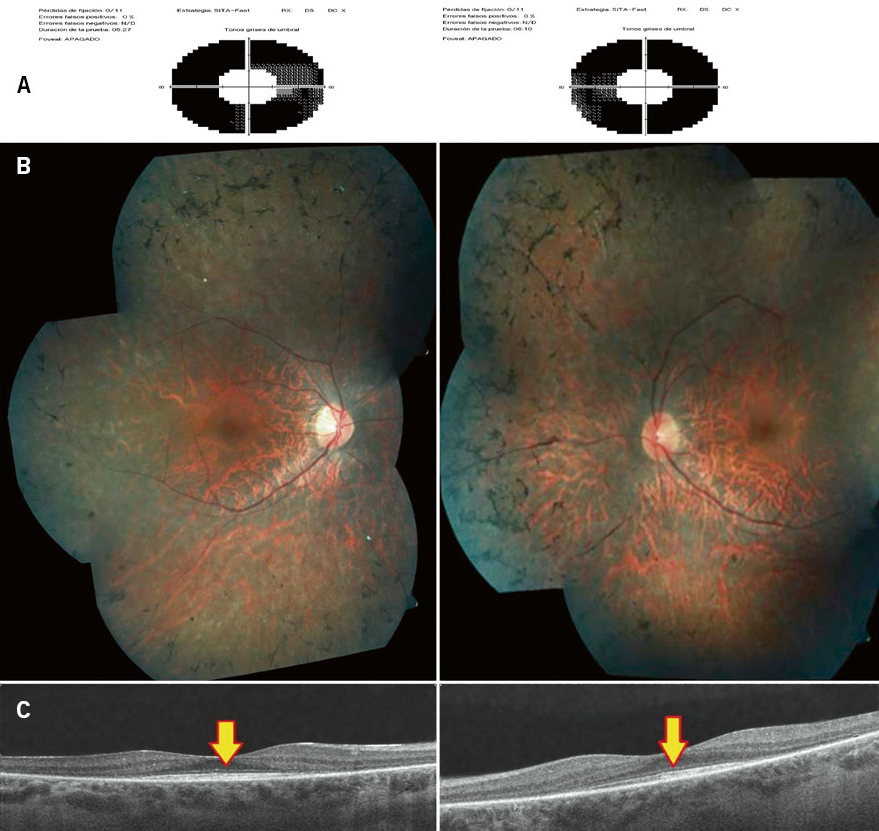
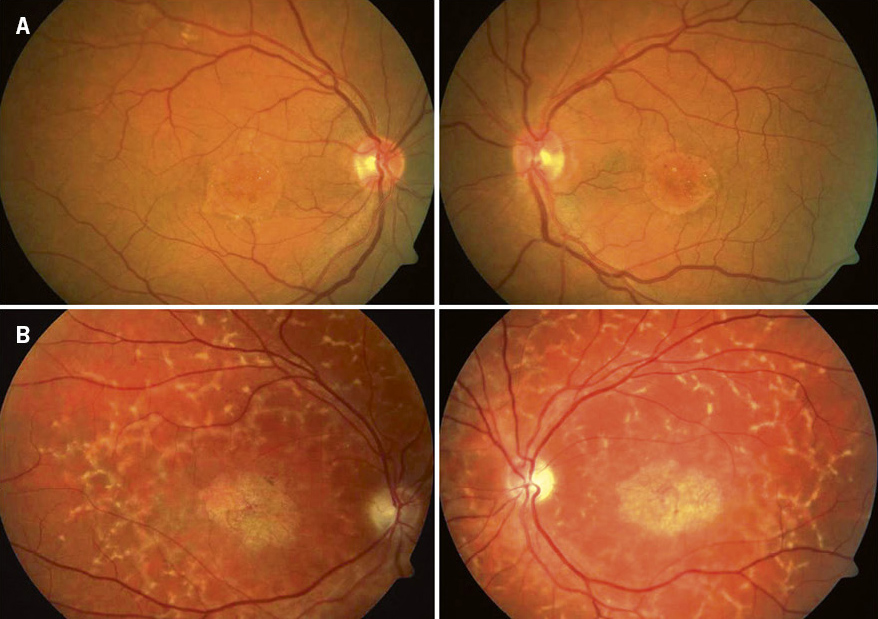
La enfermedad inicialmente cursa con nictalopía (baja visión en oscuridad) y posterior reducción concéntrica del campo visual, bilateral y simétrica, llegando en muchos casos a la ceguera. En la exploración del fondo de ojo, lo más típico es la tríada clásica: palidez del nervio óptico + atenuación vascular + espículas periféricas (Fig. 3). Asocia cataratas y, en estadios finales, edema macular que precipitará la pérdida de visión central.

figura

Figura 3. A. Retinosis pigmentaria. Retracción concéntrica de campo visual bilateral. B. Composición de fondo de ojo derecho e izquierdo. C. Imágenes de tomografía de coherencia óptica que muestran preservación de capas externas en retina central.

Distrofia progresiva de conos y distrofia de conos y bastones (CORD)

Menos prevalencia (1:20.000/100.000) que la RP, estas suelen aparecer desde edades tempranas con una gran fotofobia, afectación en la visión de colores y pérdida de visión central por afectación inicial de los conos. El diagnóstico puede suponer un reto, pues en muchos casos podríamos creer que estamos ante un paciente pediátrico simulador, ya que los cambios en el fondo de ojo (maculopatía en ojo de buey) (Fig. 4) no suelen estar presentes al principio. La electrofisiología puede afectarse desde estadios precoces, por lo que será muy útil en la orientación del paciente con esta clínica.

figura

Figura 4. A. Distrofia hereditaria de retina. Distrofia de conos. B. Enfermedad de Stardgardt fundus flavimaculatus.

Amaurosis congénita de Leber (ACL)

Se trata de un conjunto de distrofias muy severas, donde se afectan conos y bastones de forma muy precoz, de herencia recesiva, con más de 20 genes descritos en relación(9). A pesar de su baja prevalencia (1:33.000/80.000), es de vital importancia conocerla, pues los pacientes con una mutación concreta en el gen RPE65 pueden recibir tratamiento con la primera terapia génica aprobada con Voretigene neparvovec (Luxturna®) en 2018. Para ello, al menos, tienen que presentar células retinianas viables, por lo que debe detectarse en la infancia(10).

El inicio es muy precoz, niños pequeños que presentan una agudeza visual menor de <1/20, nistagmo e hipermetropía alta. Un signo a conocer por el pediatra y el oftalmólogo es el signo óculo-digital, donde el niño se aprieta y frota los ojos; pero lo descrito no es patognomónico ni una tríada clásica, sino que es común en enfermedades de inicio precoz con muy baja visión, por lo que habrá que descartar otras patologías y realizar un estudio electrofisiológico previamente. Hemos de decir que la experiencia nos ha demostrado que, en muchos casos, por la colaboración y la baja visión del niño no es posible realizarlos, por lo que en estos casos concretos, si no obtenemos otro diagnóstico mediante la exploración, es cuando creemos que no hay que esperar para realizar un estudio genético. Aunque encontrar el gen concreto sea dentro de una enfermedad rara, algo todavía más raro.

Enfermedad de Stardgardt

Se trata de una distrofia macular y la segunda distrofia hereditaria de retina (DHR) más frecuente (1:8.000/10.000).

A diferencia de las anteriores, las distrofias maculares afectan al área central de la retina, la mácula. Tendremos, por tanto, una pérdida de campo central/paracentral, lo que lleva a grandes limitaciones en la agudeza visual y, sobre todo, en la lectura y de cerca, aunque existe una amplia variabilidad en cuanto al comienzo de la enfermedad y severidad. El gen afectado con mayor frecuencia es el ABCA4 y su herencia es autosómica recesiva. Este gen puede verse afectado en casos de RP y CORD. Su alteración produce un aumento de lipofucsina en la retina externa con degeneración de los fotorreceptores (Fig. 4). Se inicia en muchos casos en la pubertad-adolescencia y puede confundirse con la distrofia de conos por su afectación central, ausencia de signos en el fondo de ojo precoces, aunque a diferencia de la anterior, las visiones suelen ser mejores, las pruebas neurofisiológicas tardan más en alterarse y la fotofobia no es tan intensa.

Las gafas con filtros de absorción selectiva son muy útiles y hay ensayos sobre medicamentos; evitar el acúmulo de la lipofuscina e incluso sobre trasplante retiniano.

En estos pacientes se desaconseja tomar vitamina A, pues se considera uno de los responsables etiopatogénicos.

Ceguera nocturna estacionaria congénita

Es debida a un fallo en la fototransducción (transmisión de información entre fotorreceptores y células bipolares). Cursa con nictalopía en la infancia y visiones relativamente buenas, miopía y fondo de ojo normal estables en el tiempo, lo que puede llevar a infradiagnosticarla. El electrorretinograma será lo que nos dé el diagnóstico y el puente hacia realizar un estudio genético(11).

Daltonismo y disfunciones de conos no progresivas

El daltonismo es una condición en la cual el paciente no puede distinguir ciertos colores. Es hereditario con herencia ligada a X, por lo que se da más frecuentemente en varones; de hecho, según algunas series, hasta un 8 % de los hombres pueden padecer algún tipo de alteración en la percepción de los colores.

Una discromatopsia adquirida nos debe llevar a sospechar enfermedades del nervio óptico o retina, por lo que si nunca se sospechó de daltonismo congénito habrá que descartar estas.

Característicamente, hay una reducción de los conos en la retina. La forma más severa es la acromatopsia congénita completa, enfermedad AR con múltiples genes descritos asociados. La visión se presenta muy baja desde el nacimiento con fotofobia importante, nistagmo, escotoma central y ceguera completa de colores. Los monocromatismos de conos hacen referencia a la falta de 2 de los 3 tipos de conos. Esto produce incapacidad en la distinción de los colores(12).

Aunque actualmente existen ayudas ópticas, por lo general en el daltonismo (salvo en la acromatopsia) no se ven limitaciones en la vida del paciente, por lo que debemos tranquilizar a los padres en la consulta, no alentarlos a forzar al niño a juegos donde la discriminación de colores sea importante y, sobre todo, normalizar esta situación tanto en casa como en el colegio.

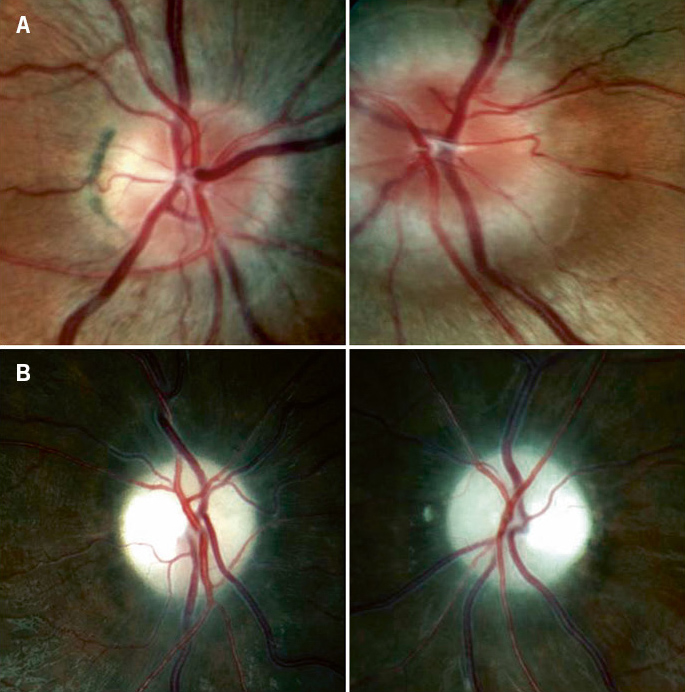
Enfermedades hereditarias del nervio óptico (Fig. 5)

figura

Figura 5. A. Edema de papila asimétrico en la neuropatía óptica hereditaria de Leber (NOHL). B. Atrofia óptica.

Enfermedades donde existe una afectación bilateral del nervio óptico.

Los síntomas de las neuropatías incluyen: pérdida de agudeza visual y alteración en la percepción de colores y sensibilidad al contraste. Los defectos en el campo visual son centrales y, al igual que en otras enfermedades con grave afectación visual precoz, podremos encontrar nistagmo.

Neuropatía óptica hereditaria de Leber (NOHL o LHON)

Su prevalencia es baja 1:45.000. El 90 % se manifiesta entre la segunda y tercera década de vida. En cuanto a su etiología, se trata de la enfermedad más común causada por mutaciones del ADN mitocondrial, por tanto, de herencia materna. Es de fácil estudio genético, pues el 90-95 % está causada por 3 mutaciones (mutaciones primarias). Se cree que no es suficiente presentar la alteración para el desarrollo de la enfermedad, sino que los factores ambientales como el tabaco, alcohol o déficit vitamínicos, influyen considerablemente en ello.

Suele comenzar con una fase presintomática que puede pasar desapercibida, donde solo se afecta la percepción de colores y sensibilidad al contraste. Posteriormente, se produce una disminución de agudeza visual bilateral, pero que puede ser de inicio diferido de hasta 6-8 semanas en el ojo contralateral. Se trata de una disminución importante con agudez visual de 0,1 o menos, indolora (a diferencia de las neuritis) y sin DPAR (defecto pupilar aferente relativo). En la exploración de fondo de ojo se puede ver hiperemia y tortuosidad vascular, pero puede ser imperceptible y normal en hasta el 20 % de los pacientes.

Finalmente, la fase crónica se define por la atrofia en la capa de fibras del nervio óptico unos 6 meses tras el inicio. Algunos pacientes pueden recuperar espontáneamente la visión incluso años después.

Desde el año 2015 existe un fármaco aprobado, Idebenona (Raxone®). Su uso está reservado para pacientes que lleven menos de 12 meses desde el inicio de los síntomas. Por tanto, la sospecha clínica nos debe hacer actuar rápido(13).

Atrofia óptica dominante (AOD o enfermedad de Kjer)

De herencia autosómica dominante, se estima una prevalencia de 1:50.000, pero con penetrancia y expresividad variables. Se debe a una mutación en el cromosoma 3, gen OPA1 en la mayoría de los casos.

Comienza antes de la primera década de vida, con pérdida de agudeza visual progresiva y bilateral variable, pero que en un 40 % llegarán a cumplir criterios de ceguera legal. Presentan defectos de visión de colores. A diferencia de la LHON, no se ve mejoría espontánea y, al igual que esta, se debe insistir en la abstención de tóxicos (alcohol, tabaco y déficits nutricionales).

Miopía

La miopía degenerativa supone una de las principales causas de discapacidad visual irreversible.

Merece un capítulo aparte, ya que es la patología ocular más prevalente en el mundo occidental, lo que supone un problema de salud pública con un gran impacto socioeconómico.

En 2016, Holden et al. publicaron un metaanálisis donde incluyeron 145 estudios publicados desde 1995 y más de 2 millones de pacientes. El objetivo fue describir la prevalencia de la enfermedad y lo más interesante, realizar una estimación futura de la misma. Según la tendencia, de 163 millones de miopes en el año 2000 (2,7 % de la población global), pasaríamos a 517 millones (6,1 %) en el 2030 y 938 millones de miopes (casi un 10 % de la población mundial) en el 2050(14). Si ya estos datos nos podrían parecer alarmantes, si se analiza y revisa la literatura actual y separamos por grupos de edad y poblaciones, aún es más llamativo. En ciertos núcleos urbanos de Asia del este, ya la prevalencia ha alcanzado entre el 80-90 % de los jóvenes de entre 17-18 años(15). En Europa ha habido también un crecimiento exponencial con un 46 % de los jóvenes de 25 años afectados de miopía.

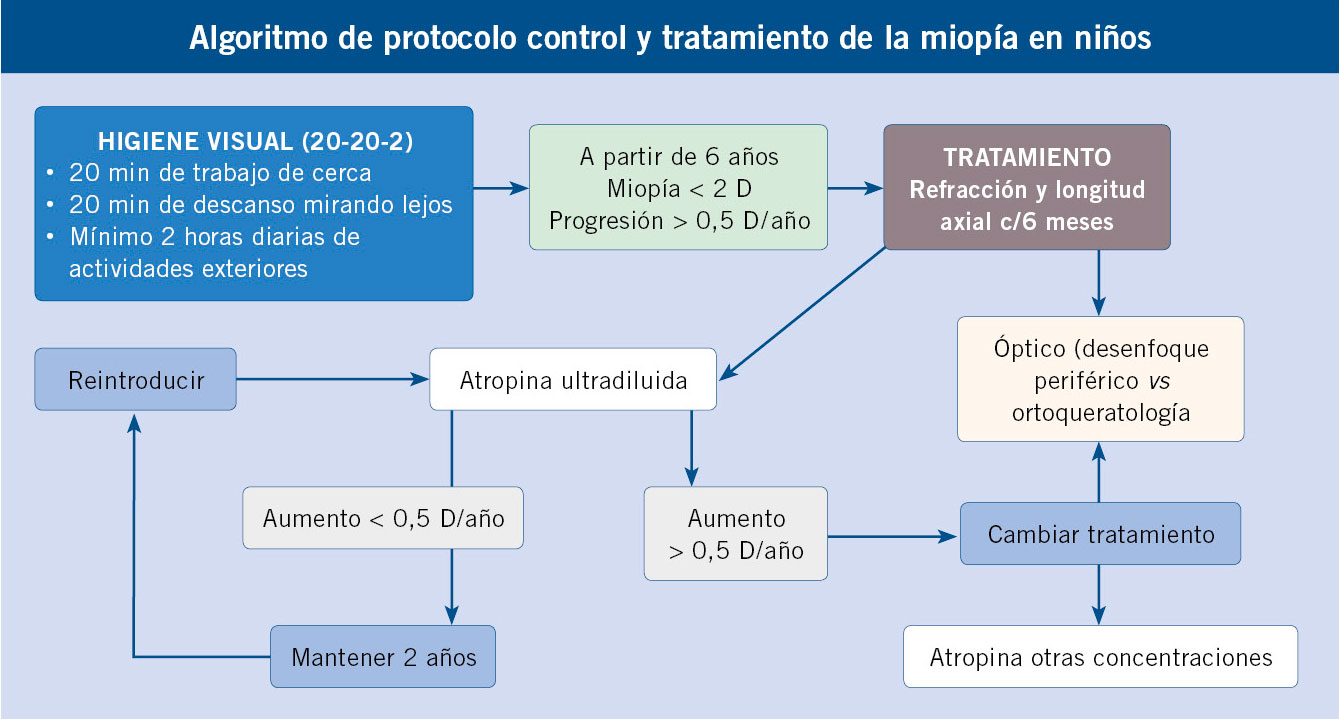
Podemos hablar de que hay una verdadera epidemia miópica. En cuanto a la enfermedad, partimos de una base genética compleja y en la que los factores ambientales juegan un papel importante; de hecho, muchas de las estrategias actuales en cuanto al control de la progresión de la miopía en el niño trata de controlar esos factores.

Los estudios coinciden en que las actividades al aire libre prolongadas reducen la aparición y progresión de la miopía. Así como, vivir en núcleos urbanos y el alto nivel educativo se pueden considerar de riesgo, mientras que el trabajo de cerca o el uso de pantallas no han demostrado ser un factor de riesgo independiente.

En cuanto al tratamiento, disponemos de dos opciones: tratamiento óptico, bien con lentes de desenfoque periférico o la ortoqueratología y el tratamiento médico con atropina ultradiluida, cuyo mecanismo exacto de actuación no se conoce, pero ha demostrado ser el tratamiento más eficaz para el control de la progresión de miopía(16). Aún, en España, no existe comercializado y debe recetarse como fórmula magistral, siendo financiado por la mayoría de sistemas sanitarios en nuestro país. Actualmente, pautamos 1 gota de atropina al 0,01 % por la noche en cada ojo en niños miopes con progresión de miopía de entre 6-12 años durante dos años. Se trata de un tratamiento muy bien tolerado y seguro. En cuanto a miopías magnas (mayores a 6 dioptrías), no hay estudios aún que evalúen su eficacia.

Función del pediatra en Atención Primaria

• Realizar una anamnesis detallada sobre los antecedentes personales y familiares del niño.

• Exploración completa del niño con sospecha de déficit visual.

• Orientar la exploración desde la consulta de primaria en búsqueda de patologías de base genética. Conocer los signos y síntomas de las enfermedades del segmento anterior (cataratas, glaucoma), posterior (retina y nervio óptico) y defectos refractivos (miopía).

• Conocer los criterios de derivación al especialista en Oftalmología infantil y reconocer el carácter preferente de patologías genéticas que podrían beneficiarse de tratamiento, así como de un estudio genético.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito. Declaración de intereses: ninguno.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de las autoras.

1. Nurk S, Koren S, Rhie A, Rautiainen M, Bzikadze AV, Mikheenko A, et al. The complete sequence of a human genome. Science. 2022; 376: 44-53. DOI: 10.1126/science.abj6987.

2.** Wang X, Yu C, Tzekov RT, Zhu Y, Li W. The effect of human gene therapy for RPE65-associated Leber’s congenital amaurosis on visual function: a systematic review and meta-analysis. Orphanet J Rare Dis. 2020; 15: 49. DOI: 10.1186/s13023-020-1304-1.

3.*** Doudna JA, Charpentier E. Genome editing. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014; 346: 1258096. DOI: 10.1126/science.1258096.

4.** Adam MP, Everman DB, Mirzaa GM, Pagon RA, Wallace SE, Bean LJH, et al. GeneReviews®. Seattle (WA): University of Washington, Seattle; 1993-2022. What’s New in GeneReviews. Disponible en: https://www.ncbi.nlm.nih.gov/books/NBK132722/.

5. Berry V, Georgiou M, Fujinami K, Quinlan R, Moore A, Michaelides M. Inherited cataracts: molecular genetics, clinical features, disease mechanisms and novel therapeutic approaches. British Journal of Ophthalmology. 2020; 104: 1331-7.

6.** Shiels A, Bennett TM, Hejtmancik JF. Cat-Map: putting cataract on the map. Molecular Vision. 2010; 16: 2007-15. Disponible en: http://cat-map.wustl.edu/.

7. Leysen L, Cassiman C, Vermeer S, Casteels I, Balikova I. Genetics in primary congenital glaucoma: Implications in disease management and counseling. Eur J Med Genet. 2022; 65: 104378. Disponible en: doi.org/10.1016/j.ejmg.2021.104378.

8. Verbakel SK, van Huet RAC, Boon CJF, den Hollander AI, Collin RWJ, Klaver CCW, et al. Nonsyndromic retinitis pigmentosa. Prog Retin Eye Res. 2018; 66: 157-86.

9. Marlhens F, Bareil C, Griffoin J, Zrenner E, Amalric P, Eliaou C, et al. Mutations in RPE65 cause Leber’s congenital amaurosis. Nat Genet. 1997; 17: 139-41. Disponible en: https://doi.org/10.1038/ng1097-139.

10. Chiu W, Lin TY, Chang YC, Lai HIM, Lin S, Ma Ch, et al. An Update on Gene Therapy for Inherited Retinal Dystrophy: Experience in Leber Congenital Amaurosis Clinical Trials. Int J Mol Sci. 2021; 22: 4534. DOI: 10.3390/ijms22094534.

11. Galindo-Bocero J, Macías-Franco S, García-González N, Valles-Antuña C, Hernando Acero I, Rozas-Reyes P. Diagnosis of an X-linked type 2 congenital stationary night blindness using electroretinography and CACNA1F sequencing. Archivos de la Sociedad Española de Oftalmología, 2020; 95: 607-10. Disponible en: https://doi.org/10.1016/j.oftal.2020.06.004.

12. Aboshiha J, Dubis AM, Carroll J, Hardcastle AJ, Michaelides M. The cone dysfunction syndromes. Br J Ophthalmol. 2016; 100: 115-21.

13. Catarino CB, von Livonius B, Priglinger C, Banik R, Matloob S, Tamhankar MA, et al. Real-World Clinical Experience With Idebenone in the Treatment of Leber Hereditary Optic Neuropathy. J Neuroophthalmol. 2020; 40: 558-65. DOI: 10.1097/WNO.0000000000001023.

14.** Holden BA, Fricke TR, Wilson DA, Jong M, Naidoo KS, Sankaridurg P, et al. Global Prevalence of Myopia and High Myopia and Temporal Trends from 2000 through 2050. Ophthalmology. 2016; 123: 1036-42.

15. Mahayana IT, Indrawati SG, Pawiroranu S. The prevalence of uncorrected refractive error in urban, suburban, exurban and rural primary school children in Indonesian population. Int J Ophthalmol. 2017; 10: 1771-6.

16. Yam JC, Jiang Y, Tang SM, Law AKP, Chan JJ, Wong E, et al. Low-Concentration Atropine for Myopia Progression (LAMP) study: a randomized, doubleblinded, placebo-controlled trial of 0.05 %, 0.025 %, and 0.01 % atropine eye drops in myopia control. Ophthalmology. 2019; 126: 113e124.

17. Macías Franco S, Rozas Reyes P. Patología congénita ocular. Pediatr Integral. 2018; XXII: 6-15.

Bibliografía recomendada

– Wang X, Yu C, Tzekov RT, Zhu Y, Li W. The effect of human gene therapy for RPE65-associated Leber’s congenital amaurosis on visual function: a systematic review and meta-analysis. Orphanet J Rare Dis. 2020; 15: 49. DOI: 10.1186/s13023-020-1304-1.

Revisión y metaanálisis sobre los primeros resultados de la terapia génica en amaurosis congénita de Leber.

– Doudna JA, Charpentier E. Genome editing. The new frontier of genome engineering with CRISPR-Cas9. Science. 2014; 346: 1258096. DOI: 10.1126/science.1258096.

El trabajo de Charpentier y Doudna explica el mecanismo de las “tijeras moleculares” y edición del ADN. Premio Nobel de Química en el año 2020.

– Adam MP, Everman DB, Mirzaa GM, Pagon RA, Wallace SE, Bean LJH, et al. GeneReviews®. Seattle (WA): University of Washington, Seattle; 1993-2022. What’s New in GeneReviews. Disponible en: https://www.ncbi.nlm.nih.gov/books/NBK132722/.

Recurso con publicaciones en formato revista que incluye buscador y está constantemente actualizándose. Información sobre diagnósticos y asesoramiento genético.

– Shiels A, Bennett TM, Hejtmancik JF. Cat-Map: putting cataract on the map. Molecular Vision. 2010; 16: 2007-15. Disponible en: http://cat-map.wustl.edu/.

Curioso por el formato. Es una base de datos abierta donde se pueden registrar y buscar alteraciones genéticas en pacientes con catarata y asociaciones con enfermedades.

– Holden BA, Fricke TR, Wilson DA, Jong M, Naidoo KS, Sankaridurg P, et al. Global Prevalence of Myopia and High Myopia and Temporal Trends from 2000 through 2050. Ophthalmology. 2016; 123: 1036-42.

Predicción de la prevalencia de la miopía mundial. Publicado en 2016, presenta análisis por subgrupos para detenerse a leerlo.

Caso clínico

Niña de 10 años que acude con su madre, porque la paciente refiere que no ve la pizarra en clase y le cuesta leer desde hace un año. De inicio pensaron que pudiera padecer dislexia. En la consulta del pediatra, hace 6 meses, la agudeza visual (AV) era de 0,6 en el ojo derecho (OD) y 0,7 en el ojo izquierdo (OI).

Además, la paciente refiere que le molesta la luz. Acudieron a una óptica y trae unas gafas de hipermetropía de +0,50 D (dioptrías) que no usa, porque refiere que no mejora con ellas, además nota que cada vez ve peor.

En la exploración oftalmológica, la agudeza visual es de 0,5 en el OD y 0,5 en OI que mejora a 0,6 en ambos ojos con corrección subjetiva de +0,50 D. Bajo cicloplejia la corrección es de +1 D, el resto de la exploración es normal, salvo mala colaboración en la realización del fondo de ojo. El segmento anterior y fondo de ojo son normales.

Se pauta gafa de +1 D en ambos ojos. A los 6 meses con su gafa de +1 D la AV sigue siendo de 0,5 el segmento anterior y el fondo de ojos normales. Se realiza tomografía de coherencia óptica sin hallazgos.


Algoritmo


Ophthalmological emergencies

J. Peralta Calvo
Topics on
Continuous Training


J. Peralta Calvo

Consultant ophthalmologist. Ophthalmology Service, La Paz Children’s Hospital. Madrid. Associate Professor of Ophthalmology. Universidad Autónoma de Madrid

Abstract

The most relevant ophthalmological emergencies for pediatricians in training and for those who practice in Primary Care are presented. The first section is dedicated to ocular and orbital trauma, with special attention to abusive head trauma (AHT) or “shaken baby syndrome”, management of ocular caustications and warning signs of orbital fractures. The second section includes inflammatory pathology, with emphasis on neonatal conjunctivitis (ophthalmia neonatorum) and the diagnosis and treatment of orbital cellulitis, including post-trauma etiology. Finally, the pediatrician must recognize the most relevant ocular oncological pathology, retinoblastoma, and make the differential diagnosis of leukocoria, the most important sign in pediatric ophthalmology. Rhabdomyosarcoma, the most prevalent malignant orbital tumor and its differential diagnosis with orbital cellulitis, is also presented.


Resumen

Presentamos las urgencias oftalmológicas de mayor relevancia para el pediatra en formación y el que realiza Atención Primaria. La primera sección se dedica a la traumatología ocular y orbitaria, con especial atención al trauma craneal abusivo (TCA) o “síndrome del niño zarandeado”, el manejo de las causticaciones oculares y los signos de alarma de las fracturas orbitarias. La segunda sección está comprendida por la patología inflamatoria, con hincapié en la conjuntivitis neonatal (oftalmia neonatorum) y el diagnóstico y tratamiento de las celulitis orbitarias, incluyendo las postraumáticas. Por último, el pediatra debe conocer la patología oncológica ocular más relevante, el retinoblastoma, y realizar el diagnóstico diferencial de la leucocoria, el signo más importante en Oftalmología pediátrica. Se expone también el rabdomiosarcoma, tumor orbitario maligno más prevalente y su diagnóstico diferencial con la celulitis orbitaria.


Key words: Trauma; Caustication; Shaken; Retinoblastoma; Rhabdomyosarcoma.

Palabras clave: Traumatismo; Causticación; Zarandeo; Retinoblastoma; Rabdomiosarcoma.


Pediatr Integral 2023; XXVII (1): 41 – 47


OBJECTIVES

• To be able to identify closed globe trauma: lacerations and hyphema (intraocular bleeding), and suspect abusive head trauma (AHT) if certain indicators are present.

• To properly manage ocular caustications.

• To diagnose open globe trauma and to urgently manage it.

• To identify severe orbital fractures, orbital cellulitis and their differential diagnosis.

• To make the pediatrician aware of the importance of leukocoria, its clinical urgency and the rudiments of differential diagnosis.

• To recognize the existence of rhabdomyosarcoma as the most frequent malignant orbital tumor, and its differential diagnosis with cellulitis.


Ophthalmological emergencies

Introduction

Emergencies in pediatric ophthalmology cover different etiologies, which can affect different ocular structures.

I have divided the topics according to the main etiologies, and I have subdivided them according to the altered structure and the most prevalent symptoms in the practice. The objective is that all pediatricians recognize what the different urgent ophthalmological syndromes are and their basic management.

Ocular trauma

Pediatric eye injuries account for up to 35 % of all injuries reported in the US(1) and may require hospital admission in 8.85-15.2/100,000 children per year(2).

Most injuries take place at home, particularly in younger children, so they could be largely preventable. A male prevalence has been documented throughout the literature, which intensifies with age, in the same way that sport causes predominate with age. On the other hand, the pediatric patient is susceptible to a particular type of “non-accidental” trauma, the “shaken baby syndrome” (SBS), more frequent in children under three years of age.

It is important to divide ocular globe trauma into two main types, depending on whether or not the outer covering of the eye, made up of the cornea and sclera, has been fully preserved in its entire thickness: closed and open.

Closed globe trauma

Eye contusions

They mainly manifest by bleeding in the anterior chamber, called hyphema(3).

The deformation of the eyeball by a contusion on its anterior pole (for example, if hit by a ball), causes tears in the iris vasculature, with a consequent hemorrhage, which tends to deposit in the lower area of the anterior chamber (space between cornea and iris). It can be observed up close with the help of a flashlight, as a reddish level in the lower part of the iris (Fig. 1). Hyphema can coincide with other eye injuries, especially eye opening, which must be ruled out in the emergency room.

Figura1

Figure 1. Hyphema is visualized as a reddish level in the lower part of the anterior chamber (partially hiding the iris).

Hyphema can complicate, typically producing blood staining of the cornea, which is irreversible. Blood impregnation of the cornea is more frequent in large hyphema and/or with associated ocular hypertension. Both situations are more frequent if there is rebleeding, a phenomenon that tends to occur between the 3rd and 5th day. Traditionally, pediatric patients with hyphema have been admitted in order to restrict their mobility and closely monitor possible rebleeding, although this practice is currently out of use. Topical mydriatic, anti-inflammatory, and ocular hypotensive medication (if necessary) are prescribed, along with bed rest with the head raised by two pillows and movement restriction. In certain severe cases, the patient is admitted and fibrinolysis inhibitors are added to delay clot retraction and prevent rebleeding.

On the other hand, one must remember that spontaneous hyphema can occur in retinoblastoma. All spontaneous hyphema is suspicious of retinoblastoma until proven otherwise. Also, hyphema is the typical ocular presentation of juvenile xanthogranuloma.

Pediatrician’s attitude: both traumatic and spontaneous hyphema must be referred to the ophthalmologist on call.

Trauma erosions-ulcers on the cornea and conjunctiva

They are visualized with fluorescein staining (there is a commercial brand that mixes a topical anesthetic with fluorescein) and a cobalt filter in the flashlight, which produces a greenish fluorescence in the eroded area.

They may accompany the contusion and present with hyphema.

Pediatrician’s attitude: treatment of a trauma ulcer can be started if its diagnosis is certain and if the ulceration is not superinfected. Treatment consists of prevention of infection with antibiotic eye drops every 8 hours and cycloplegia if there is a lot of pain (e.g., cyclopentolate eye drops every 8 hours). In most cases, the eye is occluded in order to avoid manipulation and restrict blinking over the ulcer.

Non-accidental trauma

Traditionally called “shaken baby syndrome” (SBS), today the term “abusive head trauma” (AHT) is recommended, which is less restrictive(4), since shaking is not always present as the mechanism of the injuries.

The typical triad consists of: subdural hematoma, encephalopathy, and retinal hemorrhages. It is an entity that affects children under 3 years of age, with an incidence of up to 30 cases per 100,000 children in the US per year(5). It can cover shaking, impacts and other forms of abuse. It is linked to incoercible crying crises. There is no proven pathophysiological explanation of how shaking causes retinal hemorrhages, although it may be due to sudden retinal venous hyperpressure due to increased intracranial or thoracic venous pressure, and/or movement of the vitreous humor within the eyeball.

Every pediatrician should consider the possibility of non-accidental trauma, especially when the history reported by parents or caregivers is not consistent with the child’s condition.

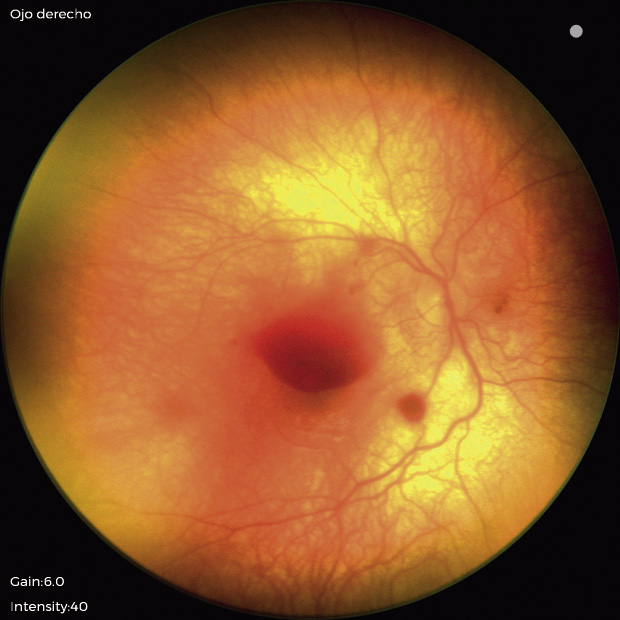
It is not always easy to arrive at this suspected diagnosis(6), but there are certain “red flags”, such as: irritability, lethargy, obnubilation, respiratory distress, vomiting, malnutrition or multiple fractures (especially diaphyseal and/or in different stages of healing). Radiology is very useful in detecting fractures and intracranial bleeding. Retinal hemorrhages are present in 80 % of cases, and must always be ruled out. The ophthalmologist will confirm the presence of retinal hemorrhages and if these are suggestive of abuse: very numerous, bilateral, in different layers of the retina or preferably pre-retinal (in “dome”) and predominantly central (macular) hemorrhages (Fig. 2). The severity of hemorrhages correlates with the severity of brain damage. Poor visual acuity at diagnosis also indicates brain damage, with a poor vital prognosis. Visual limitations in survivors (approximately 70 %) are mainly of cerebral origin(7), due to a hypoxic-ischemic mechanism.

Figure

Figure 2. Several retinal hemorrhages are seen in a case of abusive head trauma, the largest in the macular area (in “dome”).

Chemical burns (caustications)

They are produced by the contact of certain chemical products on the ocular surface, normally with associated eyelid involvement.

Alkalis (e.g.: lime, caustic soda, bleach-sodium hypochlorite and ammonia) are more frequent and destructive, since they have greater ocular penetration. Chemical burns destroy the glands on the ocular surface, preventing the generation of tears, essential for corneal function. In addition, they damage a fundamental structure, the sclerocorneal limbus, where the stem cells that regenerate the corneal epithelium reside. If the limbus is damaged, corneal transparency will be lost. Chemical burns are still a significant problem, affecting more children in developing countries(8).

Pediatrician’s attitude: if you are faced with ocular caustication, you should irrigate the ocular surface copiously with physiological saline, to drag and dissolve the poison as soon as possible. You must evert the upper eyelids to clean the solid remains of the substance that have become adhered. You can check the pH of the ocular surface using urine test strips. Subsequently, the patient should be referred to the ophthalmologist on call, as soon as possible.

Open eye globe trauma

Together with burns, they are the most serious, since they involve intraocular structures, in addition to the associated risk of infection (endophthalmitis).

Nowadays, there are visual prognostic systems(9) that calculate the probability of suffering legal blindness according to visual acuity at diagnosis, the type of trauma, whether there is endophthalmitis, retinal detachment or an afferent pupillary defect (no reaction of both pupils to light over the affected eye).

Open ocular trauma usually produces visible changes in the appearance of the globe: it can be deformed by leaking intraocular fluid (aqueous or vitreous humor), with subconjunctival hemorrhages (Fig. 3), pupillary deformation or prolapse of intraocular content (iris or ciliary body more frequently). Sometimes, the child reports that his eye “cries”, tears that are due to the leakage of aqueous humor from the wound.

Figure

Figure 3. Open globe trauma (ocular “bursting”). Subconjunctival hemorrhages with deformation of the eyeball.

Pediatrician’s attitude: upon suspicion of an open ocular trauma, the pediatrician will try to have as little manipulation as possible on the globe, to avoid the loss of intraocular contents. A protective plastic shield is recommended. He will leave the child fasting and request a preoperative period, since the child will be operated on urgently.

The pediatrician can confirm an ocular perforation in cooperative children using the Seidel test: if fluorescein eye drops are placed on the ocular surface and illuminated with blue light, the fluorescein will be washed from the ocular surface by the discharge of aqueous humor from the wound. It is a non-invasive test.

Orbital trauma

Orbital fractures

Orbital fractures are caused by violent contusions that transmit great energy to the orbit, fracturing at the points of least resistance, which are the papyraceous lamina of the ethmoid and the orbital floor (“blow-out”).

In both situations, the paranasal sinus is in contact with the orbit, facilitating the passage of air into it (pneumoorbit). The air is appreciable by crepitus on palpation, and increases with forced expiration maneuvers. From a clinical point of view, fractures of the orbital floor are more important, for two reasons: first, the inferior rectus muscle can become embedded in the fracture, producing a restrictive squint, with diplopia; second, part of the orbital content can prolapse into the maxillary sinus: the globe will appear sunken (enophthalmos).

Orbital fractures have a particularity in children: they can be “green stick”, that is, “trapdoor” type. After the fracture, the bone fragments return to their place, as if nothing had happened, but they trap orbital content, especially the inferior rectus muscle(10). This causes the triggering of the oculocardiac reflex when attempting to move the eye, which is manifested by nausea, vomiting, bradycardia, and syncope. It is a vagal reflex that is released when manipulating an extraocular muscle, as occurs in strabismus surgery.

Typically, there are very few external signs of the contusion (“white eye”) and its radiological visualization is difficult, even on CT scan. It is considered an emergency. The rest of orbital fractures, even in children, are subjected to a two-week observation period. Surgery is performed if diplopia or significant enophthalmos persists.

Pediatrician’s attitude: the existence of a fracture of the orbital floor should be suspected in the event of a contusion with subsequent ocular motility problems. The patient should be referred to the ophthalmologist on call, especially urgently if the child presents vagal phenomena.

Intraorbital foreign bodies

Children may present in the emergency room with intraorbital foreign bodies, frequently in a delayed manner.

On many occasions, parents do not report a previous trauma (because it has occurred without their supervision) or have not given it any importance. They come when they already notice inflammation of the eyelids or changes in the child’s condition. The typical example of this type of this trauma involves the pencil(11): after minimal eyelid penetration, important structures may be injured and/or fragments of wood or graphite remain retained in the orbit. Pens can easily reach the cavernous sinus. Also, the possible infection and inflammatory reaction that accompanies the fragments of wood and graphite must be considered. The result is severe orbital inflammation, with the possibility of intracranial extension and severe neurological involvement. Treatment should be early and surgical, although a careful radiological study is mandatory to locate the material and identify accompanying vascular involvement.

Pediatrician’s attitude: in the event of atypical palpebral lesions, compatible with lacerations, information should be obtained on the possibility of trauma, bearing in mind the possibility of toys and pens. If, after an eyelid laceration, the child presents changes in behavior, lethargy, malaise, or vomiting, the possibility of a retained orbital foreign body should be considered, with CT being the best diagnostic option. If the child presents clear signs of orbital cellulitis, and in the context of a laceration, an initial CT scan is indicated. In any case, post-trauma cellulitis will require hospital admission for broad-spectrum intravenous antibiotic treatment.

Inflammatory pathology

The emergencies of inflammatory origin that the pediatrician should be aware of are newborn conjunctivitis and orbital cellulitis.

Ophthalmia neonatorum

It is an entity still present in our population. It refers to newborn conjunctivitis, acquired in the birth canal, and every pediatrician should know about it.

The following etiologies conform it(12):

• Gonococcal conjunctivitis: it is the most severe, since Neisseria can perforate the cornea. It starts early (before the 5th day) and presents with a purulent and bloody discharge. Diagnosis will require Gram stain and culture, however it is not necessary to await for the results: a 125-mg dose of ceftriaxone is injected intramuscularly. Topical treatment is secondary, hygiene with physiological saline is sufficient.

• Chlamydial conjunctivitis (Chlamydia trachomatis): it is the most frequent nowadays. It presents a delayed onset, beyond the first week (although early rupture of membranes can anticipate presentation). The discharge is mucopurulent, not as severe as in gonococcal infections, and causes scarring of the cornea, as well as possible extension to the respiratory system. Definitive diagnosis is currently made by PCR. Treatment will consist of oral macrolides for two weeks. They can be associated topically.

• Herpes conjunctivitis keratitis: It also presents with a late onset, in the second week. Conjunctivitis is follicular, reminiscent of adenovirus, and can present dendritic corneal lesions and skin vesicles. The virus can cause retinal and neurological involvement. The definitive diagnosis is made by PCR. Treatment is oral acyclovir for two weeks.

• Conjunctivitis in relation to dacryostenosis (congenital obstruction of the nasolacrimal duct): these conjunctivitis tend to occur later, the origin being the accumulation of debris on the ocular surface due to lack of tear drainage to the nose. Various antibiotic eye drops can be used, mostly with aminoglycosides, and hydrostatic lacrimal massage after instillation is recommended to parents.

Pediatrician’s attitude: the pediatrician is involved in the prophylaxis of this pathology, recommending the instillation of erythromycin(13) ointment in the newborn’s eyes. When faced with a newborn with discharge, the pediatrician can take samples and begin treatment guided by the clinical picture; although it is prudent to promptly refer the patient to the ophthalmologist on call.

Orbital cellulitis

Orbital cellulitis is a frequent cause of emergency room visits and is much more frequent in children(14).

The most prevalent form is preseptal, that is, the involvement of the eyelids without affecting the orbit itself. It consists of a uni or bipalpebral swelling with erythema. The child will present fever and leukocytosis. The origin usually lies in the paranasal sinuses, and more frequently the ethmoid, due to contiguity. Other less frequent causes are bites, trauma (as previously mentioned) and teeth. These cases are usually more serious, due to more aggressive germs (anaerobes, S. pyogenes). A special form of cellulitis that complicates trauma is necrotizing fasciitis, frequently caused by S. pyogenes, which is characterized by a rapid progression towards gangrene, and which requires surgical debridement(15).

On the other hand, in its progression, preseptal cellulitis can be complicated by orbital cellulitis, orbital abscess and cavernous sinus thrombosis. All these complications are severe and require hospital admission. Orbital cellulitis is distinguished from preseptal cellulitis by proptosis of the globe (it appears propelled forward in the orbit), with extraocular motility difficulties. If it continues to evolve, it may present visual loss due to compression of the optic nerve and/or ocular vasculature.

Microbiology of cellulitis has changed since the generalization of the anti-Haemophilus vaccine in the 1990s. Currently, there is a higher prevalence of Gram-positive germs (pneumococci, staphylococci and streptococci), with a gradual increase in methicillin-resistant staphylococci.

Certain large retinoblastomas, with intense tumor necrosis, can produce orbital cellulitis due to the release of TNF (Tumor Necrosis Factor), without there being an extraocular extension of the tumor. These eyes usually present other signs of retinoblastoma, such as leukocoria or previous strabismus (Fig. 4).

Figura1

Figure 4. Orbital cellulitis of tumor origin. Leukocoria (retinoblastoma) is seen.

Pediatrician’s attitude: the pediatrician in both Primary Care and the emergency room can treat preseptal cellulitis. Orbital extension must be ruled out by clinical examination. In doubtful cases or when there is suspicion of an extrasinusal origin, a CT scan should be performed. Treatment in uncomplicated forms will consist of a broad-spectrum antibiotic, such as high-dose amoxicillin-clavulanic acid, or third-generation cephalosporins.

Tumor pathology

Malignant tumor pathology is an emergency to the extent that the delay in diagnosis can condition the treatment of the child and his survival in the most severe cases. Retinoblastoma and rhabdomyosarcoma will now be discussed.

Retinoblastoma

Retinoblastoma is the most common intraocular tumor in childhood, with an estimated incidence of around 1/17,000 live births(16).

It originates in the precursors of the photoreceptors (cones) and has a widely known genetic cause: the inactivation of the two alleles of the RB1 gene, which encodes a protein involved in cell cycle arrest. Without this protein the cell begins mitosis. It is estimated that between 25 and 33 % of retinoblastomas have a germline mutation, that is, in all the cells of their body. These children therefore have a general predisposition to tumorigenesis. They have multiple (multifocal) retinoblastomas and are usually bilateral. In addition, they can develop tumors in the central nervous system, especially in the pineal gland (third tumor), and they can also develop other cancers throughout their lives, especially bone sarcomas and skin tumors.

RB1 germline mutators are usually spontaneous (“de novo”, the first case that occurs in the family), although we know of affected families (about 15 % of germline mutators). Most retinoblastomas are sporadic: a single precursor retinal cell loses both RB1 alleles (somatic mutations). Predictably, these tumors develop later than germline mutators (2 years vs. 9 months). Sporadic retinoblastomas are unilateral and single tumors.

The most common reason for consultation in retinoblastoma is leukocoria (Fig. 5), followed by strabismus.

Figure

Figure 5. Example of leukocoria. This is the same patient as in the previous figure, after starting systemic corticosteroid therapy.

Often, it presents with both signs. Leukocoria (“white pupil”, “white pupil reflex”) due to retinoblastoma originates from two main causes: on the one hand, it can be caused by a retinal detachment; on the other hand, it may be caused by the typical whitish color of the tumor, which is enhanced by the numerous calcifications that it normally presents. Strabismus occurs when there is the central area of the retina, the macula lutea, is affected, which provides maximum visual acuity.

Like all malignant tumors, retinoblastoma worsens over time, presenting more advanced grades in the classification used today, the International Classification of Retinoblastoma. This classification predicts the response to chemotherapy, the most widely used treatment nowadays, both systemic and local (intraarterial and/or intravitreal). The response to treatment is lower in the advanced grades. Hence the importance of an early diagnosis.

Leukocoria forces us to make a differential diagnosis that rules out the presence of retinoblastoma (Table I).

The most common cause of leukocoria in our setting is congenital cataract, especially bilateral. In younger children, persistence of the fetal vasculature (PFV) is the pathology that is most often confused with retinoblastoma(17). PFV, previously called persistent hyperplastic primary vitreous, is an abnormality of ocular development, closely linked to the lack of involution of the hyaloid vascular system, present in the embryo and in the fetus, and which runs through the entire vitreous cavity from the papilla of the optic nerve to the lens. Eyes with PFV are smaller and can present abnormalities in practically all structures, especially in the lens (cataracts and retrolental membranes) and in the retina (tractional detachments). In children older than 2 years, it is Coats´ disease that is most often confused with retinoblastoma. Coats’ disease is due to the existence of retinal telangiectasias (dilation of the venules) normally peripheral. These telangiectasias are incompetent, exuding plasmatic material into and under the adjacent retina(18). The exudation is yellowish in color due to the lipids it contains and gives the retina a yellowish discoloration. If the retina detaches, which occurs in the natural history of Coats’ disease, it will enter the differential diagnosis of leukocoria.

Pediatrician’s attitude: leukocoria is a highly relevant clinical sign, since it may be due to retinoblastoma. Parents may refer to the pediatrician that the child “has been looking in a strange way” for some time. This “weird look” is the most common way parents refer to leukocoria today. Some may comment that they have seen a “strange reflex in the eye”, or that the child’s eyes come out differently (from each other) in the photos. All these expressions are equivalent to the same thing: leukocoria.

The pediatrician must be aware that leukocoria is a possibility and must always rule out its presence in subsequent check-ups of the child.

When examining the eyes it is necessary to stop at the assessment of the pupil. It is better to carry out this assessment in semi-dark conditions, since the pupil is larger in this way, as the photomotor reflex decreases. With a flashlight we can check the photomotor reaction of each pupil, while we observe its color. At this time, we can already verify the whitish discoloration in the pupillary area, especially the presence of cataracts.

Immediately afterwards, we will practice the pupillary red reflex test. To do this, we take the direct ophthalmoscope and focus each eye separately from a distance between 33 and 50 cm. The beam of light projected by the ophthalmoscope is reflected on the retina, giving a reddish hue to the pupillary area. In order to better focus the pupillary plane, we must introduce lenses of +1 or +2 diopters in the ophthalmoscope system (when we turn the disk, we see that a value changes in a numeric indicator on the front: the red numbers are equivalent to diverging [negative] lenses, while blacks are converging [positive] lenses). If the reflection is whitish, we will speak of leukocoria. We must always compare the reflection of both eyes. In fact, the test can be performed simultaneously (Brückner test), for which we must move away from the child up to 66-100 cm. The reflection of the fundus of the eye (retina) negatively highlights the lens opacities, which appear black on the red background. These tests were recommended by the American Academy of Pediatrics for eye screening in children(19). Scans are greatly facilitated with pupillary dilation. Pupillary dilation is a safe procedure. Just one drop of 1 % cyclopentolate eye drops (0.5 % if under one year old) in each eye, which can be repeated after 10 minutes. The examination can be carried out half an hour after the first instillation.

At the end of a correct examination, we may diagnose leukocoria or, at least, its suspicion. Leukocoria is a reason for urgent hospital referral. If it is a retinoblastoma, chemotherapy can be started as soon as possible. In cataracts, PFV, and Coats’ disease, the functional outcome is coupled with early treatment.

Rhabdomyosarcoma

It is the most common soft tissue sarcoma in children and the most common malignant orbital tumor in childhood. Due to its aggressiveness it is frequently confused with cellulite.

It has a peak incidence around 7 years of age. It is a tumor that is not related to the extraocular muscles, despite the fact that it originates from precursors of striated muscle fibers.

The tumor is fast growing, especially in younger children. It tends to be located in the upper region(20), so it can present with palpebral ptosis (drooping of the upper eyelid). Normally, there is a proptosis (protrusion of the eyeball) with eccentric displacement of the eye, together with inflammatory signs that simulate conjunctivitis or cellulitis (Fig. 6). In many cases there is a visible lump or tumor. Pain is not usually present.

Figure

Figure 6.

For its diagnosis, MRI is essential, which shows certain characteristics in the sequences. MRI also allows differential diagnosis with cellulitis and with other tumors.

The tumor that can most frequently be confused with rhabdomyosarcoma is orbital lymphangioma, a benign tumor of venous-lymphatic lineage, characterized by intralesional bleeding crises, with accompanying proptosis. Cysts with blood levels, pathognomonic of this tumor, typically appear on MRI.

The treatment of rhabdomyosarcoma involves an excisional biopsy (which obtains as much of the tumor as possible, without injuring functionally important structures). Once the diagnosis has been obtained and staging has been carried out, aggressive intravenous chemotherapy is indicated, followed by radiotherapy according to the American protocols. The European protocol reserves radiotherapy for recurrences after chemotherapy.

Pediatrician’s attitude: the management of orbital cellulitis has already been discussed, which requires, on numerous occasions, a CT scan. This may be the path of diagnosis of an orbital tumor. Any rapidly growing tumor should be referred to the ophthalmologist on call, even if it only affects the eyelid.

Role of the primary care pediatrician

The Primary Care pediatrician must recognize the severity of an ocular trauma, and the indication for referral to the hospital emergency room. This physician can diagnose and treat corneal erosion, identify hyphema and open eye trauma. She/he can suspect a case of child abuse based on the clinical picture and refer to the ophthalmologist for confirmation. In case of causticization first aid must be applied. In the face of apparently trivial orbital trauma, muscular involvement in the orbital floor should be suspected due to vagal reactions, as well as retained orbital bodies due to inflammatory symptoms and/or systemic involvement.

In the case of ophthalmia neonatorum, there is clinical evidence to guide treatment, before receiving microbiological confirmation. In orbital cellulitis the differential diagnosis with tumors must be made: both retinoblastoma and rhabdomyosarcoma, which can cause orbital inflammation. The pediatrician is trained to initiate treatment in mild preseptal cellulitis.

Every doctor should be aware of the importance of leukocoria as a sign, and approach it as an emergency. This professional can even rule out certain causes, such as congenital cataracts, through observation without equipment.

Conflict of interest

There is no conflict of interest in the preparation of the manuscript. Declaration of interests: none.

Bibliography

The asterisks reflect the interest of the article in the opinion of the author.

1. Brophy M, Sinclair SA, Hostetler SG, Xiang H. Pediatric eye injury-related hospitalizations in the United States. Pediatrics. 2006; 117: 1263-71.

2.** Abbott J, Shah P. The epidemiology and etiology of pediatric ocular trauma. Surv Ophthalmol. 2013; 58: 476-85.

3. Crouch ER Jr, Crouch ER. Management of traumatic hyphema: therapeutic options. J Pediatr Ophthalmol Strabismus. 1999; 36: 238-50.

4. Christian CW, Block R; Committee on Child Abuse and Neglect; American Academy of Pediatrics. Abusive head trauma in infants and children. Pediatrics. 2009; 123: 1409-11.

5.** Mungan NK. Update on shaken baby syndrome: Ophthalmology. Curr Opin Ophthalmol. 2007; 18: 392-7.

6. Maiese A, Iannaccone F, Scatena A, Del Fante Z, Oliva A, Frati P, et al. Pediatric abusive head trauma: A systematic review. Diagnostics. 2021; 11: 734.

7. Kivlin JD, Simons KB, Lazoritz S, Ruttum MS. Shaken baby syndrome. Ophthalmology. 2000; 107: 1246-54.

8. Ahmmed AA, Ting DSJ, Figueiredo FC. Epidemiology, economic and humanistic burdens of ocular surface chemical injury: A narrative review. Ocul Surf. 2021; 20: 199-211.

9.** Kuhn F, Maisiak R, Mann L, Mester V, Morris R, Witherspoon CD. The Ocular Trauma Score (OTS). Ophthalmol Clin North Am. 2002; 15: 163-5.

10. Chung SY, Langer PD. Pediatric orbital blowout fractures. Curr Opin Ophthalmol. 2017; 28: 470-6.

11. Cho WK, Ko AC, Eatamadi H, Al-Ali A, Abboud JP, Kikkawa DO, et al. Orbital and orbitocranial trauma from pencil fragments: role of timely diagnosis and management. Am J Ophthalmol. 2017; 180: 46-54.

12.** Mallika P, Asok T, Faisal H, Aziz S, Tan A, Intan G. Neonatal conjunctivitis – a review. Malays Fam Physician. 2008; 3: 77-81.

13. US Preventive Services Task Force, Curry SJ, Krist AH, Owens DK, Barry MJ, Caughey AB, et al. Ocular prophylaxis for gonococcal ophthalmia neonatorum: US Preventive Services Task Force Reaffirmation Recommendation Statement. JAMA. 2019; 321: 394-8.

14. Tsirouki T, Dastiridou AI, Ibánez Flores N, Cerpa JC, Moschos MM, Brazitikos P, et al. Orbital cellulitis. Surv Ophthalmol. 2018; 63: 534-53.

15. Proia AD. Periocular necrotizing fasciitis in an infant. Surv Ophthalmol. 2018; 63: 251-6.

16.*** Munier FL, Beck-Popovic M, Chantada GL, Cobrinik D, Kivelä TT, Lohmann D, et al. Conservative management of retinoblastoma: Challenging orthodoxy without compromising the state of metastatic grace. “Alive, with good vision and no comorbidity”. Prog Retin Eye Res. 2019; 73: 100764.

17. Goldberg MF. Persistent fetal vasculature (PFV): an integrated interpretation of signs and symptoms associated with persistent hyperplastic primary vitreous (PHPV). Am J Ophthalmol. 1997; 124: 587-626.

18. Shields JA, Shields CL, Honavar SG, Demirci H, Cater J. Classification and management of Coats disease: the 2000 Proctor Lecture. Am J Ophthalmol. 2001; 131: 572-83.

19.*** Committee on Practice and Ambulatory Medicine Section on Ophthalmology; American Association of Certified Orthoptists; American Association for Pediatric Ophthalmology and Strabismus; American Academy of Ophthalmology. Eye examination in infants, children, and young adults by pediatricians: organizational principles to guide and define the child health care system and/or improve the health of all children. Ophthalmology. 2003; 110: 860-5.

20.** Shields JA, Shields CL. Rhabdomyosarcoma: review for the ophthalmologist. Surv Ophthalmol. 2003; 48: 39-57.

21. Martín Gómez V, Casanovas Gordó JM. Traumatismos oculares. (Eye trauma) Pediatr Integral 2018; XXII: 45-57.

Recommended bibliography

– Lambert SR, Lyons CJ.Taylor & Hoyt’s pediatric ophthalmology and strabismus. 5th ed. London: Elsevier; 2017.

A reference book in pediatric ophthalmology. It addresses the entire subject, including the differential diagnosis of leukocoria, orbital cellulitis and ophthalmia neonatorum.

– Kuhn F, Pieramici DJ. Ocular trauma. Principles and practice. New York. Thieme; 2002.

It contains all ocular trauma in short chapters, including a specific one on the pediatric patient. It contains references to classification, emergency evaluation and medical-legal aspects, among others.

Clinical case

Reason for consultation: a 7-month-old infant is brought by his mother to the Health Care Center, after falling from the crib.

History: the mother reports that the child has fallen out of the crib in an oversight and that she believes that he may have hurt himself. The crib has an approximate height of 1 meter.

Personal history: the patient has no previous history of interest. The mother does not report any other significant events.

Examination: the child is sleepy, with little contact with the outside world and barely smiling. There are some bruises on his buttocks and abrasions on his arms. Palpation of the right arm is painful, and a roughness over the humerus can be seen. Weight is in the 5 % percentile, as is the height percentile.

Complementary tests: on the anteroposterior X-ray of the arm, a fracture line appears in the diaphysis of the humerus, which does not seem recent.

Blood analysis is within normal parameters. Full blood count shows mild anemia. There is no leukocytosis. Clotting times are normal. There is no thrombocytopenia.

The patient is referred to the hospital for urgent CT scan. Collections of subdural blood can be identified in various regions, predominantly occipital. The patient is admitted to the ICU.


Disfunciones miccionales y enuresis

L. Fernández Liarte*, S. Pérez Bertólez**
Temas de FC


L. Fernández Liarte*, S. Pérez Bertólez**

*Pediatra Especialista en Nefrología infantil. Hospital Universitario Dexeus Quironsalud. Barcelona. **Cirujana Pediátrica Especialista en Urología Infantil. Hospital Sant Joan de Déu, Esplugues del Llobregat. Barcelona; Grupo Quironsalud. Barcelona


Resumen

Las disfunciones miccionales y la enuresis son trastornos comunes en la infancia y afectan hasta casi una cuarta parte de los niños de cinco años, siendo un motivo de consulta frecuente. Aunque algunos niños se pueden recuperar espontáneamente, la incontinencia urinaria puede representar un problema de salud significativo, con importantes efectos sociales, emocionales y psicológicos, tanto en el niño como en su familia.

Este artículo de revisión pone en valor el papel del pediatra en el abordaje diagnóstico y terapéutico inicial de estos niños. En algunos casos necesitará la intervención de especialistas en distintos ámbitos de la Pediatría (Nefrourología, Cirugía, Gastroenterología, Psicología, etc.), persiguiendo una estrategia de actuación multidisciplinar, compacta e individualizada según necesidades específicas.


Abstract

Voiding dysfunctions and enuresis are a common problem in childhood, occurring in approximately 25 percent of five-year-old´s, and thus, resulting in a frequent pediatric clinical consultation. In some cases, it can improve or resolve without any treatment, but when the disorder lasts over time it can represent a significant problem with severe emotional, psychological and social implications for the child and family.

The pediatrician has a key role during the initial diagnosis and treatment of urinary incontinence. Sometimes Nephrology, Urology, Gastroenterology or Psychology referral is recommended when further workup is needed. A multidisciplinary and individualized approach will improve the outcomes of these patients.


Palabras clave: Incontinencia urinaria; Enuresis; Disfunciones miccionales.

Key words: Urinary incontinence; Enuresis; Voiding dysfunctions.


Pediatr Integral 2022; XXVI (8): 501 – 509


OBJETIVOS

• Comprender el proceso evolutivo de la fisiología miccional hasta la adquisición del control de esfínteres completo en el niño sano.

• Promover buenos hábitos para el correcto funcionamiento vesical desde edades tempranas, con micciones frecuentes y completas, que eviten problemas futuros.

• Saber realizar una buena aproximación diagnóstica de la enuresis y las diferentes disfunciones miccionales.

• Conocer las opciones de tratamiento de primera línea en la enuresis y disfunciones miccionales.

• Definir las funciones y limitaciones del pediatra de Atención Primaria en el manejo de la enuresis y disfunciones miccionales, estableciendo de forma clara cuáles son los criterios de derivación a la consulta especializada.


Disfunciones miccionales y enuresis

Introducción

Las disfunciones miccionales y enuresis no pueden verse como un asunto trivial, puesto que afectan a la autoestima del niño e interfieren en la dinámica familiar.

Actualmente, nuestros niños realizan muchas actividades lúdicas fuera del ámbito familiar y a edades cada vez más tempranas (fiestas de pijama, colonias, estudios en el extranjero, etc.) Sin embargo, para aquellos con incontinencia urinaria, dormir fuera de casa puede suponer un serio inconveniente, llegando incluso a rechazar planes por miedo o vergüenza a ser descubiertos. El diagnóstico y tratamiento precoces ayudan a mejorar la autoestima y calidad de vida de estos niños(1).

Neurofisiología de la micción

El mecanismo de la micción requiere de la integridad del circuito formado por el sistema nervioso central, la médula espinal, el tracto urinario inferior y el suelo pélvico.

La fisiología neuromiccional normal y los mecanismos de la continencia no están desarrollados al nacer, se van adquiriendo poco a poco. Según se mielinizan los cordones medulares posteriores, el sistema nervioso central (SNC) adquiere más control voluntario regulador.

En el niño pequeño las micciones son involuntarias, con un vaciado incompleto. Durante el primer año de vida la vejiga evacua su contenido mediante el arco reflejo parasimpático medular, sin que intervenga el control cortical. En este periodo la vejiga es demasiado pequeña para ser un reservorio útil, por lo que el número de micciones diarias es muy elevado.

A partir del primer año se produce una disminución lineal del número de micciones en relación con la edad. Entre los 3 y los 5 años, el niño llega a controlar voluntariamente sus esfínteres, pudiendo iniciar, interrumpir e inhibir la micción con cualquier grado de repleción vesical y mantener la continencia incluso durante el sueño. Las niñas consiguen la maduración vesical más precozmente que los niños, unos 2 o 3 meses antes(2).

¿Quién interviene en el mecanismo de la micción?

El SNC (córtex cerebral y núcleo pontino del tronco cerebral) modula la acción de los tres centros medulares (simpático, parasimpático y somático) responsables de la innervación de la vejiga y los esfínteres uretrales interno y externo, existiendo entre todos ellos vías aferentes y eferentes interconectadas (Fig. 1).


figura

Figura 1. Interrelación entre córtex cerebral, centro pontino de la micción, médula espinal y tracto urinario inferior. Tomado de: Physical therapy for urinary problems and pelvic floor dysfunction. Mark Saunders. 2013.

Cada ciclo miccional se compone de fase de llenado vesical y fase de vaciado vesical(3). Para su mejor entendimiento consultar la tabla I.

tabla

Trastornos miccionales funcionales

Debemos saber identificar los síntomas de disfunción del tracto urinario inferior, que en algunos casos podrán ser revertidos con sencillas pautas de reeducación del hábito miccional.

Cuando el niño sano no ha conseguido completar el control de esfínteres diurno a la edad de 3-4 años, debemos investigar la existencia de un trastorno miccional funcional.

Una correcta anamnesis junto con la realización de un diario miccional permite la primera aproximación clínica, dirigida a identificar cualquier signo/síntoma de alarma, así como su momento de aparición, evolución en el tiempo, etc. (Tabla II).

tabla

Adjuntamos a modo de cuadro sinóptico los diferentes trastornos miccionales que podemos encontrar en la práctica clínica. Algunos pacientes pueden presentar cuadros evolutivos si no reciben el tratamiento adecuado(4) (Tabla III).

tabla

tabla

Enuresis

La enuresis tiene un origen multifactorial, con participación de factores genéticos, ambientales, biológicos, emocionales, culturales y socioeconómicos.

Definición

La enuresis se define en el Manual Diagnóstico y Estadístico de Trastornos Mentales en su quinta edición (DSM-5)(5), como la eliminación involuntaria o voluntaria de orina durante el sueño, al menos, dos veces por semana en niños mayores de cinco años, descartada la presencia de enfermedades congénitas o defectos adquiridos del sistema nervioso central. La OMS en su ICD-10(6) mantiene la frecuencia de, al menos, un episodio al mes durante más de tres meses con una edad mayor a 5 años. Por su parte, la Sociedad Internacional de Continencia Infantil (ICCS)(7) considera enuresis la emisión involuntaria de orina durante el sueño a una edad «socialmente inaceptable», tomando como límite de la normalidad los 5 años y estableciendo una frecuencia de más de un episodio al mes para definir el trastorno.

La mayoría de los niños consiguen el control nocturno de la micción entre los 2 y 3 años de edad, pero solo se consideran enuréticos los que siguen mojando la cama después de los 5 años. Es frecuente que después de conseguir el control miccional nocturno, tengan algún escape de orina excepcional sin carácter patológico.

Clasificación

Dentro de esta gran población caben diferentes situaciones clínicas según los parámetros que se analicen(7):

• Según si existe o no clínica acompañante:

– Enuresis monosintomática (EM). Es la que ocurre en pacientes sin otra patología funcional ni orgánica del tracto urinario inferior; es decir, sin otra sintomatología asociada ni incontinencia diurna. La evolución espontánea es hacia la desaparición progresiva con la edad en la mayoría de los pacientes.

– Enuresis no monosintomática. Se utiliza este concepto para la enuresis con patología y sintomatología miccional o vésico-esfinteriana diurna como: urgencia miccional, disuria, frecuencia miccional anormal, polaquiuria, retencionismo, micción anómala o incontinencia urinaria que no se produce durante el sueño.

• Según el momento de aparición se clasifica en:

– Enuresis primaria. Ha existido desde siempre. Nunca ha estado más de 6 meses seguidos sin mojar la cama. Es la más frecuente.

– Enuresis secundaria. Ha dejado de mojar la cama, al menos, más de 6 meses seguidos.

Esta clasificación tiene importancia diagnóstica y terapéutica, pues en la enuresis secundaria son más frecuentes los componentes psicológicos y los datos sospechosos de enuresis no monosintomática. La enuresis se produce durante el sueño. Generalmente es nocturna, la diurna se produce durante la siesta.

Epidemiología

La EM afecta a todas las razas, culturas y sexo de una manera parecida. En los estudios epidemiológicos es dos veces más frecuente en niños que en niñas.

La prevalencia varía según la edad. Existe una tendencia a la desaparición espontánea a largo plazo, desapareciendo un 15 % por año. Así se estima que a los 5, 10 y 15 años de edad la prevalencia media es de 15, 10 y 0,5-1 % respectivamente(8,9).

Fisiopatología

La adquisición de la continencia nocturna se produce por tres mecanismos(2):

1. Reducción de la producción de orina por el riñón. Ritmo circadiano de la hormona antidiurética, que aumenta durante el sueño.

2. Aumento de la capacidad vesical nocturna. Está comprobado que el volumen de la 1ª micción de la mañana es 1,5 a 2 veces mayor que el volumen miccional máximo del resto del día.

3. Capacidad para despertar cuando aparezca el deseo miccional.

Etiología

La etiología de la enuresis es multifactorial. Se han descrito tres factores principales (mecanismos de la continencia) y otros posibles factores predisponentes.

Factores principales

El niño enurético entra en una fase de vaciado, involuntaria, puesta en marcha a nivel medular con independencia del SNC y de su voluntad, que está modulada por los tres factores etiológicos de la continencia:

1. Poliuria nocturna por menor producción de hormona antidiurética (ADH) durante el sueño(10).

2. Actividad vesical aumentada y/o disminución de la capacidad vesical funcional por insuficiente inhibición del parasimpático(11).

3. incapacidad de despertar por la sensación de vejiga a máxima repleción debido a que la intensidad de la misma y/o la respuesta generada resultan insuficientes(12).

Factores predisponentes

Se han descrito una serie de factores que en sí mismos no producen enuresis en la población general, pero pueden predisponer a su manifestación(13-15).

• Malos hábitos como una mayor ingesta de líquidos en las horas previas al sueño o cenas saladas, aumentando la sensación de sed. Algunos niños no han desarrollado el hábito de orinar antes de acostarse o solo orinan cuando se lo recuerdan sus padres.

• Problemas psico-sociales. Hay una asociación frecuente entre enuresis y trastorno por déficit de atención e hiperactividad (TDAH), desajustes familiares, falta de hogar, problemas escolares, malos tratos y abusos. No existe asociación con evidencia científica entre procesos psicológicos y psiquiátricos y la enuresis primaria, pero sí en la enuresis secundaria. Los hallazgos de baja autoestima y complejos en niños con enuresis parecen más bien la consecuencia que la causa de la misma.

• Ambientales. El frío y la humedad favorecen la contracción del músculo detrusor de la vejiga.

• Patología asociada. Aunque no todas demostradas con evidencia científica, la experiencia recomienda investigar la coexistencia de: cefalea crónica, apnea del sueño, hipertrofia amigdalar, estreñimiento, parasitosis intestinal, diabetes insípida, insuficiencia renal o hipercalciuria.

• Alimentación. Té, café y refrescos de cola.

Factores genéticos

En la enuresis existe una predisposición genética (hasta un 60 % tienen antecedentes familiares) que, además, está modulada por los factores condicionantes antes comentados.

Se han identificado diferentes loci en distintos cromosomas como: 4, 8, 12, 13 y 22, lo que le confiere la heterogeneidad antes mencionada. Parece que el GNAZ en el cromosoma 22 es el principal responsable de la EM. La transmisión es autosómica dominante con una penetrancia del 90 % y heterogeneidad genética compleja.

El riesgo de enuresis es 5-7 veces mayor si uno de los progenitores fue enurético y 11 veces mayor si ambos progenitores lo fueron(16,17).

Función del pediatra de Atención Primaria: guion de la visita

El pediatra debe contar con los conocimientos y recursos necesarios para un buen manejo de los niños con escapes de orina, incluyendo la posibilidad de consultar con otros especialistas.

Anamnesis

La entrevista debe ser exhaustiva y completa, abordando la esfera biopsicosocial del niño y su entorno (Tabla IV).

tabla


Exploración física

En primer lugar, haremos una inspección general con especial atención a la posible presencia de rasgos sindrómicos y registro de parámetros básicos (peso, talla y presión arterial).

La exploración física por aparatos debe ser lo más completa posible, incluyendo: ORL (facies adenoidea, prognatia/retrognatia); auscultación cardiorrespiratoria; abdomen (distensión, masa fecal, megavejiga); genitales externos (hipospadias, adherencias/fimosis, sinequias vulvares, vulvitis, etc.); inspección lumbosacra (signos de disrafismo oculto); inspección anal (restos de suciedad, fisuras externas, ano anterior); tacto rectal; exploración de la marcha y sensibilidad perineal y reflejos medulares (centros miccionales): reflejo abdominal inferior (D10-D12), reflejo cremastérico (L1), reflejo aquíleo (S1-S2), reflejo cutaneoplantar (S1-S2), reflejo anal (S3-S4) y reflejo bulbocavernoso (S3-S4).

Exploraciones complementarias

El diagnóstico de la enuresis y los trastornos miccionales funcionales es clínico. Sin embargo, podemos valernos de estudios no invasivos para el despistaje de patología orgánica.

Entre las pruebas básicas encontramos:

• Citoquímico de orina, sedimento de orina y urocultivo: en caso de infecciones de orina de repetición o presencia de síntomas urinarios irritativos con urocultivo negativo, debemos descartar la presencia de hipercalciuria mediante la realización del cociente calcio/creatinina en la primera orina de la mañana (en ayunas).

• Ecografía renovesical: valorar localización, tamaño y estructura de los riñones, signos sugestivos de daño renal crónico, dilatación de la vía urinaria superior/uréter distal, duplicidad de la vía urinaria, ureterocele/uréter ectópico o disfunción del tracto urinario inferior (capacidad vesical, grosor de la pared o trabeculación y residuo posmiccional).

En aquellos casos en que sospechemos afectación de la función renal será necesario realizar analítica de sangre (hemograma, ionograma básico, urea, creatinina/cistatina C, gasometría venosa, metabolismo del hierro y fosfocálcico) y analítica de orina matutina en ayunas (urea, creatinina, iones, osmolalidad urinaria y cociente proteínas/creatinina).

En los niños con historia de infección de orina recurrente o atípica, especialmente si hay hallazgos ecográficos patológicos, debemos ampliar los estudios de imagen según sospecha: CUMS (cistouretrografía miccional seriada), gammagrafía renal DMSA o RM columna y abdomen-pelvis.

Abordaje y tratamiento de primera línea

Uroterapia estándar

La uroterapia estándar hace referencia al conjunto de pautas y rutinas para mejorar nuestro patrón de evacuación, que deben instaurarse con independencia a la indicación de un tratamiento activo, puesto que, además, van a optimizar y consolidar los resultados del mismo.

Puede resultar útil realizar un calendario miccional (noches secas/mojadas) y un diario miccional en la primera visita y repetirlo durante el seguimiento, como refuerzo positivo de los progresos del niño. Sin embargo, cuando los resultados no sean tan satisfactorios, es preferible enfatizar su actitud, motivación, esfuerzo, etc.

La implicación y colaboración del niño y de sus padres son imprescindibles. Debemos conseguir su confianza en la estrategia del tratamiento, eliminar sentimientos de vergüenza o culpa y promover una actitud positiva respecto a sus expectativas de éxito/mejora con el tratamiento.

La uroterapia estándar incluye una serie de recomendaciones (Algoritmo de estrategias terapéuticas de la enuresis)(18).

Alarma de enuresis

Las alarmas de enuresis son dispositivos de pequeño tamaño que emiten una señal acústica en contacto con la humedad (sensor en ropa interior o pijama).

Es un método no invasivo que consigue solucionar la enuresis en el 50-80 % de los casos, con menor tasa de recaídas que otros tratamientos. Sin embargo, al tratarse de un método algo “engorroso”, solo está indicado en caso de familias muy motivadas(19).

Los primeros días de uso es habitual que solo consiga despertar a los padres y que el niño siga durmiendo mojado. Tendrán que estimularlo hasta despertarlo completamente y acompañarlo al baño a orinar. Como refuerzo conductual positivo (nunca castigo), el niño colaborará en el cambio de sábanas y pijama, y recolocará de nuevo la alarma en la ropa seca.

Tratamiento con desmopresina

La desmopresina es un análogo sintético de la hormona antidiurética (ADH) humana, cuya acción es el aumento de la reabsorción tubular de agua en el túbulo colector del riñón. En condiciones normales, durante la noche se produce un pico de ADH en sangre, permitiendo la reducción del volumen urinario nocturno como mecanismo adaptativo. Sin embargo, este circuito no está bien establecido en algunos de los niños enuréticos.

La forma de presentación bucodispersable es la más usada por su comodidad y perfil de seguridad. Pauta inicial de 240 mcg y bajar a 120 si buenos resultados / pauta inicial de 120 mcg y subir a 240 si se precisa. Se administra 1 hora antes de acostarse.

Hay que evitar el riesgo de hiponatremia dilucional, restringiendo el volumen de líquidos desde 1-2 horas antes de tomar el fármaco hasta la mañana siguiente (máximo 200 cc).

La respuesta al tratamiento es variable y con alta tasa de recaídas (60-80 %). Se dice que 1/3 de los niños responde, otro 1/3 no y otro 1/3 lo hace solo de forma parcial.

La retirada del tratamiento debe hacerse de forma gradual y progresiva. Primero bajamos de 240 mcg/día a 120 mcg/día en dosis única nocturna durante 1-2 semanas. A continuación, realizaremos un esquema de retirada escalonada hasta suspender en 8-10 semanas.

Tratamiento con anticolinérgicos

Los anticolinérgicos actúan inhibiendo las contracciones del músculo detrusor de la vejiga. Están indicados en los niños con vejiga hiperactiva y en algunas enuresis no monosintomáticas (casos seleccionados y siempre asociados a alarma o desmopresina).

Antes de prescribir un anticolinérgico, descartaremos que coexista un problema de estreñimiento, baja frecuencia miccional (diario miccional) o micción disfuncional (si es necesario, solicitaremos una flujometría con electromiograma –EMG– y residuo posmiccional), que podrían empeorar con la medicación.

Son fármacos bastante seguros. La mayoría de sus efectos secundarios son molestos, pero no graves: riesgo de infección de orina, estreñimiento, sequedad de mucosas, cefalea, trastornos visuales, cambios de humor y pérdida de apetito(20).

Derivación a la consulta especializada

La mayoría de los casos tanto de EM como de enuresis no monosintomática pueden ser abordados desde Atención Primaria, pero puede ser que en algunos casos precisemos la ayuda de otros especialistas, como Psicología/Psiquiatría, Urología pediátrica o Fisioterapia/Rehabilitación. Los criterios de derivación al especialista, los cuales no son absolutos, se exponen en la tabla V, mientras que en la tabla VI se muestran otras de las armas diagnósticas y terapéuticas que se utilizan en estas consultas especializadas.

tabla


tabla


Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de las autoras.

1. Iscan B, Ozkayın N. Evaluation of health-related quality of life and affecting factors in child with enuresis. J Pediatr Urol. 2020; 16: 195.e1-e7. DOI: 10.1016/j.jpurol.2019.12.018.

2.** Taborga Díaz E, García Nieto VM. Manejo diagnóstico y terapéutico de la enuresis infantil. SEPEAP, IMC. 2014.

3.** Rodríguez de Alarcón García J. Trastornos funcionales del tracto urinario inferior. Form Act Pediatr Aten Prim. 2018; 11: 231-5.

4. Fernández Fernández M., Cabrera Sevilla JE. Trastornos miccionales no neurológicos y enuresis de la infancia. Protoc Diagn ter pediatr. 2022; 1: 141-53.

5. American Psychiatric Association. Diagnostic and Statistical Manual of Mental Disorders. 5th ed. Arlington, Washington DC: American Psychiatric Association. 2013.

6. World Health Organization. International Statistical Classification of Diseases and related health problems 10th revision (ICD-10). Geneva: World Health Organization. 2015.

7.** Austin PF, Bauer SB, Bower W, Chase J, Franco I, Hoebeke P, et al. The Standardization of Terminology of Lower Urinary Tract Function in Children and Adolescents: Update Report from the Standardization Committee of the International Children’s Continence Society. Neurourol Urodyn. 2016; 35: 471-81.

8. Forsythe WI, Redmond A. Enuresis and spontaneous cure rate. Study of 1129 enuretics. Arch Dis Child. 1974; 49: 259-63. DOI: 10.1136/adc.49.4.259.

9. Klackenberg G. Nocturnal enuresis in a longitudinal perspective. A primary problem of maturity and/or a secondary environmental reaction? Acta Paediatr Scand. 1981; 70: 453-7. DOI: 10.1111/j.1651-2227.1981.tb05722.x.

10. Rittig S, Schaumburg HL, Siggaard C, Schmidt F, Djurhuus JC, et al. The circadian defect in plasma vasopressin and urine output is related to desmopressin response and enuresis status in children with nocturnal enuresis. J Urol. 2008; 179: 2389.

11. Yeung CK, Sit FKY, To LKC, Chiu HN, Sihoe JDY, Lee E, et al. Reduction in nocturnal functional bladder capacity is a common factor in the pathogenesis of refractory nocturnal enuresis. BJU Int. 2002; 90: 302.

12. Yeung CK, Diao M, Sreedhar B. Cortical arousal in children with severe enuresis. N Engl J Med. 2008; 358: 2414.

13. Caldwell PH, Deshpande AV, Von Gontard A. Management of nocturnal enuresis. BMJ. 2013; 347: f6259.

14. Kiddoo DA. Nocturnal enuresis. CMAJ. 2012; 184: 908-11.

15. Hjalmas K, Arnold T, Bower W, Caione P, Chiozza LM, Von Gontard A, et al. Nocturnal enuresis: an international evidence based management strategy. J Urol. 2004; 171: 2545-61.

16.*** Nevéus T, Fonseca E, Franco I, Kawauchi A, Kovacevic L, Nieuwhof-Leppink A, et al. Management and treatment of nocturnal enuresis-an updated standardization document from the International Children’s Continence Society. J Pediatr Urol. 2020; 16: 10-9. DOI: 10.1016/j.jpurol.2019.12.020.

17. Jørgensen CS, Horsdal HT, Rajagopal VM, Grove J, Als TD, Kamperis K, et al. Identification of genetic loci associated with nocturnal enuresis: a genome-wide association study. Lancet Child Adolesc Health. 2021; 5: 201.

18.** National Clinical Guideline Centre (UK). Nocturnal Enuresis: The Management of Bedwetting in Children and Young People. London: Royal College of Physicians (UK). 2010.

19.** Caldwell PH, Codarini M, Stewart F, Hahn D, Sureshkumar P. Alarm interventions for nocturnal enuresis in children. Cochrane Database Syst Rev. 2020; 5: CD002911. DOI: 10.1002/14651858.CD002911.

20.*** Bogaert G, Stein R, Undre S, Nijman RJM, Quadackers J, Hoen L, et al. Practical recommendations of the EAU-ESPU guidelines committee for monosymptomatic enuresis—Bedwetting. Neurourol Urodyn. 2020; 39: 489-97. DOI: 10.1002/nau.24239.

Bibliografía recomendada

- Nevéus T, Fonseca E, Franco I, Kawauchi A, Kovacevic L, Nieuwhof-Leppink A, et al. Management and treatment of nocturnal enuresis-an updated standardization document from the International Children’s Continence Society. J Pediatr Urol. 2020; 16: 10-9. DOI: 10.1016/j.jpurol.2019.12.020.

Guía actualizada para la evaluación y el tratamiento de niños con enuresis.

- Bogaert G, Stein R, Undre S, Nijman RJM, Quadackers J, Hoen L, et al. Practical recommendations of the EAU-ESPU guidelines committee for monosymptomatic enuresis—Bedwetting. Neurourol Urodyn. 2020; 39: 489-97. DOI: 10.1002/nau.24239..

Actualización de las recomendaciones de las guías EAU-ESPU para la enuresis nocturna. Revisión de la literatura reciente y estrategia de recomendaciones prácticas para el médico general, pediatra, urólogo pediátrico y urólogo.

- Espino R, Miguélez C. Enuresis Infantil. Bases para una atención médica de calidad. Arturo editores S.L. Madrid. 2012.

Libro de referencia sobre enuresis infantil escrito por expertos a nivel nacional, que desarrolla de forma comprensiva aspectos sobre la misma.

Caso clínico


Niño de 5 años que acude a consulta con la madre, porque todos los días se le escapa el pipí en el colegio. Llevan una muda de recambio cuando van a recogerlo a la salida, incluyendo calzoncillo y pantalón, dado el volumen de los escapes. Aun así, la ropa interior que se retira por la noche vuelve a estar mojada o tiene cercos y huele a orines.

No se trata de un problema nuevo. Pese a retirar el pañal a los 2 años, según normativa escolar, el niño nunca ha controlado bien el pipí ni de día ni de noche (maniobras de retención/escapes, urgencia). Además, también son habituales las fugas de materia fecal en el calzoncillo.

La madre se muestra muy angustiada por esta cuestión y ya lo ha consultado con el colegio. Según refiere, el niño acude a un prestigioso colegio británico, con alta exigencia académica y normas estrictas. Tutor y profesores ya habían comentado el “extraño comportamiento” del niño, con frecuentes interrupciones en clase para salir al baño, de forma urgente. Pensaron que podría tratarse de una simple “manía” y conjuntamente decidieron que lo mejor sería no concederle más permisos, que esperara a los recreos como el resto de sus compañeros y ver si así “se le olvidaba”.

Durante la entrevista con el niño, él no muestra ninguna preocupación. Del colegio solo nos cuenta lo mucho que le gusta jugar al fútbol y que sale de clase corriendo para llegar el primero al patio. Resulta difícil interrogar sobre si usa el baño en el recreo o los descansos y de los escapes, nos dice “que no se da cuenta”.

Antecedentes familiares: padre de 50 años y madre de 46 años, ambos sanos.

Antecedentes personales:

• Dermatitis atópica.

• Bronquitis de repetición.

• Retraso en el inicio del habla, léxico pobre y dificultad para la comprensión verbal y conversación. Diagnosticado de TEL (trastorno específico del lenguaje). Recibe tratamiento por Psicología y Logopedia 4 veces por semana.

• Español y francés como lenguas maternas (padre belga y madre española). Inglés y alemán en el colegio.

Exploración física: talla: 115 cm; peso: 21 kg; TA: 96/61 mmHg. Buen color de piel y mucosas. Fenotipo normal. ACR normal. Abdomen blando y depresible con masa fecal en flanco izquierdo. Genitales externos masculinos normales con testes en bolsas. Inspección anal y lumbosacra normal. Exploración de la marcha y reflejos sin hallazgos.

Pruebas complementarias: aportan pruebas solicitadas por su pediatra. Sedimento de orina negativo. Ecografía renovesical con riñones ortotópicos, de tamaño y ecoestructura normal. No dilatación de las vías urinarias. Vejiga poco replecionada, con trabeculación y pared engrosada. No valorado el residuo posmiccional.


tabla


Hipercalciuria e hipocitraturia. El concepto de prelitiasis en Pediatría

V.M. García Nieto*, T. Moraleda Mesa**, P. Tejera Carreño***
Temas de FC


V.M. García Nieto*, T. Moraleda Mesa**, P. Tejera Carreño***

*Sección de Nefrología Pediátrica del Hospital Universitario Nuestra Señora de Candelaria, Santa Cruz de Tenerife. **Servicio de Pediatría del Hospital Universitario Poniente, El Ejido. Almería. ***Sección de Nefrología Pediátrica del Hospital Universitario Materno-Infantil, Las Palmas de Gran Canaria

Resumen

La litiasis renal es una situación patológica multifactorial donde se produce una alteración de las condiciones naturales de cristalización de la orina. Hay sustancias en la orina que, al estar elevadas, favorecen la formación de cálculos (favorecedores: calcio, oxalato, ácido úrico, cistina) y otras que lo harán en el caso de encontrarse reducidas (inhibidores: citrato, magnesio). El diagnóstico metabólico se puede realizar en orina de 24 horas o determinando los cocientes urinarios en la primera orina del día. La prelitiasis es aquella situación en la que aún no se han formado los cálculos, pero en la que se detecta una anomalía metabólica potencialmente causante de su formación. La prelitiasis puede presentarse en forma de hematuria macro o microscópica, leucocituria estéril, disuria, polaquiuria, urgencia miccional, enuresis nocturna, dolor abdominal recurrente, proteinuria discreta e infecciones urinarias. Morfológicamente, puede observarse cristaluria en el sedimento urinario o partículas hiperecogénicas móviles en la ecografía vesical. El cociente calcio/citrato es un buen argumento para determinar si existe un riesgo litogénico elevado. El tratamiento se basará fundamentalmente en una serie de normas dietéticas protectoras y, en el caso de no mejorar la sintomatología clínica o de presentar cálculos, se optará por medidas farmacológicas (tiazidas, sales de citrato, bifosfonatos).


Abstract

Renal lithiasis is a multifactorial pathological situation where alteration of the natural conditions of urine crystallization occurs. There are substances in the urine that, when elevated, favor the formation of stones (promoters: calcium, oxalate, uric acid, cystine) and others that will do so if they are reduced (inhibitors: citrate, magnesium). The metabolic diagnosis can be made in 24-hour urine or by determining urinary ratios in the first urine of the day. Prelithiasis is a situation where stones have not yet formed, but where a metabolic abnormality potentially causing stone formation is detected. Prelithiasis may present as macro- or microscopic hematuria, sterile leukocyturia, dysuria, pollakiuria, urinary urgency, nocturnal enuresis, recurrent abdominal pain, mild proteinuria and urinary tract infections. Morphologically, crystalluria may be seen in the urinary sediment or mobile hyperechogenic particles on bladder ultrasound. The calcium/citrate ratio is a good argument for determining whether there is an elevated lithogenic risk. Treatment will be based primarily on a series of protective dietary guidelines and, if clinical symptoms do not improve or if stones are present, pharmacological measures (thiazides, citrate salts, bisphosphonates) will be chosen.


Palabras clave: Hipercalciuria idiopática; Hipocitraturia; Prelitiasis; Riesgo litiásico.

Key words: Idiopathic hypercalciuria; Hypocitraturia; Prelithiasis; Lithogenic risk.


Pediatr Integral 2022; XXVI (8): 492 – 500


OBJETIVOS

• Conocer las bases morfológicas y metabólicas de la litiasis renal en la infancia.

• Entender qué factores favorecen la formación de cálculos y cuáles son protectores.

• Aprender los métodos funcionales renales necesarios para saber si la concentración de una sustancia implicada en la urolitiasis está alterada.

• Conocer los síntomas y signos que se asocian con la prelitiasis en niños y la mejor forma de diagnosticarla.

• Realizar una adecuada orientación terapéutica desde el inicio del seguimiento de los pacientes con litiasis o prelitiasis.

• Conocer el significado y la importancia de la determinación de la calciuria y la citraturia.


Hipercalciuria e hipocitraturia. El concepto de prelitiasis en Pediatría


Litiasis renal

La litiasis renal es una situación patológica multifactorial. Los cálculos se pueden producir: por un exceso de la concentración de sustancias favorecedoras, por una reducción de la concentración de inhibidores de la cristalización, por la existencia de nucleantes heterogéneos y por la existencia de cavidades renales de baja eficacia urodinámica. Si se dispone del cálculo se debe estudiar su composición química. Además, se debe determinar la concentración urinaria de calcio, oxalato, ácido úrico, cistina, magnesio y citrato.

Generalidades

La litiasis renal puede definirse como una alteración de las condiciones naturales de cristalización de la orina. Los factores que participan en la formación de los cristales pueden ser muy diversos y, por este motivo, la litiasis renal es una situación patológica multifactorial. El tiempo que se requiere para generar un cristal depende fundamentalmente: de su propia naturaleza, de la sobresaturación de la disolución (exceso de soluto en la disolución: fuerza impulsora de la cristalización), de la presencia de partículas sólidas preexistentes (los llamados nucleantes heterogéneos) y de la presencia de inhibidores de la cristalización. Estos últimos son sustancias que debido a su estructura química interaccionan con el núcleo o las caras del cristal, interfiriendo notablemente en su formación o/y desarrollo, reduciendo o previniendo los procesos de cristalización. Todas las orinas humanas están sobresaturadas con respecto al oxalato cálcico(1), de tal modo que el grado de sobresaturación resulta más elevado en los individuos con hipercalciuria y/o hiperoxaluria. La orina humana puede contener además una amplia variedad de nucleantes heterogéneos, tales como: agregados proteicos, epitelios renales alterados o bacterias. Es evidente que el tiempo es una variable muy importante en estos procesos de formación de cristales. Así, es evidente que al aumentar el tiempo de permanencia de la orina en el tracto urinario (principalmente en las vías altas), se incrementa la posibilidad de que los procesos de cristalización conduzcan a la formación de cálculos renales. La existencia de cavidades renales de baja eficacia urodinámica constituye un importante factor de riesgo del desarrollo de cálculos. De hecho, se ha demostrado que los factores morfoanatómicos pueden jugar un importante papel en la calculogénesis. Así, se explicaría que un paciente recidivante, en el que es de suponer que la orina tendrá la misma composición en los dos riñones, solo forme cálculos en uno de ellos(1). Cuando el desarrollo de cristales se produce en la vejiga urinaria, normalmente se eliminan sin dificultad en forma de cristaluria asintomática.

Clasificación de los cálculos renales

Cada tipo de cálculo se forma debido a unos factores etiológicos específicos que se pueden deducir a partir de su composición, así como de la macro y la microestructura del mismo(1).

Independientemente de su composición química, los cálculos renales pueden clasificarse de manera amplia en dos grandes categorías: cálculos formados sobre las paredes renales (unidos a las papilas), en los que claramente se distingue la zona de unión al epitelio, y cálculos desarrollados en las cavidades renales (sin zona de unión al epitelio).

Someramente, la composición habitual y frecuencia de los cálculos es la siguiente(1):

• Cálculos de oxalato cálcico dihidrato (33,8 % de las litiasis). Se observan especialmente en pacientes con hipercalciuria y/o con el cociente calcio/citrato elevado(2) (Figs. 1A y 1B).

Figura

Figura 1. Paciente con hipercalciuria idiopática: A. Cálculo ecográfico con la sombra sónica característica (flecha blanca). B. Cálculo de oxalato cálcico dihidrato. Vista al microscopio electrónico de barrido con la típica morfología en punta de lanza. Su superficie muestra signos de inicio de disolución en un proceso de transformación en oxalato cálcico monohidrato. Paciente con oxalosis tipo 1: a los 23 meses de edad, tuvo una insuficiencia renal aguda obstructiva por cálculos bilaterales que precisó la colocación bilateral de sendos catéteres doble J. C. Cálculo enclavado en la unión vesicoureteral (flecha negra). D. Cálculo de oxalato cálcico monohidrato. Se observa la típica estructura columnar compacta propia de estos casos. Imágenes de microscopia electrónica procedentes del Laboratori d’Investigació en Litiasi Renal, Universitat de les Illes Balears, Palma de Mallorca (Dr. Félix Grases).

• Cálculos de oxalato cálcico monohidrato de cavidad (16,4 % de las litiasis). Se forman en zonas de las vías urinarias donde la orina queda en situación de estasis (cavidades de baja eficacia urodinámica) junto a hiperoxaluria (Figs. 1C y 1D) o a un déficit de inhibidores de la cristalización.

• Cálculos de oxalato cálcico monohidrato papilar (12,9 % de las litiasis). Se asocian con hiperoxaluria o a un déficit de inhibidores de la cristalización.

• Cálculos de ácido úrico (8,2 % de las litiasis) o mixtos de oxalato cálcico monohidrato y ácido úrico (2,6 % de las litiasis). Se observan en pacientes con orinas ácidas e hiperuricosuria.

• Cálculos de hidroxiapatita (fosfato cálcico) (7,1 % de las litiasis) o de oxalato cálcico dihidrato e hidroxiapatita (11,2 % de los cálculos). Se crean en pacientes con orinas alcalinas, hipercalciuria y/o déficit de inhibidores de la cristalización, como la hipocitraturia (cociente calcio/citrato elevado)(2), particularmente en la acidosis tubular renal.

• Cálculos de fosfato amónico magnésico o estruvita (4,1 % de las litiasis). Se producen en infecciones urinarias causadas por gérmenes ureolíticos, como Proteus mirabilis (Figs. 2A y 2B).

Figura

Figura 2. Paciente diagnosticada al nacer de mielomeningocele en cuya evolución tuvo varios urocultivos positivos a Proteus mirabilis y Citrobacter: A. Cálculo vesical (flecha blanca) que precisó extracción quirúrgica. B. Se observaron grandes cristales de fosfato amónico magnésico (estruvita) y algunas zonas de esferulitos de hidroxiapatita. En las caras del cristal de estruvita se observan las marcas en “Y” que permiten su rápida identificación. Niño con cistinuria: C. Durante la gestación se detectaron en los controles ecográficos fetales una hiperecogenicidad del colon (flecha blanca) en ausencia de otras anomalías intestinales, compatible con cristales de cistina. D. Cristales de cistina con la típica morfología hexagonal. Imágenes de microscopia electrónica procedentes del Laboratori d’Investigació en Litiasi Renal, Universitat de les Illes Balears, Palma de Mallorca (Dr. Félix Grases).

• Cálculos de cistina (1,1 % de las litiasis) propios de la tubulopatía proximal simple, cistinuria (Figs. 2C y 2D).

Anomalías metabólicas causantes de cálculos

En la práctica clínica suelen determinarse las concentraciones de: calcio, ácido úrico, oxalato, cistina, citrato y magnesio. Los cuatro primeros favorecen la formación de cálculos cuando su concentración en la orina es elevada (favorecedores). En cambio, citrato y magnesio propician su formación cuando sus cantidades urinarias son reducidas (inhibidores). Aunque no se determinan en la práctica diaria, además del citrato y el magnesio, otras sustancias como pirofosfato, ciertos glicosaminoglicanos, nefrocalcina y fitato, actúan inhibiendo la formación de los cristales de oxalato de calcio y de fosfato de calcio. El fitato, presente en la cáscara de los cereales y en las legumbres, es un potente inhibidor de la cristalización.

Los solutos mencionados más arriba pueden medirse en orina de 24 horas (Tabla I) o en muestras aisladas de orina.

Se debe confirmar que la recogida horaria urinaria es correcta mediante el cálculo de la eliminación urinaria de creatinina (normal: 14-26 mg/kg/día). En la actualidad, cada vez se usan más los cocientes urinarios por su facilidad en la recogida de las muestras, especialmente, en la infancia y porque la concentración, especialmente, de calcio y citrato, pueden variar en distintos momentos del día(3). Por esta razón, algunos de nosotros preferimos en niños, determinar los cocientes urinarios en dos muestras de orina recogidas en dos periodos, a saber, de noche (antes de la cena) y en la primera orina de la mañana. En todo caso, los cocientes urinarios son muy útiles, especialmente, en el seguimiento de los pacientes (Tabla II). En el caso particular del ácido úrico se ha propuesto calcular el índice de excreción, por lo que debe determinarse tanto en sangre como en orina. La fórmula es: ([ácido úrico]u × [creatinina]p)/[creatinina]u. Se consideran elevados unos valores superiores a 0,53 mg/100 ml FGR (Filtrado glomerular renal).

Hipercalciuria idiopática

La hipercalciuria idiopática es la causa más frecuente de cálculos, tanto en niños como en la edad adulta. La concentración de calcio urinario debe estar elevada en ausencia de hipercalcemia. Puede debutar en forma de litiasis, pero con frecuencia asocia síntomas diversos (prelitiasis) como: hematuria, síntomas miccionales, infección urinaria y dolor abdominal. La causa ha sido muy discutida durante décadas, pero es probable que se deba a un incremento del número de receptores de la vitamina D. La ecografía renal es mandatoria, pero no lo es la densitometría ósea. Es importante saber que no se trata de una enfermedad, sino de una anomalía metabólica. Por ello, el tratamiento debe ser dietético intentando incrementar la concentración urinaria de los factores protectores y de reducir la de calcio.

Definición

La hipercalciuria idiopática (HI) se define como aquella situación clínica en la que se comprueba un incremento en la eliminación urinaria de calcio, en ausencia de hipercalcemia y de otras causas conocidas de hipercalciuria (Algoritmo). Es la causa más frecuente de litiasis renal, tanto en la edad pediátrica como en la adulta (alrededor del 40 % en series de niños y del 60 % en las de adultos). La HI es una de las anomalías metabólicas más frecuentes en el ser humano, de tal modo que se han referido tasas de prevalencia en población sana, según los países, entre 0,6 y 12,5 %. En España, las tasas de prevalencia descritas oscilan entre 3,8 y 7,8 %(4).

Clínica

Inicialmente, la HI solo se asoció con cólicos nefríticos y expulsión de cálculos. En las últimas décadas, su diagnóstico ha sido mucho más frecuente que antaño, debido a que se ha conocido que puede debutar en la edad pediátrica con síntomas muy diversos en ausencia de la formación de cálculos renales. En este sentido, en 1981, tres grupos pediátricos diferentes publicaron que la hematuria macro o microscópica podía ser una manifestación de HI y, por tanto, ser un dato precursor de la capacidad potencial de padecer cólicos nefríticos años más tarde. El autor del tercero de estos trabajos, Moore, registró que los niños afectos de HI podían debutar, aparte de con litiasis, con otros síntomas o signos como: disuria, leucocituria estéril, enuresis nocturna, polaquiuria, urgencia miccional e, incluso, proteinuria discreta(5). Poco después, se publicaría la asociación entre infección de vías urinarias (IVU) e HI(6).

Posteriormente, se confirmó en diversos trabajos la relación entre microhematuria o hematuria macroscópica (color de la sangre y, en muchas ocasiones, al final de la micción) y la presencia de HI, de tal modo que del 25 al 42 % de los niños remitidos a centros de referencia por hematuria tienen HI. No obstante, la hematuria no es específica de la HI, puesto que otras anomalías metabólicas causantes de litiasis, como hiperuricosuria o hiperoxaluria, pueden asociarse con hematuria. La producción de hipercalciuria experimental durante corto tiempo no se acompaña de hematuria, por lo que se supone que cualquier anomalía metabólica causante de litiasis puede producir microcristales, una lesión del epitelio tubular renal y hematuria secundaria. Además, un grupo del Hospital 12 de octubre de Madrid ha descrito la asociación de hipercalciuria, hiperuricosuria y nefrolitiasis con nefropatía de las membranas basales finas(7). La presencia de dolor abdominal recurrente “no típico de cólico renal” se ha asociado, asimismo, con HI.

Mención especial merece la asociación entre HI e IVU. En 1987, Cervera et al., miembros del Hospital Gregorio Marañón de Madrid, publicaron que la frecuencia de IVU en sus pacientes con HI era de 48,9 %(6), lo que contrasta con la prevalencia estimada de IVU en población general que es del orden de 1-2 % en varones y de 3-5 % en niñas. Esos datos iniciales fueron confirmados posteriormente en varios trabajos. Del mismo modo y a la inversa, se ha descrito que la frecuencia de hipercalciuria en series de niños con IVU oscila entre el 20 y 44 %. En un trabajo reciente publicado por nuestro Grupo hemos observado que la frecuencia de prelitiasis (incluyendo el cálculo del cociente calcio/citrato) en niños con IVU por Escherichia coli era de 47,5 % y existía una historia familiar positiva para urolitiasis en el 68,3 % de los casos(8). En ese artículo postulamos que los niños con prelitiasis, de alguna forma deben tener una capacidad defensiva constitutiva reducida frente a esas bacterias. En este sentido, es muy significativa nuestra observación de una mayor frecuencia de cicatrices renales en los niños con prelitiasis, en relación con aquellos con un estudio metabólico urinario normal(8).

Teorías patogénicas. Las ratas hipercalciúricas

Durante el último tercio del siglo pasado se sucedió la enunciación de distintas teorías patogénicas de la HI que intentaban explicarla a partir de la existencia de una pérdida urinaria tubular renal de calcio, un aumento de su absorción intestinal, o bien, un incremento de la resorción ósea, además de un origen dietético ligado a un exceso en la ingesta de sodio y/o de proteínas. Todas estas teorías han sido repasadas en una publicación reciente firmada por nuestro Grupo(9). En 1990, Pacifici et al. demostraron que los monocitos sanguíneos aislados de pacientes con HI producían una cantidad incrementada de citocinas, tales como: la interleucina-1α (IL-1), el factor estimulante de colonias de los granulocitos-macrófagos y el factor de necrosis tumoral-α (TNF-α). Un incremento de la actividad de estas citocinas tendría la capacidad de reducir la densidad mineral ósea de los pacientes con HI. No obstante, no se conocía la razón por la que los monocitos eran estimulados para incrementar la producción de citocinas.

En 1979, se describió la existencia de ratas con hipercalciuria espontánea (genetic hypercalciuric stone-forming, GHS). Al favorecer el cruzamiento entre ellas se comprobó un sucesivo incremento de la calciuria en las siguientes generaciones. En busca del mecanismo de la hipercalciuria, Bushinsky y Favus observaron que las ratas de la cuarta generación tenían una marcada eliminación urinaria de calcio gracias a la existencia de un incremento de la absorción intestinal de calcio, si bien los niveles de calcitriol eran normales. Cuando se sometió a las ratas a una dieta reducida en calcio, se comprobó un descenso de la calciuria, aunque sin normalizarse, lo que sugería que el incremento en la absorción intestinal de calcio era un mecanismo que explicaba, al menos en parte, la hipercalciuria observada en estos animales. En 1993, se demostró que en estos existía un incremento en el número de receptores de la vitamina D (VDR) del intestino(10), lo que favorecía un aumento de la capacidad funcional de los complejos calcitriol-VDR que explicaba, por ende, el incremento en el transporte intestinal de calcio previamente descrito. A continuación, se comprobó que, en estos animales, existía una respuesta incrementada de los VDR a mínimas dosis de calcitriol, lo que implica que no eran necesarios niveles muy elevados del mismo para amplificar su respuesta e incrementar sobremanera la calciuria. En efecto, Krieger et al. mostraron que ese incremento de la sensibilidad al calcitriol se expresaba, asimismo, en los huesos de esos animales induciendo una mayor resorción ósea(11), con lo que parecía demostrarse que el hueso juega, asimismo, un papel en el desarrollo de la hipercalciuria. Más tarde, se comprobó que en las ratas GHS existe, asimismo, un defecto en la reabsorción tubular renal de calcio.

En resumen, las ratas hipercalciuricas tienen muchos datos en común con los humanos con HI, a saber: niveles normales de calcemia, hiperabsorción intestinal de calcio, incremento de la resorción ósea y un defecto en la reabsorción tubular renal de calcio. Además, sus niveles de calcitriol son normales, del mismo modo que la mayoría de los pacientes con HI.

En 2004, Favus et al. demostraron que los monocitos periféricos de los humanos con HI tienen un incremento del número de VDR(12), es decir, lo mismo que se había observado previamente en las ratas hipercalciúricas(10).

En la figura 3 se muestra la propuesta de un esquema fisiopatológico de la HI, en el que se indica que la causa de la HI estaría en relación con la existencia de un incremento del número de VDR, tanto en las células intestinales y óseas (osteoclastos) como en los monocitos periféricos.

Figura

Figura 3. Esquema fisiopatológico de la hipercalciuria idiopática (HI) en el que se muestra que la causa de la HI estaría en relación con la existencia de un incremento del número de receptores para la vitamina D, tanto en las células intestinales y óseas (osteoclastos), como en los monocitos periféricos. VDR: receptor de la vitamina D; CaSR: receptor sensible a calcio; IL-1: interleucina-1α PGE2: prostaglandina E2; RANKL: factor nuclear kappaB (NF-κB).

Elaboración propia. García-Vao Bel CM, García-Nieto VM, Teixeira Trindade AA. Hipercalciuria idiopática. En: Nefrología Pediátrica. Exeni R, García-Nieto V, Medeiros M, Santos F, eds. Oviedo: Ediciones de la Universidad de Oviedo; 2021. p. 999-1004.

Diagnóstico y exámenes complementarios

La determinación de la calciuria en orina de 24 horas en pacientes continentes, es el criterio estándar para el diagnóstico de hipercalciuria. El diagnóstico se realiza si la calciuria es superior a 4 mg/kg/día y se confirma en una segunda determinación o si se observa un valor elevado del cociente calcio/creatinina en orina aislada (Tabla II). En un ambiente familiar de hipercalciuria y/o litiasis renal pueden obviarse o retrasarse las determinaciones sanguíneas; puesto que, habitualmente, serán normales. No obstante, para confirmar que un paciente con hipercalciuria tiene una HI, deben ser normales los niveles sanguíneos de calcio, sodio, potasio, cloro, fosfato, magnesio y PTH intacta, así como el equilibrio ácido base (Algoritmo).

La ecografía renal es mandatoria para descartar la existencia de litiasis, microcálculos (concreciones de menos de tres milímetros de diámetro sin sombra acústica), nefrocalcinosis y malformaciones asociadas, ya que muchas malformaciones renales se acompañan de hipercalciuria.

Si se han producido fracturas o existen dolores óseos frecuentes, estaría indicada la realización de una densitometría ósea. Es necesario ser precavidos antes de valorarse el tratamiento farmacológico ante una pérdida de masa ósea; puesto que, en muchos casos, especialmente a partir de la pubertad, se asiste a una mejoría espontanea de la densidad mineral ósea(13).

Tratamiento

En nuestra opinión, la HI no es una enfermedad sino una “anomalía metabólica” o, mejor, una característica metabólica constitutiva que se hereda como el color de la piel, el número de dedos de la mano o la talla final. En este sentido, lo que los pacientes con HI heredarían es la disponibilidad de tener en sus células un mayor número de VDR que las personas con calciurias normales. Aunque transmiten la condición a su descendencia, muchas personas no forman cálculos ni tienen reducción de la masa ósea o permanecen asintomáticas durante largos periodos de tiempo(9). Por esta razón, no se puede considerar una enfermedad stricto sensu, aunque pueda predisponer en algunos casos a la formación de cálculos renales, a la aparición de infecciones urinarias y al desarrollo de osteopenia a largo plazo. Esta es razón fundamental por la que el uso de tratamiento farmacológico prolongado debe ser seleccionado.

La normalización de la calciuria no debe ser un objetivo universal en el tratamiento de estos niños, ya que puede reducirse espontáneamente a lo largo de los años y/o que se puede evitar la formación de cálculos con una dieta rica en factores protectores. En muchos casos, la calciuria se mantiene elevada a pesar de unas normas dietéticas correctas. Más bien, el objetivo del tratamiento dietético debe ser reducir el riesgo de cristalización, lo que se consigue incrementado el volumen urinario y reduciendo el valor del cociente calcio/citrato (v. más adelante). Debe evitarse en la medida de lo posible crear conciencia de enfermedad, de tal modo que las recomendaciones dietéticas no deben ser exhaustivas. La ampliación del ejercicio físico es muy beneficiosa para mejorar la densidad mineral ósea.

Al diagnóstico, salvo síntomas graves, debe insistirse en las normas dietéticas, en vías de conseguir un incremento en la ganancia de factores protectores de la formación de cálculos, mediante un aumento de la ingesta de agua, frutas (sobre todo, cítricos ricos en citrato), verduras (aportan agua y magnesio), pescado azul (por su riqueza en ácidos grasos ω-3) y cereales integrales (por su riqueza en fitato) (Tabla III).

Existe, además, un producto comercializado a base de fitato (Broken®). En ocasiones, es difícil conseguir que los niños litiásicos o prelitiásicos beban suficiente agua, porque muchos de ellos tienen una capacidad de concentración permanentemente estimulada. Este hecho es de difícil interpretación salvo en aquellos con hiperhidrosis palmoplantar; en estos casos, se debe estimular el consumo de frutas y verduras que son ricas en agua en su composición. Respecto al agua de bebida no son precisas las aguas a/hipomineralizadas. Basta que no sean hipermineralizadas (“aguas duras”).

Para reducir los factores favorecedores de la formación litiásica, debe evitarse el exceso de consumo de sal y proteínas (Tabla III).

El tratamiento farmacológico debe reservarse para dos circunstancias. En primer lugar, cuando existen datos clínicos marcados como: disuria mantenida, hematuria macroscópica frecuente, o bien, cólicos nefríticos de repetición. En segundo lugar, cuando en la ecografía se observan cálculos o nefrocalcinosis. Incluso, ante la presencia de microcálculos, podría estar indicado el tratamiento dietético, al menos durante un año, para observar la evolución. Se dispone de cuatro tipos de preparados, a saber: citrato potásico, tiazidas, bifosfonatos y los productos comercializados a base de fitato.

Las sales de citrato (Acalka®, solución de Shohl, Polycitra, Polycitra K) no normalizan la calciuria salvo que exista un defecto de acidificación, pero forman complejos con el calcio y la formación de sales de oxalato y de fosfato cálcicos. Se debe optar como diana terapéutica, mantener un índice calcio/citrato <0,33 mg/mg. En niños, hemos usado la administración de una única dosis nocturna (“los cálculos se forman de noche”) con buenos resultados.

En caso de no tolerarse el citrato o de no producirse una mejoría, se sustituye por hidroclorotiazida: 1,5-2,5 mg/kg en dosis única matutina. Las tiazidas estimulan el transporte transcelular de calcio en el túbulo contorneado distal. Hay que recordar que pueden tener efectos secundarios como: hipopotasemia, hipomagnesemia y aumento de los niveles plasmáticos de glucosa, urato, colesterol y LDL. Su uso no debería ser prolongado.

En casos de osteopenia severa se ha probado el efecto antirresortivo de los bifosfonatos en adultos y en adolescentes hipercalciúricos con desmineralización ósea. Además, se reduce la calciuria.

Nosotros utilizamos los productos comercializados a base de fitato (Broken®) administrados por las noches en los casos en los que existe una duda razonable sobre si iniciar o no tratamiento farmacológico, como es el caso de los microcálculos para observar la evolución durante un corto plazo o en el caso de que no se toleren los preparados a base de citrato.

El concepto de prelitiasis. El cociente calcio/citrato

El concepto de prelitiasis, aunque no se ha generalizado, incluye a los pacientes portadores de anomalías metabólicas causantes de cálculos antes de que tengan clínica de cólico nefrítico. Es un término básicamente pediátrico e incluye a los niños con hipercalciuria e hipocitraturia, puesto que las otras causas de cálculos habitualmente debutan con la clínica propia de los cálculos renales. La forma más sencilla de despistaje de prelitiasis es la determinación del cociente calcio/citrato en la primera orina del día. Valores del cociente calcio/citrato superiores a 0,33 indican que la orina es potencialmente litógena, con independencia de la edad y del momento de la recogida de la orina.

Desde principios de los años 80 del pasado siglo, los pediatras hemos aprendido a identificar a los niños portadores de anomalías metabólicas causantes de cálculos en una fase de la vida en la que aún no les ha dado tiempo a formarlos ni a desarrollarlos. Esta situación, casi especifica de la edad pediátrica, ha sido denominada “prelitiasis”(3,14). El término ha sido en cierta forma contestado, puesto que no todas las personas portadoras de anomalías metabólicas potencialmente causantes de cálculos, los forman a largo plazo. No obstante, creemos que es un término descriptivo y válido.

Alexander Randall (1883-1951), el célebre urólogo americano descriptor de las placas que llevan su nombre, utilizó el término “silencio sintomático” que podría equipararse en cierta forma con el de la prelitiasis. Así, escribió que: “Un cálculo renal es conocido clínicamente tan solo después de que su crecimiento haya alcanzado lo que podíamos llamar su madurez. Es evidente el hecho de que este crecimiento ha requerido tiempo, así como también lo es que durante este tiempo ha habido un silencio sintomático”.

Como se ha indicado en las líneas precedentes, los niños con HI pueden debutar con síntomas o signos como: hematuria macro o microscópica, leucocituria estéril, disuria, polaquiuria, urgencia miccional, incontinencia urinaria, enuresis nocturna, orinas turbias, dolor abdominal recurrente(4) o infección urinaria(6,8,14).

La expresión morfológica de la prelitiasis concurriría con la visión repetida del mismo tipo de cristales en el sedimento urinario y con el hallazgo de partículas hiperecogénicas móviles en la ecografía vesical que pueden ser trasunto de hematíes, leucocitos o de cristales en la orina(15); hemos comprobado que esta cristaluria puede asociarse a hipercalciuria o a hipocitraturia. La relación entre estas dos últimas anomalías metabólicas es compleja y una cuestión pendiente de resolver; ya que, en ocasiones, pueden coincidir al mismo tiempo en ausencia de un defecto de la capacidad de acidificación renal. Además, con mucha frecuencia, se observa que los niños con HI, al acercarse a la adolescencia, normalizan la eliminación urinaria de calcio y muestran, de modo concurrente, hipocitraturia(13). En ocasiones, en adultos que han eliminado cálculos y que son padres de niños con HI se observa que, únicamente, son portadores de hipocitraturia. Parece, por tanto, como si ambas anomalías metabólicas tuvieran, de algún modo, algún nexo en común.

El diagnóstico de la condición de prelitiasis es, pues, otra versión de la medicina preventiva, puesto que tras su detección se pueden tomar medidas dietéticas y/o farmacológicas para evitar la progresión a la enfermedad litiásica.

La forma más sencilla de despistaje de prelitiasis es la determinación del cociente calcio/citrato en la primera orina del día. La orina es particularmente litógena cuando existe un desequilibrio entre el componente favorecedor (calcio) y el protector (citrato). Este desequilibrio es más patente de noche, puesto que junto al aumento de la osmolalidad urinaria por la falta de ingesta de líquidos durante el sueño se suma, en muchos casos, un incremento de la calciuria por un cierto incremento de la resorción ósea y una reducción de la citraturia como consecuencia de la acidosis fisiológica leve nocturna, que es consecuencia de la formación de cetoácidos dada la falta de ingesta calórica(3,16). Por ello, la primera orina del día que recoge el testimonio de lo sucedido por la noche debe estudiarse necesariamente de forma independiente. Valores del cociente calcio/citrato superiores a 0,33 indican que la orina es potencialmente litógena, con independencia de la edad y del momento de la recogida de la orina(17). Así, en un estudio de nuestro Grupo antes citado, el cociente calcio/citrato correspondiente a la orina de la noche estaba incrementado en el 37,5 % de las muestras y, en cambio, el mismo cociente, en la primera orina del día, estaba elevado en el 80 % de los casos. Este era el único parámetro calculado que se relacionaba, además, con la existencia de antecedentes familiares de litiasis(3). Una situación particular puede ocurrir, preferentemente en la adolescencia, cuando la citraturia puede estar reducida y, asimismo la calciuria, con lo que la orina no será litógena al mostrar una relación calcio/citrato normal.

Hipocitraturia

La hipocitraturia se aprecia con frecuencia en pacientes con litiasis renal. Puede observarse de forma aislada o asociada a hipercalciuria. Es un potente inhibidor de la cristalización. En ocasiones no es posible saber la causa de la hipocitraturia, aunque debe descartarse principalmente acidosis metabólica, una dieta con exceso de proteínas, fibrosis quística, malabsorción intestinal y obesidad.

El citrato actúa como un inhibidor de la formación de cálculos de calcio al formar un complejo soluble, lo que disminuye la disponibilidad del calcio iónico libre necesario para la cristalización de oxalato o de fosfato cálcicos. El citrato, también, actúa como un inhibidor directo de la agregación de cristales de calcio y de su crecimiento(18); por tanto, un citrato urinario reducido puede ser una causa importante de litiasis cálcica.

En general, la acidosis metabólica se acompaña de hipocitraturia y la alcalosis de hipercitraturia(19).

La frecuencia de hipercalciuria y, sobre todo, de hipocitraturia en casos de acidosis tubular renal es muy elevada. El citrato es un marcador muy sensible de acidosis metabólica(19). Cuando el pH de la célula tubular proximal se reduce, se estimula la actividad del cotransportador de dicarboxilatos NADC1 (sodium-dependent dicarboxylate transporter 1) localizado en la membrana apical del túbulo proximal, con lo que pasa más citrato al interior de la célula. El citrato participa en el ciclo de Krebs en las mitocondrias, con lo que se produce CO2 y H2O, proceso en el que se consumen tres iones H+, una reacción equivalente a generar bicarbonato.

Otras causas de hipocitraturia, además de la acidosis metabólica, son: el tratamiento con acetazolamida o tiazidas, la depleción de potasio, la inanición, la fibrosis quística, la malabsorción intestinal y la obesidad. La ingesta excesiva de proteínas también favorece su aparición por la sobrecarga ácida que ocasiona. No obstante, en ocasiones, no se detecta ninguna causa conocida (hipocitraturia idiopática). En la insuficiencia renal crónica, una reducción de la citraturia puede ser indicativa de una acidosis intracelular susceptible de iniciar un tratamiento precoz alcalinizante. Como ya se ha indicado antes, con cierta frecuencia se observa hipocitraturia asociada a HI, en ausencia de defecto de acidificación.

Nosotros hemos observado en algunos casos que tras el uso de citrato, los microcálculos ecográficos pueden desaparecer. No debe olvidarse que en 1857, Spiller observó que el ácido cítrico tiene una especial capacidad de mantener en solución al calcio. En presencia de citrato, el calcio no es precipitado por carbonato, fosfato ni oxalato. Cuando algunos de estos precipitados se han formado, pueden ser llevados nuevamente a solución por citrato adicional.

Función del pediatra de Atención Primaria

Una anamnesis apropiada, una exploración física correcta y la realización de pruebas de función renal básicas pueden conducir al pediatra de Atención Primaria al diagnóstico de HI. Este, puede realizar el control posterior tras recomendar unas normas dietéticas adecuadas. La presencia de anomalías morfológicas (cálculos ecográficos) o de clínica sugestiva, sería indicación de remisión del paciente a un Centro especializado en Nefrología Infantil.

Como ha quedado reflejado en el artículo, la HI es la causa más frecuente de litiasis, tanto en la infancia como en la edad adulta, aunque lo más habitual es que sea asintomática o presente síntomas de prelitiasis (hematuria, síntomas miccionales, dolor abdominal…). Desde Atención Primaria es importante sospecharla ante dicha sintomatología y realizar las pruebas pertinentes para su diagnóstico. Aunque está estandarizada la recogida de orina de 24 horas, podría ser suficiente de manera inicial con una determinación de los cocientes calcio/creatinina y calcio/citrato en una muestra de la primera orina de la mañana, cuyos resultados deben confirmarse en una muestra posterior.

Una vez realizado el diagnóstico, será preciso proporcionar las medidas dietéticas ya referidas, tanto si el paciente está asintomático y ha sido un diagnóstico casual, como si presenta clínica asociada. Dichas indicaciones serán fundamentales para disminuir la sintomatología, así como para prevenir la formación de litiasis renal en el futuro.

Teniendo en cuenta que la HI es una entidad cuya causa es multifactorial, pero en la que juega un papel primordial la genética, no hay que obsesionarse con conseguir la normalización de la calciuria. Lo fundamental será, sobre todo, tratar de aumentar los niveles de inhibidores de la cristalización en la orina (citrato y magnesio), recomendando ingerir alimentos ricos en los mismos, así como en fitato (presente en cereales y legumbres), que es también un potente inhibidor de la cristalización.

Salvo que existan complicaciones, los niños con HI pueden ser controlados por los pediatras de Atención Primaria.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito. Declaración de intereses: ninguno.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1.*** Grases Freixedas F, Costa-Bauzá A. Mecanismos de la formación de los cálculos renales. En: Nefrología Pediátrica. Exeni R, García-Nieto V, Medeiros M, Santos F, eds. Oviedo: Ediciones de la Universidad de Oviedo. 2021. p. 977-90.

2.** Lumbreras J, Rodrigo MD, Prieto RM, Costa-Bauzá A, Sanchis P, Espinosa N, et al. Comparing different morpho-compositional groups of kidney stones in a Pediatric Renal Lithiasis Registry. Pediatr Nephrol. 2021; 36: 3352.

3. García Nieto VM, Pérez Bastida XI, Salvador Cañibano M, García Rodríguez VE, Monge Zamorano M, Luis Yanes MI. Quantification of the risk of urinary calcium stone formation in the urine collected at 2 times of the day in a group of children studied to rule out prelithiasis. Nefrologia (Engl Ed). 2018; 38: 267-72.

4. Penido MG, Tavares MS. Beyond kidney stones: Why pediatricians should worry about hypercalciuria. World J Clin Pediatr. 2021; 10: 137-50.

5. Moore ES. Hypercalciuria in children. Hypercalciuria in children. Contr Nephrol. Basel: Karger. 1981; 28: 20-32.

6.** Cervera A, Corral MJ, Gómez Campdera FJ, De Lecea AM, Luque A, López Gómez JM. Idiopathic hypercalciuria in children. Classification, clinical manifestations and outcome. Acta Paediatr Scand. 1987; 76: 271-8.

7. Praga M, Martínez MA, Andrés A, Alegre R, Vara J, Morales E, et al. Association of thin basement membrane nephropathy with hypercalciuria, hyperuricosuria and nephrolithiasis. Kidney Int. 1998; 54: 915-20.

8. Sotoca Fernández J, O’Hagan M, Arango Sancho P, Luis Yanes MI, García Nieto V. A family history of renal lithiasis in children diagnosed of urinary tract infection by Escherichia coli. An Pediatr (Barc). 2018; 88: 204-8.

9.** García Nieto VM, Luis Yanes MI, Tejera Carreño P, Pérez Suárez G, Moraleda Mesa T. The idiopathic hypercalciuria reviewed. Metabolic abnormality or disease? Nefrologia (Engl Ed). 2019; 39: 592-602.

10.*** Li XQ, Tembe V, Horwitz GM, Bushinsky DA, Favus MJ. Increased intestinal vitamin D receptor in genetic hypercalciuric rats. A cause of intestinal calcium hyperabsorption. J Clin Invest. 1993; 91: 661-7.

11. Krieger NS, Stathopoulos VM, Bushinsky DA. Increased sensitivity to 1,25(OH)2D3 in bone from genetic hypercalciuric rats. Am J Physiol. 1996; 271: C130-5.

12.** Favus MJ, Karnauskas AJ, Parks JH, Coe FL. Peripheral blood monocyte vitamin D receptor levels are elevated in patients with idiopathic hypercalciuria. J Clin Endocrinol Metab. 2004; 89: 4937-43.

13.*** Pérez-Suárez G, Luis-Yanes MI, Martín-Fernández de Basoa MC, Sánchez-Almeida E, García-Nieto VM. Evolution of bone mineral density in patients with idiopathic hypercalciuria: a 20-year longitudinal study. Pediatr Nephrol. 2021; 36: 661-7.

14. Kamińska A, Jung A. Results of the treatment of pre-urolithiasis state in children with recurrent urinary tract infections. Pol Merkur Lekarski. 2000; 8: 209-10.

15. Luis Yanes MI, López Figueroa A, Arango Sancho P, Tejera Carreño P, Monge Zamorano M, Aracil Hernández D, et al. Ultrasonography findings of echogenic material in the bladder of a pediatric cohort. Pediatr Nephrol. 2018: 33: 1980.

16.** Mir C, Rodríguez A, Rodrigo D, Sáez-Torres C, Frontera G, Lumbreras J, et al. Analysis of urine composition from split 24-h samples: use of 12-h overnight samples to evaluate risk factors for calcium stones in healthy and stone-forming children. J Pediatr Urol. 2020; 16: 371.e1-e7.

17. Srivastava T, Winston MJ, Auron A, Alon US. Urine calcium/citrate ratio in children with hypercalciuric stones. Pediatr Res. 2009; 66: 85-90.

18. Tekin A, Tekgul S, Atsu N, Sahin A, Ozen H, Bakkaloglu M. A study of the etiology of idiopathic calcium urolithiasis in children: hypocitruria is the most important risk factor. J Urol. 2000; 164: 162-5.

19. Brennan S, Hering-Smith K, Hamm LL. Effect of pH on citrate reabsorption in the proximal convolute tubule. Am J Physiol. 1988; 255: F301-6.

20. González-Lamuño Leguina D. Hipercalciuria. Pediatr Integral. 2017; XXI: 529-40.

Bibliografía recomendada

– Grases Freixedas F, Costa-Bauzá A. Mecanismos de la formación de los cálculos renales. En: Nefrología Pediátrica. Exeni R, García-Nieto V, Medeiros M, Santos F, eds. Oviedo: Ediciones de la Universidad de Oviedo; 2021. p. 977-90.

Capítulo recientemente escrito por uno de los Grupos más expertos en litiasis de nuestro país. Se revisa de forma muy didáctica los complejos mecanismos y las causas que intervienen en la formación de los cálculos renales.

– Li XQ, Tembe V, Horwitz GM, Bushinsky DA, Favus MJ. Increased intestinal vitamin D receptor in genetic hypercalciuric rats. A cause of intestinal calcium hyperabsorption. J Clin Invest. 1993; 91: 661-7.

El estudio de las ratas hipercalciuricas permitió sospechar que comparten mecanismos en su fisiopatología con la HI del humano. El hallazgo de un incremento en el número de receptores de la vitamina D fue fundamental en este sentido.

– Pérez-Suárez G, Luis-Yanes MI, Martín-Fernández de Basoa MC, Sánchez-Almeida E, García-Nieto VM. Evolution of bone mineral density in patients with idiopathic hypercalciuria: a 20-year longitudinal study. Pediatr Nephrol. 2021; 36: 661-7.

Este trabajo ha permitido conocer por primera vez que la eliminación urinaria de calcio en la HI no es permanente y que, en ocasiones, se sustituye por hipocitraturia. Este estudio ha permitido conocer, asimismo, que la pérdida de masa ósea que se observa en algunos pacientes con HI mejora espontáneamente en la adolescencia y en adultos jóvenes, sobre todo en mujeres.

Caso clínico


El paciente de 7 años de edad (peso: 23 kg, talla: 118,5 cm) fue enviado por un cuadro clínico, iniciado 12 días antes, consistente en hematuria macroscópica al final de la micción, que no se acompañaba de fiebre ni de disuria. Acudieron inicialmente a su médico que prescribió la administración de penicilina intramuscular y al no ceder la hematuria terminal, nos fue remitido. La exploración física era normal salvo un soplo sistólico I/VI de características funcionales en el foco mitral. Entre los antecedentes personales cabe destacar que ha sido sometido a adenoidectomía y amigdalectomía. La madre ha padecido dos cólicos nefríticos. La hematuria macroscópica cedió a los dos días del ingreso, permaneciendo con microhematuria persistente (8-10 leucocitos por campo, 20-25 hematíes por campo). El urocultivo fue negativo y el hemograma normal (Hb: 14 g/dl). La bioquímica general fue normal (creatinina: 0,5 mg/dl, ácido úrico: 3,5 mg/dl, calcio: 10 mg/dl), incluidos proteinograma, inmunoglobulinas y serología de hepatitis B. Los niveles de complemento fueron C3: 97 mg/dl y C4: 16 mg/dl. El frotis faríngeo fue negativo. La ecografía renal fue normal. El volumen de la orina de 24 horas que se entregó en el laboratorio fue de 500 ml. En esa muestra, la concentración de creatinina fue 60 mg/dl y la de calcio 17 mg/dl. Además, magnesio: 6,2 mg/dl; ácido úrico: 47,6 mg/dl y citrato 300 mg/l.


Tubulopatías

F. Santos Rodríguez
Temas de FC


F. Santos Rodríguez

Universidad de Oviedo. Hospital Universitario Central de Asturias, Oviedo


Resumen

Las tubulopatías constituyen un grupo de enfermedades heterogéneas, raras y complejas. Este artículo se centra en aspectos comunes o compartidos de las tubulopatías de base genética o primarias, que son las que se presentan típicamente en la edad pediátrica. Se discuten las alteraciones que estas entidades causan en diferentes sistemas metabólicos del organismo: principios inmediatos, equilibrio ácido-base e hidroelectrolítico, metabolismo mineral y homeostasis del ácido úrico. Se delimita un perfil clínico y bioquímico común que debe de llevar a la sospecha diagnóstica. Se indican, asimismo, las bases del diagnóstico genético, del tratamiento y del pronóstico y se señalan de forma resumida las características principales de algunas tubulopatías representativas. El artículo proporciona referencias actualizadas sobre revisiones y guías clínicas recientemente publicadas que permitirán profundizar en el estudio y conocimiento de estas enfermedades.


Abstract

Tubulopathies are a group of heterogeneous, rare and complex diseases. This article focuses on common aspects of primary tubulopathies of genetic basis, which are those typically presenting in the pediatric age. The alterations caused by these diseases in the organism’s metabolic systems are discussed: glucose and amino acid metabolisms, acid-base balance, water and electrolyte equilibrium, mineral metabolism and uric acid homeostasis. A common clinical and biochemical profile to suspect the diagnosis is established, as well as the basis of genetic diagnosis, treatment, and outcome. The main features of some representative tubulopathies are summarized. The article provides updated references on reviews and clinical guides recently published to facilitate a further in-depth study and knowledge of these diseases.


Palabras clave: Tubulopatías; Función tubular; Enfermedades genéticas; Nefropatías primarias.

Key words: Tubulopathies; Tubular function; Genetic diseases; Primary nephropathies.


Pediatr Integral 2022; XXVI (8): 482 – 491


OBJETIVOS

• Las bases del diagnóstico y los fundamentos del tratamiento de las enfermedades tubulares de base genética.

• El espectro de alteraciones clínicas, bioquímicas y de imagen que permiten establecer la sospecha diagnóstica de tubulopatía en un paciente pediátrico.

• Las características más importantes de algunas tubulopatías representativas.

• Recursos bibliográficos y de Internet actualizados para profundizar en el estudio de las tubulopatías primarias más significativas.


Tubulopatías

Introducción

Las tubulopatías primarias son enfermedades raras, pero típicamente pediátricas. Es preciso conocerlas para poder detectarlas precozmente, tratarlas y minimizar el riesgo de complicaciones.

El término “tubulopatías” incluye un grupo de enfermedades en las que la afectación de la función tubular renal es predominante sobre la disfunción glomerular y ocurre con anterioridad a esta, que, sin embargo, puede surgir y adquirir relevancia clínica en la evolución a largo plazo.

Las tubulopatías pueden ser primarias, causadas por un defecto genético de una proteína que interviene en las funciones fisiológicas del túbulo renal, y adquiridas o secundarias, en las que la función tubular se altera como consecuencia de la acción de un tóxico, fármaco y/o enfermedad sistémica o de origen extrarrenal. Este artículo se centra sobre las tubulopatías primarias, que son las típicamente pediátricas, ya que las tubulopatías secundarias son más propias de la edad adulta.

Las tubulopatías primarias son enfermedades raras o ultrarraras. Su diagnóstico, frecuentemente complicado, y su tratamiento corresponden habitualmente a unidades especializadas de nefrología pediátrica, pero el pediatra debe de conocerlas, al menos, por las siguientes razones:

• Son entidades característicamente pediátricas, muy poco conocidas en general por los especialistas de adultos.

• Suelen debutar en la edad infantil.

• Su precoz identificación y tratamiento adecuado son de enorme importancia para la salud del niño y para prevenir la aparición de complicaciones a largo plazo.

• Existe posibilidad de establecer un consejo genético que delimite la herencia de la enfermedad, el riesgo de padecerla en futuros hermanos y la opción de detección en la vida prenatal o en las primeras semanas o meses de vida postnatal.

Además de estas razones de impacto clínico directo, el estudio de las tubulopatías y su reflexión sobre sus manifestaciones y base molecular, representan para el pediatra interesado una oportunidad inigualable para conocer la fisiología renal y la participación de los riñones en la homeostasis de diversos sistemas metabólicos del organismo.

Este artículo no pretende describir los diferentes tipos de tubulopatías primarias, sino proporcionar la información necesaria para que el pediatra sepa sospecharlas clínicamente y enfocar su diagnóstico, resaltar aquellas entidades a cuyo conocimiento grupos españoles han hecho aportaciones relevantes, así como indicar recursos de apoyo bibliográfico o por Internet para la búsqueda de información adicional más completa.

Bases fisiopatológicas

Los túbulos renales determinan la composición de la orina y son esenciales para el mantenimiento del medio interno, regulando diferentes sistemas metabólicos.

El túbulo renal a lo largo de sus diferentes segmentos modifica el filtrado glomerular, mediante procesos de reabsorción y secreción, y determina así la composición final de la orina que se elimina. Estos procesos requieren la integridad anatómica de la nefrona y del intersticio renal, la normal estructura de las proteínas responsables de los mecanismos de transferencia de diversas moléculas a través de las células tubulares y de las uniones paracelulares y la disponibilidad de energía necesaria para la actividad de los sistemas de transporte activo. En la regulación de estos procesos intervienen factores físicos y químicos, acciones autocrinas y paracrinas y diversos sistemas hormonales, como: renina – aldosterona, hormona antidiurética y eje paratohormona (PTH) – vitamina D – factor de crecimiento de fibroblastos 23 (FGF23). Numerosas proteínas, bien sean transportadoras, receptoras, canales o enzimas, entre otras, están implicadas en el metabolismo renal de una sustancia, por lo que diversos defectos moleculares pueden conducir a similares alteraciones clínicas o bioquímicas. Por otra parte, existen fenómenos de maduración y de compensación en la nefrona que pueden explicar la cronología de aparición o relevancia de las manifestaciones clínicas durante la infancia. Es de notar, asimismo, que el riñón es un órgano endocrino que no solo produce eritropoyetina, sino que las células del túbulo proximal sintetizan de forma regulada 1,25 dihidroxivitamina D [1,25(OH)2D] o calcitriol, metabolito activo de la vitamina D.

El túbulo renal juega un papel esencial en la homeostasis del organismo, pudiendo distinguirse, desde un punto de vista didáctico, su participación en los siguientes sistemas metabólicos:

• Metabolismo de los principios inmediatos.

• Equilibrio ácido-base.

• Equilibrio hidroelectrolítico.

• Metabolismo mineral: calcio – fósforo – magnesio.

• Metabolismo del ácido úrico.

Es útil recordar con fines clínicos que en el túbulo proximal tiene lugar el grueso de los procesos de reabsorción, que requieren alto consumo de energía por la célula tubular, mientras que en la nefrona distal tienen lugar procesos de regulación “fina” y compensatoria.

Manifestaciones clínicas

Aunque las tubulopatías son entidades distintas y heterogéneas, puede reconocerse un espectro común de síntomas y signos clínicos útil para establecer un diagnóstico de sospecha.

Dependerán de la enfermedad en concreto, pero puede reconocerse un perfil clínico general, con presentación y predominio de unas u otras manifestaciones según el sistema metabólico más afectado. Su conocimiento será de utilidad para que el pediatra establezca la sospecha diagnóstica de tubulopatía. La tabla I muestra índices urinarios de ayuda para el diagnóstico(1-3).

tabla

Metabolismo de los principios inmediatos

La disminución de la reabsorción tubular de aminoácidos causa hiperaminoaciduria, específica o generalizada según el defecto molecular subyacente. La pérdida urinaria de aminoácidos puede no producir cambios significativos en los niveles circulantes y depender la clínica únicamente de la acumulación y posible precipitación del aminoácido en la orina, como en el caso de la cistinuria. Una hiperaminoaciduria asintomática puede traducir un defecto de maduración renal o ser una manifestación precoz de una tubulopatía proximal más compleja y/o de una enfermedad mitocondrial.

La glucosuria renal, es decir, la que sucede sin hiperglucemia por defecto en la reabsorción proximal de glucosa, no provoca síntomas. Es importante conocer esta entidad para evitar un diagnóstico erróneo de diabetes mellitus. La glucosuria transitoria cuando, por alto aporte dietético de hidratos de carbono, la glucemia excede el dintel renal fisiológico de glucosa no representa ninguna anomalía.

Equilibrio ácido-base

La acidosis metabólica hiperclorémica o con “anion gap” normal es una manifestación bioquímica característica de la acidosis de origen tubular, si bien hay que tener presente que la causa más frecuente en Pediatría de acidosis metabólica hiperclorémica transitoria son las alteraciones gastrointestinales agudas, como la diarrea, que conducen a la pérdida digestiva de bicarbonato.

Las tubulopatías que cursan con pérdida de sal, depleción de potasio, contracción del volumen vascular e hiperaldosteronismo secundario causan alcalosis metabólica hipopotasémica.

Equilibrio hidroelectrolítico

Las pérdidas excesivas de agua, electrolitos y otros elementos con efecto osmótico ocasionan poliuria y defecto de la capacidad de concentración urinaria, lo que conlleva un alto riesgo de episodios de deshidratación con alteraciones en las concentraciones séricas de electrolitos. Esta situación incide particularmente en niños lactantes o de muy corta edad con dificultad al acceso espontáneo de líquidos, dieta láctea y mayor proporción de volumen extracelular.

Metabolismo mineral: calcio – fósforo – magnesio

En este ámbito, la hipofosforemia por aumento de la eliminación urinaria de fosfato junto con el déficit de síntesis tubular de 1,25(OH)2D explican la aparición de raquitismo vitamina D resistente. La hipercalciuria no ocasiona hipocalcemia, pero sí supone un factor de riesgo para la formación de cálculos urinarios y nefrocalcinosis, sobre todo si se acompaña de hipocitraturia. Asimismo, la hipomagnesemia por pérdida elevada de magnesio en orina es causa de convulsiones, miopatía y alteraciones en la secreción de PTH.

Metabolismo del ácido úrico

La hipouricemia marcada, incluso por debajo de 1 mg/dl, es manifestación típica de algunas tubulopatías proximales con hiperuricosuria que confiere riesgo litógeno.

Las manifestaciones anteriores concurren, en mayor o menor grado, alterando el normal desarrollo y crecimiento del niño, manifestación mayor y muy frecuente de las tubulopatías. Así pues, el pediatra debe de pensar en la posibilidad de tubulopatía primaria subyacente en un lactante, en algunas tubulopatías con mayor prevalencia de bajo peso neonatal, o niño en su infancia temprana con defecto de medro y afectación de la curva estato-ponderal, que presenta episodios de deshidratación con anomalías electrolíticas y del equilibrio ácido base que:

• Se desencadenan con inusual facilidad por cuadros aparentemente banales de rechazo de tomas, vómitos o diarrea.

• Tienen carácter recurrente.

• Tendencia a prolongarse en el tiempo a pesar de las medidas terapéuticas. Asimismo, el hallazgo de raquitismo no carencial, nefrocalcinosis medular o urolitiasis no causada por infecciones urinarias obliga a descartar una enfermedad tubular renal.

Bases genéticas

La identificación del defecto genético responsable es importante para confirmar el diagnóstico clínico, para asesorar a la familia sobre la herencia de la enfermedad y para avanzar en el conocimiento de la enfermedad.

Las tubulopatías primarias son enfermedades de origen genético, la gran mayoría ocasionadas por mutaciones o alteraciones génicas que causan defectos de función de la proteína codificada por el gen(4). En muy pocas entidades existe como base una ganancia de función, el síndrome de Liddle, por ejemplo. En general, son enfermedades de herencia autosómica recesiva (AR), si bien hay importantes tubulopatías ligadas al cromosoma X y en otras la herencia es autosómica dominante (AD). Estas últimas suelen debutar más tarde y tienen clínica menos grave. La historia familiar debe de realizarse en detalle y puede ser contributiva, sin embargo, también puede ser negativa en caso de mutaciones “de novo”.

El defecto puede afectar a genes que se expresan en otros epitelios o tejidos, además del túbulo renal, dando lugar a manifestaciones asociadas extrarrenales, por ejemplo, hipoacusia presente en varias tubulopatías primarias.

La identificación de la alteración genética causal no es requisito indispensable para el diagnóstico de la tubulopatía; ya que este puede hacerse en función de los hallazgos clínicos, de laboratorio y radiológicos. No obstante, debe de procurarse la confirmación del defecto genético-molecular: por la posibilidad de errores diagnósticos, por solapamientos en el fenotipo o por fenotipos no claros, para plantear el diagnóstico prenatal en futuros hermanos y para establecer un consejo genético adecuado. Un estudio genético negativo puede explicarse por la resolución insuficiente de las técnicas disponibles de secuenciación y obliga a revisar el diagnóstico clínico y al análisis, si es posible de otros genes candidatos. La detección de variantes no definitivamente patogénicas no es infrecuente, suscita incertidumbres en el diagnóstico y requiere estudiar a los padres y hermanos. Sería deseable en este caso la realización de estudios complementarios que averigüen si la variante génica causa alteraciones en la función de la proteína, pero esta posibilidad no suele estar al alcance de laboratorios clínicos y queda reservada al ámbito de la investigación. En cualquier caso, la interpretación de los hallazgos del estudio genético exige una estrecha relación para el diagnóstico entre los profesionales del laboratorio que lo han realizado y los clínicos que siguen al paciente.

Con independencia del valor diagnóstico del estudio genético, debe de insistirse en la necesidad de su realización, ya que supone una contribución importante al conocimiento de la enfermedad y de los mecanismos fisiopatológicos causantes de las manifestaciones clínicas. Además de que ha descendido notablemente el coste de los estudios de secuenciación en laboratorios privados, existen numerosas plataformas por Internet, a través de las que puede realizarse un estudio genético gratuito. A este respecto, hay que mencionar RenalTube (www.renaltube.com), un portal de ámbito multicéntrico internacional desarrollado en España, que está disponible para ayudar a los pediatras en el estudio clínico-genético de las tubulopatías primarias.

Así pues, al perfil clínico del niño con tubulopatía primaria, anteriormente descrito, debe de añadirse la posibilidad de identificar consanguinidad o un patrón de herencia ligado al sexo en una historia familiar bien detallada. El hallazgo de una mutación causal puede contribuir a delimitar o predecir las manifestaciones clínicas y el pronóstico de la enfermedad, si bien hay que resaltar que es frecuente que no exista una clara correlación genotipo-fenotipo.

Bases terapéuticas

La dieta, los suplementos de agua, electrolitos o minerales, las medidas farmacológicas dirigidas a disminuir la pérdida hidroelectrolítica, la corrección de déficits hormonales y los medicamentos específicos para contrarrestar el defecto molecular subyacente son las bases del tratamiento.

Aunque el tratamiento de las tubulopatías será específico para cada una de ellas, es importante tener presente algunas consideraciones comunes a muchas de ellas que se indican esquemáticamente a continuación.

Dieta

Acceso libre al agua y a la sal en la dieta. Esencial en aquellas tubulopatías que cursan con poliuria y pérdida de electrolitos. En los primeros meses de vida, el niño no puede autorregular su alimentación y es preciso prestar especial atención a no introducir restricciones dietéticas innecesarias y potencialmente dañinas.

Suplementos

En principio, las pérdidas en la orina derivadas del defecto en la reabsorción tubular deben de compensarse con suplementos de la sustancia correspondiente. Sin embargo, la reposición total de las pérdidas, particularmente en las tubulopatías proximales, es frecuentemente inalcanzable, ya que cuanto más se administre más se pierde, y perseguir la normalización continuada de la concentración sanguínea de la sustancia afecta puede conducir a toxicidad y no ser un objetivo terapéutico deseable.

Reducción del filtrado glomerular

En relación con los dos puntos anteriores, la administración de fármacos dirigidos a reducir la tasa de filtración glomerular (GFR) puede disminuir la carga hidrosalina que llega al túbulo y disminuir la poliuria y la fuga de electrolitos. Con esta finalidad, se han empleado indometacina o inhibidores de la ciclooxigenasa 2 en tubulopatías proximales y en nefropatías pierde sal(5).

Prevención de urolitiasis y nefrocalcinosis

Aminoración del riesgo litógeno mediante aporte alto de líquidos para diluir la orina y disminuir la concentración urinaria de las sustancias que precipitan. Si no es una nefropatía pierde sal, la disminución del aporte de sal contribuirá a este objetivo, por ejemplo, en el caso de la cistinuria. Administración de citrato como inhibidor de la precipitación de sales de calcio.

Sustitución hormonal

La disrupción de la función endocrina del riñón puede requerir la administración de derivados 1-hidroxilados de vitamina D o de mineralocorticoides en algunas tubulopatías concretas. De la misma manera, el tratamiento con hormona de crecimiento (GH) ha mostrado su utilidad para mejorar el crecimiento en ciertas tubulopatías(8), aunque no sea una indicación incluida entre las oficialmente aprobadas por el Ministerio de Sanidad español.

Tratamientos específicos dirigidos a la base patogénica de la enfermedad

Disponibles en los últimos años para algunas tubulopatías graves mediante medicamentos que contrarrestan el defecto molecular subyacente, anticuerpos monoclonales y terapias génicas o con trasplante de células madre que comienzan a ofrecer resultados prometedores.

Prevención y tratamiento de complicaciones a largo plazo y extrarrenales

Aunque las tubulopatías se caracterizan porque la afectación tubular es predominante sobre la glomerular, debe de tenerse en cuenta en el seguimiento de estos pacientes que la insuficiencia renal por reducción del GFR se presenta en muchas tubulopatías en el seguimiento a largo plazo y deben de tomarse las medidas orientadas a prevenir su aparición y enlentecer su progresión. A este respecto, hay que señalar que la proteinuria de bajo peso molecular de las tubulopatías proximales no responde al tratamiento con inhibidores del sistema renina-angiotensina o bloqueantes de los receptores de angiotensina. Por otra parte, ya se ha mencionado la posibilidad de manifestaciones extrarrenales que pueden requerir tratamiento específico.

Pronóstico

La evolución es variable según la tubulopatía, la precocidad del diagnóstico y tratamiento y la gravedad de las manifestaciones extrarrenales.

Variable según la tubulopatía de que se trate. De forma general, puede afirmarse que dependerá de:

• Precocidad en el diagnóstico y en la instauración de un tratamiento correcto que corrija, en la medida de lo posible: las alteraciones existentes, prevenga la aparición de complicaciones en los episodios agudos de descompensación de la enfermedad y evite los efectos tóxicos farmacológicos.

• Gravedad de las manifestaciones extrarrenales asociadas a la tubulopatía o derivadas de la misma.

• Disminución progresiva de la GFR producida por diversos mecanismos no bien conocidos, como lesiones inflamatorias crónicas del intersticio renal o afectación de la permeabilidad de la barrera de filtración glomerular.

Tubulopatías según el sistema metabólico predominantemente afecto. Entidades ilustrativas

Metabolismo de los principios inmediatos

El defecto molecular radica en transportadores específicos del túbulo contorneado proximal.

Glucosuria renal

Enfermedad de herencia AR/AD (OMIM # 233100) causada por defectos de función del gen SLC5A2, que codifica el transportador SGLT2. Los pacientes tienen glucosuria por disminución de la reabsorción tubular de glucosa sin hiperglucemia ni otros signos de disfunción tubular. Es una entidad benigna que no requiere tratamiento.

Cistinuria

Causa importante y tratable de urolitiasis metabólica en niños.

Enfermedad de transmisión autosómica, con un patrón complejo, no siempre AR (OMIM # 220100), caracterizada por defecto en el transporte de cistina y aminoácidos dibásicos (lisina, arginina y ornitina) en el túbulo renal proximal y en el tracto gastrointestinal. Causada por defectos primarios de función en los genes SLC3A1 y/o SLC7A9. La elevada concentración de cistina en la luz tubular y su baja solubilidad en pH no alcalino conducen a la formación de cálculos urinarios recurrentes, con riesgo de uropatía obstructiva, infecciones urinarias y, más raramente, fallo renal(6). La pérdida urinaria de lisina, ornitina y arginina no da síntomas, ya que estos aminoácidos son muy solubles. Sin embargo, la cistina tiene riesgo de precipitar cuando su concentración urinaria es superior a 250 mg/l (1 mmol/l) y el pH es ≤ 7, formando cristales hexagonales, planos y transparentes que originan cálculos radiopacos que pueden ser coraliformes. Los valores normales del cociente urinario cistina/creatinina están en torno a 20 mg/g, aumentando 10 veces o más en pacientes homocigotos y 3-4 veces en heterocigotos. Las medidas terapéuticas van dirigidas a disminuir la concentración urinaria de cistina, mediante aporte alto de líquidos y restricción dietética de sal, y a aumentar su solubilidad, mediante alcalinización de la orina y administración de tiopronina, que forma un compuesto mucho más soluble con la cistina, si las medidas previas no son suficientemente eficaces.

Equilibrio ácido-base

Las tubulopatías más representativas en este apartado son las que se engloban bajo el término “acidosis tubular renal” (ATR), caracterizadas por acidosis metabólica hiperclorémica y que ocurren como consecuencia de una disminución de la reabsorción de HCO3– y/o de la excreción urinaria de H+. Según criterios clínicos, fisiopatológicos, y moleculares, existen 4 tipos de ATR, numerados por orden cronológico de descripción: ATR distal o tipo 1, ATR proximal o tipo 2, ATR tipo 3 (una forma mixta de tipo 1 y 2) y ATR tipo 4 o hiperpotasémica(7).

La ATR proximal ocurre en el contexto de tubulopatías proximales complejas, siendo excepcional como enfermedad aislada. La fuga masiva de bicarbonato requiere altas dosis de álcali para controlar la acidosis. La ATR tipo 4 forma parte de entidades que cursan con baja eliminación de amonio por defecto de actividad de aldosterona, que ocurre por hipoaldosteronismo o por resistencia a la acción hormonal en los pseudohipoaldosteronismos congénitos o adquiridos. Estos últimos ocurren en lactantes con pielonefritis aguda asociada a anomalías congénitas nefrourológicas y en nefropatías intersticiales con insuficiencia renal crónica, siendo esta la forma más frecuente de ATR tipo 4, en adultos. En las ATR tipo 4 la hiperpotasemia suele ser más llamativa que la acidosis.

ATR distal

Acidosis metabólica hiperclorémica por defecto genético que afecta a la capacidad de acidificación urinaria. Asociación frecuente con sordera nerviosa.

La ATR tipo 1 o distal es la forma de ATR primaria más frecuente en Pediatría. Los pacientes son incapaces de acidificar la orina a un pH ≤ 5,3 en presencia de acidosis metabólica mantenida. La mayor parte de los casos son debidos a defectos de función de los genes ATP6V0A4 o ATP6V1B1, que codifican subunidades de la bomba de protones ATPasa H+ localizada en el borde epitelial de las células del tubo colector o, con menor prevalencia en nuestro medio, del gen SLC4A1 que codifica el intercambiador de aniones que a través de la membrana basal recupera bicarbonato. Hay otros genes causales, pero son mucho más raros, descritos en muy pocos casos. La tabla II muestra características clínicas útiles para el diagnóstico diferencial entre estas tres formas de ATR distal, debiendo confirmarse con estudio genético(8).

tabla

La nefrocalcinosis de la ATR distal es muy precoz y se produce por la asociación de hipercalciuria e hipocitraturia. Estos factores también entrañan riesgo de urolitiasis, aunque esta es más tardía y evitable en gran medida con un adecuado tratamiento que el lector puede consultar en una guía clínica reciente(9). La base de tratamiento es la administración bicarbonato sódico y/o citrato potásico para normalizar el pH sanguíneo y la bicarbonatemia. Las dosis no son altas, entre 2-3 mEq/kg/día, ya que no hay pérdida proximal de bicarbonato, salvo en lactantes al diagnóstico, siendo entonces necesario administrar transitoriamente dosis mayores. Un correcto tratamiento mejora el crecimiento y previene la progresión de la nefrocalcinosis. Sin embargo, estudios recientes indican que un 30 % de pacientes o más desarrollan a largo plazo insuficiencia renal crónica leve-moderada(10).

Equilibrio hidroelectrolítico

La diabetes insípida nefrogénica (DIN) es la tubulopatía más representativa relacionada con el metabolismo del agua, mientras que en relación con el metabolismo sodio-potasio, las tubulopatías pierde sal más ilustrativas son el síndrome de Bartter, que engloba diversas entidades cuyas características principales se resumen en la tabla III(5,11) y el síndrome de Gitelman.

tabla

Diabetes insípida nefrogénica

Poliuria masiva en varones por resistencia a la acción de la hormona antidiurética con polidipsia secundaria. Marcada hipostenuria con incapacidad de concentrar la orina por encima de la osmolalidad plasmática.

La DIN está causada por la incapacidad de los túbulos colectores para reabsorber agua por resistencia a la acción de la hormona antidiurética (ADH) o vasopresina (VP). La forma genética más prevalente de DNI, que supone un 90 % de casos, se presenta en varones con un defecto en el receptor V2 de la VP (OMIM 304800) de transmisión recesiva ligada al cromosoma X. Un 10 % de pacientes de ambos sexos tienen DIN de herencia autosómica dominante o recesiva causada por defectos de función en el canal de agua acuaporina-2.

La DIN de origen genético cursa con marcada poliuria, hipostenuria, con osmolalidades urinarias muy inferiores a la plasmática, y polidipsia secundaria con gran avidez por el agua. Si se limita el acceso a los líquidos, los niños presentan episodios graves de deshidratación hipernatrémica. La sed provoca irritabilidad y la alta ingesta hídrica puede dificultar el aporte nutricional y ocasionar déficit de medro, así como hidronefrosis a medio-largo plazo por el alto volumen de orina.

Al igual que en las DIN adquiridas, por nefropatía tubulointersticial crónica o tratamiento por litio en adultos, hay formas parciales de DIN congénita en las que la poliuria y el defecto de concentración urinaria son menos intensos y tienen mucha menor repercusión clínica(12).

Se describe clásicamente el test de deprivación hídrica y administración de desmopresina para el diagnóstico diferencial de la poliuria-polidipsia en Pediatría. En la DIN, la osmolalidad urinaria se mantiene por debajo de la plasmática tras la restricción hídrica y aumenta menos de un 50 % con desmopresina. En los pacientes con DIN primaria este test es muy mal tolerado y entraña riesgo de deshidratación e hipovolemia graves. Debe de realizarse bajo monitorización hospitalaria estrecha y solo si es estrictamente necesario y no puede llegarse a un diagnóstico cierto con la historia clínica, el estudio genético y, recientemente, la determinación de copeptina circulante, un péptido estable, fácil de medir y que es un biomarcador fiable de los niveles de ADH(13).

El tratamiento de la DIN se basa en las medidas ya señaladas: líquidos orales a demanda, dietas bajas en sodio, reducción del filtrado glomerular mediante antiinflamatorios no esteroideos y administración de tiazidas con diuréticos ahorradores de potasio. En la actualidad se están ensayando nuevos fármacos en la DIN primaria dirigidos a contrarrestar específicamente el defecto molecular subyacente(12).

Síndrome de Gitelman

Tubulopatía primaria más prevalente, especialmente en etnia gitana. Nefropatía pierde sal con alcalosis metabólica hipopotasémica, hipomagnesemia e hipocalciuria.

El síndrome de Gitelman (OMIM 263800) es de herencia AR, causado por un defecto en el gen SLC12A3 que codifica el cotransportador de cloruro sódico NCC situado en el túbulo distal. Es posiblemente la tubulopatía primaria más prevalente, con alta incidencia en la etnia gitana(14).

Se presenta característicamente en la infancia tardía o edad adulta y cursa bioquímicamente por alcalosis metabólica hipopotasémica con hipomagnesemia e hipocalciuria. Además de por estas alteraciones analíticas frecuentemente apreciadas por primera vez en el curso de un cuadro de vómitos e intolerancia oral, se puede detectar en individuos asintomáticos en el curso de un estudio familiar, por la avidez por alimentos salados o por clínica neuromuscular consistente en calambres, debilidad, parestesias o tetania. Es una tubulopatía pierde sal y fenotípicamente puede ser indistinguible del síndrome de Bartter tipo 3 (Tabla III), aunque la baja eliminación de calcio con calcio/creatinina inferior a 0,05 mg/mg es un hallazgo muy típico de síndrome de Gitelman, útil en el diagnóstico diferencial clínico(14).

El tratamiento se basa en el aporte de dieta rica en sal, evitar periodos prolongados de ayuno y en suplementos, si son necesarios, de cloruro potásico y de magnesio. Existe una guía clínica de consenso recientemente publicada(15).

Metabolismo mineral: calcio – fósforo – magnesio

En este grupo son destacables el raquitismo hipofosfatémico ligado al cromosoma X y el síndrome de hipomagnesemia hipercalciuria, tubulopatías muy significativas, que pueden ser graves y requieren ser diagnosticadas precozmente por el pediatra.

Raquitismo hipofosfatémico ligado a X

Raquitismo hereditario más común por hipofosfatemia primaria causada por exceso de FGF23 que interfiere con la reabsorción de fosfato y la síntesis de 1,25 dihidroxivitamina D en el túbulo renal proximal.

Esta enfermedad, denominada también hipofosfatemia ligada a X (XLH), forma parte de los raquitismos que no se producen por una carencia de vitamina D. Es el raquitismo heredado y la hipofosfatemia de base genética causada por exceso de FGF23 más frecuente(16). El exceso de producción por los osteocitos de FGF23 se produce por un defecto de función del gen PHEX por un mecanismo no completamente aclarado. El aumento de FGF23 inhibe la reabsorción de fosfato, lo que ocasiona hiperfosfaturia, y la síntesis de 1,25(OH)2D, factores ambos que causan defecto de mineralización del hueso dando lugar a raquitismo en edad pediátrica y a osteomalacia en los adultos.

La enfermedad sigue un patrón de herencia dominante ligada a X (OMIM #307800), tiene una amplia variabilidad fenotípica y produce en niños raquitismo, deformidades en los huesos que soportan peso e hipocrecimiento disarmónico con mayor afectación del segmento inferior del cuerpo. La talla baja no se explica únicamente por la hipofosfatemia ni porque las extremidades inferiores se incurven, sino que el aumento de FGF23 puede jugar también un papel directo cardinal sobre la placa de crecimiento. Asimismo, la XLH causa defectos del esmalte y abscesos dentarios, dolores óseos, impotencia funcional de la unidad osteoarticular, síndrome de Arnold-Chiari, y a largo plazo en adultos hipoacusia por afectación de los huesos del oído interno y lesiones de entesopatía(16).

El tratamiento ha consistido tradicionalmente en la administración de suplementos de fosfato y metabolismos de la vitamina D. Sin embargo, la mala tolerancia, el riesgo de inducir toxicidad y la falta de eficiencia para corregir o prevenir manifestaciones importantes de la enfermedad justifican la administración de burosumab, un anticuerpo monoclonal que antagonista los efectos de FGF23 y que ha demostrado en los últimos años ser un avance terapéutico prometedor. El lector interesado puede consultar diversas guías recientes para el diagnóstico, control y tratamiento de los pacientes con XLH(17,18).

Síndrome de hipomagnesemia familiar con hipercalciuria

Disminución de la absorción paracelular de calcio y magnesio en el asa ascendente de Henle por defecto genético en las claudinas 16 o 19. Asociación de alteraciones oculares y riesgo de evolución a fallo renal avanzado.

Tubulopatía de herencia AR causada por defectos en la función de claudina 16 (OMIM #248250) o de claudina 19 (OMIM #307800), proteínas que regulan el transporte de ion calcio e ion magnesio a través de las uniones paracelulares del asa ascendente de Henle.

Los enfermos tienen hipomagnesemia por fuga renal de magnesio, hipercalciuria, nefrocalcinosis, polidipsia y poliuria. Pueden ser hipocrecidos, tener urolitiasis con infecciones urinarias de repetición y evolucionar a fallo renal crónico. Los pacientes con defecto de la claudina 19 tienen característicamente afectación ocular consistente en miopía maligna, coloboma macular y nistagmus(19). La mayoría de los enfermos españoles tienen la misma mutación en el gen CLDN19. La enfermedad no tiene tratamiento específico dirigido a su base patogénica. La hipercalciuria es intensa y muy resistente a las medidas terapéuticas habituales.

Metabolismo del ácido úrico

En este grupo deben de mencionarse las hipouricemias renales, tipo 1 y 2 (OMIM #220150 y #612076, respectivamente). Está afectada la reabsorción de ácido úrico en la membrana luminal de las células tubulares proximales por función defectuosa del intercambiador renal de urato-anión URAT1 (tipo 1) o de un transportador de urato de alta capacidad llamado GLUT9 (tipo 2). Son de herencia autosómica, generalmente AR, cursan con hipouricemia e hiperuricosuria y pueden ser asintomáticas o cursar con urolitiasis o con fallo renal agudo inducido por el ejercicio. No existe tratamiento específico, debiendo procurarse la hidratación y la administración de citrato potásico para mantener el pH urinario entre 6-7(20). Hay una guía clínica recientemente publicada para consulta(21).

Tubulopatías que afectan todos los sistemas metabólicos anteriores

Síndrome de Fanconi

Afectación global de los procesos de reabsorción en el túbulo proximal. La forma genética más frecuente es la causada por la nefropatía cistinótica.

El síndrome de Fanconi o de Toni-Debré-Fanconi corresponde a una disfunción generalizada del proceso de reabsorción en el túbulo proximal, lo que ocasiona las alteraciones mostradas esquemáticamente en la figura 1.

figura

Figura 1. Síndrome de Fanconi: alteraciones bioquímicas características.

No se trata de un defecto molecular de los múltiples transportadores y canales que intervienen en la reabsorción, sino de un “colapso” global y no selectivo de la función reabsortiva por mecanismos no bien conocidos, entre los que puede existir un daño extenso de la integridad de las células tubulares proximales o una imposibilidad para utilizar energía por las mismas por mal funcionamiento de la ATPasa Na+/K+ o por patología mitocondrial, bien directamente o por lesión de otra organela intracelular(22).

El síndrome de Fanconi puede ser adquirido por tóxicos, medicamentos o enfermedades inmunológicas o puede ser congénito, en el contexto de errores innatos del metabolismo, enfermedades mitocondriales, defectos genéticos del túbulo proximal, enfermedad de Wilson o idiopático. La causa congénita del síndrome de Fanconi más frecuente es la cistinosis (OMIM #219800), enfermedad de depósito lisosomal de cistina causada por defecto del gen CTNS(23).

El síndrome de Fanconi se puede instaurar progresivamente y, cuando es completo, produce manifestaciones clínicas graves compatibles con el perfil clínico descrito de las tubulopatías, además de las dependientes de la enfermedad primaria y requiere las medidas terapéuticas generales ya comentadas. En el caso de la cistinosis existe un tratamiento específico con cisteamina, un agente depletante de cistina que, si bien mejora enormemente el pronóstico de la enfermedad, no es eficaz para controlar la tubulopatía proximal.

Enfermedad de Dent

Tubulopatía proximal en varones con proteinuria de bajo peso molecular, hipercalciuria y riesgo elevado de fallo renal crónico.

Tubulopatía proximal compleja con herencia ligada al cromosoma X causada por alteración en el proceso de endocitosis, clave para la reabsorción de proteínas por defecto de función del gen CLCN5, Dent tipo 1 (OMIM #300009), o del gen OCRL, Dent tipo 2 (OMIM #300555); si bien, en un 25-35 % de los casos no se evidencian mutaciones en ninguno de estos dos genes(24). Los pacientes son varones con pérdida de proteínas de bajo peso molecular (99 % de los casos), hipercalciuria (75-90 %), urolitiasis (30-50 %), nefrocalcinosis (40-75 %) y fallo renal crónico (del 30 al 80 % en mayores de 30 años). En la enfermedad de Dent 2 puede haber casos con afectación oftalmológica y neurológica, con un fenotipo menos grave que el del síndrome de Lowe.

Síndrome de Lowe

También llamado síndrome óculo-cerebro-renal (OMIM #309000). Se afecta el gen OCRL en exones diferentes a la enfermedad de Dent tipo 2. También tiene herencia ligada al cromosoma X y clínicamente cursa con: patología ocular (cataratas, glaucoma, microftalmos, queloides corneales), grave afectación neurológica (hipotonía, arreflexia, retraso cognitivo, alteraciones de conducta, convulsiones) y tubulopatía proximal con hiperaminoaciduria que no progresa siempre a un síndrome de Fanconi completo. Los pacientes pueden progresar a enfermedad renal terminal a los 30-40 años de edad(24).

Función del pediatra de Atención Primaria

Las tubulopatías primarias son enfermedades complejas y, si bien individualmente son de muy baja prevalencia, representan en su conjunto una parte muy significativa y típica de las enfermedades del niño. Es preciso conocerlas para poder diagnosticarlas pronto y evitar o minimizar las complicaciones. Como se muestra gráficamente en el algoritmo que acompaña a este artículo, el pediatra de Atención Primaria debe de:

• Sospechar la presencia de una tubulopatía en un niño, frecuentemente lactante y de corta edad, que presenta déficit de medro o hipocrecimiento con episodios de desequilibrio hidroelectrolítico y ácido-base recurrentes o no aparentemente justificados, así como signos radiológicos o bioquímicos de raquitismo no nutricional.

• Realizar la historia familiar y un árbol genealógico que permita averiguar la existencia de enfermedades de transmisión autosómica, generalmente recesiva, o ligada al cromosoma X, ya que la variabilidad fenotípica de las tubulopatías es muy amplia, incluso dentro de una misma familia, y el estudio familiar conduce en un número significativo de casos al diagnóstico en individuos asintomáticos o con mínima expresividad clínica.

• Interpretar adecuadamente los estudios básicos bioquímicos de la función renal para poder detectar anomalías que justifiquen un estudio diagnóstico de tubulopatía más especializado.

• Contribuir al seguimiento ambulatorio de estos pacientes, detectando complicaciones, minimizando el número de ingresos hospitalarios y orientando a los padres y al niño en aspectos pronósticos y terapéuticos.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor. Se han marcado con *** aquéllas que corresponden a capítulos o monografías de alta calidad que revisan la valoración clínica de la función tubular y las tubulopatías. Asimismo, se han resaltado con ** guías clínicas de interés y con * artículos o capítulos de revisión o actualización.

1.*** Hernández Marco R, García Nieto VM, Fons Moreno J. Evaluación de la función renal y tubulopatías. Villanueva de la Cañada: Comunicación y Ediciones Sanitarias S.L. 2021.

2.*** Santos F, García Nieto V. Función renal basal. En: García-Nieto V, Santos Rodríguez F, Rodríguez-Iturbe B, ed. Nefrología Pediátrica, 2nd ed. Madrid: Grupo Aula Médica; 2006. p. 39-49.

3.*** Marín Serra J, Ferrando Monleón S. Valoración de la función renal. En: Antón M, Rodríguez LM, ed. Nefrología Pediátrica. Manual práctico. Madrid: Editorial Médica Panamericana, S.A.; 2011. p. 57-63.

4.* Downie ML, López García SC, Kleta R, Bockenhauer D. Inherited tubulopathies of the kidney: insights from genetics. Clin J Am Soc Nephrol. 2021; 16: 620-30.

5. Kleta R, Bockenhauer D. Salt-losing tubulopathies in children: what’s new, what’s controversial? J Am Soc Nephrol. 2018; 29: 727-39.

6. Barbosa M, Lopes A, Mota C, Martins E, Oliveira J, Alves S, et al. Clinical, biochemical and molecular characterization of cystinuria in a cohort of 12 patients. Clin Genet. 2012; 81: 47-55.

7.* Gil-Peña H, Mejía N, Santos F. Renal tubular acidosis. J Pediatr. 2014; 164: 691-8.

8.* Alexander RT, Law L, Gil-Peña H, Greenbaum LA, Santos F. Hereditary distal renal tubular acidosis. En: Adam MP, Everman DB, Mirzaa GM, Pagon RA, Wallace SE, Bean LJH, ed. GeneReviews® [Internet]. Seattle (WA): University of Washington, Seattle; 2019. p. 1993-2022.

9.** Trepiccione F, Walsh SB, Ariceta G, Boyer O, Emma F, Camilla R, et al. Distal renal tubular acidosis: ERKNet/ESPN clinical practice points. Nephrol Dial Transplant. 2021; 36: 1585-96.

10. López-García SC, Emma F, Walsh SB, Fila M, Hooman N, Zaniew M, et al. Treatment and long-term outcome in primary distal renal tubular acidosis. Nephrol Dial Transplant. 2019; 34: 981-91.

11.* Walsh PR, Tse Y, Ashton E, Iancu D, Jenkins L, Bienias M, et al. Clinical and diagnostic features of Bartter and Gitelman syndromes. Clin Kidney J. 2018; 11: 302-9.

12.* Moeller HB, Rittig S, Fenton RA. Nephrogenic diabetes insipidus: essential insights into the molecular background and potential therapies for treatment. Endocr Rev. 2013; 34: 278-301.

13. Refardt J, Winzeler B, Christ-Crain M. Copeptin and its role in the diagnosis of diabetes insipidus and the syndrome of inappropriate antidiuresis. Clin Endocrinol (Oxf). 2019; 91: 22-32.

14.* Santos Rodríguez F, Coto García E. Síndrome de Gitelman. En: Exeni R, García-Nieto V, Medeiros M, Santos F, ed. Nefrología Pediátrica. Oviedo: Ediciones de la Universidad de Oviedo; 2021. p. 237-40.

15.** Blanchard A, Bockenhauer D, Bolignano D, Calò LA, Cosyns E, Devuyst O, et al. Gitelman syndrome: consensus and guidance from a Kidney Disease: Improving Global Outcomes (KDIGO) Controversies Conference. Kidney Int. 2017; 91: 24-33.

16.* Bitzan M, Goodyer PR. Hypophosphatemic rickets. Pediatr Clin North Am. 2019; 66: 179-207.

17.** Haffner D, Emma F, Eastwood DM, Duplan MB, Bacchetta J, Schnabel D, et al. Clinical practice recommendations for the diagnosis and management of X-linked hypophosphataemia. Nat Rev Nephrol. 2019; 15: 435-55.

18.** Padidela R, Cheung MS, Saraff V, Dharmaraj P. Clinical guidelines for burosumab in the treatment of XLH in children and adolescents: British paediatric and adolescent bone group recommendations. Endocr Connect. 2020; 9: 1051-6.

19.* Claverie-Martín F, Perdomo-Ramirez A, García-Nieto V. Hereditary kidney diseases associated with hypomagnesemia. Kidney Res Clin Pract. 2021; 40: 512-26.

20. Peris Vidal A, Marin Serra J, Lucas Sáez E, Ferrando Monleón S, Claverie-Martín F, Perdomo Ramírez A, et al. Hipouricemia renal hereditaria tipo 1 y 2 en tres niños españoles. Revisión de casos pediátricos publicados. Nefrología. 2019; 39: 355-61.

21.** Nakayama A, Matsuo H, Ohtahara A, Ogino K, Hakoda M, Hamada T, et al. Clinical practice guideline for renal hypouricemia (1st edition). Hum Cell. 2019; 32: 83-7.

22.* Forero Delgadillo JM, Santos Rodríguez F. Tubulopatías proximales complejas. Síndrome de Toni-Debré-Fanconi. Nefropatía por cistinosis. En: Exeni R, García-Nieto V, Medeiros M, Santos F, ed. Nefrología Pediátrica. Oviedo: Ediciones de la Universidad de Oviedo; 2021. p. 169-76.

23.* Elmonem MA, Veys KR, Soliman NA, van Dyck M, van den Heuvel LP, Levtchenko E. Cystinosis: a review. Orphanet J Rare Dis. 2016; 11: 47.

24.* Ehlayel AM, Copelovitch L. Update on Dent disease. Pediatr Clin North Am. 2019; 66: 169-78.

Bibliografía recomendada

– Exeni R, García-Nieto V, Medeiros M, Santos F, ed. Nefrología Pediátrica. Oviedo: Ediciones de la Universidad de Oviedo; 2021.

Es un tratado reciente sobre la fisiología y patología renal en niños y adolescentes. Escrito en español por diversos autores españoles e hispanoamericanos, se edita conjuntamente en España y Méjico y constituye el libro básico de referencia sobre Nefrología Pediátrica para la comunidad médica hispanoparlante en todo el mundo.

– RenalTube: www.renaltube.com

Es un recurso disponible por Internet en el que se puede encontrar información sobre diversas tubulopatías en las que trabajan grupos españoles y se pueden incluir pacientes para su diagnóstico genético.

– Luis Yanes MI, García García PM, García Nieto V. Tubulopatías. 2020.

Artículo de revisión sobre tubulopatías que puede verse y descargarse de la web de la Sociedad española de Nefrología: https://www.nefrologiaaldia.org/253.

Caso clínico


Niño de 22 meses que ingresa en Urgencias por cuadro febril de infección de vías respiratorias altas. Una tira reactiva en orina evidencia proteinuria y glucosuria, por lo que ingresa para estudio. No llama la atención a los padres que beba grandes cantidades de agua y la diuresis les parece normal. Percentiles 3-10 de peso y talla.

Antecedentes familiares: hijo único, padres sanos y no consanguíneos.

Antecedentes personales: embarazo a término, peso: 3.850 g; talla: 52 cm; sin enfermedades significativas; correctamente vacunado; convulsión febril simple a los 20 meses de vida.

Datos complementarios

Sangre/suero: pH 7,41; bicarbonato: 21,5 mEq/l; hemoglobina: 11,9 g/dl; creatinina: 0,50 mg/dl; urea: 24 mg/dl; glucosa: 81 mg/dl; Na: 135 mEq/l; K: 3,92 mEq/l; Cl: 110 mEq/l; calcio: 9,5 mg/dl; fósforo: 2,6 mg/dl; magnesio: 2,23 mg/dl; FA (fosfatasas alcalinas): 1.172 UI/l; urato: 1,1 mg 7 dl.

Orina: cromatografía de aminoácidos: aumento de todas las fracciones. Ca/Cr: 1,2 mg/mg (elevado); FG estimado: 92 ml/min/1,73m2 (normal); V %: 3,3 ml/dl FG; EFNa: 2,3 %; EFK: 30,7 %; EFCl: 3,31 %; RTP: 52 %.

Rx de huesos largos: ensanchamiento metafisiario con líneas de esclerosis.


tabla


Síndrome nefrítico y glomerulonefritis

D. González-Lamuño, A. Buendía de Guezala
Temas de FC


D. González-Lamuño, A. Buendía de Guezala

Unidad de Nefrología-Metabolismo Infantil. Servicio de Pediatría. Hospital Universitario Marqués de Valdecilla. Santander

Resumen

El Síndrome Nefrítico (SN) se caracteriza por la aparición repentina de edemas e hipertensión arterial (HTA) por efecto de la expansión del sector extracelular hacia los espacios vasculares e intersticiales. La HTA puede complicarse y necesitar tratamiento con hipotensores de acción rápida (diuréticos y antagonistas de calcio). De forma paralela, existe oliguria con orina hematúrica y presencia de proteinuria, con natriuresis baja. A menudo, se acompaña de insuficiencia renal moderada, que en algunos casos puede ser grave y necesitar depuración extrarrenal. Estos síntomas se presentan como consecuencia de una inflamación de los glomérulos (glomerulonefritis aguda, GNA).

En la edad pediátrica, las GNA habitualmente se presentan en un contexto clínico postinfeccioso (GNAPI) o como nefritis asociada a una vasculitis por inmunoglobulina A (VIgA). El cuadro más habitual se debe a una GNAPI cuya patogenia es inmune, afecta principalmente a niños entre 2 y 12 años, y tiene una evolución favorable. Además de la hematuria, edemas, oliguria e HTA, existe hipocomplementemia y un antecedente infeccioso reciente o actual. El sedimento urinario suele estar alterado, con proteinuria de intensidad variable, raramente en rango nefrótico. Si se trata de una GNA rápidamente progresiva o con semilunas difusas, el pronóstico no es tan favorable, con HTA poco significativa, pero con insuficiencia renal grave. Una anamnesis minuciosa ofrece, por lo general, elementos diagnósticos sugerentes.


Abstract

Nephritic Syndrome (NS) is characterized by the sudden appearance of edema and arterial hypertension (HT) due to the expansion of the extracellular sector towards the vascular and interstitial spaces. If hypertension complicates treatment with rapid-acting hypotensives (diuretics and calcium antagonists) will be required. In parallel, there is presence of oliguria with hematuric urine and proteinuria, with low natriuresis. It is often accompanied by moderate renal failure, which in some cases may be severe and require extrarenal clearance. These symptoms occur as a consequence of inflammation of the glomeruli (acute glomerulonephritis, AGN).

In the pediatric age, AGN usually manifests in a post-infectious clinical context (PIAGN), or as nephritis associated with immunoglobulin A vasculitis (IgAV). The most common presentation is due to a PIAGN whose pathogenesis is immune, mainly affects children between 2 and 12 years of age, and has a favorable course. In addition to hematuria, edema, oliguria, and hypertension, there is hypocomplementemia and a recent or current history of infection. The urinary sediment is usually abnormal, with proteinuria of variable degree, rarely in the nephrotic range. If it is a rapidly progressive AGN or with diffuse crescents, the prognosis is not so favorable, with insignificant HT, but with severe renal failure. A careful history usually offers suggestive diagnostic key elements.


Palabras clave: Síndrome nefrítico; Glomerulonefritis aguda; Insuficiencia renal aguda; Hipocomplementemia; Glomerulonefritis postinfecciosa; Nefropatía IgA.

Key words: Nephritic syndrome; Acute glomerulonephritis; Acute renal failure; Hypocomplementemia; Postinfectious glomerulonephritis; IgA nephropathy.


Pediatr Integral 2022; XXVI (8): 471.e1 – 471.e13


OBJETIVOS

• Comprender que la patogenia de la mayoría de las glomerulonefritis agudas (GNA) en la edad pediátrica es de origen inmune en un contexto infeccioso o asociadas a vasculitis por inmunoglobulina A (IgA).

• Entender en qué consiste el síndrome nefrítico (SN), sus múltiples causas, que la mayoría tienen buen pronóstico, pero que se debe descartar una posible patología sistémica asociada.

• Saber que una adecuada anamnesis junto a la identificación de determinadas variables biológicas (función renal y complemento) permiten orientar las GNA.

• Conocer que la HTA es una de las principales causas de morbimortalidad y que es necesario un adecuado tratamiento.

• Aprender las bases fisiopatológicas de esta enfermedad renal.


Síndrome nefrítico y glomerulonefritis

Introducción

La glomerulonefritis aguda se manifiesta como un síndrome nefrítico de inicio súbito con hematuria, edemas e HTA por expansión del sector extracelular hacia los espacios vasculares e intersticiales, disminución de la filtración glomerular, oliguria y retención de sodio y agua, e insuficiencia renal en grado variable.

El síndrome nefrítico (SN) es una enfermedad renal caracterizada por la presencia de hematuria, proteinuria, oliguria y edemas, con un grado variable de hipertensión arterial (HTA) e insuficiencia renal. Estos síntomas se presentan como consecuencia de una inflamación de los glomérulos del riñón –glomerulonefritis–, manifestada de forma repentina en forma de edemas e HTA, debidos a una expansión del sector extracelular hacia los espacios vasculares e intersticiales. Esta situación produce disminución de la filtración glomerular, con la consiguiente oliguria y retención de sodio y agua, acompañado de edemas, HTA e insuficiencia renal en grado variable. Se caracteriza además por una hematuria glomerular con presencia en el sedimento de hematíes dismórficos y cilindros hemáticos y granulosos, junto a proteinuria en grado variable. La hematuria puede ser esporádica, intermitente o persistente, micro o macroscópica. Por último, señalar que el SN puede ocurrir como un proceso renal aislado o ser parte de una enfermedad sistémica o hereditaria.

Desde el punto de vista etiopatogénico, las GNA pueden ser de tipo primario, o más frecuentemente de tipo secundario, asociadas a una infección o a una enfermedad autoinmunitaria. En la edad pediátrica, las GNA habitualmente se presentan en dos contextos clínicos: 1) como una glomerulonefritis aguda postinfecciosa (GNAPI); y 2) como una nefritis asociada a una vasculitis por inmunoglobulina A (VIgA). No debemos olvidar que existen otras causas, en general de peor pronóstico, en las que será muy importante realizar un diagnóstico adecuado para plantear una posible opción terapéutica específica(1). Además de las GNAPI y las VIgA, en el diagnóstico diferencial de las GNA, deben considerarse: la púrpura de Schönlein-Henoch, el lupus eritematoso sistémico y las vasculitis de pequeños vasos (granulomatosis con poliangeitis y poliangeítis microscópica). La diferenciación de estas entidades se basa en la presencia o no de manifestaciones extrarrenales en el contexto de una enfermedad sistémica, y en los estudios complementarios de laboratorio. El dato diferencial biológico más significativo será el estudio del complemento, que será normal en el caso de la púrpura, y con niveles de C3 y C4 muy disminuidos en el caso del lupus (Tabla I) (Fig. 1). Otras causas posibles de GNA son las GNAPI de etiología diferente a la infección estreptocócica, como son las GNA asociadas a las endocarditis y a los shunts, y la GNA asociada a la hepatitis B.

tabla

figura

Figura 1. Algoritmo diferencial de las GN en función de la afectación sistémica y alteración del complemento. GN: glomerulonefritis; LES: lupus eritematoso sistémico.

Anamnesis

En un síndrome nefrítico el comienzo es: brusco, con fiebre, cefalea y dolor abdominal; o progresivo, con edema periférico, ganancia de peso y astenia. En ambos casos, está presente una hematuria y la anamnesis debe estar dirigida a diferenciar el origen glomerular o urológico. La hematuria glomerular se describe como color marrón, té o coca-cola, mientras que la urológica se describe como roja encendida y, en ocasiones, con coágulos.

Las manifestaciones de un SN agudo pueden ser: de comienzo brusco, el paciente refiere fiebre, cefalea y dolor abdominal; o progresivo, con edema periférico, ganancia de peso y astenia. El síntoma prínceps suele ser la hematuria, que puede acompañarse o no de oliguria. La orina tiene espuma como resultado de la eliminación de proteínas, que tienen una acción reductora de la tensión superficial de la orina. En la anamnesis al paciente, las preguntas deben estar dirigidas a tratar de diferenciar el origen de la hematuria, bien glomerular, bien urológica o urotelial. La hematuria glomerular se describe como color marrón, té o color coca-cola, mientras que la urológica se describe como roja encendida y, en ocasiones, con coágulos. En la hematuria de origen glomerular, rara vez se recoge la presencia de dolor, y si está presente este es leve en flanco, espalda o abdomen. En la hematuria urológica el dolor es la norma. La pregunta sobre antecedente cercano de fiebre, infección del tracto respiratorio superior o de la piel es obligada. Es además importante recoger antecedentes como: la edad, especialmente relevante si se trata de un niño menor de 4 años o mayor de 15 años; la historia familiar de enfermedades glomerulares o de enfermedad renal de causa no filiada; la posible historia previa de síntomas similares; o identificar signos alarma, como es la evidencia de enfermedad extrarrenal o sistémica, o de una enfermedad renal crónica asociada a HTA.

Examen físico

Los hallazgos físicos más característicos del síndrome nefrítico son el edema periférico y la HTA sistémica, secundarios a la expansión del volumen.

El edema es, en general, moderado, pero el paciente puede llegar a presentar anasarca, insuficiencia cardiaca con edema agudo de pulmón y edema cerebral. Asimismo, la HTA suele ser moderada; pero, en ocasiones, puede presentarse como HTA maligna con daño en órganos diana. Otros hallazgos que pueden orientar a una etiología sistémica o hereditaria del SN, son las alteraciones cutáneas: en forma de rash típico, en ala de mariposa, en el lupus eritematoso sistémico; la presencia de lesiones purpúricas palpables en las vasculitis, entre las que se encuentra la púrpura de Schönlein-Henoch; y la presencia de angioqueratomas en la enfermedad de Fabry. En las articulaciones, la presencia de artritis, hiperelasticidad o rigidez matutina, pueden indicar la presencia de una enfermedad reumática, colagenosis o vasculitis. El resto de la exploración física es inespecífica (Fig. 2).

figura

Figura 2. Criterios sugestivos de la glomerulonefritis aguda postinfecciosa (GNAPI) y de la vasculitis por inmunoglobulina A (IgA). HTA: hipertensión arterial.

Fisiopatología del daño glomerular en el síndrome nefrítico (SN)

El síndrome nefrítico es secundario a la inflamación del glomérulo del riñón en el que habitualmente está implicada la respuesta inmunológica. Una vez que se inician los sucesos inflamatorios, aumenta la permeabilidad a las proteínas y la disminución del filtrado glomerular, provocando las alteraciones estructurales del glomérulo con: hipercelularidad, trombosis, necrosis y, en ocasiones, la formación de semilunas.

El SN es secundario a la inflamación del glomérulo del riñón, que puede ser el resultado de alteraciones genéticas primarias, de anomalías en el sistema del complemento o de la coagulación, de disfunciones inmunológicas, o debidos a cambios en la perfusión glomerular. Los trastornos genéticos del glomérulo resultan de mutaciones patogénicas en diferentes genes que codifican para proteínas localizadas, tanto en el glomérulo como en el intersticio y/o en el epitelio tubular. Las alteraciones inmunológicas asociadas a un SN pueden deberse tanto a mecanismos humorales como celulares. Pueden ser debidas a: la presencia de anticuerpos contra los componentes de la estructura del glomérulo, como por ejemplo frente a la membrana basal en la granulomatosis con poliangeitis; la presencia de complejos antígeno-anticuerpo que se escapan al control del sistema retículo endotelial y que, a su vez, se depositan en el glomérulo, como en el caso de la nefropatía IgA; a la interacción antígeno-anticuerpo que se genera y deposita in situ en el propio glomérulo, asociado en ocasiones a liberación de inmunocomplejos circulantes. Otros mecanismos del daño glomerular incluyen disfunciones en el sistema del complemento y de la coagulación, de mecanismos de apoptosis y la síntesis alterada de citocinas, que conllevan la entrada de los leucocitos circulantes. El sistema del complemento se puede activar por la vía clásica, vía lectina o por la vía alternativa. La ruta de activación puede guiar al clínico hacia el diagnóstico subyacente. Una activación por la vía alternativa produce una disminución de los niveles de C3 sérico con niveles de C4 normales, circunstancia característica de la glomerulonefritis aguda postestreptocócica (GNAPE).

Una vez que se han iniciado los sucesos inflamatorios, aparece una cascada de mediadores inflamatorios que son los responsables del incremento de la permeabilidad a las proteínas y de la disminución del filtrado glomerular, provocando las alteraciones estructurales del glomérulo con: hipercelularidad, trombosis, necrosis y, en ocasiones, la formación de semilunas. Se produce un aumento de la reabsorción de sal en la nefrona distal, con la consiguiente retención de líquidos y con un sistema renina-angiotensina-aldosterona que funciona normalmente (Fig. 3)(2).

figura

Figura 3. Esquema de los mecanismos fisiopatológicos que actúan en las glomerulonefritis agudas.

Pruebas de laboratorio

Las pruebas de laboratorio básicas, además del estudio del sedimento urinario, incluyen: las pruebas de función renal, el estudio del complemento y de anticuerpos antinucleares y el estudio del sedimento urinario. Una característica identificativa del sangrado glomerular es la presencia de un porcentaje significativo de hematíes dismórficos en el frotis de orina.

Estudios urinarios

La hematuria es fácilmente reconocible, bien macroscópicamente por visión directa o con un resultado positivo para sangre en la tira de orina. La hematuria glomerular se acompaña con frecuencia de proteinuria en grado variable. El rango de la proteinuria puede variar desde bajo grado (<500 mg/día), a una proteinuria en rango nefrótico (>3.000 mg/día). La proteinuria puede cuantificarse mediante la determinación del índice proteinuria/creatinina en orina de una micción aislada, que da una idea bastante aproximada de la magnitud del problema y, si es necesario, mediante la cuantificación en orina de 24 horas. El examen microscópico de la orina en el SN revela un número variable de hematíes libres y, en el caso de orina centrifugada, se observa un botón (pellet) hemático en el fondo del tubo centrifugado. Los cilindros hemáticos son un hallazgo definitivo de afectación glomerular, aunque no se visualizan en todas las ocasiones, ya que requiere visualización en fresco. Pueden aparecer también cilindros granulosos e hialinos, sobre todo si la proteinuria es elevada. Una característica identificativa del sangrado glomerular es la presencia de un porcentaje significativo de hematíes dismórficos en el frotis de orina.

Estudios hemáticos

Los estudios rutinarios de laboratorio incluyen: recuento sanguíneo completo, electrolitos, urea, creatinina y perfil hepático. La velocidad de sedimentación globular (VSG) y la proteína C reactiva están elevadas. La estimación del filtrado glomerular (FG) generalmente se realiza con una recogida de orina de 24 horas para determinar el aclaramiento de creatinina, ya que el FG estimado por la fórmula de Schwartz modificada basa el aclaramiento en una función renal estable, con cifras de creatinina sin variaciones rápidas, y puede arrojar datos erróneos. Ante la sospecha de un SN, es obligado un estudio inmunológico que incluirá complemento y anticuerpos antinucleares (ANA). El C3, componente de la vía clásica y alternativa; y el C4, componente de la vía clásica, permiten aproximar algunos de los mecanismos del trastorno; de esta forma, definiremos el SN con niveles normales de complemento y con niveles alterados (Fig. 1). Niveles bajos de C3 con niveles normales de C4 orientan a una GNAPE o GNAPI, o a una glomerulonefritis membranoproliferativa (GNMP); mientras que niveles bajos de ambos sugieren una GNAPI, un lupus eritematoso sistémico, una GNMP asociada a hepatitis C tipo 1 o una crioglobulinemia mixta. La presencia de ANA positivos nos orienta hacia una enfermedad sistémica. En este caso, otros estudios inmunológicos a incluir serían: anti-ADN, anti-Sm y anti-Ro, para el diagnóstico de enfermedades de colágeno, fundamentalmente el lupus eritematoso sistémico; anticuerpos perinucleares anticitoplasma de neutrófilos y anticuerpos citoplasmáticos anticitoplasma de neutrófilo, para el diagnóstico de vasculitis; y anticuerpos antimembrana basal glomerular, para descartar la granulomatosis con poliangeitis o el síndrome de Googpasture (Tabla I). El SN con C3 bajo puede ser secundario a un número de enfermedades infecciosas, por lo que los estudios deben considerar la política de vacunas de la comunidad, antecedentes personales y edad, serologías de hepatitis virales B y C, sífilis y virus de la inmunodeficiencia humana. Otras enfermedades infecciosas que se deben considerar son: endocarditis; infecciones bacterianas persistentes, como abscesos; o infecciones de shunt vasculares.

Pruebas de imagen

Utilizaremos la ecografía para determinar el tamaño renal y las posibles complicaciones. Aunque un tamaño renal normal no excluye insuficiencia renal crónica, ya que pueden estar aumentados sobre su situación basal debido al SN, los riñones pequeños indican fibrosis irreversible, probablemente atrofia renal.

Biopsia renal

Los pacientes con hematuria de características glomerulares con presión arterial, función renal normal y proteinuria baja no requieren biopsia renal, a menos que sospechemos una enfermedad sistémica con GNA. Las indicaciones absolutas de biopsia renal incluyen: deterioro rápido de la función renal por la sospecha de una glomerulonefritis rápidamente progresiva, insuficiencia renal establecida en la evolución, presencia de proteinuria superior a 1 g/1,73 m2/día, persistencia de proteinuria y alteraciones inmunológicas no compatibles(3).

Desde el punto de vista anatomopatológico, la GNAPI típica es una afección renal secundaria a un episodio infeccioso estreptocócico ocurrido días atrás, con proliferación endocapilar difusa en la biopsia y evolución favorable. La presencia de signos extrarrenales, como exantema cutáneo, fiebre, artralgias o incluso una hemorragia pulmonar, indicará una GNA secundaria asociada a una enfermedad autoinmunitaria. Si se trata de una GNMP, el pronóstico a largo plazo no es tan favorable. El SN agudo puede obedecer también a una glomerulonefritis con semilunas difusas o síndrome de glomerulonefritis rápidamente progresiva (Tabla I). En estos casos, la insuficiencia renal puede ser grave y no remite con rapidez.

Glomerulonefritis aguda postinfecciosa (GNPI)

La glomerulonefritis aguda postinfecciosa es la principal enfermedad glomerular en la edad pediátrica. Consiste claramente en una reacción autoinmunitaria, debida a varias causas, principalmente a agentes microbianos.

Incidencia y distribución estacional

A pesar de ser una condición muy frecuente a nivel global, la incidencia real de la GNAPI, cuyo prototipo en el 90 % de los casos es la GNAPE, es desconocida. La frecuencia de la GNAPE depende mucho del nivel de desarrollo socioeconómico de la región. Se observa una disminución de la incidencia en los países industrializados, debido al mejor acceso a la asistencia sanitaria y a la potabilización del agua de consumo, asociadas a una menor virulencia del estreptococo piógeno. A escala mundial, la mayor parte de los casos ocurren en países de recursos limitados, en los cuales se estima una incidencia entre 10-30 por 100.000 niños, lo que la convierte en la principal enfermedad glomerular en el niño. Existe un cierto predominio en el sexo masculino, y es excepcional en el niño menor de 1 año(4).

La GNAPI puede aparecer de forma esporádica o epidémica, pero con una variación estacional en relación con el foco de infección. En los países occidentales, en los que en general existen variaciones estacionales, es secundaria a las infecciones rinofaríngeas del invierno o la primavera. Por el contrario, en los países tropicales, es secundaria a las infecciones cutáneas y tiende a observarse durante todo el año(5).

Agentes microbianos

El microorganismo más frecuentemente implicado en la GNAPI es el estreptococo beta-hemolítico del grupo A, con un claro predominio del serotipo 12. Además de la proteína de superficie M que permite identificar los serotipos, existen dos grandes grupos de estreptococos del grupo A en función de la presencia o no de una lipoproteinasa que puede opacificar el suero, el denominado factor opacificador del suero; cada uno de ellos contiene un grupo de proteínas M específico. El grupo factor opacificador positivo está formado por cepas nefritogénicas, mientras que el grupo factor opacificador negativo contiene cepas reumatogénicas. Las cepas nefritogénicas se dividen también en cepas responsables de lesiones cutáneas y cepas responsables de infecciones orofaríngeas. Sin embargo, en algunos casos, una cepa asociada a las infecciones cutáneas puede ser responsable de una infección orofaríngea, por transferencia de la cepa de la piel hasta la orofaringe.

Etiología y clasificación

Como se ha mencionado antes, el prototipo de la GNA del niño sigue siendo la GNAPE, aunque existen otros microorganismos implicados en esta enfermedad (Tablas II y III).

tabla

tabla

Para sugerir una etiología infecciosa, se deben identificar algunos de los siguientes criterios: un foco infeccioso reciente o actual, ausencia de enfermedad sistémica, IgA escasa o ausente en la biopsia (si se dispone de esta prueba invasiva) y, por último, presencia de lesiones compatibles de origen infeccioso (C3). No hay que olvidar que la GNA puede estar relacionada con una vasculitis (vasculitis por IgA, nefritis secundaria a una endocarditis bacteriana subaguda o una nefritis asociada a un shunt). En ocasiones, una glomerulonefritis crónica se manifiesta en forma de un cuadro nefrítico agudo cuyo diagnóstico diferencial no siempre es fácil de establecer. Este es el caso de las glomerulonefritis primarias asociadas a una nefropatía por IgA o a una GNMP, o en el caso de glomerulonefritis secundaria una nefritis lúpica, por ejemplo.

Cabe mencionar también la glomerulonefritis rápidamente progresiva (GNRP) que es infrecuente en el niño, y los pacientes presentan un cuadro clínico sugestivo de GNA con pérdida progresiva de la función renal en un corto periodo de tiempo (semanas, meses). En la histología de la biopsia renal se observan semilunas difusas.

Patogénesis

La GNA consiste claramente en una reacción autoinmunitaria, debida a varias causas, principalmente a agentes microbianos. Como resultado existe una activación de procesos biológicos que incluyen el reclutamiento de linfocitos T, activación del complemento y liberación de factores de crecimiento y citocinas. Se produce de este modo la reacción inflamatoria y las lesiones glomerulares agudas.

Proceso inmunológico y activación del complemento

Frente a algunos agentes agresores, existe una respuesta inmunitaria humoral con activación del complemento y depósito de inmunoglobulinas. Los antígenos pueden ser componentes de los microorganismos depositados en el glomérulo, como los antígenos catiónicos exógenos de determinadas bacterias (estreptococo, estafilococo), o virus (hepatitis B); o componentes de los propios glomérulos, como el ácido desoxirribonucleico (ADN) del nucleosoma en la nefritis lúpica o los antígenos tumorales. También pueden formarse complejos inmunitarios, circulantes o in situ. En dos tercios de los pacientes con GNA, se han observado complejos inmunitarios circulantes. En el suero de pacientes con GNAPE se demuestra la presencia de valores elevados de inmunoglobulinas G y un título elevado de antiestreptolisina O (ASLO ≥833 unidades Todd).

Posteriormente, se activa la vía alternativa del complemento con la producción de factores quimiotácticos y quimiocinéticos, con depósitos de inmunoglobulina G (IgG), C3, C5 y properdina en los glomérulos. Estos depósitos atraen a los leucocitos hacia el foco de la lesión y facilitan la formación del complejo de ataque de membrana o perforinas. Esta reacción provoca lesiones tóxicas directas en el glomérulo y la liberación de citocinas y prostaglandinas, facilitando la apoptosis celular. La activación de la vía alternativa es todavía más importante por la presencia de un autoanticuerpo estabilizador de la C3-convertasa alternativa, el C3 nefrítico o el C3Nef, pero también por la inhibición del factor H por absorción de la proteína similar al colágeno 1 (Scl-1) del estreptococo. El factor H es uno de los inhibidores fisiológicos de la C3-convertasa alternativa. Asimismo, en algunos casos (GNRP), se puede activar la coagulación formándose trombos y depósito de fibrina que permiten la formación de semilunas.

En la fase inicial de la GNA, la vía clásica del complemento (C1q, C4) y la vía de las lectinas pueden activarse en un menor grado que la vía alternativa. Se ha observado la presencia de anticuerpos dirigidos contra la membrana basal glomerular, la laminina, el colágeno o algunos elementos del mesangio en el suero de pacientes con GNA. Sucede de igual manera con los anticuerpos anti-ADN nativos o los anticuerpos anticitoplasma de los polimorfonucleares (ANCA). Estos últimos aparecen en los casos graves, GNA con insuficiencia renal o GNRP. Se han descrito concentraciones del complemento normales en algunos casos de glomerulonefritis con semilunas. Algunos pacientes pueden presentar lesiones histológicas típicas de la GNAPE sin evidencia de activación del complemento. No se debe olvidar que la fase de hipocomplementemia es muy corta y debe estudiarse de forma precoz. El plazo de normalización del complemento es de 8 semanas, mucho antes de la desaparición de los signos urinarios.

Antígenos estreptocócicos nefritogénicos

• Se trata de un antígeno estreptocócico del grupo A, una enzima glucolítica con actividad gliceraldehído fosfato deshidrogenasa (GAPDH) llamada receptor de plasmina asociado a nefritis (NAPIr). Está demostrado que NAPIr presenta una actividad similar a la plasmina que puede provocar una reacción inflamatoria. Se detecta NAPIr en los depósitos glomerulares del 100 % de los pacientes a los que se realiza una biopsia precoz en una GNAPE.

• Se ha observado también otra proteinasa catiónica exotoxina B (SPeB) en los depósitos subepiteliales de los glomérulos de los pacientes con GNAPE. SPeB es producida por todas las cepas de estreptococo del grupo A y presenta propiedades superantigénicas. Se han observado concentraciones elevadas de anticuerpos anti-SPeB en el suero de pacientes con GNAPE, en comparación con concentraciones más bajas en pacientes con escarlatina, insuficiencia renal aguda o en personas completamente sanas. Asimismo, se ha observado SPeB en muchos de los depósitos glomerulares de los pacientes con GNAPE, frente a un depósito escaso en los pacientes con otras enfermedades glomerulares. Los anticuerpos relacionados con SPeB resultan más útiles que las concentraciones de ASLO y de antiestreptodornasa B (anti-DNasa B) para confirmar una infección causada por una cepa estreptocócica nefritogénica.

• Estudios más antiguos demostraron el papel de la endoestreptocina, una proteína del citoplasma del estreptococo que se ha observado en los glomérulos desde el inicio de la GNAPI. Los anticuerpos dirigidos contra la endoestreptocina están relacionados con la evolución de la enfermedad y podrían utilizarse como marcadores diagnósticos de la GNAPE.

Lesiones glomerulares e inmunidad celular

En las GNA se observa un infiltrado de macrófagos provocado por la activación del complemento, pero también un infiltrado de linfocitos T helper. En consecuencia, existe producción y liberación de sustancias vasoactivas (óxido nítrico, endotelina), citocinas, factores de crecimiento y prostaglandinas. Los factores de crecimiento, como el factor de crecimiento derivado de las plaquetas, el factor de crecimiento transformante beta y el factor de crecimiento endotelial vascular, desempeñan un papel importante en la formación de las lesiones glomerulares, incluida la proliferación de las células glomerulares, el depósito de la matriz extracelular y la esclerosis. En relación con las interleucinas (IL), su papel es evidente. IL-1, IL-8, IL-19 y el factor de necrosis tumoral α (TNF-α) ejercen una acción proinflamatoria. IL-1 provoca la reacción inflamatoria y la proliferación mesangial, mientras que IL-8 es un quimioatrayente para los granulocitos. El número de macrófagos CD16 (que sintetizan el TNF-α) presente en la orina o en los glomérulos es proporcional a la gravedad de la GNA.

Clínica

Tras un intervalo libre variable tras una infección estreptocócica, la GNA se manifiesta como un SN agudo, caracterizado por la aparición súbita de: hematuria, que puede ser macro o microscópica, HTA, retención hidrosódica en forma de edemas y oliguria.

Cabe destacar que la hematuria macroscópica o el edema son los motivos más frecuentes de consulta de los niños con GNAPE y que es excepcional en menores de 2 años(6). La media de edad de aparición oscila entre los 6-8 años, con una proporción por sexos niño/niña de 2. Sin embargo, no existen diferencias en cuanto al sexo en relación con el origen cutáneo u orofaríngeo de la infección estreptocócica. Se han descrito casos subclínicos en la literatura y, hasta un 20 % de los miembros de una familia de un paciente con GNAPI, pueden presentar también la enfermedad. Una hematuria microscópica puede ser el único signo de la enfermedad en un niño cuyo hermano o hermana presenta una forma más florida.

Clásicamente, se describen tres fases en la GNAPE: una fase latente, una fase aguda y una fase de recuperación.

Fase latente

La duración media de la fase latente oscila entre 7-14 días, con un intervalo de 3 a 33 días.

Fase aguda

En la fase aguda, el paciente presenta de forma súbita signos de la afectación glomerular, la retención hidrosódica y signos biológicos. La presencia de sangre en la tira reactiva de orina sugiere la positividad de la hematuria, que se confirmará con el examen microscópico de la orina. Se deben descartar falsos positivos, como por ejemplo, en caso de toma de medicamentos como laxantes o antibióticos (metronidazol) o en caso de coloración anormal de la orina tras ingesta de remolacha. Asimismo, se debe descartar un origen urinario de esta sangre, de la piel, del aparato genital o del recto del paciente. La presencia de hematíes dismórficos en el sedimento de orina, indica el origen glomerular de la hematuria. Con frecuencia, se observan también cilindros hemáticos y leucocitarios. Al inicio de la fase aguda, la leucocituria puede aparecer antes que la hematuria. Existe también proteinuria, generalmente moderada (inferior a 1 g/L), aunque en el 5-25 % de los casos se detecta una proteinuria masiva asociada a un síndrome nefrótico. Algunos autores describen una correlación entre el pronóstico de la función renal y la proteinuria(7).

El segundo signo más frecuente, que aparece en el 64-90 % de los casos, es la HTA que puede estar asociada a graves complicaciones como son: la encefalopatía hipertensiva, una descompensación cardiaca o el edema agudo de pulmón. Existe una buena correlación entre la presión arterial diastólica y el grado de sobrecarga que puede valorarse con la diferencia de peso pre- y post-reanudación de la diuresis. Por lo general, la presión arterial se normaliza en 1-2 semanas y la fracción de excreción de sodio suele ser inferior al 1 %. La encefalopatía hipertensiva descrita en el 30-35 % de los niños con GNAPE, se manifiesta por la presencia de convulsiones, agitación, cefalea, trastornos visuales o alteración del estado neurológico(8).

Generalmente, la actividad de la renina plasmática está disminuida al inicio, con un grado de retención de líquido proporcional a la disminución de la actividad de renina. Por el contrario, la concentración del factor natriurético atrial está elevada en el plasma. Estos datos sugieren una disfunción primaria del túbulo renal.

Algunos pacientes presentan hiperpotasemia relacionada con el túbulo distal, como en un pseudohipoaldosteronismo de tipo 2. La gravedad y la frecuencia de esta hiperpotasemia no se correlacionan con el grado de la insuficiencia renal. Asimismo, a menudo se observa anemia en los pacientes con GNAPE, con frecuencia secundaria a la sobrecarga hídrica. Sin embargo, también se ha descrito una anemia hemolítica autoinmunitaria.

Siempre en la fase aguda, en el 30-45 % de los casos, se observa una insuficiencia renal, de corta duración, inferior generalmente a 3 días. En casos excepcionales (2-3 %), es necesaria la depuración extrarrenal en las formas oligoanúricas.

Para establecer el diagnóstico de la GNAPE, son necesarias la titulación de los anticuerpos antiestreptocócicos: ASLO, anti-DNasa y antihialuronidasa, y la determinación de la fracción C3 del complemento. La ASLO se encuentra más elevada en la GNAPE secundaria a la faringitis que en la forma causada por impétigo, en la que se observan concentraciones elevadas de anticuerpos anti-DNasa B. Es fundamental la repetición de la titulación de los anticuerpos, ya que algunos pacientes con un valor normal de la ASLO pueden presentar en consecuencia un aumento de las titulaciones. La fracción C3 del complemento está descendida y recupera los valores normales a las 6-8 semanas del inicio de la enfermedad. En algunos pacientes, este descenso precede a la aparición de la hematuria(9). En la fase aguda, la ecografía renal puede ser normal o puede mostrar una diferenciación corticomedular, en ocasiones, con un Doppler alterado. La radiografía pulmonar también puede ser normal o mostrar signos de sobrecarga pulmonar en función del cuadro clínico del paciente.

Fase de recuperación

La reanudación de la diuresis con desaparición de la sobrecarga hídrica indica la fase de recuperación. La diuresis puede ser espontánea o estar provocada por los diuréticos, y la presión arterial se normaliza. En esta fase se observa también la desaparición de la proteinuria y de la hematuria macroscópica. En muchos pacientes, la proteinuria desaparece antes que la hematuria microscópica. Se ha sugerido en casos aislados una recidiva de la GNAPE(10). Los autores mencionan la multiplicidad de subtipos de estreptococos que pueden provocar la enfermedad.

Indicaciones y utilidad de la biopsia renal

Indicación

Ante un cuadro clásico de GNAPI, la biopsia renal en general no está indicada. Está recomendada en todo paciente con proteinuria masiva y síndrome nefrótico de más de 7 días de duración o en caso de insuficiencia renal de más de 3 días de evolución en la fase aguda. La biopsia ayuda a descartar una GNA con proliferación extracapilar.

En un segundo tiempo, la biopsia se considerará: en cualquier cuadro de GNA de evolución atípica, en caso de complemento normal en la fase aguda, en caso de proteinuria de más de 8 semanas de evolución o de persistencia de la hematuria microscópica pasados 18 meses. La no normalización de la complementemia a las 8 semanas ha sido considerada durante mucho tiempo como un criterio de biopsia renal con el fin de descartar una GNMP. Para algunos autores, la persistencia de la hipocomplementemia en caso de regresión de los signos clínicos no siempre es considerada como un criterio de exclusión del origen estreptocócico de la GNA. También está indicada la biopsia renal en caso de recidiva de la GNA tras un episodio pasado(11).

Lesiones histológicas

Las lesiones histológicas son fundamentalmente glomerulares; las lesiones tubulointersticiales son transitorias y leves. En la inmunofluorescencia se observan depósitos granulares de C3 y de inmunoglobulinas G en la fase aguda(12). Se pueden encontrar a nivel mesangial puro o en las paredes de los capilares glomerulares de localización extramembranosa, ofreciendo un aspecto de guirnalda, o también se pueden observar de forma difusa a nivel mesangial alrededor de los capilares glomerulares, originando el aspecto clásico de cielo estrellado. Algunos autores han demostrado la existencia del depósito de C3 sin inmunoglobulina G incluso en la fase aguda de la enfermedad en el 30 % de las biopsias. La microscopia óptica muestra una proliferación mesangial y endotelial difusa que afecta a todos los glomérulos(13). Se observa también un infiltrado de la madeja glomerular de células como linfocitos T, neutrófilos y macrófagos. La proliferación endocapilar provoca una reducción de la luz capilar correlacionada con el grado de la insuficiencia renal; una hipocomplementemia importante se asocia también con una proliferación endocapilar intensa. Depósitos extramembranosos eosinófilos de forma cónica rodeados por un halo claro forman las gibosidades. La proliferación extracapilar asociada a medialunas circunferenciales constituye un mal pronóstico. De forma excepcional, se pueden observar medialunas epiteliales en más del 50 % de los glomérulos, provocando un cuadro de glomerulonefritis rápidamente progresiva. Se ha demostrado también una relación entre la ausencia de depósitos paramesangiales y la hipoalbuminemia en los niños con GNAPE. La retención de líquido era mayor en estos pacientes, el complemento normal y la hematuria macroscópica infrecuente. En la microscopia electrónica aparecen depósitos extramembranosos no específicos.

Tratamiento

Tratamiento curativo

El tratamiento del paciente con GNAPI es sintomático, siendo uno de los objetivos principales el manejo de la HTA. La molécula de primera elección son los diuréticos del asa, que se administran asociados a la restricción hidrosódica a dosis de 1-3 mg/kg de peso corporal. En caso necesario, están indicados los antagonistas del calcio si la presión arterial no se controla con la reanudación de la diuresis. Por el contrario, se deben evitar los betabloqueantes en caso de fallo cardíaco.

No se recomiendan tampoco los inhibidores de la enzima convertidora de la angiotensina (IECAS), debido al riesgo de hiperpotasemia e insuficiencia renal. Se pueden proponer inmunosupresores en todo cuadro de GNA grave, glomerulonefritis extracapilar y glomerulonefritis rápidamente progresiva. Algunos autores han llegado a la conclusión de la ausencia de efectos de los inmunosupresores comparados con el tratamiento de soporte en pacientes sometidos a biopsia renal por una evolución clínica atípica. La antibioticoterapia no está indicada salvo presencia de un foco infeccioso activo (dental, pulmonar, cutáneo), y no modifica la historia natural de la GNAPE. La depuración extrarrenal es excepcional.

Tratamiento preventivo

El tratamiento precoz y adaptado de las infecciones estreptocócicas ha permitido observar un claro descenso de la incidencia de la GNAPI en los países industrializados, debido también a la mejora de las condiciones higiénicas y la educación sanitaria de estas comunidades.

Pronóstico

En general, la evolución de la GNA es favorable, sin secuelas renales, con un excelente pronóstico a largo plazo. Sin embargo, las formas con insuficiencia renal grave o una proteinuria importante no tratadas evolucionan, en ocasiones, hacia la fibrosis y la reducción de la cantidad de nefronas. La tasa de mortalidad es baja en los países desarrollados.

En ausencia de un adecuado control clínico, pueden aparecer complicaciones cardiovasculares agudas o una encefalopatía hipertensiva, asociadas a una elevada mortalidad. A los edemas periféricos se pueden sumar: edema agudo de pulmón y edema cerebral, o una HTA grave que puede complicarse con cefaleas, convulsiones con coma y amaurosis. Necesita tratamiento inmediato con hipotensores de acción rápida (inhibidores cálcicos en especial y diuréticos). A menudo se trata de una insuficiencia renal moderada, pero en algunos casos puede ser grave y necesitar depuración extrarrenal.

Los pacientes desarrollan una inmunidad frente a las distintas cepas nefritógenas; sin embargo, se pueden observar una o varias recidivas de GNA en un porcentaje del 1-5 % de los pacientes. La GNAPE con semilunas presenta un mejor pronóstico que la GNA con semilunas por otra causa, aunque no existe unanimidad en relación con este dato(14).

Perspectivas

Se encuentra en fase de evaluación una vacuna multivalente orientada a la región variable de la proteína M bien tolerada en el ser humano, aunque únicamente incluye las cepas reumatogénicas.

Vasculitis por inmunoglobulina A y enfermedad de Berger

La vasculitis por inmunoglobulina A (VIgA), es una forma aguda de la enfermedad de Berger, y en Pediatría representa el grupo de vasculitis primarias más frecuentes junto con la enfermedad de Kawasaki. La VIgA es de aparición estacional y es más frecuente en invierno, con predominio en los varones.

El grupo de edad de 9-15 años es el más afectado. La nefropatía IgA, aunque al igual que la GNAPE puede debutar como un SN, podemos sospecharla en el contexto de un proceso respiratorio, con un intervalo corto, de menos de 5 días de duración, con complemento normal y con un curso clínico en brotes. El paciente puede haber tenido un episodio previo o tenerlo posteriormente, a diferencia de la GNPE, que no suele recidivar. Algunos autores refieren aumento de la IgA sérica, pero en la práctica clínica en los niños es excepcional, encontrándose IgA elevada en menos de un 5 %. La nefropatía IgA cuando comienza como SN agudo y tiene una evolución rápidamente progresiva, se ha intentado tratar con pautas inmunosupresoras, aunque el nivel de evidencia es bajo. Existe un paralelismo de los criterios sugestivos de la glomerulonefritis postinfecciosa y de los de la vasculitis por IgA.

Nefropatía de la púrpura reumática

La púrpura reumática o de Schönlein-Henoch, es una vasculitis sistémica que afecta los vasos de pequeño calibre. Se caracteriza por la combinación de signos y síntomas cutáneos (púrpura), articulares (artralgias) y gastrointestinales (dolores abdominales). Aunque las manifestaciones clínicas son bastante típicas de la enfermedad, el diagnóstico no siempre resulta sencillo por la similitud con el cuadro clínico de otras vasculitis. La lesión glomerular se observa en alrededor del 30 % de los niños y puede ser grave. La enfermedad evoluciona por accesos, caracterizados por una o más manifestaciones clínicas. Las recidivas son más frecuentes durante los tres primeros meses, pero pueden persistir varios años. La lesión renal se puede manifestar o agravar en una de las crisis. Otras manifestaciones clínicas posibles son: pancreáticas, ureterales, testiculares, miocárdicas y neurológicas(15,16).

La púrpura reumática afecta principalmente en edades tempranas (3-15 años) y rara vez en la edad adulta. Es más común en el hombre que en la mujer, con una relación de 1,5-2 a 1. La incidencia anual es de alrededor de 15 casos cada 100.000 niños. A menudo la precede un cuadro respiratorio (infección estreptocócica, adenovirus, parvovirus, Mycoplasma pneumoniae). El mayor número de casos en invierno o primavera confirma el efecto desencadenante de estas infecciones.

Afectación renal

La frecuencia de la lesión renal varía según las series en función del tipo de pruebas empleadas para detectar la nefropatía, de la frecuencia con que estas se han realizado y del modo de selección de los pacientes. En la mayoría de los casos, la lesión renal se produce dentro de los tres primeros meses de evolución, aunque, a veces, puede desarrollarse de manera tardía con ocasión de una recidiva. La gravedad de la nefropatía no es proporcional a la intensidad de las lesiones cutáneas o digestivas. La hematuria microscópica o macroscópica es el signo más habitual y, a menudo, se presenta de forma aislada. Se puede acompañar de proteinuria de abundancia variable con síndrome nefrótico, que solo suele manifestarse por alteración de los parámetros analíticos. La insuficiencia renal es infrecuente al principio y, en general, moderada. En algunos casos se detecta HTA, incluso en niños con manifestaciones urinarias mínimas.

El pronóstico de la nefropatía de la púrpura reumática generalmente es favorable. El porcentaje de niños que progresan hacia la insuficiencia renal terminal no supera el 2-3 % en series no seleccionadas. La magnitud de las manifestaciones clínicas de insuficiencia renal es un buen factor de pronóstico a largo plazo. La curación es lo habitual cuando los signos se reducen a hematuria aislada o asociada a proteinuria inferior a 1 g/24 h. En cambio, puede llegar a la insuficiencia renal si la proteinuria se acompaña de síndrome nefrótico y/o insuficiencia renal, aunque la mitad de los pacientes con esos signos experimentan una evolución favorable a largo plazo. Cada recurrencia de la enfermedad, que en ocasiones se puede manifestar por hematuria macroscópica, podría acompañarse de una agravación de las lesiones histológicas.

Pruebas complementarias

El diagnóstico de púrpura reumática se formula a partir de manifestaciones clínicas cutáneas, articulares y digestivas; las pruebas de laboratorio sirven básicamente para descartar otro diagnóstico y evaluar la intensidad de la lesión renal.

Los valores de las plaquetas son normales. La concentración de IgA plasmáticas aumenta en la mitad de los casos, pero no guarda relación con la gravedad de la enfermedad. Se ha señalado la presencia de factor reumatoideo IgA, complejos inmunitarios IgA y anticuerpos tipo IgA dirigidos contra el citoplasma de los neutrófilos polimorfonucleares (ANCA).

La búsqueda de hematuria y de proteinuria debe realizarse dos veces por semana al comienzo de la enfermedad y después, una vez por semana, durante al menos dos meses, así como mientras persistan las manifestaciones clínicas. Si el resultado de la búsqueda es positivo, debe evaluarse el volumen de la proteinuria, bien en orina de 24 horas, o bien por determinación de la relación proteinuria/creatininuria en una muestra. En caso de incremento de la proteinuria, se indica análisis cuantitativo de proteínas sanguíneas y de albúmina plasmática. La función renal se evalúa a partir de la creatinina plasmática y de la depuración de la creatinina.

El estudio de la biopsia renal en microscopia óptica es muy variable, en lo que se refiere a tipo y gravedad de la lesión glomerular, de un glomérulo a otro y de un paciente a otro. La nefropatía se revela por alteración mesangial con depósitos e hipercelularidad y medialunas epiteliales en grado variable. Según la magnitud de la proliferación celular, pueden identificarse cuatro categorías:

1. Glomerulonefritis mesangiopática con proliferación de células mesangiales.

2. Glomerulonefritis segmentaria y focal de algunos glomérulos, con proliferación en varios ovillos capilares y adherencias a la cápsula de Bowman; los demás glomérulos están indemnes.

3. Glomerulonefritis proliferativa endocapilar con proliferación acentuada y difusa de células mesangiales.

4. Glomerulonefritis endocapilar y extracapilar, en la que a la proliferación mesangial difusa se agregan medialunas epiteliales en un número variable de glomérulos.

El aspecto en inmunofluorescencia es unívoco: en todos los glomérulos existen depósitos granulosos mesangiales que captan de forma predominante el suero anti-IgA, en especial suero anti-IgA1. En las formas histológicas más graves se pueden añadir depósitos endomembranosos. A los depósitos de IgA se asocian muy a menudo depósitos de C3, fibrinógeno e IgG.

Correlaciones anatomoclínicas

En varios estudios se ha demostrado la buena correlación existente entre la magnitud de las manifestaciones iniciales de la lesión renal y la gravedad de la lesión glomerular, evaluada en función del número de glomérulos con medialunas epiteliales. Con respecto al pronóstico a largo plazo, el mejor indicador es el porcentaje de medialunas epiteliales en la biopsia inicial. La mayoría de los pacientes que evolucionaron hacia la insuficiencia renal presentaban en la biopsia inicial, medialunas epiteliales en más del 50 % de los glomérulos. Sin embargo, la evolución en enfermos con lesión histológica grave puede ser favorable, sobre todo cuando el tratamiento se inicia de manera precoz.

Tratamiento

La nefropatía de la púrpura reumática no tiene tratamiento específico. El reposo en cama, prescrito durante mucho tiempo por los pediatras, limita la gravedad de la púrpura, pero no ejerce influencia sobre la lesión renal o digestiva; por tanto, no está realmente justificado.

Se discute el efecto preventivo de la corticoterapia sobre la lesión renal. En algunos estudios aleatorizados realizados en niños que reciben corticoterapia a dosis de 1 mg/kg/día durante 2 semanas, se demuestra la inexistencia de lesión renal en los pacientes tratados y el desarrollo de una nefropatía moderada en el 10-15 % de los niños no tratados. En cambio, esa diferencia no se encontró en estudios retrospectivos(17).

En pacientes con nefropatía se debe considerar la necesidad de indicar tratamiento. Cuando se acompaña de síndrome nefrótico y proliferación extracapilar marcada, se recomiendan 3 perfusiones de metilprednisolona a dosis de 1.000 mg/1,73 m2. Las perfusiones se reemplazan luego con corticoterapia por vía oral. El tratamiento tiene más posibilidades de ser eficaz si se aplica de manera precoz en los primeros meses. Algunos autores han recomendado tratamiento simultáneo con ciclofosfamida por vía oral. El efecto beneficioso de los intercambios plasmáticos en las formas graves no ha sido demostrado(18).

En pacientes que hayan evolucionado hacia la insuficiencia renal, es preferible esperar un año antes de considerar el trasplante renal, siempre que el tiempo de evolución entre el comienzo de la enfermedad y la fase de insuficiencia renal haya sido corto. Después del trasplante y, aunque en el injerto se encuentran muy a menudo depósitos de IgA, es excepcional una recidiva clínica; los resultados del trasplante son idénticos a los alcanzados en todos los niños con trasplante renal por cualquier otra causa.

Glomerulonefritis por depósitos mesangiales de inmunoglobulina A (enfermedad de Berger)

La glomerulonefritis por depósitos mesangiales de IgA o enfermedad de Berger, es la nefropatía glomerular más frecuente en el mundo. En el niño provoca alrededor del 10 % de las nefropatías glomerulares. Afecta más a varones que a mujeres, con una relación de 3/1. Los primeros signos suelen aparecer a los 7-13 años de edad y la enfermedad pocas veces se manifiesta antes de los 4 años(19).

Manifestaciones clínicas

Los signos de presentación de la enfermedad de Berger son variables: desde hematuria aislada hasta insuficiencia renal rápidamente progresiva. La frecuencia relativa de los distintos cuadros clínicos difiere en niños y adultos. En la infancia, la enfermedad se manifiesta por hematuria macroscópica en el 80 % de los casos. Otras veces, la enfermedad se descubre a partir de un análisis de orina rutinario, que revela hematuria microscópica y/o proteinuria. De manera excepcional, asocia un síndrome nefrótico desde el principio. No obstante, algunos pacientes presentan proteinuria abundante con síndrome nefrótico y el análisis de la biopsia renal muestra lesiones glomerulares mínimas o presencia de depósitos mesangiales de IgA. Los pacientes suelen responder a una corticoterapia y la evolución es idéntica a la de los que padecen nefrosis. Es probable que en realidad tengan nefrosis y que a esta se agreguen depósitos de IgA. La concentración de IgA plasmáticas aumenta solo en la mitad de los casos, pero este dato no tiene valor pronóstico(19).

La evolución se caracteriza por la recurrencia de la hematuria macroscópica, que a menudo se produce dentro de las 48 horas siguientes a un cuadro infeccioso, en especial rinofaríngeo. Junto con la hematuria macroscópica puede haber dolor abdominal o lumbar y, en contadas ocasiones, insuficiencia renal aguda transitoria. Esta guardaría relación con una toxicidad tubular de la hemoglobina, ya que las lesiones glomerulares no explican el descenso de la filtración glomerular. La precocidad de la hematuria en relación al cuadro infeccioso y la ausencia de HTA son dos argumentos de peso para descartar una GNAPI. Por añadidura, la fracción C3 del complemento es normal. Los análisis de orina suelen ser normales entre los episodios de hematuria macroscópica. Sin embargo, algunos niños siguen con hematuria microscópica y, a veces, proteinuria. La HTA puede manifestarse, aunque no haya insuficiencia renal. Excepcionalmente, la enfermedad avanza con rapidez hacia la insuficiencia renal terminal en pocos meses.

Anatomía patológica

Como en la púrpura reumática, el daño glomerular se caracteriza por alteración mesangial con depósitos, además de hipercelularidad y medialunas epiteliales en grado variable. El diagnóstico de enfermedad de Berger solo se consigue mediante análisis en inmunofluorescencia. Así se revelan depósitos que captan el suero anti-IgA de manera predominante. A esos depósitos se suman a menudo otros de IgG, IgM, C3 y fibrina con idéntica localización. La mayoría de las veces se trata de depósitos puramente mesangiales, pero en las formas graves, los depósitos de IgA también se encuentran en las paredes de los capilares glomerulares(19).

A partir de la intensidad de la proliferación celular en microscopia óptica, es posible identificar tres categorías de glomerulonefritis:

1. La glomerulonefritis mesangiopática, que se caracteriza por depósitos mesangiales y, eventualmente, por una discreta proliferación mesangial. Este aspecto se observa en el 30 % de los casos.

2. La glomerulonefritis segmentaria y focal, caracterizada por una proliferación celular que afecta solo a un segmento de algunos glomérulos, con una proliferación extracapilar al lado en forma de medialuna segmentaria. Las lesiones evolucionan hacia la fibrosis. Este aspecto se observa en el 45 % de los casos.

3. La glomerulonefritis endocapilar y extracapilar, la forma más grave, en la que una proporción variable de medialunas epiteliales se suma a una proliferación endocapilar difusa.

Evolución

El pronóstico de la enfermedad de Berger parece mejor en los niños que en los adultos. Una de las razones es que puede tratarse de una enfermedad lentamente progresiva; algunos pacientes con enfermedad de Berger que tuvieron los primeros síntomas en la infancia, experimentan una evolución desfavorable en la edad adulta.

Determinados parámetros clínicos guardan relación con un deterioro más frecuente y más veloz de la función renal: mayor edad de comienzo de la enfermedad, proteinuria persistente entre las crisis de hematuria macroscópica, HTA, ausencia de antecedentes de hematuria macroscópica y función renal alterada en el momento del diagnóstico. El pronóstico a largo plazo también se correlaciona con la gravedad de la lesión histológica. Si la biopsia inicial muestra una glomerulonefritis mesangiopática, el pronóstico suele ser favorable. En cambio, la posibilidad de progresión hacia la insuficiencia renal crónica es correlativa con la presencia de semilunas epiteliales o fibrosas(20).

Patogenia

Es desconocida. Se sabe que la nefropatía por IgA es una enfermedad sistémica, como lo demuestra el hecho de que, después de un trasplante renal, los depósitos de IgA vuelven a formarse en el 35 % de los pacientes. Además, cuando un paciente recibe el riñón de un donante que padece nefropatía por IgA asintomática, los depósitos mesangiales de IgA desaparecen enseguida. La enfermedad de Berger es secundaria a complejos inmunitarios que contienen IgA1. La síntesis de IgA1 por linfocitos procedentes de la médula ósea está aumentada. Las IgA1 séricas y las IgA1 identificadas en las biopsias renales de los pacientes tienen un defecto de galactosilación, lo que favorece la formación de agregados de IgA1 y de complejos antígeno-anticuerpo para IgA, así como la fijación de las IgA1 en los receptores de las células mesangiales o en las proteínas de la matriz. La depuración de complejos inmunitarios de IgA por el sistema reticuloendotelial está disminuida. También existen factores genéticos (mayor frecuencia de antígeno HLA B35 y DR4, casos familiares)(21).

Tratamiento

Los niños con anomalías urinarias mínimas no deben recibir tratamiento específico; cerca de una cuarta parte de ellos evoluciona hacia la remisión completa.

Muchos autores indican, sobre todo en el adulto, IECAS para controlar la presión arterial y por su efecto antiproteinúrico. La corticoterapia puede indicarse a pacientes con proteinuria permanente y/o proliferación extracapilar. En varios estudios se ha demostrado que dicho tratamiento (perfusiones de metilprednisolona seguidas de corticoterapia discontinua) puede disminuir la velocidad de progresión de la nefropatía. El ácido eicosapentanoico (EPA) del aceite de pescado se ha ensayado con éxito en algunos estudios realizados en adultos, con disminución de la velocidad de progresión de la enfermedad en pacientes tratados. El tratamiento inmunosupresor debe reservarse para pacientes que no mejoran con IECAS y/o que tienen proteinuria persistente superior a 1 g/d y/o una alteración de la función renal. En enfermos con evolución rápida, se efectúan intercambios plasmáticos de efecto favorable transitorio. La incidencia de insuficiencia renal es significativamente menor en niños sometidos a amigdalectomía(22).

En pacientes que han evolucionado hacia insuficiencia renal terminal, después de trasplante renal, es frecuente la recidiva de los depósitos de IgA en el injerto, pero las modificaciones histológicas de proliferación celular resultan excepcionales.

Glomerulonefritis membranoproliferativa (GNMP)

La GNMP es una enfermedad glomerular crónica. Es poco frecuente en la infancia, pero su importancia radica en que el comienzo puede ser indistinguible de una GNAPE y, en ocasiones, tiene un curso rápidamente progresivo que termina en insuficiencia renal terminal. El curso clínico prolongado del SN, los niveles de C4 descendidos de forma mantenida más allá de 6 semanas y un deterioro rápido de la función renal nos hará realizar una biopsia renal. El estudio histológico muestra un patrón general de daño glomerular caracterizado en la microscopia óptica por un engrosamiento difuso de la membrana basal glomerular con celularidad aumentada. Tradicionalmente, se han clasificado en 3 tipos según la localización de los depósitos: GNMP tipo I, los depósitos de complemento están en el espacio subendotelial; GNMP tipo II, dentro de la lámina densa de la membrana basal glomerular, con una trasformación electrón densa; y GNMP tipo III, subendoteliales y subepiteliales, con laminación y rotura de la membrana basal. Los depósitos en el tipo I y el tipo III contienen inmunoglobulinas (IgM, IgG) y complemento (C3, C4), mientras que en el tipo II o enfermedad de depósitos densos solo contienen C3. Hoy en día, basados en el conocimiento del papel que desempeña el sistema del complemento, nos vemos obligados a cambiar la clasificación y definir, cuando solo encontramos depósitos de C3, la glomerulopatía C3, que tiene un pronóstico malo, con evolución a insuficiencia renal terminal, pero que, por otro lado, tiene una prometedora opción terapéutica con los anticuerpos monoclonales, que inhiben selectivamente el complejo C5b-9, a pesar de que los ensayos clínicos con eculizumab para esta enfermedad no se hayan realizado todavía.

Conclusión

La aproximación a las GNA se realiza de acuerdo a las manifestaciones clínicas, a las pruebas biológicas y, ocasionalmente, a la histología. El cuadro clínico puede ser muy variado, siendo necesario identificar posibles procesos infecciosos recientes, antecedentes familiares, además de los síntomas renales y extrarrenales. Las pruebas de laboratorio que incluyen el examen de orina, el estudio de la función renal y del complemento pueden ser de gran ayuda.

Función del pediatra de Atención Primaria

El síndrome nefrítico se caracteriza por la aparición repentina de edemas e HTA por efecto de la expansión del sector extracelular hacia los espacios vasculares e intersticiales. De forma paralela, existe oliguria con orina turbia. En general, la hematuria es macroscópica y se acompaña de proteinuria, con natriuresis baja. Debe ser considerado en cualquier niño que se presente con síntomas secundarios a sobrecarga de volumen, debiendo realizar un uroanálisis como prueba de diagnóstico inicial.

La sospecha de un síndrome nefrítico obliga a la derivación al Hospital, ya que a menudo se acompaña de una insuficiencia renal moderada, pero en algunos casos puede ser grave y necesitar depuración extrarrenal. La HTA puede complicarse y necesita tratamiento inmediato con hipotensores de acción rápida (diuréticos y antagonistas de calcio).

En la edad pediátrica, las glomerulonefritis agudas habitualmente se presentan en dos contextos clínicos, como una glomerulonefritis aguda postinfecciosa o como una nefritis asociada a una vasculitis por inmunoglobulina A (IgA).

La glomerulonefritis aguda postinfecciosa es una lesión inflamatoria de predominio glomerular y de patogenia inmune desencadenada por gran variedad de gérmenes. Es una enfermedad propia de la edad infanto-juvenil, siendo los niños entre los 4 y los 14 años los más frecuentemente afectados. El prototipo es la glomerulonefritis aguda postestreptocócica y la presentación clínica más característica es el síndrome nefrítico agudo, aunque los casos subclínicos son muy numerosos. El descenso transitorio de C3 sérico es uno de los principales elementos de diagnóstico. Generalmente no está indicada la biopsia para el diagnóstico, reservándose para casos de curso clínico atípico y no hay tratamiento específico.

Las medidas terapéuticas incluyen restricción de líquidos y de sal, tratamiento con diuréticos y erradicación del proceso infeccioso si permanece activo. La evolución a largo plazo en los casos típicos es generalmente favorable, pero no está desprovisto de morbilidad aguda: el síndrome nefrítico agudo requiere ingreso hospitalario y puede cursar con complicaciones graves (edema agudo de pulmón, insuficiencia cardiaca, encefalopatía hipertensiva, necesidad de depuración extrarrenal).

Las glomerulonefritis en el contexto de una vasculitis por IgA pueden requerir un seguimiento ambulatorio conjunto entre el especialista del hospital y el pediatra de Atención Primaria. La nefropatía IgA se presenta inmediatamente después de una infección respiratoria, no suele haber alteración de la función renal y el C3 es normal. La recurrencia de brotes de hematuria, excepcional en la glomerulonefritis postestreptocócica, apoya este cuadro clínico.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1.*** Niaudet P. Poststreptococcal glomerulonephritis. UpToDate. 2020. Stapletton FB, Kim M, editores. Disponible en: http://www.uptodate.com/store.

2.** Rabasco-Ruiz C, Huerta-Arroyo A, Caro-Espada J, Gutiérrez-Martínez E, Praga-Terente M. C3 glomerulopathies. A new perspective on glomerular diseases. Nefrologia. 2013; 33: 164-70.

3.** Rodríguez-Iturbe B, Carr RI, García R, Rabideau D, Rubio L, McIntosh RM. Circulating immune complexes and serum immunoglobulins in acute poststreptococcal glomerulonephritis. Clin Nephrol. 1980; 13: 1-4.

4.** Carapetis JR, Steer AC, Mulholland EK, Weber M. The global burden of group A streptococcal diseases. Lancet Infect Dis. 2005; 5: 685.

5. Ilyas M, Tolaymat A. Changing epidemiology of acute post-streptococcal glomerulonephritis in Northeast Florida: a comparative study. Pediatr Nephrol. 2008; 23: 1101-6.

6. Bingler MA, Ellis D, Moritz ML. Acute poststreptococcal glomerulonephritis in a 14-month-old boy: why is this uncommon? Pediatr Nephrol. 2007; 22: 448-50.

7.** Ahn SY, Ingulli E. Acute poststreptococcal glomerulonephritis: an update. Curr Opin Pediatr. 2008; 20: 157-62.

8. Travis LB, Dodge WF, Beathard GA, Spargo BH, Lorentz WB, Carvajal HF, et al. Acute glomerulonephritis in children. A review of the natural history with emphasis on prognosis. Clin Nephrol. 1973; 1: 169-81.

9. Sjoholm AG. Complement components and complement activation in acute poststreptococcal glomerulonephritis. Int Arch Allergy Appl Immunol. 1979; 58: 274-84.

10. Watanabe T, Yoshizawa N. Recurrence of acute poststreptococcal glomerulonephritis. Pediatr Nephrol. 2001; 16: 598-600.

11. Payne D, Houtman P, Browning M. Acute poststreptococcal glomerulonephritis associated with prolonged hypocomplementaemia. J Clin Pathol. 2008; 61: 1133-5.

12. McCluskey RT, Vassalli P, Gallo G, Baldwin DS. An immunofluorescent study of pathogenic mechanisms in glomerular diseases. N Engl J Med. 1966; 274: 695-701.

13. Yoshizawa N, Suzuki Y, Oshima S, Takeuchi A, Kondo S, Ishida A, et al. Asymptomatic acute poststreptococcal glomerulonephritis following upper respiratory tract infections caused by Group A streptococci. Clin Nephrol. 1996; 46: 296-301.

14.*** Eison TM, Ault BH, Jones DP, Chesney RW, Wyatt RJ. Post-streptococcal acute glomerulonephritis in children: clinical features and pathogenesis. Pediatr Nephrol. 2011; 26: 165-80.

15. Tizard EJ. Henoch-Schönlein purpura. Arch Dis Child. 1999; 80: 380-3.

16.*** Goldstein AR, White RH, Akuse R, Chantler C. Long-term follow-up of childhood Henoch-Schönlein nephritis. Lancet. 1992; 339: 280-2.

17. Lijama K, Ito-Kariya S, Nakamura H, Yoshikawa N. Multiple combined therapy for severe Schönlein-Henoch nephritis in children. Pediatr Nephrol. 1998; 12: 244-8.

18.* Tanaka H, Suzuki K, Nakahata T, Ito E, Waga S. Early treatment with oral immunosuppressants in severe proteinuric purpura nephritis. Pediatr Nephrol. 2003; 18: 347-50.

19.** Levy M, Gonzales-Burchard G, Broyer M, Dommergues JP, Foulard M, Sorez JP, et al. Berger’s disease in children: natural history and outcome. Medicine. 1985; 64: 157-80.

20. Berg U, Bohman SO, Widstam-Attorps U. Renal histological changes in relation to renal function and urinary protein excretion in IgA nephropathy. Arch Dis Child. 1991; 66: 593-7.

21.*** Donadio JV, Grande JP. IgA nephropathy. N Engl J Med. 2002; 347: 738-48.

22.** Floege J. Evidence-based recommendations for immunosuppression in IgA nephropathy: handle with caution. Nephrol Dial Transplant. 2003; 18: 241-5.

Bibliografía recomendada

– Niaudet P. Poststreptococcal glomerulonephritis. UpToDate. 2020. Stapletton FB, Kim M, editores. Disponible en: http://www.uptodate.com/store.

Excelente revisión con especial atención a las manifestaciones clínicas y el diagnóstico de la glomerulonefritis postestreptocócica y el papel de los pediatras en su manejo.

– Ecija Peiró JL. Vázquez Martul M. Glomerulonefritis aguda postinfecciosa. Glomerulonefritis rápidamente progresiva. En: Antón M, Rodríguez LM (coords.). Nefrología Pediátrica: Manual Práctico. Madrid: Editorial Médica Panamericana; 2011. p. 113-8.

Libro de referencia. Revisión del tema con diagnósticos diferenciales entre diferentes formas de glomerulonefritis.

– Donadio JV, Grande JP. IgA nephropathy. N Engl J Med. 2002; 347: 738-48.

Buena revisión de la nefropatía IgA, actualizando conceptos de patogénesis, diagnóstico y pronóstico.

– Fernández Maseda MA, Romero Sala FJ. Glomerulonefritis aguda postinfecciosa. Protoc diagn ter pediatr. 2014; 1: 303-14.

Excelente protocolo y diagnóstico diferencial.

Caso clínico: glomerulonefritis aguda postinfecciosa


Juan es un niño de 10 años, que es llevado al servicio de urgencias por sus padres, por haber presentado dos episodios de convulsiones tónico-clónicas unas horas antes de su llegada al hospital. Refiere cefalea intensa asociada a fotofobia de 5 días de evolución. Presenta vómitos en escopetazo no relacionados con las comidas. No presenta fiebre ni signos respiratorios. Ha tomado en casa infusiones (medicina tradicional) y paracetamol sin mejoría de la cefalea.

Antecedentes

Presenta buen desarrollo psicomotor. Es el menor de tres hijos, nacido a término en un hospital, con llanto espontáneo al nacer. Presenta calendario vacunal correcto (DTP polio, hepatitis B, triple vírica) y nunca antes había tenido convulsiones. Antecedentes familiares sin interés por parte de sus padres. Su abuela materna es diabética e hipertensa. Es su primer ingreso hospitalario. Las serologías frente al virus de la inmunodeficiencia humana (VIH), hepatitis C y sífilis son negativas.

Presentación del caso

A su llegada, Juan está somnoliento, presenta un peso de 34,7 kg, una altura de 143 cm (percentil 75), pulso de 83 lpm, temperatura axilar de 36,8ºC, frecuencia respiratoria de 24 rpm, saturación de oxígeno del 96 %, glucemia de 108 mg/dL y presión arterial de 141/106 mmHg.

Presenta un leve edema de los párpados con pupilas isocóricas y normorreactivas a la luz. Ausencia de caries dental y leve edema maleolar. Su auscultación cardiopulmonar es normal. No presenta ascitis ni refiere dolor a la exploración del abdomen. No presenta edema escrotal. Durante su evaluación presenta movimientos tónico-clónicos. No presenta lesiones cutáneas ni los padres refieren oliguria. En la tira reactiva de orina se observa sangre 3+, proteínas 1+, pH 6, densidad de 1,030, cuerpos cetónicos 2+ y resto sin interés. Retomando la anamnesis, ha presentado amigdalitis tratada con betalactámicos durante los 12 días previos al inicio del cuadro. Sospecha clínica de encefalopatía hipertensiva secundaria a una GNAPI/HTA secundaria a estudio.

Tratamiento en la unidad de cuidados intensivos

En las pruebas de laboratorio se observa: hemoglobina: 120 g/l; leucocitos: 14.300/µl; neutrófilos: 89 %; plaquetas: 145.000; grupo sanguíneo: B+; serología de sífilis y VIH: negativas; natremia: 137 mEq/l; potasemia: 3,1 mEq/l; cloro: 96 mEq/l; creatinina sérica: 0,70 mg/dl; proteínas totales séricas: 67 g/l; albúmina sérica: 40 g/l (37-45 g/l). En orina: 200-250 hematíes, 10-12 leucocitos.

Tratamiento: se administra furosemida a dosis de 1 mg/kg cada 8 horas con monitorización estricta de los signos vitales y de la diuresis. Alimentación parenteral estricta con restricción hidrosódica. Aproximadamente a las 10 horas de su ingreso, presenta un nuevo episodio de convulsiones tónico-clónicas precedidas por un vómito en escopetazo. Presenta una presión arterial de 160/130 mmHg con trastornos visuales. No se observa focalidad neurológica y la auscultación cardiopulmonar es normal. Se administra labetalol intravenoso continuo durante 48 horas asociado a furosemida, que permite un mejor control de la presión arterial. Al 3er día del ingreso se observa una reanudación de la diuresis con desaparición progresiva de los edemas, pero con persistencia de la hematuria macroscópica. Al 4° día del ingreso, su presión arterial sigue siendo superior al percentil 99, pero ya no presenta convulsiones. La ecografía renal al 4° día muestra una desdiferenciación corticomedular bilateral con un tamaño renal y Doppler normales. Se añade al tratamiento nifedipino, y a las 24 horas, es decir, al 5° día del ingreso, se suspende el labetalol. En conjunto, presenta una evolución clínica satisfactoria. Juan es dado de alta sin necesidad de tratamiento con diuréticos o hipotensores. A las 24 horas del alta los resultados del estudio del complemento son: C3: 0,64 g/l (0,75-1,40 g/l) y C4: 0,08 g/l (0,10-0,34). ASLO: 800 UI/l. Al día siguiente a su ingreso se realizó un fondo de ojo que resultó normal. Se realiza un seguimiento ambulatorio regular con desaparición de la hematuria microscópica a los 5 meses y normalización del complemento a los 2 meses del alta hospitalaria.


Proteinuria. Síndrome nefrótico

F.A. Ordóñez Álvarez, A. Pérez Pérez, L.R. Díaz Anadón
Temas de FC


F.A. Ordóñez Álvarez, A. Pérez Pérez, L.R. Díaz Anadón

Nefrología Pediátrica. Hospital Universitario Central de Asturias. Oviedo


Resumen

El hallazgo de una proteinuria no es excepcional en las consultas pediátricas. En la mayor parte de las ocasiones, los pacientes son valorados de forma inicial en Atención Primaria y, afortunadamente, una alta proporción de aquellos padecerán procesos benignos y transitorios que no exigirán más allá que la confirmación de su desaparición. Por el contrario, en una minoría de casos, la proteinuria podrá asociarse a patologías graves y mostrarse de manera persistente, por lo que el pediatra general debe poseer los conocimientos básicos encaminados a: identificar este signo clínico, dirigir su valoración en las etapas iniciales y colaborar posteriormente en su seguimiento a largo plazo. El objetivo fundamental de su manejo será diferenciar aquellos pacientes que pueden ser controlados por el propio pediatra o, por el contrario, deben ser valorados en el ámbito hospitalario, ya sea de forma urgente o programada.

Se presenta en el capítulo un breve repaso de la metodología dirigida a la detección de proteinuria, una clasificación de sus diferentes tipos y un esquema de manejo práctico secuencial basado en sus manifestaciones. En la segunda parte del capítulo se resume un tema amplio como es el síndrome nefrótico idiopático, subrayando los aspectos de mayor interés clínico y práctico para el pediatra de Atención Primaria.


Abstract

Proteinuria is nothing exceptional in pediatric consultations. The majority of patients are initially assessed in primary care and, fortunately, a high proportion of those will have transient and benign diseases that do not require more than the confirmation of its disappearance. Conversely, in a minority of cases proteinuria may be associated with severe pathologies and persistently manifest, hence, general pediatricians must acquire the basic knowledge to identify this clinical finding, direct its assessment in the initial stages, and subsequently collaborate in its long-term follow-up. The fundamental objective of its management will be to differentiate patients who can be controlled by their primary care physician or those that should be assessed at the hospital setting, either in a scheduled appointment or urgently.

This manuscript presents a brief review of the methodology aimed at the detection of proteinuria, a classification of its different types and a scheme of sequential practical management based on its manifestations. The second part of the manuscript summarizes a topic as broad as idiopathic nephrotic syndrome, highlighting the aspects of greatest clinical and practical interest to the general pediatrician.


Palabras clave: Proteinuria; Síndrome nefrótico; Proteinuria ortostática; Cociente proteína/creatinina; Tira reactiva orina.

Key words: Proteinuria; Nephrotic syndrome; Orthostatic proteinuria; Protein/creatinine ratio; Urine test strip.


Pediatr Integral 2022; XXVI (8): 472 – 481


OBJETIVOS

• Identificar la proteinuria mediante las herramientas diagnósticas disponibles en Atención Primaria, básicamente, tira reactiva de orina y cociente proteína/creatinina en micción aislada.

• Distinguir las causas transitorias de proteinuria.

• Conocer otras causas de proteinuria que pueden ser manejadas desde Atención Primaria.

• Conocer las indicaciones principales por las que una proteinuria debe ser remitida a Nefrología Pediátrica.

• Tener en mente el diagnóstico de síndrome nefrótico y las principales definiciones dentro de su espectro.

• Conocer las situaciones clínicas del síndrome nefrótico que pueden ser manejadas con la colaboración del pediatra de Atención Primaria y las principales indicaciones para remitir a Atención Especializada.


Proteinuria. Síndrome nefrótico

Proteinuria

Introducción

En el contexto clínico más habitual, la proteinuria aparece de forma transitoria, traduce condiciones de carácter benigno y se resuelve de forma espontánea, sin ningún tipo de intervención médica.

Aun cuando supone un dato de potencial relevancia clínica, por cuanto puede traducir una manifestación de enfermedades graves, es un signo reconocido de progresión de enfermedad renal y un factor independiente de riesgo cardiovascular, la presencia de proteinuria en la edad pediátrica suele asociarse de forma habitual a condiciones benignas y transitorias.

Programas de cribaje en población escolar y adolescentes, han descrito positividad para proteinuria en una tira reactiva de orina en hasta el 10 % de los examinados, pero, al igual que en el caso de la hematuria, este porcentaje desciende significativamente si se considera como un hallazgo permanente, ya que solo en el 0,1 % de los casos persiste tal anomalía después de un año de seguimiento(1). La prevalencia aumenta con la edad, es máxima en la adolescencia y más alta en el sexo femenino.

Definición y tipos de proteinuria

Se define como proteinuria patológica a aquella superior a la pérdida fisiológica de proteínas en la orina. Se describen diferentes tipos de proteinuria, en función del mecanismo fisiopatológico responsable.

En condiciones normales, existe una pérdida urinaria fisiológica de proteínas, constituida por proteína de Tamm-Horsfall, albúmina, β2-microglobulina, transferrina, inmunoglobulinas y otras. Como consecuencia, se considera normal una proteinuria < 100 mg/m2/día o < 4 mg/m2/h (< 12 mg/m2/h en lactantes) en orina recolectada de 24 horas o < 0,2 mg/mg en niños mayores de 2 años (< 0,5 mg/mg en lactantes), mediante la determinación de un cociente proteína/creatinina en una micción aislada, habitualmente la primera de la mañana.

Se describen cuatro tipos de proteinuria, en función del mecanismo fisiopatológico responsable: glomerular, tubular, por sobreproducción o sobrecarga y por afectación postrenal. Los dos últimos son muy poco frecuentes en niños(2).

• Proteinuria glomerular. Supone un marcador de daño glomerular que resulta del aumento en la permeabilidad de la pared capilar del glomérulo al paso de macromoléculas. Está formada en su mayoría por albúmina. Es secundaria a patologías glomerulares, pero también existen situaciones no patológicas por excreción aumentada de proteínas que no responden a un defecto de la estructura renal o función.

• Proteinuria tubular. Menos frecuente que la proteinuria glomerular. Está asociada a un aumento de la excreción de proteínas de bajo peso molecular (β2-microglobulina, α1-microglobulina, proteína ligada a retinol) y se produce por un defecto de reabsorción de estas proteínas en el túbulo proximal. Suelen ser de intensidad ligera o moderada y pueden reflejar alteraciones congénitas o adquiridas en el túbulo renal, generalmente debidas a enfermedades tubulointersticiales. La proteína tubular más medible habitualmente es la β2-microglobulina, cuyos valores de normalidad no deben de exceder de los 400 mg/l después de los 3 meses de edad.

Algunos pacientes pueden presentar proteinurias mixtas, glomerular y tubular. En esta situación es útil analizar la relación entre albúmina y β2-microglobulina urinarias. Los valores normales de este cociente se encuentran entre 30-200 mg/mg, de tal forma que valores inferiores a 30 mg/mg corresponden a proteinurias tubulares, mientras que en las proteinurias glomerulares puede alcanzar cifras entre 1.000-15.000 mg/mg.

• Proteinuria por sobrecarga. Secundaria a sobreproducción de una proteína específica a un nivel que excede la capacidad de reabsorción tubular, como por ejemplo en: hemólisis intravascular (hemoglobina libre, no ligada a haptoglobina), rabdomiólisis (mioglobina) o leucemias mielomonocíticas agudas (lisozima).

• Proteinuria post-renal. Asociada a infecciones urinarias, nefrolitiasis o tumores del tracto urinario. Mecanismo poco definido.

Causas

En general, la gran mayoría de las proteinurias son de origen glomerular y traducen fenómenos benignos y transitorios.

Una clasificación etiológica simple de los diferentes tipos de proteinuria, que posteriormente se comentarán, se presenta en la tabla I(3).

tabla

Métodos de detección

Aunque inicialmente suele detectarse mediante tira reactiva de orina, el hallazgo de proteinuria obliga a confirmarla, asegurar su persistencia y cuantificarla a través de exámenes adicionales en casos seleccionados.

En la práctica clínica diaria la proteinuria es detectada habitualmente con métodos semicuantitativos, aunque para su evaluación y manejo definitivos será preciso utilizar técnicas de cuantificación de las proteínas en orina.

Métodos semicuantitativos

Incluyen la tira reactiva de orina y el método turbidométrico, pero este último no se emplea en la práctica clínica habitual. La tira reactiva mide la concentración de albúmina y algunas otras proteínas, como la lisozima. Se basa en la reacción colorimétrica de la orina con el azul de tetrabromofenol, de la que se obtiene una escala de intensidades de verde que se correlaciona con la intensidad de albuminuria en la muestra, entre indicios (15-30 mg/dl) y 4+ (> 1.000 mg/dl). Es un buen método para valoración inicial, pero no es útil para cuantificar la intensidad de la proteinuria, ya que su resultado depende de la concentración urinaria (la orina concentrada sobreestima la proteinuria y la orina diluida la subestima). Pueden considerarse patológicas proteinurias >1+ en orinas con densidad < 1.015 o > 2+ con densidad > 1.015. Las trazas o indicios de proteínas no suelen implicar una situación patológica. No detecta proteinuria tubular y puede ser difícil de valorar en caso de color anormal de la orina, inducido por algunos alimentos o fármacos. Es muy específica, pero no sensible a bajos niveles de excreción de albúmina, por lo que no detecta la microalbuminuria. Los factores relacionados con falsos positivos y negativos se recogen en la tabla II(4).

tabla

Métodos cuantitativos

Cociente proteína/creatinina y albúmina/creatinina en muestra aislada de orina

Presentan una aceptable correlación con la proteinuria de 24 horas, siempre y cuando exista una buena función renal. Es preferible medirlo en una muestra obtenida en primera hora de la mañana y mantener esta misma recomendación en sucesivas determinaciones si pretendemos obtener información evolutiva de la proteinuria, por cuanto la excreción de proteínas varía significativamente a lo largo del día, en función de factores ortostáticos y de ejercicio(5). Como se ha indicado previamente, el valor normal de la relación proteína/creatinina es < 0,2 mg/mg (< 20 mg de proteína/mmol de creatinina) en niños mayores de 2 años y < 0,5 mg/mg (< 50 mg de proteína/mmol de creatinina) en lactantes y niños pequeños de 6-24 meses. El valor normal del cociente albúmina/creatinina en niños mayores de 6 años es < 30 mg/g (< 3 mg/mmol). Este cociente es preferiblemente utilizado para cuantificar microalbuminuria, mientras el cociente proteína/creatinina está indicado cuando se sospeche una proteinuria superior a este rango.

Orina de 24 horas

Representa el método de referencia para cuantificar proteinuria, albuminuria y microalbuminuria. En la práctica, queda habitualmente restringida a pacientes continentes que ya presentan alteraciones en la tira reactiva de orina o en los cocientes proteína/creatinina o albúmina/creatinina. Se expresa como mg/m2/h, o bien, como mg/m2/día y se consideran patológicos valores > 4 mg/m2/h (> 12 mg/m2/h en lactantes) o > 100 mg/m2/día. La correcta recogida de orina puede ser estimada cuantificando la creatinina urinaria en 24 horas y comparándola con la creatinina en orina esperada. En niños > 3 años los valores normales de creatinina en orina son de 15-20 mg/kg/día, en lactantes entre 12-14 mg/kg/día y de 10,9 ± 3,4 mg/kg/día en el recién nacido a término.

Métodos cualitativos

El análisis cualitativo de las proteínas urinarias puede ser necesario para diferenciar la proteinuria de origen glomerular o tubular. Permite la medición selectiva de las proteínas tubulares β2-microglobulina, proteína ligada al retinol, α1-microglobulina y lisozima, cuyos niveles serán 10 a 100 veces más altos de lo normal en casos con proteinurias de origen tubular. Mención especial merece la microalbuminuria, signo precoz de afectación glomerular en situaciones que cursan con hiperfiltración, como la hipertensión arterial, nefropatía diabética o nefropatía cicatricial. La excreción fisiológica normal de albúmina en niños sanos de 2 a 16 años es < 30 mg/día/1,73 m2. La excreción persistente de albúmina entre 30-300 mg/día/1,73 m2 (30-300 mg/g de creatinina en micción aislada) se denomina incremento moderado de albuminuria, formalmente denominada microalbuminuria.

Evaluación práctica de la proteinuria

El manejo clínico pasa por descartar inicialmente la posibilidad de causas benignas, en especial en pacientes asintomáticos con proteinuria aislada, y realizar un estudio detallado en los casos, afortunadamente menos frecuentes, con proteinuria persistente u otros datos clínicos patológicos asociados.

El interrogatorio sobre las circunstancias clínicas presentes, antecedentes personales y familiares y exploración física, resultan de especial trascendencia y remitimos a la referencia De Lucas C, Izquierdo E. 2022. En la valoración de las proteinurias es sumamente importante seguir una sistemática bien establecida, lo que permite, entre otros, minimizar los estudios complementarios necesarios(6).

Primer paso: exclusión de falsos positivos y confirmación de la proteinuria

Como se ha comentado previamente, en la mayor parte de los casos el diagnóstico inicial de una proteinuria recae en una tira reactiva de orina. Una proteinuria positiva mediante este método exige inicialmente la exclusión de factores relacionados con falsos positivos (ya comentados previamente en este capítulo). Una vez excluidos aquéllos, es obligada su confirmación, ya sea mediante los cocientes urinarios proteína/creatinina o albúmina/creatinina o en orina de 24 horas.

Segundo paso: descartar la posibilidad de proteinurias de carácter benigno

Este paso debe considerarse especialmente si nos encontramos ante un paciente asintomático y con proteinuria como único dato clínico patológico. A diferencia de las proteinurias persistentes en la que se han excluido factores ortostáticos, que deben ser interpretadas como un dato clínico potencialmente grave y valoradas de forma adecuada, las proteinurias “benignas” no requieren evaluaciones diagnósticas profundas. Incluye 3 posibilidades diagnósticas: transitoria, intermitente idiopática y ortostática.

Proteinuria transitoria

Es una causa muy frecuente de proteinuria en la infancia. Muestra habitualmente una magnitud leve. Está motivada por cambios en la presión intraglomerular y permeabilidad capilar que no reviste significación patológica y que, por tanto, traduce únicamente una anomalía funcional. Remite varios días después del cese del factor causal, lo que exige su demostración objetiva. Aparece en cuadros febriles, ejercicio físico intenso, hipovolemia, deshidratación, insuficiencia cardiaca, infecciones, estrés emocional, administración de adrenalina, cirugía abdominal y exposición a frío intenso, aunque también está descrita una forma idiopática sin relación aparente con ninguno de los factores enumerados previamente. En la práctica, ante el hallazgo de una proteinuria de baja cuantía (1-2+ en tira reactiva), asintomática, aislada y con exploración física normal en un niño sin evidencia previa de afectación renal, resulta razonable valorar inicialmente la posibilidad de que se trate de un fenómeno transitorio y autolimitado. Aunque la proteinuria inducida por el ejercicio suele desaparecer precozmente (de forma habitual en 48 horas), otras formas transitorias de proteinuria, como la inducida por fiebre, pueden tardar semanas en negativizarse.

Proteinuria intermitente idiopática

Se presenta como una proteinuria independiente de la posición corporal en, al menos, un 50 % de las muestras de orina recogidas al azar, pero no en todas. La mayoría de los pacientes son jóvenes, menores de 30 años y tienen pruebas de función renal y tensión arterial normales. Los estudios de seguimiento a largo plazo indican que la evolución de estos pacientes, en ausencia de enfermedades sistémicas asociadas, es favorable.

Proteinuria ortostática o postural

Supone la presencia de proteinuria, constante o intermitente, en posición erecta, y su normalización durante el reposo. No suele exceder de 1 g/m2/día en orina minutada ni presentar un cociente proteína/creatinina superior a 1 mg/mg. Es más frecuente en individuos adolescentes altos, con hiperlordosis lumbar y con tendencia la hipotensión ortostática. Es una causa muy frecuente de proteinuria en edad pediátrica (supone hasta el 60 % de la proteinuria en niños y el 75 % en adolescentes), pudiendo llegar a estar presente hasta en el 2-5 % de los adolescentes(7). Su diagnóstico exige, idealmente con varias determinaciones, la cuantificación por separado de la proteinuria emitida durante el periodo de actividad normal y tras el reposo en cama, teniendo la precaución de recomendar orinar al paciente a las 2 horas de acostarse, micción que debe añadirse al periodo de día, asegurar un periodo mínimo de 8 horas de decúbito y permanecer tumbado hasta que se obtenga la muestra de orina de la mañana. Obviamente, existirá proteinuria durante el periodo diurno de actividad y desaparecerá en la primera micción de la mañana. Idealmente, debe evitarse el ejercicio físico intenso en el día previo a esta valoración. Aunque la proteinuria ortostática puede ser persistente, su pronóstico es excelente y tiende a remitir con la edad. No obstante, se aconseja mantener controles anuales en estos pacientes hasta confirmar su desaparición, con vistas a descartar una progresión de la afectación glomerular. Algunos estudios describen una elevada prevalencia de síndrome del cascanueces entre los casos de proteinuria ortostática(8).

Tercer paso: valorar las proteinurias persistentes

Toda proteinuria confirmada en la que se ha descartado un carácter intermitente, transitorio u ortostático exige un estudio diagnóstico detallado, comenzando por su cuantificación mediante un método adecuado(3,6,9). La valoración inicial en esta situación pasará por tratar de clasificarla, por un lado, como proteinuria originalmente de causa renal (primaria) o secundaria a patologías sistémicas.

En ambos casos, la proteinuria puede ser asintomática, por lo general, detectada casual y aisladamente en un paciente sin otros datos clínicos asociados (situación menos habitual), o acompañarse de sintomatología, incluyendo: síntomas generales no específicos (fiebre, pérdida de peso, etc.), síntomas generales específicos (artritis, púrpura, exantema, etc.) o signos/síntomas urinarios específicos (hematuria, disuria, oliguria, hipertensión, insuficiencia renal, etc.).

Ante una situación de proteinuria persistente se realizará en primer lugar un sedimento de orina, buscando otros signos de enfermedad glomerular y/o parenquimatosa, tales como hematuria, cilindros hemáticos, piuria y/o leucocituria. La presencia de un sedimento urinario activo sugiere una respuesta inmunitaria glomerular o intersticial y probablemente asocia afectación de la función renal. También puede ayudarnos a diagnosticar una infección de orina asociada a la proteinuria. Si es así, normalmente la proteinuria desaparecerá al tratar la infección.

El estudio inicial en sangre debe incluir hemograma y bioquímica con función renal (creatinina, urea), electrolitos, colesterol, triglicéridos, albúmina y proteínas totales. Si se necesita una estimación más precisa del filtrado glomerular se puede calcular el aclaramiento de creatinina con orina de 24 horas. La determinación de antiestreptolisinas O (ASLO) y el estudio inmunológico, incluyendo complemento (C3, C4), anticuerpos antinucleares (ANA), anticuerpos anti-citoplasma de neutrófilos (ANCA), anticuerpos anti-membrana basal glomerular e inmunoglobulinas, son datos analíticos básicos a considerar ante la sospecha diagnóstica de glomerulonefritis aguda o enfermedad reumatológica. El estudio infeccioso (virus de hepatitis B y C y HIV) deberá considerarse en función de los datos clínicos asociados (evidencia de enfermedad hepática, exposición a HIV).

El estudio de imagen de la proteinuria persistente pasa casi de forma exclusiva por la realización de una ecografía renal, que se debe realizar en todos los pacientes con sospecha de afectación estructural renal y descarta alteraciones como la presencia de dilataciones, asimetrías renales, obstrucción o algunas cicatrices. Además, aporta información para una posible biopsia, ya que está contraindicada en un riñón único y en riñones pequeños cicatriciales. Únicamente, en casos bien seleccionados, podrían estar indicadas otras pruebas de imagen, preferentemente cistografía (anomalías ecográficas o historia de infecciones urinarias de repetición asociadas) o gammagrafía renal (cicatrices renales y valoración de función renal diferencial).

La biopsia renal no debe ser rutinariamente indicada en el estudio de las proteinurias. Su papel en pacientes con proteinuria persistente aislada y asintomática es controvertido y se reserva, por lo general, para casos con proteinuria > 500 mg/m2/día o ≥ 0,5 mg/mg durante 6-12 meses, presencia de sedimento activo o signos de progresión de enfermedad renal. Por el contrario, en pacientes sintomáticos con proteinuria, la biopsia renal adquiere un mayor protagonismo(10).

En el algoritmo al final del artículo, se sugiere una estrategia general en el manejo inicial de la proteinuria en la edad pediátrica.

Función del pediatra de Atención Primaria

Desde Atención Primaria será posible la evaluación y el manejo de una buena parte de los niños a los que se les haya detectado proteinuria.

Las funciones pueden resumirse en las siguientes:

• Confirmar o descartar a corto plazo una proteinuria detectada mediante tira reactiva de orina en pacientes sin otros datos clínicos significativos.

• Conocer otros métodos de detección de proteinuria, con el mismo objetivo que el indicado previamente.

• Conocer, diagnosticar y controlar los diferentes tipos de proteinuria considerados como benignos (transitoria, intermitente, ortostática).

• Derivar precozmente a Atención Especializada proteinurias persistentes, casos sintomáticos y/o asociados a patologías sistémicas.

Síndrome nefrótico

Definición

Proteinuria en rango nefrótico + hipoalbuminemia ± edemas son los criterios que definen el síndrome nefrótico.

El síndrome nefrótico (SN) se define por la tríada de proteinuria en rango nefrótico (≥ 3+ en tira reactiva o índice proteína/creatinina > 2 mg/mg en la primera micción de la mañana, o bien, > 40 mg/m2/h o > 50 mg/kg/día en orina de 24 horas), hipoalbuminemia (< 2,5 g/dl) y edemas(11). Si bien el edema es el signo guía de la enfermedad, su presencia no es obligatoria.

Clasificación y epidemiología

El SN idiopático es la forma más frecuente y debuta en >12 meses de edad. En sujetos de menor edad se debe sospechar causa genética.

El SN constituye la enfermedad glomerular más frecuente en la infancia. En función de su etiología, se clasifica en primario y secundario. El SN secundario es muy poco frecuente en la edad pediátrica y adquiere mayor relevancia en la edad adulta. Entre sus posibles causas se encuentran infecciones (virus hepatitis B y C, sífilis, VIH, etc.), fármacos (AINE, litio, bisfosfonatos, etc.), otras nefropatías (nefropatía IgA, nefropatía lúpica, glomerulonefritis membranosa, etc.) y neoplasias, como el linfoma Hodgkin(12). Generalmente, la evolución del SN vendrá ligada a la de su causa.

En la edad pediátrica predomina, en cambio, el SN primario. Este, a su vez, en función de la edad de presentación, se clasifica en congénito (<3 meses de edad), infantil (3-12 meses) e idiopático (12 meses-12 años)(13). La mayoría de los casos que debutan antes de los 12 meses son de base genética, no responden a inmunosupresores y tienen mal pronóstico, con evolución frecuente a enfermedad renal terminal en la infancia. Dada su complejidad, estos pacientes requieren un manejo especializado y multidisciplinar(12).

El síndrome nefrótico idiopático (SNI) es, con diferencia, la forma más común de SN en la infancia (más del 90 % de los casos) y en el que se centrará este capítulo. Se presenta a partir del año de edad y tiene una incidencia anual de 2-7 casos/100.000 niños, con un pico entre los 2 y 6 años de vida. La incidencia es mayor durante los meses de invierno, en sujetos de raza asiática, en varones en etapa prepuberal y en poblaciones con nivel socioeconómico bajo(12). Se define SNI ante un SN con hallazgos histológicos de enfermedad de cambios mínimos (ECM), glomeruloesclerosis focal y segmentaria (GEFS) o proliferación mesangial en la microscopía óptica. La mayoría de los pacientes con SNI presentará una ECM, que habitualmente (>90 %) responde a corticoides(12), por lo que el diagnóstico suele ser clínico en la mayoría de los casos y no es necesaria la biopsia renal, salvo en circunstancias concretas. Por tanto, en la práctica clínica habitual no se suele distinguir entre ECM y SNI.

Etiopatogenia

El aumento de permeabilidad de la membrana de filtración glomerular resulta en la pérdida masiva de proteínas por la orina y el desarrollo de edema.

La ECM se considera principalmente una podocitopatía. Las alteraciones podocitarias y de los componentes del diafragma de hendidura conllevarían un aumento de la permeabilidad glomerular para proteínas plasmáticas (principalmente albúmina), lo que resulta en proteinuria selectiva masiva. Si bien hay diversos mecanismos propuestos a nivel molecular(12,14) y parece que pueda existir una base inmune (dada la respuesta a tratamiento inmunosupresor y la relación de la proteinuria con episodios infecciosos y reacciones alérgicas)(12), la patogénesis completa es aún desconocida. Se postula, asimismo, la presencia de un factor circulante mediador de la proteinuria, pero, a pesar de que hay varias moléculas candidatas(14), esta hipótesis está aún por confirmar. Recientemente, se ha descrito, además, la posible participación de otros componentes de la membrana de filtración glomerular, como el endotelio capilar(15).

Manifestaciones clínicas

Además del edema, el SN se puede acompañar de manifestaciones digestivas, respiratorias, fenómenos trombóticos e infecciones, entre otras.

El debut del SNI suele estar precedido por una infección, habitualmente del tracto respiratorio superior. El signo clínico guía es la presencia de edema, que típicamente es progresivo y deja fóvea. Inicialmente, suele ser de predominio matutino en zona periorbitaria, a medida que aumenta la retención de líquidos se hace más evidente y puede aparecer en otras localizaciones, principalmente en zonas declives (zonas declives, como miembros inferiores y zona sacra en decúbito). Se relaciona inversamente con la albúmina sérica. En casos graves puede llegar a ser generalizado (anasarca) y asociarse a derrame pleural (con posible disnea y compromiso respiratorio) y ascitis.

Puede acompañarse de síntomas digestivos como diarrea (por edema de la mucosa intestinal) o dolor abdominal, frecuente por la ascitis e hipoperfusión intestinal. En caso de que este se asocie a fiebre, se deberá sospechar una peritonitis, dada la mayor susceptibilidad que tienen estos pacientes.

La mayoría de los pacientes suelen estar normovolémicos y con una presión arterial normal. En casos de hipovolemia grave puede haber hipotensión, poco frecuente. La presencia de taquicardia, frialdad acra, dolor abdominal, oliguria y relleno capilar lento orienta hacia la presencia de hipovolemia, que deberá tenerse en cuenta para su manejo clínico.

La complicación trombótica más común es la trombosis venosa profunda de extremidades y se asocia al uso de catéteres venosos centrales. Otras localizaciones, como vena renal o sistema nervioso central, o la trombosis arterial son menos frecuentes. El riesgo trombótico aumenta en niños mayores.

Hallazgos de laboratorio

El perfil analítico del SN está dominado por la presencia de proteinuria de rango nefrótico, hipoalbuminemia e hiperlipemia.

La proteinuria en el SN no solo es masiva, sino que además es selectiva (albuminuria). Puede haber microhematuria hasta en un 20-30 % de los pacientes. La presencia de macrohematuria sugiere trombosis de vena renal asociada u otra glomerulopatía. En sangre existe hipoproteinemia (< 6 g/dl) e hipoalbuminemia (< 2,5 g/dl). La función renal suele ser normal, aunque puede existir una elevación de la creatinina debida a hipovolemia u otros factores. El daño renal mantenido debe orientarnos a una complicación o a otras enfermedades glomerulares. Es frecuente la presencia de hiponatremia, por estimulación de la ADH (hormona antidiurética) debida a la hipovolemia. La hiperlipemia es un rasgo característico, con elevación de colesterol total y LDL y, posteriormente, de los triglicéridos, si la proteinuria persiste. La trombocitosis y el aumento del hematocrito (por hemoconcentración) son frecuentes. Los estudios de extensión iniciales indicados en el debut de un SNI se describen en la tabla III.

tabla

Historia natural

El SNI responde mayoritariamente al tratamiento con corticoides. No obstante, las recaídas son muy frecuentes y se relacionan con su pronóstico.

La mayor parte de los niños con SNI responde al tratamiento esteroideo. No obstante, un 80-90 % presentarán recaídas, la mayoría en los primeros meses tras el debut, siendo el riesgo de recaídas mayor a menor edad. Las recaídas se suelen asociar a procesos infecciosos y, en ocasiones, a la vacunación. Un 40-50 % desarrollarán córtico-dependencia y un 20 % son córtico-resistentes. Las definiciones precisas de estas categorías clínicas se detallan en la tabla IV(11). El SNI córtico-sensible se ha considerado tradicionalmente una enfermedad limitada a la edad pediátrica. Sin embargo, aunque la mayoría de los niños llega a la edad adulta en remisión, hasta un tercio presentará enfermedad activa en edad adulta, más en caso de córtico-dependencia o recaídas frecuentes(16).

tabla

Tratamiento

Los objetivos del tratamiento son el control de las manifestaciones asociadas a la proteinuria (tratamiento sintomático) y alcanzar la remisión (tratamiento de base).

Tratamiento sintomático

El edema se maneja habitualmente con restricción moderada de sal y de líquidos (pérdidas insensibles de 400 ml/m2/día + diuresis) en función de su gravedad. Se deberá realizar un balance hídrico exhaustivo, evitando los líquidos intravenosos y la inmovilización en lo posible. Los diuréticos tienen indicación solo en casos graves donde no existe evidencia de hipovolemia. En caso de edema refractario o incapacitante (anasarca, compromiso respiratorio), puede estar indicada la infusión de seroalbúmina intravenosa, con mucha precaución por el alto riesgo de edema pulmonar. El tratamiento hipolipemiante (estatinas), la profilaxis antibiótica y la profilaxis antitrombótica no están indicados de manera rutinaria(11,17,18).

Tratamiento de base

El pilar fundamental de tratamiento del SNI son los corticoides, que están indicados en todos los casos, salvo ante la sospecha de SN genético o sindrómico(11,17). La buena respuesta a corticoides y la presentación en una edad típica (de 1 a 10-12 años) sugieren una ECM subyacente, por lo que, en la práctica clínica, es innecesaria una biopsia renal diagnóstica cuando la evolución es típica. El tratamiento esteroideo se iniciará, de manera empírica, sin necesidad de confirmación histológica. Las indicaciones de biopsia renal se muestran en la tabla III. Las recaídas se tratan también con corticoides, aunque con pautas más cortas(11,17,18). En la tabla V se describe una de las pautas más habituales de la terapia esteroidea(11), aunque puede haber variaciones entre diferentes centros y países.

tabla

La fase de retirada progresiva de los esteroides es una práctica extendida, aunque la mayor parte de las guías nacionales e internacionales no establecen su necesidad. Durante el tratamiento con corticoides se deberá prestar atención a la aparición de efectos adversos (hipertensión arterial, aspecto cushingoide, hirsutismo, hiperglucemia, dislipemia, complicaciones oftalmológicas, alteraciones del comportamiento, etc.) y se deberá asegurar un aporte adecuado de calcio y vitamina D(18).

En el SN con recaídas frecuentes, para mantener la remisión, se puede pautar tratamiento de mantenimiento prolongado con corticoides a días alternos a dosis bajas (≤ 0,5 mg/kg, buscando la dosis mínima eficaz), si son bien tolerados(11). En estos mismos pacientes que no estén recibiendo tratamiento con corticoides, o que estén con corticoides a días alternos, se recomienda la administración de ciclos cortos (5-7 días) de corticoide diario a 0,5 mg/kg/día durante los episodios infecciosos (principalmente infecciones de vías respiratorias superiores) para la prevención de recaídas(11,19).

Tratamientos ahorradores de esteroides

En caso de SN dependiente de corticoides o con recaídas frecuentes en el que sean necesarias dosis más altas de corticoides o aparezcan efectos secundarios, se deberá iniciar un tratamiento ahorrador de esteroides(11,18). No existe consenso ni evidencia suficiente para recomendar una estrategia terapéutica universal actualmente, por lo que la elección del fármaco adecuado debe fundamentarse en las características del paciente y del fármaco (conociendo adecuadamente su perfil de toxicidad) y la experiencia personal. Se deberán tener en cuenta las preferencias del paciente. Dentro del arsenal terapéutico disponible se encuentran los inmunosupresores: ciclofosfamida, micofenolato de mofetilo, anti-calcineurínicos (ciclosporina A y tacrolimus), rituximab (usado habitualmente en caso de fracaso de los anteriores) y levamisol (antihelmíntico no comercializado actualmente en nuestro país, disponible como medicación extranjera)(11,17,18).

Consideraciones respecto a la inmunosupresión

Se debe actualizar y completar el calendario vacunal en todos los niños con SNI cuando sea posible. Las vacunas de virus vivos están contraindicadas mientras reciban tratamiento inmunosupresor.

Dado que todos los niños con SNI van a recibir tratamientos inmunosupresores en algún momento de su evolución, se debe asegurar el cumplimiento del calendario vacunal cuando sea posible. La vacunación puede desencadenar una recaída de SNI, pero la protección que ofrecen supera el riesgo largamente. Estos pacientes deberán recibir un esquema de vacunación antineumocócica que incluya, además de la VNC13 (conjugada), la VNC23 (polisacarídica, indicada a partir de los 2 años de vida). Entre ambas vacunas es necesario un intervalo mínimo de 8 semanas(18,20). Se deberá, además, indicar la vacuna antigripal anual al paciente y a sus convivientes. Si la tasa de anticuerpos anti-varicela del paciente no es protectora, se deberá administrar dosis de refuerzo cuando la situación lo permita(18).

Las vacunas se pueden administrar en pacientes en remisión si tienen una dosis de prednisona <1 mg/kg/día(18). No es recomendable vacunar durante las recaídas, por cuanto el tratamiento inmunosupresor, aun en casos en que no contraindique la vacunación, puede disminuir la respuesta inmunitaria. Están contraindicadas las vacunas de virus vivos (varicela y triple vírica) en pacientes que reciben tratamiento inmunosupresor o tratamiento esteroideo ≥ 2 mg/kg/día durante, al menos, 14 días (≥ 20 mg/día en niños de más de 10 kg)(18,20), desde 4 semanas antes de iniciar el tratamiento hasta 1 mes tras suspender corticoides, micofenolato o anti-calcineurínicos, 3 meses tras suspender ciclofosfamida y 12 meses tras suspender rituximab.

Si está contraindicado vacunar al paciente, se recomienda vacunar a los contactos familiares para disminuir el riesgo de transmisión al paciente inmunodeprimido(18,20).

Función del pediatra de Atención Primaria

Idealmente, el pediatra de Atención Primaria tiene que estar implicado en el control y manejo de los pacientes nefróticos.

Pueden resumirse en las siguientes:

• Supervisar los controles domiciliarios periódicos de proteinuria con tira reactiva para detección de recaídas, adelantando los controles en caso de procesos infecciosos o vacunación.

• Valorar, en pacientes con recaídas frecuentes, la profilaxis de recaídas mediante la administración de prednisona 0,5 mg/kg/día o equivalente durante 5-7 días en los episodios infecciosos.

• Favorecer la adherencia terapéutica de estos pacientes y monitorizar los efectos adversos de los tratamientos empleados, sobre todo de los corticoides.

• Asegurar el cumplimiento del calendario vacunal de estos pacientes, teniendo en cuenta la necesidad de vacunación antineumocócica (VNP13 + VNP23) y antigripal anual, y prestando especial atención a las vacunas de virus vivos, indicando su administración cuando sea posible.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1. Vehaskari VM, Rapola J. Isolated proteinuria: analysis of a school-age population. J Pediatr. 1982; 101: 661-8.

2.** Ariceta G. Clinical practice: proteinuria. Eur J Pediatr. 2011; 170: 15-20.

3.** Ordóñez FA. Hematuria, proteinuria: actitud diagnóstica. Pediatr Integral. 2017; XXI: 518-28.

4.*** De Lucas C, Izquierdo E. Proteinuria. Protoc diagn ter pediatr. 2022; 1: 81-92. Disponible en: https://www.aeped.es/documentos/protocolos-diagnosticos-y-terapeuticos-nefrologia-pediatrica.

5.*** Rovin BH. Assessment of urinary protein excretion and evaluation of isolated non-nephrotic proteinuria in adults. En: UpToDate, Lam AQ (Ed), UpToDate, Waltham, MA.

6.*** Leung AK, Wong AH, Barg SS. Proteinuria in Children: Evaluation and Differential Diagnosis. Am Fam Physician. 2017; 95: 248-54.

7. Brandt JR, Jacobs A, Raissy HH, Raissy HH, Kelly FM, Staples AO, et al. Orthostatic proteinuria and the spectrum of diurnal variability of urinary protein excretion in healthy children. Pediatr Nephrol. 2010; 25: 1131-7.

8. Ragazzi M, Milani G, Edefonti A, Edefonti A, Burdick L, Bianchetti MG, et al. Left renal vein entrapment: a frequent feature in children with postural proteinuria. Pediatr Nephrol. 2008; 23: 1837-9.

9.** Hogg RJ, Portman RJ, Milliner D, Lemley KV, Eddy A, Ingelfinger J. Evaluation and management of proteinuria and nephrotic syndrome in children: recommendations from a Pediatric Nephrology Panel established at the National Kidney Foundation Conference on proteinuria, albuminuria, risk, assessment, detection, and elimination (PARADE). Pediatrics. 2000; 105: 1242-9.

10. Hama T, Nakanishi K, Shima Y, Shima Y, Mukaiyama H, Togawa H, et al. Renal biopsy criterion in children with asymptomatic constant isolated proteinuria. Nephrol Dial Transplant. 2012; 27: 3186-90.

11.*** Rovin BH, Adler SG, Barratt J, Bridoux F, Burdge KA, Chan TM, et al. KDIGO 2021 Clinical Practice Guideline for the Management of Glomerular Diseases. Kidney International. 2021; 100: S1-276.

12.*** Noone DG, Iijima K, Parekh R. Idiopathic nephrotic syndrome in children. Lancet. 2018; 392: 61-74.

13. Rees L, Bockenhayer D, Webb NJA, Punaro MG, editores. Paediatric Nephrology. 3ª Ed. Oxford University Press; 2019. p. 227-30.

14. Cara-Fuentes G, Clapp WL, Johnson RJ, Garin EH. Pathogenesis of proteinuria in idiopathic minimal change disease: molecular mechanisms. Pediatr Nephrol. 2016; 31: 2179-89.

15. Bauer C, Piani F, Banks M, Ordoñez FA, de Lucas-Collantes C, Oshima K, et al. Minimal Change Disease Is Associated With Endothelial Glycocalyx Degradation and Endothelial Activation. Kidney International Reports. 2022; 7: 797-809.

16. Korsgaard T, Andersen RF, Joshi S, Hagstrøm S, Rittig S. Childhood onset steroid-sensitive nephrotic syndrome continues into adulthood. Pediatr Nephrol. 2019; 34: 641-8.

17.*** Kidney Disease: Improving Global Outcomes (KDIGO) Glomerular Diseases Work Group. KDIGO 2021 Clinical Practice Guideline for the Management of Glomerular Diseases. Kidney Int. 2021; 100: S1-S276.

18.*** Román Ortiz E. Síndrome nefrótico pediátrico. Protoc diagn ter pediatr. 2022; 1: 317-37. Disponible en: https://www.aeped.es/documentos/protocolos-diagnosticos-y-terapeuticos-nefrologia-pediatrica.

19. Abeyagunawardena AS, Thalgahagoda RS, Dissanayake PV, Abeyagunawardena S, Illangasekera YA, Karunadasa UI, et al. Short courses of daily prednisolone during upper respiratory tract infections reduce relapse frequency in childhood nephrotic syndrome. Pediatr Nephrol. 2017; 32: 1377-82.

20.** Manual de Vacunas en línea de la AEP. Capítulo 14: Vacunación en niños inmunodeprimidos o tratamiento inmunosupresor. Publicado por el Comité Asesor de Vacunas de la AEP. Disponible en https://vacunasaep.org.

Bibliografía recomendada

– Ariceta G. Clinical practice: proteinuria. Eur J Pediatr. 2011; 170: 15-20.

Revisión sencilla de aspectos diagnósticos y características clínicas de la proteinuria desde una perspectiva eminentemente práctica.

– De Lucas C, Izquierdo E. Proteinuria. Protoc diagn ter pediatr. 2022; 1: 81-92. Disponible en: https://www.aeped.es/documentos/protocolos-diagnosticos-y-terapeuticos-nefrologia-pediatrica.

Protocolo docente actualizado promovido por la Asociación Española de Pediatría y la Asociación Española de Nefrología Pediátrica.

– Leung AK, Wong AH, Barg SS. Proteinuria in Children: Evaluation and Differential Diagnosis. Am Fam Physician. 2017; 95: 248-54.

Revisión teórica estructurada, incluyendo medidas generales a nivel diagnóstico y terapéutico.

– Rovin BH, Adler SG, Barratt J, Bridoux F, Burdge KA, Chan TM, et al. KDIGO 2021 Clinical Practice Guideline for the Management of Glomerular Diseases. Kidney International. 2021; 100: S1-276.

Guía de práctica clínica KDIGO 2021 para el manejo de enfermedades glomerulares. Incluye un capítulo completo dedicado al síndrome nefrótico pediátrico. Cita bibliográfica de cabecera en la patología, con especial énfasis en su tratamiento esteroideo e inmunosupresor.

– Román Ortiz E. Síndrome nefrótico pediátrico. Protoc diagn ter pediatr. 2022; 1: 317-37. Disponible en: https://www.aeped.es/documentos/protocolos-diagnosticos-y-terapeuticos-nefrologia-pediatrica.

Protocolo docente recientemente publicado y promovido por la Asociación Española de Pediatría y la Asociación Española de Nefrología Pediátrica.

– Manual de Vacunas en línea de la AEP. Capítulo 14: Vacunación en niños inmunodeprimidos o tratamiento inmunosupresor. Publicado por el Comité Asesor de Vacunas de la AEP. Disponible en: https://vacunasaep.org.

Documento del Comité Asesor de Vacunas de la Asociación Española de Pediatría sobre pacientes inmunodeprimidos. Útil para conocer las pautas de inmunización correctas en pacientes bajo tratamiento esteroideo o de otros inmunosupresores.

Caso clínico


Usted tiene en su cupo de Atención Primaria un niño de 6 años de edad con un trasplante renal normofuncionante realizado a los 3 años. La patología de base de su enfermedad renal crónica terminal fue una necrosis cortical secundaria a un shock hemorrágico neonatal. Recibe pauta habitual de triple inmunosupresión con prednisona, tacrolimus y micofenolato de mofetilo, sin modificaciones recientes de dosis.

En una revisión programada en el hospital de referencia, se detecta proteinuria de 2 cruces en la tira reactiva de orina, no identificada anteriormente. No refieren incidencias desde la revisión previa, aunque desde hace unos días presenta un cuadro catarral de vías altas, sin fiebre.

Exploración física

Peso: 24,1 kg (+0,34 DE). Talla: 114,3 cm (–0,77 DE). Superficie corporal: 0,87 m2. Tensión arterial: 106/56 mm Hg. Sin edemas periféricos aparentes. Sin dificultad respiratoria. ACP con ruidos transmitidos de vías altas. Abdomen normal. ORL: leve congestión faringoamigdalar.

Exámenes complementarios

Hemograma: hemoglobina: 12,9 g/dl; leucocitos: 12.000/mcl; plaquetas: 459.000/mcl. Bioquímica sanguínea: glucosa: 78 mg/dl; creatinina: 0,47 mg/dl (previa, 0,48 mg/dl); urea: 40 mg/dl (previa, 38 mg/dl); sodio: 141 mEq/l; potasio: 4,7 mEq/l; cloro: 102 mEq/l; calcio: 10,12 mg/dl; fosfato: 5,26 mg/dl; magnesio: 1,63 mg/dl; urato: 3,1 mg/dl; colesterol: 172 mg/dl; triglicéridos: 64 mg/dl; proteínas totales: 6,6 g/dl; albúmina: 4,6 g/dl. Niveles valle de tacrolimus: 5,2 ng/ml (rango normal). Orina (micción aislada): proteínas 3 cruces, sedimento normal, cociente proteína/creatinina 0,87 mg/mg.

Evolución inicial

Dado que el paciente reside a casi dos horas del centro hospitalario de referencia, el nefrólogo pediátrico donde se controla el paciente se pone en contacto con usted para que acuda a su consulta de Atención Primaria durante los próximos días, con vistas a repetir la tira reactiva de orina y entregar una muestra de orina de 24 horas en su Centro de Salud.

La tira reactiva de orina demuestra proteinuria de 2-3 cruces en 3 determinaciones realizadas, siendo negativas en otras dos muestras. Orina de 24 horas: volumen 850 ml/24 h, creatinina 395 mg/24 h, proteínas totales 0,578 g/24 h.

El nefrólogo pediátrico programa una nueva consulta hospitalaria una semana después y se repite el estudio analítico. Hemograma: hemoglobina: 12,7 g/dl; leucocitos: 9.700/mcl; plaquetas: 336.000/mcl. Bioquímica sanguínea: glucosa: 99 mg/dl; creatinina: 0,49 mg/dl; urea: 37 mg/dl; sodio: 138 mEq/l; potasio: 4,5 mEq/l; cloro: 101 mEq/l; calcio: 10,2 mg/dl; fosfato: 4,9 mg/dl; magnesio: 1,77 mg/dl; urato: 3,8 mg/dl; colesterol: 179 mg/dl; triglicéridos: 74 mg/dl; proteínas totales: 6,6 g/dl; albúmina: 4,5 g/dl. Niveles valle de tacrolimus: 5,5 ng/ml (rango normal). Orina (micción aislada): proteínas 2 cruces, sedimento normal, cociente proteína/creatinina 0,99 mg/mg. Ecografía doppler de injerto renal: sin alteraciones.

Evolución posterior

Ante la normalidad de las pruebas analíticas y de la ecografía doppler se mantiene actitud conservadora. Se vuelve a citar en consulta dos semanas después, indicándole a la familia que recoja en el domicilio la primera micción de la mañana. En esta se realiza una tira reactiva de orina (proteinuria negativa) y un cociente proteína/creatinina (0,18 mg/mg) y se solicita una nueva muestra en la propia consulta (proteínas 3 cruces, cociente proteína/creatinina 0,95 mg/mg). El resto de analítica realizada ese día se mantiene estable.

Durante las posteriores revisiones, se indica a la familia que de manera sistemática acudan a la consulta con una muestra de orina de la primera micción de la mañana obtenida en el domicilio, siendo negativas para proteinuria en todas ellas. De forma intermitente, las determinaciones de orina en consulta también han sido negativas, aunque ocasionalmente presenta proteinuria de 2-3 cruces y cocientes proteína/creatinina patológicos.


tabla


Infección del tracto urinario y reflujo vesicoureteral


S. Alperi García*, V. Martínez Suárez**
Temas de FC


S. Alperi García*, V. Martínez Suárez**

*Hospital Materno Infantil Virgen de las Nieves. Granada. **Servicio de Salud del Principado de Asturias. Universidad de Oviedo

Resumen

La infección del tracto urinario (ITU) febril o pielonefritis aguda (PNA) es una de las infecciones bacterianas más frecuentes en Pediatría, sobre todo en lactantes y en pacientes con malformaciones nefrourológicas congénitas asociadas (CAKUT).

Escherichia coli continúa siendo la bacteria responsable en la mayoría de los casos, aunque otros patógenos como Klebsiella, Proteus, enterococco, enterobácter y Pseudomonas, están aumentando su frecuencia.

La realización de una historia clínica completa es fundamental para el enfoque diagnóstico correcto. El estudio de un paciente con sospecha de ITU se debe iniciar por la orina, con el análisis de una muestra aislada mediante tira reactiva, el estudio del sedimento, la tinción de Gram y el urocultivo. Los pacientes con reflujo vesicoureteral (RVU) y otras CAKUT tienen mayor riesgo de PNA, pudiendo producirse por gérmenes atípicos y más agresivos y evolucionar a una nefropatía cicatricial con un progresivo deterioro de la función renal.

Las nuevas guías sugieren ser menos agresivos con las pruebas de imagen tras un primer episodio de ITU, reduciendo así costes y dosis de radiación. Las indicaciones y eficacia del tratamiento antibiótico profiláctico continúan siendo controvertidas.

Ofrecemos una aproximación al manejo de la ITU basada en la información más reciente y con mayor nivel de evidencia.


Abstract

Febrile urinary tract infection (UTI) or acute pyelonephritis (API) is one of the most common bacterial infections in pediatrics, especially in infants and patients with congenital anomalies of the kidney and urinary tract (CAKUT).

Escherichia coli continues to be the responsible bacteria in most cases, however other pathogens such as Klebsiella, Proteus, Enterococcus, Enterobacter and Pseudomonas species are being more frequently isolated.

Performing a complete medical history is essential in the correct initial diagnostic approach. The study of a patient with suspected UTI should be initiated in the urine, by analysing an isolated sample using a urine test strip, sediment, Gram stain and urine culture. Patients with vesicoureteral reflux and other CAKUT have a higher risk of acute pyelonephritis, which may be caused by atypical and more aggressive pathogens and may progress to a scarring nephropathy and progressive deterioration of renal function. New guidelines suggest less aggressive imaging strategies after a first typical infection, reducing radiation exposure and costs. Indications and efficacy of prophylactic antibiotic treatment remain controversial.

We offer an approach to the management of febrile UTI based on a review of the current literature with a higher level of evidence.


Palabras clave: Infección urinaria; Reflujo vesicoureteral; Diagnóstico; Tratamiento; Pediatría.

Key words: Urinary tract infection; Vesicoureteral reflux; Diagnosis; Treatment; Pediatrics.

Pediatr Integral 2022; XXVI (8): 460-470


OBJETIVOS

• Dar a conocer la prevalencia de la ITU febril en la población pediátrica y orientar su diagnóstico.

• Llamar la atención sobre las malformaciones nefrourológicas como posibles factores predisponentes a ITU recurrentes o atípicas entre otras condiciones de riesgo.

• Valorar la importancia de una buena interpretación del análisis urinario, basándose siempre en el juicio clínico adecuado.

• Conocer la etiología de la ITU más frecuente en nuestro medio, así como los antimicrobianos más eficaces según su localización y el patrón de resistencias bacterianas existente.

• Enumerar las principales indicaciones actuales de quimioprofilaxis y familiarizarse con las características de las principales pruebas de imagen y su uso prudente y racional.

• Entender la importancia de la elección del tratamiento adecuado y conocer los criterios de derivación a un centro o unidad de referencia.

Infección del tracto urinario y reflujo vesicoureteral

Introducción

El pediatra necesita conocer exhaustivamente los condicionantes de la ITU infantil para la correcta toma de decisiones diagnósticas y terapéuticas.

La ITU continúa siendo una de las infecciones bacterianas más prevalentes en la población pediátrica y es, entre las potencialmente graves, la más frecuente.

Tiene gran relevancia clínica y pronóstica en lactantes menores de tres meses, ya que puede desencadenar un proceso séptico sin apenas sintomatología específica acompañante. De ahí la gran importancia de disponer de un alto índice de sospecha diagnóstica. Además, en un porcentaje no desdeñable de casos en este grupo de pacientes es “el evento centinela” de una uropatía malformativa asociada, que deberemos saber sospechar y diagnosticar para un tratamiento y seguimiento adecuados.

Desde ese planteamiento hablamos de ITU cuando existe crecimiento de microorganismos en una orina recogida de manera correcta en un paciente con sintomatología clínica compatible acompañante. Requiere, por tanto, la confirmación diagnóstica mediante un urocultivo.

Los pacientes con RVU y otros tipos de CAKUT (anomalías del sistema colector renal; “congenital anomalies of the kidney and urinary tract”) tienen un riesgo más elevado de infecciones recurrentes y de posteriores lesiones cicatriciales en el parénquima renal, pudiendo abocar a un progresivo deterioro de la función renal y a una enfermedad renal crónica terminal(1-3,10-12).

La toma de decisiones en el diagnóstico, tratamiento y seguimiento de los pacientes pediátricos con ITU requiere un conocimiento específico para el pediatra de Atención Primaria.

Definiciones

Es fundamental diferenciar la ITU verdadera de la bacteriuria asintomática para evitar el infra o sobrediagnóstico de esta patología.

El recuento bacteriano significativo en orina es variable según la técnica de recolección utilizada. Además, debe tenerse en cuenta una clínica acompañante compatible o posible y una reacción inflamatoria urinaria relevante (estimada por el nivel de leucocituria). Si el paciente no tiene síntomas compatibles con ITU y se aislasen microorganismos en la orina hablamos de una bacteriuria asintomática, que ocurre hasta en el 1-3 % de los preescolares y no precisa seguimiento ni tratamiento por nuestra parte(2,11-12).

Según la localización de la infección en la vía urinaria se habla de pielonefritis aguda (afectación del parénquima renal) o de infección urinaria de vías bajas (cistitis o cistouretritis). En la práctica clínica se utiliza muchas veces de manera indiferente los términos ITU febril y PNA, sin que necesariamente toda ITU febril se acompañe de afectación renal.

Debemos definir además los conceptos de ITU atípica e ITU recurrente(7,9-11):

• Se habla de ITU atípica cuando es causada por un uropatógeno diferente a E. coli, cuando persiste la fiebre a las 48 horas de haber iniciado un tratamiento antibiótico adecuado, si desencadena septicemia, si existe un flujo urinario escaso, si se produce elevación de la creatinina en suero o ante el hallazgo de una masa abdominal o vesical.

• Se considera ITU recurrente cuando se producen dos episodios de ITU alta o PNA, la suma de un episodio de PNA y otro de cistitis o tres o más episodios de cistitis en un año.

Tras cada episodio infeccioso, el tiempo libre de clínica y/o con orina estéril mayoritariamente aceptado para diferenciar una ITU recurrente de una reinfección es de dos semanas.

Epidemiología y factores de riesgo

La ITU continúa siendo una de las infecciones pediátricas bacterianas más frecuentes. A menor edad en el primer episodio, mayor riesgo de uropatía malformativa de base.

La distribución etaria sigue un patrón bimodal, con dos picos de incidencia: lactantes y preescolares de 3-4 años. Los lactantes menores de 90 días con fiebre sin foco son los que presentan mayor riesgo de infección bacteriana potencialmente grave, siendo la ITU la infección más frecuente. En los menores de 2 meses con fiebre sin foco (FSF) el riesgo de ITU febril oscila entre el 2 y el 20 %(4).

Se estima que la probabilidad de que un niño menor de dos años con fiebre y sin focalidad aparente padezca una ITU es de un 7 %, aunque es variable en función de múltiples factores de riesgo. Entre los dos años y la adolescencia, existiendo sintomatología compatible, la prevalencia de ITU sería de alrededor del 7,8 %(8).

La prevalencia es mayor en el sexo masculino por debajo de los tres meses, aumentando la relación progresivamente a favor del sexo femenino, hasta hacerse más prevalente esta entidad en la población femenina a partir del año(1-3,8-12).

Así mismo, los pacientes de raza blanca presentan una frecuencia de ITU de dos a cuatro veces mayor que los de raza negra. Estudios en raza asiática demuestran una frecuencia aún mayor (6 veces más).

En cuanto a las tasas de recurrencia, estas son de hasta el 10-15 % durante el primer año tras el primer episodio, de ahí la importancia de su seguimiento. La recurrencia es más frecuente en lactantes con patología CAKUT, siendo el RVU la más frecuente, seguido de la duplicidad del sistema renal, de las valvas de uretra posterior y de la displasia renal. Se estima que entre el 18-38 % de los lactantes y niños entre 12-36 meses diagnosticados de ITU febril tienen un RVU asociado. Cabe destacar que a menor edad en el primer episodio mayor riesgo de uropatía de base(8,11).

Otros factores de riesgo de ITU dependientes del huésped, además de la raza blanca y las malformaciones urinarias, son: la fimosis, el estreñimiento, la disfunción vesical, la mala técnica de higiene perineal, la oxiurasis y la existencia de antecedentes familiares de primer grado con historia de ITU o RVU; ya que sabemos que existe una susceptibilidad genética individual para padecer ITU, resultando esta de una interrelación entre la capacidad defensiva del huésped y la virulencia bacteriana(10).

La lactancia materna es considerada en algunas publicaciones como un factor protector. Sin embargo, estos últimos factores son controvertidos como los relacionados con el desarrollo de la ITU pediátrica, precisándose más y mejores estudios para confirmar o rechazar su participación(1-3,8,10).

Etiopatogenia

E. coli continúa siendo el microorganismo más frecuentemente aislado en la orina de los pacientes pediátricos con ITU. Sin embargo, gérmenes multirresistentes están cobrando protagonismo. Los factores de virulencia bacterianos y la inmunidad del huésped influyen en la severidad de la infección.

E. coli continúa siendo el patógeno más frecuente causante de la ITU adquirida en la comunidad independientemente de la edad, siendo el responsable de la infección entre el 60 y el 80 % de los casos. Le siguen en frecuencia otros Gram negativos como: Proteus mirabilis, Klebsiella pnemoniae, Enterobacter cloecae, Citrobacter y Pseudomonas aeruginosa. En cuanto a los Gram positivos, Enterococcuss pp. es un patógeno que afecta principalmente a lactantes menores de tres meses y a pacientes portadores de uropatía malformativa. E. coli es el patógeno que produce con más frecuencia bacteriemia(1,2,7-10).

Los microorganismos uropatógenos pueden alcanzar la vía urinaria de dos formas diferentes. La vía hematógena es más frecuente en neonatos. En este grupo el diagnóstico continúa siendo un reto clínico, ya que en muchas ocasiones el único síntoma presente es la fiebre, la irritabilidad o el rechazo de tomas. Además, debido a la inmadurez de su sistema inmunológico este grupo presenta mayor riesgo de extensión de la infección, pudiendo progresar a una septicemia o, en ya raras ocasiones, a una meningitis secundaria(5). E. coli y S. agalactiae representan el 80 % de los microorganismos responsables de la pielonefritis en el período neonatal, seguidos de S. aureus, S. pneumoniae, Enterococcus spp. y enterobacterias como Enterobacter cloecae. La prevalencia de Listeria monocytogenes ha disminuido en los últimos años.

La vía ascendente es la más frecuente en el resto de la población pediátrica. La infección se produce por bacterias uropatógenas que se encuentran colonizando el intestino, que afectan en primer lugar a la región periuretral y ascienden posteriormente por el tracto urinario, adhiriéndose a las células uroteliales gracias a la presencia de “fimbriae” que les permite su colonización y posterior creación de un entorno favorable para su crecimiento, compitiendo por nutrientes necesarios para su supervivencia, como el hierro. La inmunidad innata del huésped y los factores de virulencia bacteriana (como el lipopolisacárido bacteriano LPS, componente mayoritario de la membrana externa de las bacterias Gram negativas, y la hemolisina) contribuyen al desarrollo y al grado de severidad de la ITU(1). La activación de los Toll-Like Receptor (TLR, principalmente TLR4) origina la liberación de factores de transcripción como IRF3, que producen el reclutamiento de neutrófilos y la producción de citoquinas, causantes de la sintomatología de la ITU. Asimismo, las células uroteliales liberan IL8 (que atrae a los neutrófilos en la orina, produciendo piuria) e IL6, que activa la producción de proteína C reactiva (PCR) y de IgA(1,7-8).

En cuanto a la ITU nosocomial, aunque E. coli siga siendo el patógeno más frecuente, cobran especial importancia bacterias atípicas como Klebsiella spp. y Pseudomonasaeruginosa(7). Este patógeno también es muy frecuente en grupos de riesgo (enfermedad de base, portadores de dispositivos como catéter doble J, inmunodeprimidos). En estos casos puede ser más laborioso diagnosticar la infección (Pseudomonas produce leucocituria sin piuria); además pueden tener mayor relevancia la resistencia a los antibióticos de uso común. Diversos estudios han confirmado el preocupante aumento de gérmenes como Klebsiella spp., Enterococcus spp., Proteus spp. y Pseudomonas spp. en detrimento de E. coli, con la alarma asociada del creciente problema de resistencia a la antibioterapia existente, como revela este estudio multicéntrico europeo(15).

Aparte de las infecciones bacterianas, debe recordarse la posibilidad de aislar virus uropatógenos, como los adenovirus y el virus BK, causantes de la cistitis hemorrágica, relegada de manera prácticamente exclusiva a los pacientes inmunodeprimidos, o bien las producidas por hongos (principalmente Candida spp. en las unidades de cuidados intensivos neonatales).

Manifestaciones clínicas, ¿cuándo sospechar una ITU?

Las manifestaciones clínicas suelen ser muy heterogéneas y dependientes de la franja etaria; cuanto menor sea la edad, más inespecífica suele ser la clínica acompañante. Por ello, debemos tener un alto índice de sospecha para establecer un diagnóstico y tratamiento tempranos.

Las manifestaciones clínicas de la ITU en la edad pediátrica son muy variadas y dependientes de la edad. Los síntomas suelen ser muy inespecíficos cuando la edad del niño es inferior a los dos años; por lo que si no tenemos una alta sospecha clínica, podremos infradiagnosticar a nuestros pacientes. En neonatos y lactantes el signo guía suele ser la fiebre sin foco(4,11) (aunque cabe recordar que la presencia de un foco no excluye la ITU, pero sí reduce su probabilidad), además de la presencia de irritabilidad, vómitos, letargia o somnolencia, dificultades en la succión o rechazo en la toma, oliguria y/o poliuria y, en ocasiones, ictericia prolongada. De hecho, la Academia Americana de Pediatría recomienda el despistaje de infección de orina en los lactantes menores de ocho semanas con ictericia, sobre todo si esta es a expensas de bilirrubina conjugada.

En los pacientes prematuros una infección del tracto urinario puede debutar con bradicardia y pausas de apnea(1-3,11).

Aunque los pacientes con PNA suelen tener fiebre, en el paciente menor de dos años es muy difícil, en el ámbito clínico, diferenciar una cistitis de una pielonefritis aguda.

Shaik et al. han diseñado una herramienta(6) para ayudar a estimar la probabilidad de ITU en niños febriles de 2 a 23 meses. Se testan cinco variables para predecir riesgo de ITU (edad, temperatura, historias previas de ITU, sexo, duración de la fiebre y presencia de otro foco de infección), expresándose en porcentaje un riesgo determinado que nos puede guiar a la hora de solicitar un urianálisis o buscar otro foco para la fiebre.

En ausencia de foco que justifique la fiebre, se debería descartar ITU en niños de raza blanca, menores de 12 meses y con fiebre mayor de 39°C de más de 24-48 horas de evolución(4). En mayores de dos años, la clínica suele ser más orientativa, soliendo expresar sintomatología miccional como: disuria, polaquiuria, urgencia miccional y tenesmo, en caso de ITU baja; y fiebre, escalofríos, dolor abdominal y/o en fosa renal y malestar general en la PNT(7).

Anamnesis y exploración física

La realización de una historia clínica minuciosa y una exploración física detallada nos ayudará a optimizar el tratamiento y a evitar pruebas innecesarias.

Ante la sospecha de un primer episodio de ITU febril es importante realizar una anamnesis completa que ayude a decidir los estudios necesarios, y en caso de confirmación optimizar su tratamiento, dirigir otras pruebas complementarias y planificar su seguimiento en Atención Primaria o Especializada.

Son puntos fundamentales de este proceso(3,9,10):

• Antecedentes familiares: deberemos hacer hincapié en la posible existencia de enfermedad renal, HTA, sordera o litiasis en la familia, así como averiguar si existe historia de diálisis o trasplante renal. En un primer episodio de ITU febril en lactante deberemos preguntar si existe consanguinidad.

• Historia prenatal: conocer si el embarazo ha sido controlado, obteniendo información de las ecografías prenatales. Averiguar si existió oligoamnios y si se estableció algún diagnóstico prenatal. Es importante recoger si ha habido consumo materno de fármacos como IECA/ ARA II o consumo de tóxicos. Asimismo, el desarrollo de diabetes gestacional, ya que puede predisponer a la displasia renal multiquística.

• Historia perinatal (parto y periodo perinatal): se debe preguntar si el parto fue eutócico, instrumental o por cesárea y los datos del peso al nacimiento (pequeño para edad gestacional /macrosoma), la edad gestacional y motivo de la prematuridad si existiese. Es importante indagar si existieron en la exploración neonatal hallazgos que nos hicieran sospechar patología renal (la arteria umbilical única se asocia a RVU y a displasia renal).

• Historia postnatal: reflejar la curva pondoestatural desde el nacimiento y el desarrollo psicomotor del menor. Indagar sobre la cronología del control de esfínteres, del patrón miccional y del hábito intestinal y nutricional (si recibió lactancia materna y durante cuánto tiempo y cuál es su hábito actual, prestando atención a la ingesta de líquidos, lácteos y sal).

Se deben anotar alergias, ingresos, patologías, como ITUs previas o enfermedades asociadas, como anomalías oculares o sordera, así como el uso previo de fármacos nefrotóxicos (furosemida, aminoglucósidos, vancomicina o AINES).

En el paciente adolescente se debe preguntar por el consumo de tóxicos.

En el examen clínico del paciente, ha de realizarse una exploración sistematizada por aparatos, con especial atención a la palpación abdominal (la mayoría de masas abdominales son de origen renal), la exploración neurológica, la exploración genital con el estadio de Tanner, y exploración lumbar (explorar región sacra, ya que lesiones en esta zona pueden asociarse a la vejiga neurógena). Se deben plasmar en su historia datos antropométricos como el peso, la talla y la presión arterial con percentiles según sexo, edad y talla.

Diagnóstico

El diagnóstico se inicia por el estudio urinario, con el análisis sistemático de una muestra aislada mediante tira reactiva y estudio del sedimento. Debemos conocer la correcta interpretación del urocultivo según el método de recolección de la orina.

Estudio de la orina y métodos de recolección

El estudio de un niño con sospecha de infección de las vías urinarias debe iniciarse por el análisis de la orina, siendo este el primero de los estudios. El uso de la tira reactiva es una práctica generalizada; además de resultar rápida, útil, fácil y económica, pudiendo realizarse en nuestra consulta o a la cabecera del enfermo. Para poder confiar en el análisis es importante la técnica de recolección de la orina y el tiempo transcurrido hasta su estudio.

Previo a la obtención de la muestra, se procederá al lavado de genitales (con la retracción del prepucio en niños si es posible y la separación de los labios mayores en niñas). Los métodos dependerán de si el menor es continente o no. Para el paciente continente los métodos no invasivos incluyen el “chorro medio” (desechando la primera y última parte de la micción) y, para el no continente, el uso de una bolsa perineal colectora adhesiva (con alto riesgo de contaminación) y la recogida “al acecho”, esperando el inicio de una micción espontánea. La bolsa autoadhesiva es útil como primer cribado: un resultado negativo no precisa confirmación por su alto valor predictivo negativo; sin embargo, un resultado positivo siempre nos obliga a confirmar el diagnóstico mediante un método invasivo. Entre los métodos invasivos contamos con el cateterismo o sondaje vesical y la punción suprapúbica. Son las técnicas más fiables para descartar ITU en neonatos y lactantes pequeños y las que debemos realizar de entrada en el niño no continente con necesidad de tomar una decisión urgente(1-3,7,9,10-14).

En una muestra aislada se puede realizar: una tira de orina, un análisis sistemático y microscópico con el estudio del sedimento, una tinción Gram, un urinocultivo, para conocer el germen causal, y un antibiograma que nos permita suspender o modificar el tratamiento antibiótico.

Interpretación de la tira reactiva de orina y del sedimiento

En la interpretación de la tira de orina debemos atender fundamentalmente a la esterasa leucocitaria y al test de nitritos. La esterasa leucocitaria es liberada por los leucocitos, siendo, por tanto, signo indirecto de la presencia de una inflamación en las vías urinarias, aunque no necesariamente de origen infeccioso, pudiendo la leucocituria aislada estar presente por la presencia de fiebre, deshidratación, otro foco de infección como una apendicitis, o la existencia de litiasis o vulvovaginitis, entre otros(1,2,7-10).

El test de nitritos se basa en la capacidad de las bacterias Gram negativas (no de las Gram positivas ni pseudomonas) en reducir los nitratos a nitritos(10).

La positividad de leucocitos y nitritos en una tira de orina sugiere infección urinaria con una alta sensibilidad y especificidad. La positividad exclusiva de nitritos hace una ITU probable, y con la presencia única de leucocituria la probabilidad de ITU será interpretada desde el juicio clínico. Podríamos obviar la realización de tinción Gram si aparecen nitritos por la alta sospecha de E. coli(9).

Por otro lado, el estudio microscópico de orina(11) permite identificar la presencia de piuria (definida como la presencia de más de 5 leucocitos/campo) y bacteriuria (observación de cualquier número de bacterias).

¿Cuándo obtener un urocultivo y cómo interpretarlo?

Para la realización de un urocultivo se debe obtener una muestra no contaminada. La información por parte del laboratorio de bacteriología de un resultado positivo con suficiente número de microorganismos permite confirmar el diagnóstico y orientar un tratamiento dirigido. Debe practicarse siempre en caso de lactante menor de tres meses con fiebre sin foco, mayor de tres meses con anomalías urinarias asociadas o ITU previa, si no existe correlación entre la clínica y los resultados de la tira reactiva de orina y ante una fiebre sin foco mayor de cinco días en un niño de cualquier edad(1-4).

El recuento de unidades formadoras de colonias (UFC) se interpreta según el método elegido para recolectar la orina, considerándose positivo cualquier recuento obtenido mediante punción suprapúbica, un recuento ≥ 10.000 UFC/ml en orina procedente de sondaje vesical y ≥ 50.000-100.000 UFC/ml si la orina ha sido recogida por micción espontánea(7,9,12) (Tabla I).

tabla

La realización de un antibiograma nos permitirá conocer la sensibilidad a los antibióticos del germen, pudiendo así aumentar nuestras posibilidades de éxito en el tratamiento.

Exploraciones complementarias

En pacientes mayores de dos años diagnosticados de cistitis no es preciso realizar ninguna prueba complementaria. En lactantes febriles o menores de dos años con sospecha de PNA, así como en niños urópatas con mal estado general o que vayan a requerir ingreso deberemos realizar una analítica sanguínea para obtener un hemograma, un ionograma para evaluar la función renal y reactantes de fase aguda (PCR, PCT, VSG)(11,14,17).

La elevación de PCT > 0,5 mg/L sería un indicador precoz y específico de PNA y afectación parenquimatosa. La alteración de la capacidad de concentración de la orina también nos orienta a PNA(9,11,17).

En los pacientes menores de tres meses, si presentan mal estado general o probabilidad de septicemia asociada se debe valorar la realización de una punción lumbar(4,7).

El rendimiento del hemocultivo es bajo y no nos va a condicionar el tratamiento posterior; si bien se aconseja su obtención en menores de tres meses si se sospecha bacteriemia, en pacientes con malformaciones nefrourológicas y en inmunodeprimidos.

Las pruebas de imagen (ecografía renal) no se realizarán en el momento agudo salvo sospecha de complicaciones, como la extensión de la infección a tejidos perirrenales o que se trate de una ITU atípica(10).

Tratamiento

Los objetivos principales del tratamiento de la ITU son mejorar la clínica del paciente y evitar las complicaciones a corto y largo plazo. La decisión de iniciar tratamiento empírico debe basarse en la sospecha clínica de ITU tras la historia clínica, la exploración física y el urianálisis.

El tratamiento inicial es empírico hasta disponer del antibiograma, por lo que debemos conocer el patrón de resistencias de nuestro medio y, si la infección es nosocomial, de nuestro hospital.

La elección del antibiótico debe tener una adecuada cobertura para E. coli. En la actualidad, se estima que entre el 50-80 % de las cepas de E. coli son resistentes a ampicilina. También está documentada la creciente resistencia de dicho germen a amoxicilina y cotrimoxazol (18-38 %). E. coli presenta buena sensibilidad a las cefalosporinas de segunda y tercera generación, a los aminoglucósidos, a la fosfomicina y a la amoxicilina-clavulánico, aunque en los últimos años están documentadas resistencias locales de hasta el 15 % a este último antimicrobiano(1,7,9,11-14).

Enterococcus faecalis presenta buena sensibilidad a la ampicilina y amoxicilina-clavulánico, por lo que la tinción de Gram puede ser útil a la hora de elegir el tratamiento empírico, permitiendo identificar la presencia de cocos grampositivos en menores de tres meses y en pacientes con malformaciones nefrourológicas asociadas, lo que puede aconsejar la ampliación de cobertura antibiótica con ampicilina(9).

Las ITU causadas por Pseudomona aeruginosa pueden representar un problema terapéutico, ya que las fluorquinolonas (levofloxacino) son el único principio oral activo frente a este germen, sabiendo que su utilización en Pediatría es fuente de controversia por el riesgo de alteraciones en el cartílago de crecimiento(10). Cabe, en este caso, considerar la administración ambulatoria de un aminoglucósido por vía intramuscular, que evitaría afrontar los costes de una hospitalización si el estado clínico del paciente lo permite.

La primera consideración a la hora de establecer el tratamiento terapéutico empírico apropiado es diferenciar entre dos situaciones clínicas: ITU baja o cistitis y PNA. En ambos casos, la administración del tratamiento por vía oral y por vía parenteral es igual de eficaz y, por tanto, es de elección la vía oral salvo criterios de ingreso hospitalario (Tabla II).

tabla

Si iniciamos tratamiento parenteral y la evolución es favorable, siendo el uropatógeno sensible según la información del antibiograma, se puede continuar tratamiento por vía oral durante 7-10 días (en PNA en menores de dos años se aboga por mantener diez días). En los niños mayores de 2-3 meses con buen estado general y sin factores de riesgo asociados se puede considerar el tratamiento oral desde un primer momento, ya que no se ha comprobado peor evolución ni mayor riesgo de complicaciones(1,7,9,13) (Tabla III).

tabla

En el caso de ITU baja, el tratamiento será ambulatorio siempre que sea posible. Se ha comprobado además la eficacia de regímenes cortos (3-5 días) en pacientes sin complicaciones y siempre y cuando se encuentren sin fiebre. Si no se cumplen dichos requisitos, se siguen recomendando pautas de 7-10 días de duración(7,14).

Los antimicrobianos considerados adecuados para el tratamiento de la cistitis son: en primer lugar, la cefuroxima-axetilo (pauta de 15 mg/kg/día cada 12 h); y en segundo lugar, la amoxicilina-clavulánico (40-50 mg/kg/día de amoxicilina cada 8 horas). En mayores de seis años se puede emplear cualquiera de los anteriores y fosfomicina-trometamol (3 g) únicamente en mayores de 12 años (Tabla IV).

tabla

Otras opciones de tercera línea son la nitrofurantoína (5-7 mg/kg/día) y el trimetoprim-sulfametoxazol (6-12 mg/kg/día de trimetropim).

En cuanto a la ITU alta o PNA, para el tratamiento vía oral se recomienda la utilización de cefalosporinas de 3ª generación (cefixima 8 mg/kg/día, con posibilidad de doblar dosis el primer día) y, como alternativa, amoxicilina-clavulánico o cefalosporinas de segunda generación siempre y cuando su sensibilidad sea superior al 80-90 % para E. coli(9).

Para la vía parenteral, las cefalosporinas de 3ª generación (cefotaxima 150-200 mg/kg/día, ceftriaxona 50-75 mg/kg/día) y los aminoglucósidos (gentamicina 5-7,5 mg/kg/día) son buenas opciones en el tratamiento de primera línea. Se prefiere gentamicina a amikacina por su menor nefrotoxicidad, administrada en dosis única(9).

Si existe sepsis o meningitis concomitante emplearemos cefotaxima a altas dosis (200-300 mg/kg/día), asociando ampicilina (100-150 mg/kg/día) en pacientes menores de 2-3 meses de edad por la posibilidad de infección por Enterococo, al menos, hasta obtener tinción de Gram o cultivo(7,13).

En determinados casos puede recurrirse al tratamiento vía intramuscular de forma ambulatoria con una dosis diaria de ceftriaxona, gentamicina o tobramicina(14).

Para circunstancias más especiales quedarían en reserva ceftazidima, carbapenémicos y quinolonas. Si existe riesgo de bacteria BLEE (bacterias productoras de betalactamasas de espectro extendido), deberemos iniciar tratamiento con amikacina o carbapenem(7).

En los niños con alergia a penicilina puede considerarse la administración de cefalosporinas de segunda o tercera generación. El tratamiento con trimetropim-sulfametoxazol, ciprofloxacino oral o gentamicina intramuscular serían también buenas opciones, dependiendo de la disponibilidad.

Pruebas de imagen y patología de base asociada: RVU

Las nuevas guías clínicas asumen que las pruebas de imagen se deberían realizar si el manejo posterior del paciente puede disminuir el riesgo de futuras ITU, de daño renal y de secuelas a largo plazo. Deberemos buscar RVU ante ITU febriles recurrentes o tras primer episodio con alteración en la ecografía o gammagrafía, sobre todo en menores de seis meses.

Se debe realizar una prueba de imagen para descartar una enfermedad renal o de las vías urinarias asociada en el caso de primer episodio de ITU febril en el paciente menor de 6 meses, en ITU atípica y en ITU recurrente, siendo la ecografía renovesical o abdominal la prueba de primera línea, por la ausencia de irradiación, su disponibilidad y su bajo coste(7). En primer episodio de ITU febril típica entre los seis meses y el año de edad se debe individualizar; ya que diferentes guías de otros países europeos así lo respaldan(16). Se recomienda la realización de una ecografía a cualquier edad en la fase aguda de una ITU atípica para valorar la presencia de anomalías urinarias o complicaciones. En los lactantes menores de seis meses y con buena respuesta inicial al tratamiento, la ecografía se puede realizar ambulatoriamente a las seis semanas del diagnóstico(10).

La gammagrafía con DMSA (ácido dimercapto-succínico) es el patrón oro de estudio de daño renal asociado, y se recomienda su realización a los 6-12 meses del episodio agudo en pacientes con ITU atípica o recurrente menores de tres años(7). En esta prueba, porcentajes de captación de dicho riñón menores del 45 % del total (una función renal diferencial mayor del 10 %, lo que quiere decir que la participación en la función renal del paciente del riñón afecto es inferior al 40 %) corresponden a la existencia de lesiones renales y es relevante en el pronóstico. No obstante, la existencia de una función renal diferencial menor del 10 % no excluye la existencia de cicatrices. Para poder asegurar mediante gammagrafía con DMSA el diagnóstico de cicatriz renal, el tiempo mínimo necesario es de 6 meses tras un episodio documentado de ITU(1,7,9,12-14).

La cistouretrografía miccional seriada (CUMS) sigue siendo la prueba de elección para identificar el RVU, salvo en niños continentes en los que puede ser sustituida por la cistografía isotópica indirecta (no requiere sondaje). Como principal inconveniente, se trata de una prueba con alta tasa de radiación(14).

La ecocistografía miccional con contraste (EC) está ganando importancia en los últimos años, aportando información similar a la CUMS, pero sin radiar al niño; no obstante, su utilización está aún limitada a determinados hospitales. La uroresonancia magnética presenta la misma sensibilidad y especificidad que la CUMS y no radia, pero debido a su alto coste aún cuenta con poca disponibilidad.

La guía NICE (National Institute of Health and Care Excellence) recomienda la realización de CUMS en todo lactante menor de 6 meses con ITU atípica o recurrente.

La guía española de práctica clínica (GPC) aboga por realizar CUMS en todas las ITUs febriles recurrentes o tras primera ITU febril si es atípica y/o si existe alteración en ecografía o gammagrafía DMSA, especialmente en menores de seis meses (Tabla V).

tabla

Fuera de estas premisas, la realización de estudios de imagen para identificar reflujo ante una primera infección no se considera necesaria.

Patología de base asociada a la ITU: RVU

La anomalía más frecuente del sistema colector renal es el RVU, aunque en ocasiones pueden coexistir diferentes anomalías en un mismo paciente debido a la existencia de genes que actúan en el desarrollo embrionario del parénquima renal y del sistema urinario.

El reflujo se produce por el paso retrógrado no fisiológico de orina desde la vejiga hacia los uréteres.

Se clasifica en primario o secundario(9,11,14,19):

• RVU primario: por incompetencia congénita del sistema valvular de la unión ureterovesical.

• RVU secundario: por obstrucción anatómica de la vía urinaria a nivel uretral (valvas de uretra posterior) o funcional (vejiga neurógena), que causan un aumento de la presión intravesical.

Como ya se ha mencionado previamente, un 20-30 % de los pacientes entre 12 y 36 meses con ITU tienen un RVU asociado. La prevalencia de RVU disminuye con la edad, con una tasa de resolución espontánea del 10-15 % anual (incluso mayor en varones menores de un año). Así, la mayoría se resolverán entre los 5 y 8 años tras la maduración del sistema antirreflujo.

El RVU favorece el daño renal –nefropatía por reflujo (NR) o nefropatía cicatricial (NC)– secundario a infecciones repetidas del tracto urinario. Se estima que los niños con ITU que tienen RVU presentan NC en un 40 % de los casos, aceptándose que a mayor grado de RVU y a mayor edad con ITUs repetidas se aumenta el riesgo: en un primer episodio de ITU sin reflujo la probabilidad de NC se estima en un 15 %; y en un reflujo grado III-V la prevalencia es de hasta el 50 %(1,8,14,15,20).

A su vez, un 10-20 % de los niños con NC desarrollan HTA. También está documentada su relación con la enfermedad renal crónica (ERC), siendo la NR una de las principales causas pediátricas de insuficiencia renal terminal y de inclusión en programa de diálisis y trasplante renal.

Para diagnosticar y graduar el RVU utilizaremos la CUMS y lo estratificaremos en grados siguiendo la clasificación del International Reflux Study Committee:

I. Solo llega al uréter, sin dilatarlo.

II. Alcanza uréter, pelvis y cálices, sin dilatarlos.

III. Produce leve dilatación del uréter, pelvis y cálices, pero preservando el fórnix.

IV. Se produce moderada dilatación con cierto grado de tortuosidad manteniendo la visualización de las impresiones papilares.

V. Produce gran dilatación ureteropielocalicial con tortuosidad del uréter y pérdida de la morfología calicial normal. Las impresiones papilares no se visualizan. (Fig. 1).

figura

Figura 1. Grados de reflujo vésico-ureteral.

A la hora de valorar una NR o NC, las primeras pruebas alteradas suelen ser la capacidad de concentración de la orina, la microalbuminuria y la tensión arteria(1-3,9,12-14,20) (Tabla VI).

tabla

Quimioprofilaxis y otras medidas preventivas

El papel de la quimioprofilaxis es controvertido y su uso está limitado a determinadas situaciones. No se debe utilizar de manera rutinaria, porque favorece la proliferación de gérmenes resistentes a los antibióticos.

La profilaxis medicamentosa se refiere al uso de fármacos antimicrobianos para reducir el riesgo de infección, incrementado cuando está presente una situación de riesgo elevado para su desarrollo. Por tanto, el papel fundamental de la quimioprofilaxis es intentar prevenir futuras ITU y la aparición de cicatrices renales. Sin embargo, se ha comprobado que no disminuye la aparición de daño renal y, en cambio, conlleva un gran riesgo para la colonización por gérmenes multirresistentes(1,2,9,11). Así, aunque ha sido uno de los pilares básicos en el tratamiento conservador del RVU, su uso cada vez está más en entredicho.

Actualmente, se recomienda el uso de profilaxis antibiótica en los siguientes casos(1-3,9,11-14,18):

• Niñas con RVU grados III-V durante un año o hasta que se evalúe nuevamente el grado de RVU.

• Niños varones con RVU grados IV y V durante un año o hasta que se evalúe de nuevo el RVU.

En niños varones con RVU I-III y niñas con RVU I-II uni o bilateral tras diagnosticarse de una primera ITU febril se recomienda la abstención en su realización. Si presentan ITU febril recurrente se administrará profilaxis durante un año y se volverá a evaluar. Si persistiesen las PNA, a pesar de la antibioterapia profiláctica con persistencia del RVU, se valoraría la intervención quirúrgica del mismo.

La profilaxis antibiótica se administra en una dosis única nocturna, empleando un tercio de la dosis utilizada para el tratamiento(7). Generalmente, se emplea de entrada, en lactantes menores de dos meses, amoxicilina asociada o no a ácido clavulánico (10 mg/kg/día) y, en pacientes mayores de esa edad, utilizaremos trimetoprim o cotrimoxazol (2 o 2/10 mg/kg/día). Si fracasasen estas opciones, podríamos usar cefalosporinas de segunda generación y fosfomicina (Tabla VII).

tabla

Ya no se acepta el tratamiento con nitrofurantoína como quimioprofilaxis, tras la alerta farmacológica de la AEMPS (Agencia Española de Medicamentos y Productos Sanitarios) sobre el riesgo existente de daño hepático y pulmonar con su uso prolongado(9). Tampoco se ha documentado beneficio con la rotación de fármacos.

Como medidas preventivas generales deberemos de recomendar la ingesta abundante de líquidos, la higiene local, hábitos miccionales adecuados como la realización de micciones completas, regulares y frecuentes cada 2 o 3 horas (en caso de inmadurez vesical se puede valorar la prescripción de anticolinérgicos como la oxibutinina), y si fuera preciso, la corrección del estreñimiento y la oxiurasis(9,10).

Seguimiento

Las consecuencias a largo plazo incluyen hipertensión arterial y fracaso renal, pero aún no se conoce la frecuencia real de estas complicaciones.

El pronóstico de una primera ITU con buena respuesta al tratamiento en menos de 48 horas es muy bueno. Si la evolución clínica es la esperable, no se recomienda la realización de un urocultivo durante el tratamiento o tras la finalización del mismo(7).

Identificar a los niños con mayor riesgo de daño renal no es tarea fácil y suele suponer un reto (Tabla VIII).

tabla

¿Cuándo derivar de Atención Primaria a Atención Especializada?

La necesidad de seguimiento en Atención Especializada sigue siendo una decisión controvertida en la actualidad. La guía NICE recomienda que los niños que presenten daño parenquimatoso permanente bilateral, alteración de la función renal, hipertensión arterial y/o proteinuria deberían ser controlados por nefrología pediátrica. Diferentes autores incluyen otras circunstancias: infección urinaria febril o ITU en menores de dos años o en pacientes que no controlan la micción y a los que no se puede realizar estudio en Atención Primaria; infecciones urinarias recurrentes; infección urinaria atípica: germen no habitual; anomalía estructural, riñón único o anomalías funcionales nefrourológicas; daño renal permanente confirmado en estudios de imagen o mediante marcadores en sangre (urea, creatinina, cistatina C) u orina (proteinuria, osmolalidad máxima urinaria); retraso del crecimiento; antecedentes familiares de enfermedad nefrourológica o enfermedad renal crónica; y ansiedad familiar.

Función del pediatra de Atención Primaria

Es fundamental la buena coordinación entre los dos niveles asistenciales: Atención Primaria y Especializada.

La función del pediatra de Atención Primaria es fundamental. El conocimiento actualizado de la infección pediátrica del tracto urinario nos ayudará, por un lado, a no solicitar estudios invasivos innecesarios y, por otro lado, a evitar el deterioro de la función renal en un futuro. Deberemos conocer el seguimiento y actitud que debemos llevar a cabo en nuestra consulta (con monitorización antropométrica y de tensión arterial seriada, así como optimizando los hábitos higiénico-dietéticos del menor) y cuándo derivar a Atención Especializada para lograr el mejor manejo integral posible del paciente.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1.** Simoes e Silva AC, Oliveira EA, Mak RH. Urinary tract infection in pediatrics: an overview. J Pediatr (Rio J). 2020; 96: 65-79.

2. Tullus K, Shaikh N. Urinary tract infections in children. Lancet. 2020; 395: 1659-68.

3.** Grupo de trabajo de la Guía de Práctica Clínica sobre Infección del Tracto Urinario en la Población Pediátrica. Guía de Práctica Clínica sobre Infección del Tracto Urinario en la Población Pediátrica. Plan de Calidad para el Sistema Nacional de Salud del Ministerio de Sanidad, Política Social e Igualdad. Instituto Aragonés de Ciencias de la Salud; 2011. Guías de Práctica Clínica en el SNS: I+CS Nº 2009/01.

4. Mintegi Raso S, Gómez Cortés B. Lactante febril. Protoc diagn ter pediatr. 2020; 1: 141-51.

5. Giménez T, Malín ME. Prevalencia de meningitis bacteriana en niños febriles entre 28 y 90 días de vida con diagnóstico de infección urinaria. Emerg Pediatr. 2022; 1: 78-82.

6. Shaikh N, Hoberman A, Hum SW, Alberty A, Muniz G, Kurs-Lasky M, et al. Development and Validation of a Calculator for Estimating the Probability of Urinary Tract Infection in Young Febrile Children. JAMA Pediatr. 2018; 172: 550556. Disponible en: https://uticalc.pitt.edu.

7.** Piñeiro Pérez R, Cilleruelo Ortega MJ, Ares Álvarez J, Baquero-Artigao F, Silva Rico JC, Velasco Zúñiga R, et al.; Grupo colaborador de infección urinaria en Pediatría. Recomendaciones sobre el diagnóstico y tratamiento de la infección urinaria. An Pediatr (Barc). 2019; 90: 400.e1-e9.

8.** Shaikh N, Hoberman A. Urinary tract infections in children: Epidemiology and risk factors. En: UpToDate Torchia MM (ed.), UpToDate, Waltham, MA, 2019. Disponible en: www. uptodate.com.

9.** González Rodríguez JD, Justa Roldán MJ. Infección de las vías urinarias en la infancia. Protoc diagn ter pediatr. 2022; 1: 103-29.

10. Martínez Suárez V, Taborga Díaz E. Infección de las vías urinarias. Pediatr Integral. 2009; XIII: 530-40.

11. Benítez Fuentes R, Jiménez San Emeterio J. Infección del tracto urinario. Pediatr Integral. 2013; XVII: 402-11.

12. Mattoo TK, Shaikh N, Nelson CP. Contemporary Management of Urinary Tract Infection in Children. Pediatrics. 2021; 147: e2020012138. DOI: 10.1542/peds.2020-012138. Erratum in: Pediatrics. 2022; 150: PMID: 33479164.

13. Okarska-Napierala M, Wasilewska A, Kuchar E. Urinary tract infection in children: Diagnosis, treatment, imaging – comparison of current guidelines. J Pediatr Urol. 2017; 13: 567-73.

14. Shaikh N, Hoberman A. Urinary tract infections in infants older than one month and young children: Acute management, imaging, and prognosis. 2022. Disponible en: www. uptodate.com.

15.** Alberici I, Bayazit AK, Drozdz D, Emre S, Fischbach M, Harambat J, et al. ESCAPE Study Group; PREDICT Trial. Pathogens causing urinary tract infections in infants: a European overview by the ESCAPE study group. Eur J Pediatr. 2015; 174: 783-90.

16. Brandström P, Lindén M. How Swedish guidelines on urinary tract infections in children compare to Canadian, American and European guidelines. Acta Paediatr. 2021; 110: 1759-71.

17. Shaikh KJ, Osio VA, Leeflang MM, Shaikh N. Procalcitonin, C-reactive protein, and erythrocyte sedimentation rate for the diagnosis of acute pyelonephritis in children. Cochrane Database Syst Rev. 2020; 9: CD009185.

18. Shaikh N, Rajakumar V, Peterson C, Gorski J, Ivanova A, Gravens Muller L, et al. Cost-utility of antimicrobial prophylaxis for treatment of children with vesicoureteral reflux. Front Pediatr. 2020; 7: 530.

19. Hewitt I, Montini G. Vesicoureteral reflux is it important to find? Pediatr Nephrol. 2021; 36: 1011-7.

20. Shaikh N, Craig JC, Rovers MM, Da Dalt L, Gardikis S, Hoberman A, et al. Identification of children and adolescents at risk for renal scarring after a first urinary tract infection: a meta-analysis with individual patient data. JAMA Pediatr. 2014; 168: 893.

Bibliografía recomendada

– Garin EH, Olavarria F, García Nieto V, Valenciano B, Campos A, Young L. Clinical significance of primary vesicoureteral reflux and urinary antibiotic prophylaxis after acute pyelonephritis: a multicenter, randomized, controlled study. Pediatrics. 2006; 117: 626-32.

Estudio de referencia sobre la profilaxis de las ITU que ha modificado las pautas previas de su manejo. Propone la restricción del uso de fármacos que inhiban el crecimiento bacteriano, limitando los inconvenientes que estos pueden originar y sin representar riesgos de lesión renal.

– Simoes e Silva AC, Oliveira EA, Mak RH. Urinary tract infection in pediatrics: an overview. J Pediatr (Rio J). 2020; 96(S1): 65-79.

Artículo que revisa todos los aspectos novedosos relacionados con la ITU en la población pediátrica, así como los aspectos que aún continúan en debate.

– Guía de Práctica Clínica sobre Infección del Tracto Urinario en la Población Pediátrica. Guiasalud 2011 [en línea]. Disponible en: http://www.guiasalud.es/egpc/ ITU/completa/index.html.

Revisión de la infección urinaria en niños respaldada por el Ministerio de Sanidad, con enfoque en el diagnóstico, prevención, seguimiento y tratamiento de la misma. Muy útil, aunque pendiente de nueva actualización.

– Shaikh N, Hoberman A. Urinary tract infections in children: Epidemiology and risk factors. En: UpToDate Torchia MM (ed.), UpToDate, Waltham, MA, 2019. Disponible en: www. uptodate.com.

Revisión actualizada sobre la epidemiología y los factores de riesgo asociados a la infección urinaria en la población pediátrica.

– Piñeiro Pérez R, Cilleruelo Ortega MJ, Ares Álvareza J, Baquero-Artigao F, Silva Rico JC, Velasco Zúñiga R, et al. Recomendaciones sobre el diagnóstico y tratamiento de la infección urinaria. An Pediatr (Barc). 2019; 90: 400.e1-e9. Disponible en: https://doi.org/10.1016/j.anpedi.2019.02.009.

Recomendaciones del grupo de trabajo de Infectología Pediátrica para el tratamiento de la ITU en Pediatría.

– Alberici I, Bayazit AK, Drozdz D, Emre S, Fischbach M, Harambat J, et al. ESCAPE Study Group; PREDICT Trial. Pathogens causing urinary tract infections in infants: a European overview by the ESCAPE study group. Eur J Pediatr. 2015; 174: 783-90.

Revisión europea que nos pone de manifiesto la problemática actual con el aumento de la prevalencia de bacterias atípicas multirresistentes como uropatógenos causantes de ITU.

– González Rodríguez JD, Justa Roldán MJ. Infección de las vías urinarias en la infancia. Protoc diagn ter pediatr. 2022; 1: 103-29.

Protocolo recién actualizado de la Asociación Española de Pediatría (AEP) que revisa todos los aspectos en relación con la ITU pediátrica, siendo muy útil para la práctica clínica diaria.

Caso clínico

Acude a nuestra consulta de Atención Primaria un niño de 3 meses con fiebre de 38,5ºC de 24 horas de evolución. Asocia irritabilidad, decaimiento y rechazo de la ingesta. La madre nos refiere que ha presentado un vómito de contenido alimenticio el día previo. No existen cambios en las deposiciones. Sin clínica respiratoria ni ambiente epidémico en la familia.

En cuanto a los antecedentes perinatales, el embarazo fue controlado en todo momento, el parto fue a término, vaginal y eutócico. El niño ya ha iniciado el calendario vacunal. Sigue alimentación con lactancia mixta y su desarrollo pondo-estatural es adecuado. No existen antecedentes familiares de interés.

En la exploración física destaca fiebre de 39ºC e irritabilidad, sin un foco en la exploración.

Se decide derivar a Hospital de tercer nivel para estudio y valoración.

En el Servicio de Urgencias se obtiene tira reactiva de orina por sondaje uretral para análisis y urocultivo, se solicita analítica completa con reactantes de fase aguda y hemocultivo.

En la tira reactiva se observa leucocituria y nitrituria, y en el sedimento se confirma la presencia de piuria y bacteriuria. En la analítica destaca leucocitosis con neutrofilia y elevación de reactantes de fase aguda, con función renal conservada e ionograma normal.

Debido a la edad del menor y a la clínica de decaimiento e irritabilidad se decide realizar una punción lumbar, sin hallazgos patológicos en el análisis de líquido cefalorraquídeo y sin crecimiento microbiológico en el cultivo.

Se inicia antibioterapia empírica con ampicilina y gentamicina endovenosa y se decide ingreso hospitalario dada la edad y el aspecto general, hasta comprobar evolución y sensibilidad antimicrobiana en el urocultivo.

Durante su ingreso se aprecia mejoría progresiva, manteniendo ingesta y adecuado estado general y desapareciendo la fiebre a las 24 horas de iniciado el tratamiento antibiótico. El hemocultivo resulta negativo. A las 48 horas avisan de Microbiología por crecimiento en el urocultivo de más de 100.000 UFC/ml de E. coli multisensible, por lo que dada la evolución satisfactoria y la posibilidad de control ambulatorio por su pediatra se decide alta, indicándole realizar un total de 10 días de tratamiento oral con una cefalosporina de tercera generación.

algoritmo


Hypercalciuria and hypocitraturia. The concept of prelithiasis in Pediatrics

V.M. García Nieto*, T. Moraleda Mesa**, P. Tejera Carreño***
Topics on
Continuous Training


V.M. García Nieto*, T. Moraleda Mesa**, P. Tejera Carreño***

*Section of Pediatric Nephrology, Nuestra Señora de Candelaria University Hospital, Santa Cruz de Tenerife. **Pediatrics Department, Poniente University Hospital, El Ejido. Almeria. ***Section of Pediatric Nephrology, Maternal and Child University Hospital, Las Palmas de Gran Canaria

Abstract

Renal lithiasis is a multifactorial pathological situation where alteration of the natural conditions of urine crystallization occurs. There are substances in the urine that, when elevated, favor the formation of stones (promoters: calcium, oxalate, uric acid, cystine) and others that will do so if they are reduced (inhibitors: citrate, magnesium). The metabolic diagnosis can be made in 24-hour urine or by determining urinary ratios in the first urine of the day. Prelithiasis is a situation where stones have not yet formed, but where a metabolic abnormality potentially causing stone formation is detected. Prelithiasis may present as macro- or microscopic hematuria, sterile leukocyturia, dysuria, pollakiuria, urinary urgency, nocturnal enuresis, recurrent abdominal pain, mild proteinuria and urinary tract infections. Morphologically, crystalluria may be seen in the urinary sediment or mobile hyperechogenic particles on bladder ultrasound. The calcium/citrate ratio is a good argument for determining whether there is an elevated lithogenic risk. Treatment will be based primarily on a series of protective dietary guidelines and, if clinical symptoms do not improve or if stones are present, pharmacological measures (thiazides, citrate salts, bisphosphonates) will be chosen.


Resumen

La litiasis renal es una situación patológica multifactorial donde se produce una alteración de las condiciones naturales de cristalización de la orina. Hay sustancias en la orina que, al estar elevadas, favorecen la formación de cálculos (favorecedores: calcio, oxalato, ácido úrico, cistina) y otras que lo harán en el caso de encontrarse reducidas (inhibidores: citrato, magnesio). El diagnóstico metabólico se puede realizar en orina de 24 horas o determinando los cocientes urinarios en la primera orina del día. La prelitiasis es aquella situación en la que aún no se han formado los cálculos, pero en la que se detecta una anomalía metabólica potencialmente causante de su formación. La prelitiasis puede presentarse en forma de hematuria macro o microscópica, leucocituria estéril, disuria, polaquiuria, urgencia miccional, enuresis nocturna, dolor abdominal recurrente, proteinuria discreta e infecciones urinarias. Morfológicamente, puede observarse cristaluria en el sedimento urinario o partículas hiperecogénicas móviles en la ecografía vesical. El cociente calcio/citrato es un buen argumento para determinar si existe un riesgo litogénico elevado. El tratamiento se basará fundamentalmente en una serie de normas dietéticas protectoras y, en el caso de no mejorar la sintomatología clínica o de presentar cálculos, se optará por medidas farmacológicas (tiazidas, sales de citrato, bifosfonatos).


Key words: Idiopathic hypercalciuria; Hypocitraturia; Prelithiasis; Lithogenic risk.

Palabras clave: Hipercalciuria idiopática; Hipocitraturia; Prelitiasis; Riesgo litiásico.


Pediatr Integral 2022; XXVI (8): 492 – 500


OBJECTIVES

• To comprehend the morphological and metabolic bases of renal lithiasis in childhood.

• To understand which factors favor stone formation and which ones are protective.

• To learn the renal functional methods necessary to identify if the concentration of a substance involved in urolithiasis is altered.

• To recognize the symptoms and signs associated with prelithiasis in children and the best way to make its diagnosis.

• To make a proper therapeutic approach from the beginning of the follow-up of patients with lithiasis or prelithiasis.

• To know the meaning and importance of calciuria and citraturia determination.


Hypercalciuria and hypocitraturia. The concept of prelithiasis in Pediatrics


Nephrolithiasis

Renal lithiasis is a multifactorial pathological situation. Stones can be produced by: an excessive concentration of promoting substances, by a reduction in the concentration of crystallization inhibitors, by the existence of heterogeneous nucleation and by the existence of renal cavities with low urodynamic efficiency. If the calculus is available, its chemical composition should be studied. In addition, the urinary concentration of calcium, oxalate, uric acid, cystine, magnesium, and citrate should be determined.

General information

Renal lithiasis can be defined as an alteration of the natural conditions of urine crystallization. The factors involved in the formation of crystals can be very diverse and, for this reason, renal lithiasis is a multifactorial pathological situation. The time required to generate a crystal depends fundamentally: on its own nature, on the supersaturation of the solution (excess solute in the solution: driving force for crystallization), on the presence of pre-existing solid particles (so-called heterogeneous nucleation) and the presence of crystallization inhibitors. The latter are substances that, due to their chemical structure, interact with the nucleus or the faces of the crystal, significantly interfering in its formation or/and development, reducing or preventing crystallization processes. All human urines are supersaturated with respect to calcium oxalate(1), in such a way that the degree of supersaturation is higher in individuals with hypercalciuria and/or hyperoxaluria. Human urine can also contain a wide variety of heterogeneous nucleation agents, such as: protein aggregates, altered renal epithelia, or bacteria. It is obvious that time is a very important variable in these crystal formation processes. Thus, it is evident that by increasing the length of time spent by the urine in the urinary tract (mainly in the upper tract), the possibility of crystallization processes leading to the formation of kidney stones increases. The existence of renal cavities with low urodynamic efficiency is an important risk factor for the development of stones. In fact, it has been shown that morphoanatomical factors can play an important role in calculogenesis. Hence, it would explain why a relapsed patient, in whom it is assumed that the urine will have the same composition in both kidneys, only forms stones in one of them(1). When crystal development occurs in the urinary bladder, these are usually shed without difficulty in the form of asymptomatic crystalluria.

Classification of kidney stones

Each type of stone is formed due to specific etiological factors that can be deduced from its composition, as well as its macro and microstructure(1).

Regardless of their chemical composition, kidney stones can be broadly classified into two broad categories: stones formed on the renal walls (attached to the papillae), in which the zone of attachment to the epithelium is clearly distinguished, and stones developed in the renal cavities (without attachment zone to the epithelium).

Briefly, the usual composition and frequency of calculi is as follows(1):

• Calcium oxalate dihydrate stones (33.8 % of lithiasis). They are especially observed in patients with hypercalciuria and/or with a high calcium/citrate ratio(2) (Figs. 1A and 1B).

Figure 1. Patient with idiopathic hypercalciuria: A. Ultrasound calculus with typical sonic shadow (white arrow). B. Calculus of calcium oxalate dihydrate. Scanning electron microscope view with the typical spearhead morphology. Its surface shows signs of the start of dissolution in a process of transformation into calcium oxalate monohydrate. Patient with type 1 oxalosis: at 23 months of age, she had acute obstructive renal failure due to bilateral stones that required bilateral double J stent placement. C. Stone embedded in the vesicoureteral junction (black arrow). D. Calculus of calcium oxalate monohydrate. The typical compact columnar structure characteristic of these cases is observed. Electron microscopy images from the Laboratori d’Investigació en Litiasi Renal, Universitat de les Illes Balears, Palma de Mallorca (Dr. Félix Grases).

• Calcium oxalate monohydrate stones of cavities (16.4 % of lithiasis). They form in areas of the urinary tract where urine remains in a state of stasis (cavities with low urodynamic efficiency) together with hyperoxaluria (Figs. 1C and 1D) or a deficiency of crystallization inhibitors.

• Calcium oxalate monohydrate stones of papillae (12.9 % of lithiasis). They are associated with hyperoxaluria or a deficiency of crystallization inhibitors.

• Uric acid stones (8.2 % of lithiasis) or mixed calcium oxalate monohydrate and uric acid stones (2.6 % of lithiasis). They are seen in patients with acid urine and hyperuricosuria.

• Calculi of hydroxyapatite (calcium phosphate) (7.1 % of lithiasis) or calcium oxalate dihydrate and hydroxyapatite (11.2 % of stones). These are generated in patients with alkaline urine, hypercalciuria and/or deficiency of crystallization inhibitors, such as hypocitraturia (elevated calcium/citrate ratio)(2), particularly in renal tubular acidosis.

• Calculi of magnesium ammonium phosphate or struvite (4.1 % of lithiasis). These are produced in urinary infections caused by ureolytic germs, such as Proteus mirabilis (Figs. 2A and 2B).

Figura

Figure 2. Patient diagnosed at birth with myelomeningocele in whose follow-up presented several positive urine cultures for Proteus mirabilis and Citrobacter: A. Bladder stone (white arrow) that required surgical removal. B. Large crystals of magnesium ammonium phosphate (struvite) and some areas of hydroxyapatite spherulites were observed. On the faces of the struvite crystal the “Y” marks are observed, allowing its rapid identification. Child with cystinuria: C. During pregnancy, fetal ultrasound check-ups detected hyperechogenicity of the colon (white arrow) in the absence of other intestinal anomalies, compatible with cystine crystals. D. Cystine crystals with the typical hexagonal morphology. Electron microscopy images from the Laboratori d’Investigació en Litiasi Renal, Universitat de les Illes Balears, Palma de Mallorca (Dr. Félix Grases).

• Cystine stones (1.1 % of lithiasis) typical of simple proximal tubulopathy, cystinuria (Figs. 2C and 2D).

Stone-causing metabolic abnormalities

In clinical practice, the concentrations of: calcium, uric acid, oxalate, cystine, citrate and magnesium are usually determined. The first four favor the formation of stones when their concentration in the urine is high (promoters). On the other hand, citrate and magnesium favor their formation when their urinary amounts are reduced (inhibitors). Although they are not determined in daily practice, in addition to citrate and magnesium, other substances such as pyrophosphate, certain glycosaminoglycans, nephrocalcin and phytate, act by inhibiting the formation of calcium oxalate and calcium phosphate crystals. Phytate, present in the husk of cereals and legumes, is a powerful inhibitor of crystallization.

The solutes mentioned above can be measured in 24-hour urine (Table I) or in isolated urine samples.

It should be confirmed that the hourly urinary collection is correct by calculating the urinary creatinine clearance (normal: 14-26 mg/kg/day). Currently, urinary quotients are increasingly used due to their ease in collecting samples, especially in childhood, and because the concentration, especially of calcium and citrate, can vary at different times of the day(3). For this reason, some of us prefer to determine in children, urinary quotients in two urine samples collected at two periods, namely, at night (before dinner) and in the first urine of the morning. In any case, urinary quotients are very useful, especially in the follow-up of patients (Table II). In the particular case of uric acid, the calculation of the excretion rate has been proposed, so it must be determined both in blood and urine. The formula is: ([uric acid]u × [creatinine]p)/[creatinine]u. Values higher than 0.53 mg/100 ml RGF (renal glomerular filtration rate) are considered high.


Idiopathic hypercalciuria

Idiopathic hypercalciuria is the most common cause of stones, both in children and in adults. Urinary calcium concentration should be elevated in the absence of hypercalcemia. It can manifest in the form of lithiasis, but it is frequently associated with various symptoms (prelithiasis) such as: hematuria, micturition symptoms, urinary infection and abdominal pain. The cause has been much debated for decades, but it is probably due to an increase in the number of receptors for vitamin D. Renal ultrasound is mandatory, but bone densitometry is not. It is important to know that it is not a disease, but rather a metabolic abnormality. For this reason, treatment must be dietary, trying to increase the urinary concentration of protective factors and reduce that of calcium.

Definition

Idiopathic hypercalciuria (IH) is defined as that clinical situation in which an increase in urinary calcium excretion is verified, in the absence of hypercalcemia and other known causes of hypercalciuria (Algorithm). It is the most common cause of renal lithiasis, both in children and adults (around 40 % in series of children and 60 % in adult series). IH is one of the most frequent metabolic abnormalities in humans, and its prevalence rates have been reported in the healthy population, depending on the country, between 0.6 and 12.5 %. In Spain, the prevalence rates described range from 3.8 to 7.8 %(4).

Clinical presentation

Initially, IH was only associated with renal colic and stone expulsion. In recent decades, its diagnosis has been much more frequent than before, because it is now known that it can present in the pediatric age with very diverse symptoms in the absence of kidney stone formation. In this sense, in 1981, three different pediatric groups published that gross or microscopic hematuria could be a manifestation of IH and, therefore, be a precursor of the potential capacity to suffer renal colic years later. The author of the third of these studies, Moore, recorded that children affected by IH could present, apart from lithiasis, with other symptoms or signs such as: dysuria, sterile leukocyturia, nocturnal enuresis, frequency, urinary urgency, and even slight proteinuria(5). Shortly after, the association between urinary tract infection (UTI) and IH was published(6).

Subsequently, the relationship between microhematuria or macroscopic hematuria (blood color and, on many occasions, at the end of urination) and the presence of IH was confirmed in various studies, so much so that, 25 to 42 % of the children sent to referral centers for hematuria have IH. However, hematuria is not specific to IH, since other metabolic abnormalities causing stone disease, such as hyperuricosuria or hyperoxaluria, may be associated with hematuria. The production of experimental hypercalciuria for a short time is not accompanied by hematuria, so it is assumed that any metabolic abnormality causing lithiasis can produce microcrystals, a lesion of the renal tubular epithelium, and secondary hematuria. In addition, a group from Hospital 12 de Octubre, in Madrid, has described the association of hypercalciuria, hyperuricosuria and nephrolithiasis with nephropathy of thin basement membranes(7). The presence of recurrent abdominal pain “not typical of renal colic” has also been associated with IH.

The association between IH and UTI deserves a special mention. In 1987, Cervera et al., members of the Gregorio Marañón Hospital, in Madrid, published that the frequency of UTI in their patients with IH was 48.9 %(6), which contrasts with the estimated prevalence of UTI in the general population, in order of 1-2 % in boys and 3-5 % in girls. These initial data were subsequently confirmed in various studies. In the same way and conversely, it has been described that the frequency of hypercalciuria in series of children with UTI oscillates between 20 and 44 %. In a recent work published by our Group, we have observed that the frequency of prelithiasis (including the calculation of the calcium/citrate ratio) in children with UTI due to Escherichia coli was 47.5 % and there was a positive family history for urolithiasis in 68.3 % of cases(8). In this article we postulate that children with prelithiasis must somehow have a reduced constitutive defensive capacity against these bacteria. Subsequently, our observation of a higher frequency of renal scars in children with prelithiasis is very significant, in relation to those with a normal urinary metabolic study(8).

Pathogenic theories. Hypercalciuric rats

During the last third of the former century, different pathogenic theories of IH were enunciated trying to explain it based on the existence of a renal tubular urinary loss of calcium, an increase in its intestinal absorption, or an increase in its bone reabsorption, in addition to a dietary origin linked to an excess in the intake of sodium and/or protein. All these theories have been reviewed in a recent publication signed by our Group(9). In 1990, Pacifici et al. demonstrated that blood monocytes isolated from patients with IH produced an increased amount of cytokines, such as: interleukin-1α (IL-1), granulocyte-macrophage colony-stimulating factor, and tumor necrosis factor-α (TNF-α). An increase in the activity of these cytokines would have the capacity to reduce the bone mineral density of patients with IH. However, the reason why monocytes were stimulated to increase cytokine production was not known.

In 1979, the existence of rats with spontaneous hypercalciuria (genetic hypercalciuric stone-forming, GHS) was described. By favoring breeding between them, a successive increase in calciuria was verified in the following generations. In search of the mechanism of hypercalciuria, Bushinsky and Favus observed that fourth generation rats had marked urinary calcium excretion due to increased intestinal calcium absorption, although calcitriol levels were normal. When rats were placed on a low-calcium diet, calciuria decreased, although it did not normalize, suggesting that increased intestinal calcium absorption was a mechanism that explained, at least in part, the hypercalciuria observed in these animals. In 1993, it was shown that in these rats there was an increase in the number of vitamin D receptors (VDR) in the intestine(10), which favored an increase in the functional capacity of the calcitriol-VDR complexes, thus explaining the increase in previously described intestinal calcium transport. Next, it was verified that, in these animals, there was an increased response of the VDRs to minimal doses of calcitriol, which implies that very high levels of calcitriol were not necessary to amplify their response and greatly increase calciuria. Indeed, Krieger et al. showed that this increased sensitivity to calcitriol was also expressed in the bones of these animals, inducing greater bone resorption(11), which seemed to show that bone also plays a role in the development of hypercalciuria. Later, it was found that in GHS rats there is also a defect in the renal tubular reabsorption of calcium.

In summary, hypercalciuric rats have many features in common with humans with IH, namely: normal calcium levels, intestinal calcium hyperabsorption, increased bone resorption, and defective renal tubular calcium reabsorption. In addition, their calcitriol levels are normal, as are in most patients with IH.

In 2004, Favus et al. demonstrated that peripheral monocytes from humans with IH have an increased number of VDR(12), that is, the same as previously observed in hypercalciuric rats(10).

Figure 3 shows the proposal for a pathophysiological scheme for IH, indicating that the cause of IH would be related to the existence of an increase in the number of VDRs, both in intestinal and bone cells (osteoclasts) as well as in peripheral monocytes.

Figura

Figura 3. Physiopathological diagram of idiopathic hypercalciuria (IH) which shows that the cause of IH would be related to the existence of an increase in the number of receptors for vitamin D, both in intestinal and bone cells (osteoclasts), as well as in peripheral monocytes. VDR: vitamin D receptor; CaSR: calcium sensitive receptor; IL-1: interleukin-1α; PGE2: prostaglandin E2; RANKL: nuclear factor kappaB (NF-κB). Elaborated by the authors. García-Vao Bel CM, García-Nieto VM, Teixeira Trindade AA. Hipercalciuria idiopática (Idiopathic hypercalciuria). In: Nefrología Pediátrica. Exeni R, García-Nieto V, Medeiros M, Santos F, eds. Oviedo: Ediciones de la Universidad de Oviedo; 2021. p. 999-1004.

Diagnosis and complementary tests

Calciuria determination in 24-hour urine in continent patients is the standard criteria for the diagnosis of hypercalciuria. The diagnosis is made if calciuria is greater than 4 mg/kg/day and is confirmed in a second determination or if a high value of the calcium/creatinine ratio is observed in an isolated urine sample (Table II). In a family environment of hypercalciuria and/or renal lithiasis, blood tests can be ignored or delayed; since, usually, they will be normal. However, to confirm that a patient with hypercalciuria has IH, the blood levels of calcium, sodium, potassium, chloride, phosphate, magnesium, and intact PTH must be normal, as well as the acid-base balance (Algorithm).

Renal ultrasound is mandatory to rule out the existence of lithiasis, microcalculi (concretions smaller than three millimeters in diameter without acoustic shadow), nephrocalcinosis, and associated malformations, since many renal malformations are accompanied by hypercalciuria.

If fractures have occurred or there is frequent bone pain, a bone densitometry would be indicated. It is necessary to be cautious before considering pharmacological treatment in the event of a loss of bone mass; since, in many cases, especially after puberty, there is a spontaneous improvement in bone mineral density(13).

Treatment

In our opinion, IH is not a disease but a “metabolic abnormality” or, better, a constitutive metabolic characteristic that is inherited, such as skin color, the number of fingers on the hand, or final height. In this sense, what patients with IH would inherit is the availability of possessing a greater number of VDRs in their cells than people with normal calciuria. Although they transmit the condition to their offspring, many people do not form stones or have reduced bone mass or remain asymptomatic for long periods of time(9). For this reason, it cannot be considered stricto sensu a disease, although in some cases it may predispose to the formation of kidney stones, the appearance of urinary tract infections and the development of osteopenia in the long term. This is a fundamental reason why the use of prolonged pharmacological treatment should be selected.

The normalization of calciuria should not be a universal objective in the treatment of these children, since it can be reduced spontaneously over the years and/or the formation of stones can be avoided with a diet rich in protective factors. In many cases, calciuria remains elevated despite correct dietary guidelines. Rather, the goal of dietary treatment should be to reduce the risk of crystallization, which is achieved by increasing urine volume and reducing the calcium/citrate ratio (see below). Raising awareness of the disease should be avoided as far as possible, so dietary recommendations should not be exhaustive. Ongoing physical exercise is very beneficial to improve bone mineral density.

At diagnosis, except for severe symptoms, dietary standards should be insisted on, in order to achieve an increase in the gain of protective factors against the formation of stones, through an increase in the intake of water, fruits (especially citrus fruits rich in citrate), vegetables (providing water and magnesium), oily fish (due to its richness in ω-3 fatty acids) and whole grains (due to their richness in phytate) (Table III).

There is also a commercialized phytate-based product (Broken®). It is sometimes difficult to get stone or prelithiasis children to drink enough water, because many of them have a permanently stimulated ability to concentrate. This fact is difficult to interpret except in those with palmoplantar hyperhidrosis; in these cases, the consumption of fruits and vegetables that are rich in water in their composition should be encouraged. Regarding drinking water, a/hypomineralized waters are not required. Avoiding hypermineralized (“hard water”) water should suffice.

To reduce the factors that promote stone formation, excess salt and protein consumption should be avoided (Table III).

Drug treatment should be reserved for two circumstances. In the first place, when there are marked clinical data such as: sustained dysuria, frequent macroscopic hematuria, or recurrent nephritic colic. Secondly, when calculi or nephrocalcinosis are observed on the ultrasound. Even in the presence of microcalculi, dietary treatment could be indicated, for at least one year, to observe progression. Four types of preparations are available, namely: potassium citrate, thiazides, bisphosphonates and the phytate-based products on the market.

Citrate salts (Acalka®, Shohl’s solution, Polycitra, Polycitra K) do not normalize calciuria unless there is a defect in acidification, but they form complexes with calcium and the formation of calcium oxalate and phosphate salts. The therapeutic target should be chosen to maintain a calcium/citrate ratio <0.33 mg/mg. In children, we have used a single nocturnal dose (“stones form at night”) with good results.

If citrate is not tolerated or there is no improvement, it is replaced by hydrochlorothiazide: 1.5-2.5 mg/kg in a single morning dose. Thiazides stimulate transcellular calcium transport in the distal convoluted tubule. It must be kept in mind that they can have side effects such as: hypokalemia, hypomagnesemia and increased plasma levels of glucose, urate, cholesterol and LDL. Its use should not be prolonged.

In cases of severe osteopenia, the antiresorptive effect of bisphosphonates has been tested in adults and in hypercalciuric adolescents with bone demineralization. In addition, calciuria is reduced.

We use the commercialized phytate-based products (Broken®) administered at night in cases where there is reasonable doubt about whether or not to start pharmacological treatment, as is the case of microcalculi, to observe the progression during a short term, or in the event that citrate-based preparations are not tolerated.

The concept of prelithiasis. The calcium/citrate ratio

The concept of prelithiasis, although it has not been generalized, includes patients with metabolic abnormalities that cause stones before they have symptoms of renal colic. It is basically a pediatric term and includes children with hypercalciuria and hypocitraturia, since the other causes of stones usually manifest with symptoms of kidney stones. The easiest way to screen for prelithiasis is the determination of the calcium/citrate ratio in the first urine of the day. Calcium/citrate ratio values greater than 0.33 indicate that urine is potentially lithogenic, regardless of age and time of urine collection.

Since the early 1980s, pediatricians have learned to identify children with metabolic abnormalities that cause stones in a phase of life in which they have not yet had time to form or develop them. This situation, almost specific to the pediatric age, has been called “prelithiasis”(3,14). The term has been somewhat contested, since not all people with metabolic abnormalities potentially causing stones form them in the long term. However, we believe that it is a descriptive and valid term.

Alexander Randall (1883-1951), the famous American urologist who described the plaques that bear his name, used the term “symptomatic silence” that could be equated in a certain way with that of prelithiasis. Thus, he wrote that: “A kidney stone is known clinically only after its growth has reached what we might call maturity. The fact that this growth has taken time is evident, as is the fact that during this time there has been a symptomatic silence”.

As indicated in the preceding lines, children with IH may present with symptoms or signs such as: gross or microscopic hematuria, sterile leukocyturia, dysuria, frequency, urinary urgency, urinary incontinence, nocturnal enuresis, cloudy urine, recurrent abdominal pain(4) or urinary infection(6,8,14).

The morphological expression of prelithiasis would coincide with the repeated vision of the same type of crystals in the urinary sediment and with the finding of mobile hyperechogenic particles in the bladder ultrasound that may be a transcript of red blood cells, leukocytes or crystals in the urine(15). We have verified that this crystalluria can be associated with hypercalciuria or hypocitraturia. The relationship between these last two metabolic anomalies is complex and a matter pending to be resolved; since, on occasions, they can coincide at the same time in the absence of a defect in renal acidification capacity. In addition, very frequently, it is observed that children with IH, as they approach adolescence, normalize urinary calcium excretion and concurrently show hypocitraturia(13). Sometimes, in adults who have passed stones and who are parents of children with IH, it is found that they are only carriers of hypocitraturia. It seems, therefore, as if both metabolic abnormalities had, in certain way, a link in common.

The diagnosis of prelithiasis condition is, therefore, another version of preventive medicine, since after its detection, dietary and/or pharmacological measures can be taken to prevent progression to lithiasic disease.

The easiest way to screen for prelithiasis is the determination of the calcium/citrate ratio in the first urine of the day. Urine is particularly lithogenic when there is an imbalance between the beneficial component (calcium) and the protective component (citrate). This imbalance is more evident at night, since together with the increase in urinary osmolality due to the lack of fluid intake during sleep, in many cases, an increase in calciuria due to a certain increase in bone resorption and a reduction of citraturia as a consequence of mild nocturnal physiological acidosis, which is a consequence of the formation of ketoacids given the lack of caloric intake(3,16). For this reason, the first urine of the day that collects the testimony of what happened at night must necessarily be studied independently. Calcium/citrate ratio values greater than 0.33 indicate that urine is potentially lithogenic, regardless of age and time of urine collection(17). Thus, in a study by our aforementioned group, the calcium/citrate ratio corresponding to urine at night was increased in 37.5 % of the samples and, on the other hand, the same ratio, in the first urine of the day was elevated in 80 % of the cases. This was the only parameter calculated that was also related to the existence of a family history of lithiasis(3). A particular situation may occur, preferably in adolescence, when citraturia may be reduced and also calciuria, with which the urine will not be lithogenic as it shows a normal calcium/citrate ratio.

Hypocitraturia

Hypocitraturia is frequently seen in patients with renal lithiasis. It can be observed in isolation or associated with hypercalciuria. It is a potent crystallization inhibitor. Sometimes it is not possible to know the cause of hypocitraturia, although metabolic acidosis, a diet with excess protein, cystic fibrosis, intestinal malabsorption and obesity must be ruled out.

Citrate acts as an inhibitor of calcium stone formation by forming a soluble complex, which decreases the availability of free ionic calcium necessary for crystallization of calcium oxalate or calcium phosphate. Citrate also acts as a direct inhibitor of the aggregation of calcium crystals and their growth(18); therefore, reduced urinary citrate may be an important cause of calcium lithiasis.

In general, metabolic acidosis is accompanied by hypocitraturia and alkalosis by hypercitraturia(19).

The frequency of hypercalciuria and, above all, hypocitraturia in cases of renal tubular acidosis is very high. Citrate is a very sensitive marker of metabolic acidosis(19). When the pH of the proximal tubular cell is reduced, the activity of the dicarboxylate cotransporter NADC1 (sodium-dependent dicarboxylate transporter 1) located in the apical membrane of the proximal tubule is stimulated, thereby passing more citrate into the cell. Citrate participates in the Krebs cycle in mitochondria, producing CO2 and H2O, a process in which three H+ ions are consumed, a reaction equivalent to generating bicarbonate.

Other causes of hypocitraturia, in addition to metabolic acidosis, include acetazolamide or thiazide therapy, potassium depletion, starvation, cystic fibrosis, intestinal malabsorption, and obesity. Excessive protein intake also favors its appearance due to the acid overload it causes. However, sometimes no known cause is detected (idiopathic hypocitraturia). In chronic renal failure, a reduction in citraturia may be indicative of an intracellular acidosis capable of initiating early alkalinizing treatment. As previously indicated, hypocitraturia associated with IH is observed with certain frequency, in the absence of an acidification defect.

We have observed in some cases that after the use of citrate, the ultrasonographic microcalculi may disappear. It should not be forgotten that in 1857, Spiller observed that citric acid has a special ability to keep calcium in solution. In the presence of citrate, calcium is not precipitated by carbonate, phosphate, or oxalate. When some of these precipitates have formed, they can be brought back into solution by additional citrate.

Role of the primary care pediatrician

An appropriate medical history, a correct physical examination, and basic renal function tests can lead the Primary Care pediatrician to a diagnosis of IH. This professional can proceed with subsequent control after recommending adequate dietary standards. The presence of morphological anomalies (ultrasound calculi) or suggestive symptoms would be an indication for referral of the patient to a Center specialized in Pediatric Nephrology.

As reflected in the article, IH is the most frequent cause of lithiasis, both in childhood and in adulthood, although the most common scenario is that it is asymptomatic or presents symptoms of prelithiasis (hematuria, micturition symptoms, abdominal pain…). In Primary Care it is important to suspect it in the face of the aforementioned symptoms, and perform the relevant tests for its diagnosis. Although 24-hour urine collection is standardized, it may be initially sufficient to determine the calcium/creatinine and calcium/citrate ratios in a first morning urine sample, the results of which must be confirmed in a subsequent sample.

Once the diagnosis has been made, it will be necessary to provide dietary measures, whether the patient is asymptomatic and has been a casual diagnosis, or if he presents associated symptoms. These indications will be essential to reduce symptoms, as well as to prevent the formation of renal lithiasis in the future.

Bearing in mind that IH is an entity whose cause is multifactorial, but in which genetics plays a fundamental role, one should not be obsessed with achieving normalization of calciuria. It will be essential, above anything else, to try to increase the levels of inhibitors of crystallization in the urine (citrate and magnesium), recommending foods rich in them, as well as in phytate (present in cereals and legumes), which is also a potent inhibitor of crystallization.

Unless complications arise, children with IH can be monitored by Primary Care pediatricians.

Conflict of interests

There is no conflict of interest in the preparation of the manuscript. Declaration of interests: none.

Bibliography

The asterisks reflect the interest of the article in the opinion of the authors.

1.*** Grases Freixedas F, Costa-Bauzá A. Mecanismos de la formación de los cálculos renales (Mechanisms of kidney stone formation). In: Nefrología Pediátrica. Exeni R, García-Nieto V, Medeiros M, Santos F, eds. Oviedo: Ediciones de la Universidad de Oviedo. 2021. p. 977-90.

2.** Lumbreras J, Rodrigo MD, Prieto RM, Costa-Bauzá A, Sanchis P, Espinosa N, et al. Comparing different morpho-compositional groups of kidney stones in a Pediatric Renal Lithiasis Registry. Pediatr Nephrol. 2021; 36: 3352.

3. García Nieto VM, Pérez Bastida XI, Salvador Cañibano M, García Rodríguez VE, Monge Zamorano M, Luis Yanes MI. Quantification of the risk of urinary calcium stone formation in the urine collected at 2 times of the day in a group of children studied to rule out prelithiasis. Nefrologia (Engl Ed). 2018; 38: 267-72.

4. Penido MG, Tavares MS. Beyond kidney stones: Why pediatricians should worry about hypercalciuria. World J Clin Pediatr. 2021; 10: 137-50.

5. Moore ES. Hypercalciuria in children. Hypercalciuria in children. Contr Nephrol. Basel: Karger. 1981; 28: 20-32.

6.** Cervera A, Corral MJ, Gómez Campdera FJ, De Lecea AM, Luque A, López Gómez JM. Idiopathic hypercalciuria in children. Classification, clinical manifestations and outcome. Acta Paediatr Scand. 1987; 76: 271-8.

7. Praga M, Martínez MA, Andrés A, Alegre R, Vara J, Morales E, et al. Association of thin basement membrane nephropathy with hypercalciuria, hyperuricosuria and nephrolithiasis. Kidney Int. 1998; 54: 915-20.

8. Sotoca Fernández J, O’Hagan M, Arango Sancho P, Luis Yanes MI, García Nieto V. A family history of renal lithiasis in children diagnosed of urinary tract infection by Escherichia coli. An Pediatr (Barc). 2018; 88: 204-8.

9.** García Nieto VM, Luis Yanes MI, Tejera Carreño P, Pérez Suárez G, Moraleda Mesa T. The idiopathic hypercalciuria reviewed. Metabolic abnormality or disease? Nefrologia (Engl Ed). 2019; 39: 592-602.

10.*** Li XQ, Tembe V, Horwitz GM, Bushinsky DA, Favus MJ. Increased intestinal vitamin D receptor in genetic hypercalciuric rats. A cause of intestinal calcium hyperabsorption. J Clin Invest. 1993; 91: 661-7.

11. Krieger NS, Stathopoulos VM, Bushinsky DA. Increased sensitivity to 1,25(OH)2D3 in bone from genetic hypercalciuric rats. Am J Physiol. 1996; 271: C130-5.

12.** Favus MJ, Karnauskas AJ, Parks JH, Coe FL. Peripheral blood monocyte vitamin D receptor levels are elevated in patients with idiopathic hypercalciuria. J Clin Endocrinol Metab. 2004; 89: 4937-43.

13.*** Pérez-Suárez G, Luis-Yanes MI, Martín-Fernández de Basoa MC, Sánchez-Almeida E, García-Nieto VM. Evolution of bone mineral density in patients with idiopathic hypercalciuria: a 20-year longitudinal study. Pediatr Nephrol. 2021; 36: 661-7.

14. Kamińska A, Jung A. Results of the treatment of pre-urolithiasis state in children with recurrent urinary tract infections. Pol Merkur Lekarski. 2000; 8: 209-10.

15. Luis Yanes MI, López Figueroa A, Arango Sancho P, Tejera Carreño P, Monge Zamorano M, Aracil Hernández D, et al. Ultrasonography findings of echogenic material in the bladder of a pediatric cohort. Pediatr Nephrol. 2018: 33: 1980.

16.** Mir C, Rodríguez A, Rodrigo D, Sáez-Torres C, Frontera G, Lumbreras J, et al. Analysis of urine composition from split 24-h samples: use of 12-h overnight samples to evaluate risk factors for calcium stones in healthy and stone-forming children. J Pediatr Urol. 2020; 16: 371.e1-e7.

17. Srivastava T, Winston MJ, Auron A, Alon US. Urine calcium/citrate ratio in children with hypercalciuric stones. Pediatr Res. 2009; 66: 85-90.

18. Tekin A, Tekgul S, Atsu N, Sahin A, Ozen H, Bakkaloglu M. A study of the etiology of idiopathic calcium urolithiasis in children: hypocitruria is the most important risk factor. J Urol. 2000; 164: 162-5.

19. Brennan S, Hering-Smith K, Hamm LL. Effect of pH on citrate reabsorption in the proximal convolute tubule. Am J Physiol. 1988; 255: F301-6.

20. González-Lamuño Leguina D. Hipercalciuria. Pediatr Integral. 2017; XXI: 529-40.

Recommended bibliography

– Grases Freixedas F, Costa-Bauzá A. Mecanismos de la formación de los cálculos renales (Mechanisms of kidney stone formation). In: Nefrología Pediátrica. Exeni R, García-Nieto V, Medeiros M, Santos F, eds. Oviedo: Ediciones de la Universidad de Oviedo. 2021. p. 977-90.

Chapter recently written by one of the most expert groups in lithiasis in our country. The complex mechanisms and causes involved in the formation of kidney stones are reviewed in a very educational way.

– Li XQ,Tembe V, Horwitz GM, Bushinsky DA, Favus MJ. Increased intestinal vitamin D receptor in genetic hypercalciuric rats. A cause of intestinal calcium hyperabsorption. J Clin Invest. 1993; 91: 661-7.

The study of hypercalciuric rats allowed us to suspect that they share mechanisms in their pathophysiology with human IH. The finding of an increase in the number of vitamin D receptors was essential in this regard.

– Pérez-Suárez G, Luis-Yanes MI, Martín-Fernández de Basoa MC, Sánchez-Almeida E, García-Nieto VM. Evolution of bone mineral density in patients with idiopathic hypercalciuria: a 20-year longitudinal study. Pediatric Nephrol. 2021; 36: 661-7.

This study has revealed for the first time that the urinary elimination of calcium in IH is not permanent and that, on occasions, it is replaced by hypocitraturia. This work has also revealed that the loss of bone mass observed in some patients with IH improves spontaneously in adolescence and young adults, especially in women.

Clinical case


A 7-year-old patient (weight: 23 kg, height: 118.5 cm) was referred because of a 12 day course of macroscopic hematuria at the end of urination, which was not accompanied by fever or dysuria. The family was initially assisted by their doctor, who had prescribed the administration of intramuscular penicillin and when the terminal hematuria did not subside, he was referred to us. Physical examination was normal except for a I/VI systolic murmur with functional characteristics in the mitral focus. In the personal history, it was noted that he had undergone adenoidectomy and tonsillectomy. His mother had suffered two renal colic. The macroscopic hematuria subsided two days after admission, remaining with persistent microhematuria (8-10 leukocytes per field, 20-25 red blood cells per field). The urine culture was negative and the full blood count was normal (Hb: 14 g/dL). General biochemistry was normal (creatinine: 0.5 mg/dl, uric acid: 3.5 mg/dl, calcium: 10 mg/dl), including proteinogram, immunoglobulins, and hepatitis B serology. Complement levels were C3: 97 mg/dl and C4: 16 mg/dl. The pharyngeal swab was negative. Renal ultrasound was normal. The volume of 24-hour urine delivered to the laboratory was 500 ml. In this sample, the creatinine concentration was 60 mg/dl and the calcium 17 mg/dl. In addition, magnesium: 6.2 mg/dl; uric acid: 47.6 mg/dl and citrate 300 mg/l.


Salivary gland pathology

D. Aguilera Alonso*, A. Lowy Benoliel**
Topics on
Continuous Training


D. Aguilera Alonso*, A. Lowy Benoliel**

*Infectious Diseases Section, Pediatric Service, Gregorio Marañón Health Research Institute (IiSGM), HGU Gregorio Marañón. Madrid. CIBER for Infectious Diseases (CIBERINFEC), Carlos III Health Institute. Madrid. **Otorhinolaryngology Department, HGU Gregorio Marañón. Madrid

Abstract

The salivary glands, responsible for the production of saliva, have a fundamental role in digestion and phonation, and also have defense functions in the oral cavity. The largest glands, the parotid glands, are the most frequently affected. Salivary gland pathology includes several diseases of different aetiologies, including infectious, inflammatory, obstructive, autoimmune, granulomatous or neoplastic.

In children, the most common disease of the salivary glands is epidemic parotitis, also known as mumps, followed by juvenile recurrent parotitis.


Resumen

Las glándulas salivales, encargadas de la producción de saliva, tienen un papel fundamental en la digestión y fonación y, además, tiene funciones de defensa en la cavidad oral. Las glándulas de mayor tamaño, las parótidas, son las más frecuentemente afectadas. La patología de las glándulas salivales engloba a un conjunto de enfermedades de etiologías diferentes, que incluye procesos: infecciosos, inflamatorios, obstructivos, autoinmunes, granulomatosos o neoplásicos.

En niños, la enfermedad más frecuente de las glándulas salivales es la parotiditis epidémica, también conocida como paperas, seguida por la parotiditis recurrente de la infancia.


Key words: Salivary glands; Parotitis; Mumps; Pediatrics; Epidemiology.

Palabras clave: Glándulas salivales; Parotiditis; Paperas; Pediatría; Epidemiología.

Pediatr Integral 2022; XXVI (7): 423 – 433


OBJECTIVES

• To recognize the main pathologies that affect the salivary glands.

• To establish the differential diagnosis in the care of a child with parotid tumor.

• To guide the diagnostic and therapeutic approach of recurrent parotitis.

• To be aware of the main tumors of the salivary glands.


Salivary gland pathology

Introduction

In the human species there are two types of salivary glands: major and minor(1). The major salivary glands are constituted by: two parotid glands, two submandibular or submaxillary glands, and two sublingual glands. The minor salivary glands are distributed throughout the mouth, pharynx, and paranasal sinuses. The main function of the salivary glands is the production of saliva. Saliva is of paramount importance for all the functions for which the oral cavity is responsible. It contains enzymes like amylase and lipase, which help in the digestion of food. In addition, they help in the sense of taste and in the lubrication of the oral cavity, as well as in the correct articulation and modulation of speech. It also has antimicrobial properties, as it contains secretory IgA immunoglobulins, mucins, and lactoferrin.

The largest salivary gland is the parotid gland, which produces a serous secretion that drains into the oral cavity through Stenon’s duct, at the level of the upper second molar. The submandibular gland produces a seromucous secretion that exits through Wharton’s duct into the floor of the mouth, while the sublingual gland produces a seromucous secretion that reaches the anterior region of the floor of the mouth.

Salivary gland pathology encompasses a set of diseases of different etiologies, including processes of: inflammatory, infectious, obstructive, autoimmune, granulomatous or neoplastic nature(2). In children, the most common disease of the salivary glands is epidemic parotitis, followed by recurrent parotitis of childhood.

Infectious sialadenitis

Sialadenitis is the name given to the inflammation of the salivary glands, with inflammation of the parotid gland (parotitis) being the most frequent presentation.

Epidemic parotitis (mumps)

Acute infection that typically produces inflammation of the parotid glands, predominantly bilateral, caused by the mumps virus. Other organs, such as: testicles, pancreas, ovaries and central nervous system, may also be affected simultaneously or in isolation.

The mumps virus is a member of the Paramyxoviridae family. It is a single-stranded RNA virus, for which humans are the only known natural host. Of its structural proteins, F and HN proteins are the main determinants of immunity. Although only one serotype of mumps virus is known, 13 genotypes have been determined(3).

Epidemiology

Transmission of the virus occurs by droplet spread from the respiratory tract and by direct contact with the saliva of an infected person. The distribution is universal, with a higher incidence in winter and spring(4). Since the introduction of the vaccine in Spain in 1981, its incidence has drastically fallen. However, epidemic waves have persisted every 3 to 5 years, mainly in people not immunized by the vaccine and, occasionally, also among immunized people, probably related to a loss of vaccine immunity over time. Currently, in Europe, G1 is the predominant circulating genotype(5).

Traditionally, the infection mainly took place between the ages of 5 and 14. In recent decades, due to systematic vaccination, it has shifted towards adolescents and young adults. Most of the reported cases of mumps in Spain correspond to individuals over 15 years of age, unvaccinated or vaccinated between 1993 and 1999 with a triple viral vaccine, whose anti-mumps component, the Rubini strain, was poorly immunogenic. Children under one year of age rarely acquire the infection, since they are protected by transplacental maternal antibodies.

The period of maximum contagion occurs from 2 days before to 5 days after the appearance of the parotid swelling, although the mumps virus has been isolated in saliva up to 9 days after the appearance of the parotiditis. Viral replication in the nasopharyngeal mucosa and regional lymph nodes is followed by a viremic phase, which causes spread of the infection to multiple organs, including the central nervous system and glandular epithelium.

It is a notifiable disease. The Epidemiological Surveillance Network classifies cases of mumps into:

• Suspected case: person who meets the clinical criteria (Table I).

• Probable case: person who meets the clinical criteria and the epidemiological criteria (Table I).

• Confirmed case: recently unvaccinated person (within six weeks prior to onset of symptoms) who meets clinical and laboratory criteria (Table I). A recently vaccinated person in whom the wild-type genotype of the virus is detected.

In addition, an outbreak is defined as: the appearance of two or more related cases.

Manifestations

The incubation period is on average 16-18 days, with an interval of 2-4 weeks. One-third of patients with mumps have subclinical disease or mild respiratory symptoms. Cases of “breakthrough” mumps in vaccinated individuals seem to have a more latent clinical course. As in other infections, its presentation in adults is usually associated with greater severity.

The most common manifestation is painful swelling of the parotid gland (present in around 95% of symptomatic patients), which is usually unilateral at the onset of the disease, and affects both parotid glands in the following days in 70-80% of cases (Fig. 1)(3).

Figura1

Figure 1. 10-year-old boy with epidemic parotitis.

Prodromal symptoms, including fever, malaise, headache, and anorexia, usually precede mumps within the first few hours or days. At that time, ear pain ipsilateral to the swollen parotid gland and discomfort when eating or drinking acidic foods are common.

The swelling reaches its maximum size in about 3 days, stays that way for 1-2 days, and then slowly subsides. The orifice of Stenon’s duct usually appears edematous and erythematous. Occasionally, a morbilliform rash appears. Involvement of the other salivary glands may be seen in up to 10% of cases. Trismus may occur from mumps, and the patient may have difficulty speaking and chewing. The intake of citrus fruits or juices usually worsens the pain, which is very characteristic. As it obscures the mandibular angle, causing in some cases, elevation of the earlobe, allows to differentiate it from other cervical tumors, such as adenitis(4).

Complications

Central nervous system involvement is the most common extrasalivary manifestation. There is pleocytosis, with lymphocyte predominance in 50% of cases, without associating other data of meningitis. Clinical meningitis occurs, more frequently in males, in 1-10% of cases, generally several days after parotid swelling, but can occur a few days before or up to two weeks later, and may even not be associated with parotitis. The virus can be isolated in culture or detected by other microbiological techniques in cerebrospinal fluid (CSF). The presentation includes typical signs and symptoms of viral meningitis (headache, vomiting, fever and stiff neck). The CSF has 10 to 2,000 leukocytes/mm3, predominantly lymphocytes, although up to 25% may have a predominance of polymorphonuclear cells, mainly at the beginning. Proteinorrhachia is normal or slightly elevated. Hypoglycorrhachia has been described in up to 30% of patients. Meningitis is benign, with complete recovery and no sequelae.

Encephalitis has been described in 1 in 6,000 cases of mumps. It can appear both at the beginning of the disease (associated with direct damage due to invasion of the brain parenchyma by the virus), or late, 7-10 days after the onset of mumps (associated with a post-infectious demyelinating process produced by an autoimmune response). The cytochemical characteristics of the cerebrospinal fluid are similar to the meningitis described above. Patients usually present marked changes in the level of consciousness, associated with seizures, paresis, aphasia, and involuntary movements. Sequelae have been described, such as psychomotor retardation and seizure disorders, with a mortality of around 1%.

Other neurological complications that have been described are: Guillain-Barré syndrome, cerebellar ataxia, transverse myelitis and facial paralysis. The auditory nerve can also be affected, causing hearing loss.

Orchiepididymitis is the most frequent extrasalival manifestation in adults, present in 20-30% of postpubertal adolescent males with mumps. It is very rare before puberty. It is bilateral in one out of six patients and generally occurs during the first week of mumps. Some degree of atrophy has been described in half of the cases, but sterility is very rare. Oophoritis occurs in 5% of postpubertal women with mumps.

Around 3% of patients may present signs suggestive of pancreatitis, especially in older children and young adults; usually in the form of a mild and self-limited illness. In mumps virus infections, it is common to observe an increase in serum amylase of salivary origin, so serum lipase will be useful to differentiate this complication.

Other less frequent complications may appear, such as: diabetes mellitus; myocarditis, which is also usually mild and transient, but which, in rare cases, can be fatal; presternal edema due to obstruction of the lymphatic drainage of the neck; sialectasis with sialadenitis; arthritis; thyroiditis; nephritis; hepatitis; mastitis; prostatitis; optic neuritis; hemolytic anemia; or thrombocytopenia.

Infection during pregnancy poses a risk of miscarriage in the first trimester, although maternal-fetal transmission has not been described nor is there a clear risk of congenital malformations.

Differential diagnosis

It will be necessary to carry out the differential diagnosis with acute mumps caused by other viruses, which present manifestations that can be superimposed on epidemic mumps. Suppurative parotitis, of bacterial etiology, produces a unilateral parotid swelling, associating a hot, erythematous and very painful swelling, together with high fever. Furthermore, in these cases, massage of the parotid gland makes it possible to extract purulent fluid through Stenon’s duct. Acute laterocervical adenitis can mimic mumps, which can be differentiated clinically by the location and absence of obliteration of the mandibular angle. Parotid gland enlargement, caused by drugs or metabolic disorders, is usually bilateral and asymptomatic. Other causes to consider in the differential diagnosis such as: tumors, cysts and obstruction caused by stones or stenosis, are usually unilateral.

Diagnosis

The characteristics described allow the diagnosis of suspected mumps to be established. In patients with typical symptoms, microbiological confirmation is not essential, but determination of the viral etiology helps define the current epidemiology of the infection. The confirmation of all sporadic cases is recommended. In outbreak situations, it is important to confirm most primary cases, unrelated to other cases, but it is not essential to confirm secondary cases.

Microbiological diagnostic tests are:

• Isolation of the virus in culture or amplification of nucleic acids, by reverse transcriptase polymerase chain reaction (RT-PCR, more sensitive than viral cultures) in: saliva samples, buccal mucosa (exudate from Stenon´s duct), CSF and urine, preferably in the first 3 days of the disease (since it loses a lot of sensitivity later).

• Serological study: determination of specific antibodies in the serum. The recommended sample for isolation and detection of mumps virus RNA is saliva.

The saliva sample should be taken by massaging both cheeks, at the level of the parotid glands, for thirty seconds (Fig. 2A). Subsequently, rub the space of the oral mucosa between the cheek and the teeth, around Stenon’s duct, on both sides of the oral cavity with a swab (Fig. 2B).

Figura1

Figure 2. Oral exudate of saliva collection technique in the study of mumps.

The swab will be immersed in virus transport medium and sent to the laboratory within 48 hours. In this video (https://youtu.be/ThvoJBjsUvQ) the sample extraction technique can be seen. If the initial IgM result is negative, a second sample obtained after 2-3 weeks should be tested, as some people, especially those who have been vaccinated, have none or late IgM response.

Other complementary tests can help guide the diagnosis. Ultrasound is a simple and affordable test that can confirm the presence of mumps in doubtful cases, as well as rule out other causes of parotid inflammation, such as sialolithiasis. Blood tests can also provide information. The white blood cell count and formula are usually normal, or there may be a mild leukopenia with relative lymphocytosis. Serum amylase levels are usually elevated for 2-3 weeks.

Treatment

Treatment of mumps is symptomatic and supportive. There is no specific treatment available for mumps virus infection. Analgesics relieve pain caused by inflammation of the salivary gland. Topical application of hot or cold compresses to the parotid gland can also relieve discomfort. It is advisable to avoid citrus foods. The treatment of orchitis is purely symptomatic, by means of: bed rest, analgesics, use of suspensory underwear for the testicles and the local application of cold compresses.

Cases with neurological symptoms usually require hospital admission for additional tests and surveillance.

Prevention

The most effective preventive measure is systematic vaccination(5). Vaccines against mumps are made up of an attenuated strain of this virus, combined with other components in the form of triple viral (measles, rubella and mumps) or tetraviral (also associated with varicella).

All mumps vaccines, with the exception of the one made with the Rubini strain, show a seroconversion rate of around 95% at 12 months after one dose. However, because some studies have shown lower efficacy, around 80% after a first dose, two-dose schedules are currently recommended.

The triple viral vaccine is indicated in all children from 12 months of age and in adolescents and adults who have been incorrectly vaccinated. The AEP (Spanish Pediatrics Association) Vaccine Advisory Committee and the Interterritorial Council of the National Health System recommend administering the first dose at 12 months and the second at 3-4 years of age. As with other live virus vaccines, triple viral and tetraviral vaccines are contraindicated in: pregnant women, patients undergoing immunosuppressive treatment, advanced malignant neoplasms or primary immunodeficiencies.

Vaccination and passive immunoprophylaxis after exposure have not been shown to reduce the risk of infection and are therefore not recommended. In case of outbreaks, the administration of a third dose can be considered, as recommended by the CDC (Centers for Disease Control and Prevention) in several recent outbreaks in university centers. Additionally, the temporary interruption of school attendance for all those children at risk due to incomplete immunization can be assessed.

Droplet isolation measures are indicated, along with standard precautions, in hospitalized patients with mumps, up to 5 days from the onset of the parotid mass. In the same way, school exclusion is recommended during the same period.

Other acute viral mumps

Other viruses have been implicated as causal agents of acute parotitis with negative results of the mumps virus tests, such as: parainfluenza virus, Epstein-Barr virus, influenza virus, rhinovirus or adenovirus(6). Due to systematic vaccination against mumps, these viruses have become more relevant. These infections present clinical characteristics similar to epidemic mumps.

Purulent sialadenitis

Unlike acute viral sialadenitis, purulent sialadenitis, caused by bacterial infections, produces a rapidly developing inflammation of the parotid gland, generally unilateral, associated with significant inflammatory signs of the skin, fever and, frequently, purulent suppuration through Stenon´s duct.

Also called suppurative parotitis, it is a bacterial infection of the salivary glands, more frequently of the parotid gland, which occurs acutely with painful swelling of the affected gland, associating: edema, erythema and heat in the skin, together with fever and malaise (Fig. 3A)(7). It is most often unilateral, but can also be bilateral.

The unilateral involvement and the rapid and obvious progress can help differentiate it from viral parotitis. On physical examination, the presence of inflammatory signs at the exit of Stenon’s duct is common. In addition, the outflow of purulent content through it when massaging the parotid gland is characteristic (Fig. 3B).

Figura1

Figure 3. Neonatal suppurative parotitis due to S. aureus. A. Increase in size and inflammatory signs at the level of the mandibular angle. B. Purulent suppuration through Stenon’s duct. Image courtesy of Javier Nogueira López.

Infection can occur due to bacterial ascent through the salivary ducts from the oral cavity or via the hematogenous route. Conditions that produce thicker saliva or reduce saliva flow (e.g., dehydration, obstruction of the salivary ducts, autoimmune diseases such as Sjögren’s syndrome, drugs that cause xerostomia, etc.) facilitate its development. Inadequate oral hygiene, immunosuppression, diabetes mellitus, hypothyroidism, renal failure and the postoperative period have also been associated with a higher risk of presenting this disease.

The most frequently associated bacteria is Staphylococcus aureus, followed by anaerobic bacteria from the oral cavity, such as: Fusobacterium spp. and Peptostreptococcus spp. Different species of streptococci and gram-negative bacilli have also been implicated less frequently. Analytically, it generally highlights leukocytosis with a predominance of neutrophils. Ultrasonography allows confirmation of the diagnosis, ruling out predisposing anatomical factors (e.g., sialolithiasis) or intraparotid complications (e.g., parotid abscess). Although complications are unusual, in addition to abscess, the following have been described: osteomyelitis, thrombophlebitis of the jugular vein and sepsis.

The culture of the purulent exudate, obtained through the Stenon duct, allows us to guide the etiology, although it is often difficult to discern the role of some isolates, such as microorganisms that are usually commensals of the mouth, as it is a sample that can be contaminated during its extraction.

Treatment is mainly medical, with systemic antibiotic treatment, initially intravenous, ensuring good coverage against S. aureus (considering the possibility of methicillin-resistant S. aureus if there are risk factors) and anaerobes, such as amoxicillin-clavulanic acid. Some authors propose empirical coverage only against S. aureus (e.g., cloxacillin or cefazolin). The usual duration is 10-14 days. In addition, it is recommended to associate sialagogues (such as citrus juices), analgesia and, if possible, suspend the drugs that cause xerostomia. In case of parotid abscess, surgical drainage is indicated.

A specifically defined entity, although infrequent, is neonatal bacterial sialadenitis(8). It shares similarities in terms of etiological agents and clinical presentation with what is described above, but it is more frequently associated with complications such as sepsis. In addition to dehydration, other risk factors have been linked, such as prematurity or nasogastric feeding.

Granulomatous infections of the salivary glands

Children may infrequently be affected by granulomatous infections of the salivary glands, such as tuberculosis, cat scratch disease, actinomycosis, toxoplasmosis, or non-tuberculous mycobacterial infections(2). They usually have a course: subacute or chronic, indolent, slowly progressive and without significant inflammatory signs of the adjacent skin. Therefore, the differential diagnosis frequently includes neck tumors. Diagnosis of these diseases generally requires a biopsy.

Tuberculosis with extrapulmonary involvement of the salivary glands is very rare. It is more common in adolescents and adults. Occasionally, constitutional signs may be associated (fever, night sweats, and weight loss). The diagnostic and therapeutic approach is similar to pulmonary tuberculosis, with the particularity that the sample with the highest diagnostic yield will be the biopsy of the affected gland.

Sialadenitis due to non-tuberculous mycobacteria mainly affects young children, between 2 and 5 years of age. The violaceous color that the adjacent skin acquires is characteristic. Unlike tuberculous sialadenitis, the tuberculin skin test and interferon gamma release-based tests (IGRAs) are usually negative. There are different therapeutic approaches, from long-term medical treatment with different antibiotic regimens (macrolides, rifampicin, fluoroquinolones, ethambutol…), to complete removal of the gland.

Actinomycosis with involvement of the salivary glands, mainly the parotid gland, is rare. It is associated with poor dental hygiene. It produces a painless tumor, with a subacute course, without systemic symptoms. Frequently, it gives rise to skin fistulas. The presence of “sulfur granules” along with branching, filamentous, gram-positive rods at the periphery of the abscess pus is diagnostic. Treatment consists of prolonged antibiotic therapy with penicillin and/or amoxicillin, which includes a 2-6 weeks intravenous course, followed by oral treatment for 6-12 months. In case of poor response to antibiotic treatment, drainage or surgical debridement is required.

Toxoplasmosis occasionally produces intraparotid or periparotid lymphadenopathy, leading to an enlarged parotid gland. Cat scratch disease, caused by Bartonella henselae, can also infrequently affect the parotid gland.

HIV mumps

Among the different complications associated with HIV that can affect the salivary glands (e.g. Kaposi’s sarcoma, mycobacterial infections…), there is HIV-associated salivary gland disease, which consists of an increase in the size of these glands that can appear in the different phases of the infection, being, sometimes, the first presentation of the same. The most affected gland is the parotid gland, and the affectation is generally bilateral. It occurs due to the development of benign lymphoepithelial cysts within the gland.

Juvenile recurrent parotitis

Benign pathology in which recurrent episodes of mumps, of unknown cause, take place, generally improving with symptomatic treatment and tend to resolve spontaneously in adolescence.

It is the second most common disease of the salivary glands. It is characterized by recurrent episodes of parotid inflammation, sometimes accompanied by fever, generally not high, and malaise(9). It is usually unilateral, presenting a more affected parotid gland when it is bilateral. It has a predominance in males. The age of onset shows a biphasic distribution, with an initial predominance between 2 and 6 years and, later, at puberty. Episodes generally last 4-7 days, with episodes typically occurring every 3-4 months. It frequently resolves in adolescence, although in some cases it extends into adulthood, with progressive deterioration of the glandular parenchyma. The diagnosis is clinical, excluding other possible causes: immunodeficiencies (mainly IgA deficiency, although it has also been associated with IgG3 deficiency), autoimmune diseases (Sjögren’s syndrome and sarcoidosis), infections (HIV) or obstructive alterations of the salivary ducts. Recently, some diagnostic criteria have been proposed (Table II).

The exact cause of this disease is unknown. Genetic factors have been formulated, as familial cases have been observed suggesting autosomal dominant inheritance with incomplete penetrance. In some cases, it has been related to anatomical factors, such as congenital anomalies of the salivary ducts. Also, a decrease in salivary flow that favors ductal dilation has been shown.

The role of bacteria is unclear. One study showed a high prevalence of bacterial isolates in oral samples in children with recurrent juvenile parotitis, but also in the control group of healthy children, which could correspond to normal colonization of the oral cavity.

Histologically, structural changes occur in the gland in the form of intraductal cystic dilatations with periductal lymphocytic infiltration, forming the so-called sialectasias. Whether they are primary or a consequence of repeated episodes is unknown.

Ultrasound (Fig. 4) is a simple test that can identify sialectasias and rule out other causes, such as obstructive disorders (e.g., sialolithiasis), tumor lesions, or vascular malformations. Other imaging tests, such as CT, nuclear magnetic resonance or sialography, can be assessed in certain cases (suspicion of complications, definition of lesions observed on ultrasound or as an additional therapeutic approach in the case of sialography).

Figura1

Figure 4. Multiple hypoechoic images corresponding to sialectasias in a child with recurrent juvenile parotitis.

The anamnesis must include: the history of recurrent infections and/or atypical course, which could lead to a primary immunodeficiency; risk factors for HIV infection, both postnatal acquisition (risky sexual practices, transfusions of blood products without health control) and vertical acquisition (maternal HIV infection, pregnancy follow-up); and the presence of a family history of autoimmune diseases and other systemic symptoms, which could point to an autoimmune disease.

The initial evaluation should include: autoantibody study: antinuclear (ANA), anti-Ro (SS-A), anti-La (SS-B) and rheumatoid factor; and a study of immunodeficiencies (quantification of serum immunoglobulins, including IgG subclasses and lymphocyte subpopulations).

During episodes, analgesics and anti-inflammatory drugs are used to alleviate symptoms(10). Massage and local heat on the parotid gland can relieve discomfort. The use of sialogogues, such as citrus juices, is proposed to increase the flow of saliva, but can sometimes exacerbate the pain. Some authors have proposed the use of short regimens of systemic corticosteroids in the acute phase, after having previously ruled out other diagnoses (e.g., lymphoma). The role of antibiotics is controversial. However, in case of suspected bacterial superinfection (purulent suppuration through Stenon’s duct, persistent high fever, significant elevation of acute phase analytical reactants, parotid abscess formation, clinical deterioration), its use is recommended, following the same indications as in acute purulent sialoadenitis.

To try to avoid new episodes, maintaining a good oral hygiene and adequate hydration is recommended. In some cases of very frequent episodes that seriously affect the patient, sialendoscopy with probing, lavage and dilation of the duct may be indicated. In patients with persistent symptoms or if episodes continue into adulthood, the following may be considered: ductal ligation, tympanic neurectomy, or even total parotidectomy, although potential risks, such as facial nerve involvement, should be taken into account.

Non-infectious inflammatory diseases of the salivary glands

Although rare in children, several diseases, such as Sjögren’s syndrome or sarcoidosis, can affect the salivary glands. They must be taken into account in the differential diagnosis of chronic or recurrent sialadenitis.

Sjögren’s syndrome

Chronic autoimmune disorder of the exocrine glands that can present systemically, with involvement of multiple glands, or locally, with exclusive involvement of the salivary and lacrimal glands. It usually presents in adulthood, but occasionally symptoms begin around 10 years of age. The disease is characterized by lymphoplasmacytic infiltration with resulting glandular hypofunction, leading to dry mouth and eyes. Its etiology is multifactorial and involves an interaction between genetics, the immune system, and the patient’s environmental exposures.

The predominant clinical presentation is dryness of the mouth and eyes. Xerostomia results in: difficulty chewing and swallowing food, difficulty with phonation, dental caries and adherence of food to the oral mucosa. Chronic irritation and destruction of the corneal and conjunctival epithelium cause keratoconjunctivitis sicca. Enlargement of the salivary glands, most commonly the parotid glands, occurs in 25-66% of patients. This may start unilaterally, but most patients eventually develop bilateral enlargement, which may be recurrent or chronic.

Systemic manifestations include: malaise, fever, myalgias and arthralgias. Some organs affected in systemic forms are: kidneys (tubular acidosis), skin (Raynaud’s phenomenon due to vasculitis) and central nervous system (peripheral sensory and motor polyneuropathies). Sjögren’s syndrome also predisposes to the development of malignant lymphoproliferative disorders.

Diagnosis includes the following findings: keratoconjunctivitis sicca; decreased salivary and tear flow; characteristic histologic findings on biopsy of the minor salivary gland; and detection of anti-Ro (SS-A) and anti-La (SS-B) serum autoantibodies. Dry eyes and mouth take years to appear when they start in childhood, so diagnostic criteria are less useful in childhood. The treatment is both symptomatic and preventive of irreversible damage to the different organs, mainly the teeth and eyes.

Sarcoidosis

Systemic disease that causes the formation of granulomas in various organs, especially in the lungs and lymphatic organs. In 5-10% of cases, the salivary glands are affected, causing their inflammation. One particular presentation, uveoparotid fever or Heerfordt’s syndrome, produces chronic inflammation of the parotid glands along with uveitis and facial nerve paralysis.

Other inflammatory diseases

Although more infrequent, other diseases such as granulomatosis with polyangiitis, Rosai-Dorfman disease and Kimura disease can affect the salivary glands, leading to their inflammation and enlargement.

Obstructive pathology of the salivary glands

Ranulas and mucoceles are a consequence of the obstruction of the submandibular/sublingual glands and the minor glands, respectively, and are typical of children, unlike lithiasis, which are very infrequent. Sialendoscopy allows the diagnosis and treatment of various glandular pathologies.

Cystic pathology: ranulas and mucoceles

Ranulas (Fig. 5) are pseudocysts due to mucous or salivary retention, secondary to alterations of the excretory ducts (post-traumatic or obstructive) in the sublingual or submaxillary glands(11).

Figura1

Figure 5. Sublingual ranula in an 11-year-old girl. Image courtesy of Alicia Martínez Sebastián.

In children, the most common are simple ranulas restricted to the floor of the mouth. Those that extend to the cervical/parapharyngeal spaces are rare at this age. The highest incidence occurs in the first and second decades of life. Clinically, ranulas manifest as: inflammation of the gland whilst chewing or in situations of stimulation of saliva production(12). They can cause induration of the floor of the mouth and the appearance of cysts with mucous/salivary content of greater or lesser size.

When the obstruction affects a minor salivary gland, they are called mucoceles, and the cause is the same. Mucoceles appear as cystic lesions in any location of the oral cavity, although they are also common on the lips.

The treatment of ranulas can range from puncture and aspiration, marsupialization and infiltration of sclerosing substances, to excision of the complete sublingual gland(13). Mucoceles are usually monitored and, depending on the clinical picture, the entire gland can be drained or resected.

Glands with cervical extension are more complicated to manage and require imaging tests (CT or MRI) to make a differential diagnosis with other cystic lesions, such as lymphatic malformations. The age of presentation, as well as the course of the disease, will guide us on the diagnosis. Rapidly evolving lesions tend to be of infectious/inflammatory origin. Regarding age, tumors in children under one year of age tend to have a vascular origin, while in older children they are usually solid tumors.

Sialolithiasis

It is very rare in children, less than 3% of all cases are in pediatric patients. It is much more common in submandibular glands than in parotid glands(14). It must be suspected in the event of recurrent episodes of unilateral glandular inflammation (therefore a differential diagnosis with recurrent parotitis must be performed).

Occasionally, the stone can be seen at the outlet of Wharton’s duct, in the floor of the mouth, but if it is more distal, imaging tests are necessary. The classic treatment has been marsupialization of the ducts to extract the stones and even complete excision of the glands.

In recent years, sialoendoscopy has been developed as a diagnostic and therapeutic technique for salivary gland pathology, with a progressive increase in its use in children(15). It consists of the dilation of the papillae with specific dilators and the subsequent introduction and use of an endoscope designed for this purpose, to explore the submandibular and parotid glands, accessing through the Wharton and Stenon ducts, respectively, allowing navigation through the branches of the ducts (diagnostic application) and carry out treatments such as: application of intraductal medication (corticosteroids and/or antibiotics), washing, dilation of stenosis and removal of stones. It is a safe technique that is almost always performed under general anesthesia and with good results and few complications.

The most frequent indication for sialendoscopy is recurrent juvenile parotitis, followed by lithiasis and, much less frequently, by cases of stenosis.

Tumor pathology

Benign tumors

Parotid hemangioma is the most frequent glandular tumor in Pediatrics. With regard to solid tumors, the most frequent is the pleomorphic adenoma, a benign tumor, but with a tendency to recur and malignant potential.

They arise mainly in the parotid, followed by those that affect the submandibular glands, minor and sublingual glands(16). The most frequent type of solid tumor is the pleomorphic adenoma and, globally, the hemangioma is the most frequent of all parotid tumors in childhood.

Epithelial tumors: pleomorphic adenoma

It is the most frequent tumor of the salivary glands. It is benign, but has a series of characteristics that condition its management:

• Recurrence tendency.

• Possible involvement of the facial nerve in its treatment.

• Malignancy potential

Depending on its anatomical origin, its form of presentation will change. In the parotid or submandibular gland, they will present as: single lesions, with progressive growth, of firm consistency, but mobile and of variable size according to progress. When they originate in a smaller gland, they are usually smaller in size, hard and sticky in consistency. They are painless and do not tend to have skin inflammation.

Contrast-enhanced MRI is the imaging technique of choice. Characteristically, it has a hypointense peripheral ring that helps in its diagnosis, although it is not always present. Ultrasound has more limited utility, although it is more accessible and easier to perform without sedation in younger children. It is common to perform ultrasound first and then MRI to obtain more precise information, in necessary cases. Histological diagnosis by fine-needle aspiration (FNA) helps in decision-making.

The treatment of choice is surgery with wide resection margins. Despite being a benign tumor, the potential for malignancy and the possibility of recurrence require an excision with safety margins, this being the minimum acceptable surgery. The problem with pleomorphic adenoma surgery is given by the possible sequelae of treatment despite being a benign tumor, such as neurovascular lesions or aesthetic defects.

Benign mesenchymal tumors

Parotid hemangioma is the most common tumor of the parotid gland in childhood. They account for 90% of salivary tumors in children under one year of age and are usually associated with other hemangiomas in the head and neck.

They are soft, non-compressible lesions that generate changes in the overlying skin, so that it acquires a purplish-blue hue. The consistency can be variable; in some areas it can be softer and in others harder if there are fibrosis phenomena.

The size varies from one patient to another, but it has the potential to grow and cause aesthetic and/or functional involvement depending on the affected structures, although it does not usually cause facial paralysis.

The first diagnostic technique that is usually used is ultrasound, which shows hypoechoic lesions with respect to healthy glandular tissue, but the most useful study is MRI, which will provide a lot of information regarding extension, location, etc.

Management will depend on the size and progress; since, in general, they tend to regress, so in small lesions and/or without growth, a wait-and-see attitude can be maintained, while in large tumors, with rapid growth or that produce symptoms, the treatment of choice is propranolol, with which a response has been shown in almost 90% of children in the first 5 weeks of treatment. Surgery is reserved for cases in which medical treatment fails.

Lymphatic malformations may originate primarily in the glands (particularly parotid) or be affected by large lesions originating in other locations. They can give rise to important aesthetic and/or functional alterations depending on their extension. Treatment is usually through sclerotherapy and/or surgery depending on the location and extension. They can give rise to phenomena of inflammation with rapid increases in size.

Malignant tumors

They are exceptional in Pediatrics and tend to preferentially affect the parotid gland. In addition, the probability that a parotid mass is malignant is higher than in adults. The prognosis depends on histology. Treatment is surgical and radio-chemotherapy protocols are not well established due to the rarity of this pathology.

Generalities

The characteristics of these tumors are different in children and adults:

• In children, the percentage of malignant lesions over the total number of salivary gland tumors is higher than in adults (a tumor is more likely to be malignant than in adults).

• In children, malignant tumors affect the parotid more than the submandibular gland.

• Mesenchymal tumors are more common than in adults (lesions of vascular origin are the most frequent).

• In children, well-differentiated tumors (better prognosis) are more common than in adults.

Regarding histology, the most frequent malignant solid tumors are: mucoepidermoid carcinomas (40-92% of carcinomas), followed by acinar cell carcinomas, adenocarcinoma and adenoid cystic carcinoma. In the minor and sublingual glands, benign tumors are more frequent than malignant ones, among which mucoepidermoid carcinoma is also the most frequent(17).

The presence of distant metastases at diagnosis is rare, and cervical lymph node extension is infrequent. The development of these neoplasms has been related to infection by the Epstein-Barr virus and previous treatments with radiotherapy and/or chemotherapy, although the vast majority of cases are of unknown origin.

Clinical presentation

They are single masses of slow and progressive growth, generally painless and without inflammatory signs(18). The presence of pain is characteristic of adenoid cystic carcinoma. Clinical presentation with facial paralysis or the presence of cervical lymphadenopathy is very infrequent. In the case of minor salivary glands, they appear more frequently in the oral cavity or as a tumor on the floor of the mouth in the case of sublingual glands.

More than 90% of patients are over 10 years of age at the time of diagnosis, with no clear gender predominance. When they appear in children under 10 years of age, they tend to be higher-grade tumors with a worse prognosis.

Diagnosis

The presence of a persistent, progressively growing tumor should make us suspect a possible neoplasm(19). The imaging technique of choice is MRI with contrast.

The initial histological diagnosis is usually made with FNA, which will allow differentiation between a malignant tumor and other types of tumors (abscess, lymphoma, hemangioma, lymphatic malformation). However, it will not be useful to distinguish between different types of malignant tumors (it only agrees 40% with the definitive diagnosis of the surgical piece).

The performance of open biopsies of the lesions is not usually indicated, unless the size of the lesion prevents a complete resection and in order to propose alternative treatments to surgery.

Treatment

Surgical resection with wide margins is the therapeutic mainstay for these tumors. The overall prognosis of these tumors is good(20).

Role of the Primary Care pediatrician

Most of the children with acute involvement of the salivary glands, treated in Primary Care, correspond to cases of viral parotitis, in some cases epidemic parotitis. It is a notifiable disease, so its communication and the correct collection of samples, usually with the support of Public Health, can help its epidemiological surveillance. In addition, preventive measures are essential to avoid the transmission of this infection.

Juvenile recurrent parotitis is a disease that, despite its benignity, produces significant anguish in the family and the patient. For this reason, it is essential to know how to explain its characteristics and carry out a correct follow-up.

On the other hand, in the differential diagnosis of these pathologies, we must not forget other diseases, such as Sjögren’s syndrome or tumor diseases that affect the salivary glands, which will require their referral for evaluation by a specialist.

Conflict of interests

There is no conflict of interest in the preparation of the manuscript.

Bibliography

Asterisks reflect the interest of the article in the opinion of the authors.

1.*** Jackson NM, Mitchell JL, Walvekar RR. Inflammatory Disorders of the Salivary Glands. En: Flint P, Haughey B, Valerie L, et al. Cummings Otolaryngology Head and Neck Surgery. Seventh Edition. Elsevier; 2020. p. 1157-70.

2. Viñallonga Sardá X. Patología de las glándulas salivales (Pathology of the salivary glands). Pediatr Integral. 2017; XXI: 474-83.

3.** Litman N, Baum SG. Mumps virus. In: Bennett JE, Dolin R, Martin J. Mandell, Douglas, and Bennett. Infectious diseases. Principles and practice. 9th edition. Elsevier; 2020. p. 2087-92.

4.** Cherry JD, Quinn KK. En: Mumps Virus. Feign. Cherry J, Demmler-Harrison GJ, Kaplan SL, Steinbach WJ, Hotez P. Feigin and Cherry’s Textbook of Pediatric Infectious Diseases. Eighth Edition. Elsevier; 2019. p. 1771-9.

5. Vaccine Advisory Committee (CAV-AEP). Parotitis. AEP Online Vaccine Manual (Internet). Madrid: AEP; 2022. Accessed March 1, 2022. Available at: http://vacunasaep.org/documentos/manual/cap-32.

6. Elbadawi LI, Talley P, Rolfes MA, Millman AJ, Reisdorf E, Kramer NA, et al. Non-mumps Viral Parotitis During the 2014-2015 Influenza Season in the United States. Clin Infect Dis. 2018; 67: 493-501. DOI: 10.1093/cid/ciy137.

7. Shaw J. Infections of the Oral Cavity. En: Long SS, Prober CG y Fischer M. Principles and Practice of Pediatric Infectious Diseases. Fifth Edition. Elsevier; 2018. p. 93-199.e2.

8. Martínez de Morentin Navarcorena AL, Nogueira López J, Gutiérrez Martín A. Fiebre en el neonato. Si no lo veo, no lo creo. En: Imagen de la semana (Fever in the newborn. If I do not see it, I do not believe it). In: Image of the week. Continuum 2022 (online). Retrieved May 14, 2022. Available at: http://continuum.aeped.es.

9.*** Wood J, Toll EC, Hall F, Mahadevan M. Juvenile recurrent parotitis: Review and proposed management algorithm. Int J Pediatr Otorhinolaryngol. 2021; 142: 110617. DOI: 10.1016/j.ijporl.2021.110617.

10. Garavello W, Redaelli M, Galluzzi F, Pignataro L. Juvenile recurrent parotitis: A systematic review of treatment studies. Int J Pediatr Otorhinolaryngol. 2018; 112: 151-7. DOI: 10.1016/j.ijporl.2018.07.002.

11. Bachesk AB, Bin LR, Iwaki IV, Iwaki Filho L. Ranula in children: Retrospective study of 25 years and literature review of the plunging variable. Int J Pediatr Otorhinolaryngol. 2021; 148: 110810. DOI: 10.1016/j.ijporl.2021.110810.

12. Martínez Sebastián A, Martínez Sebastián L. Tumoración sublingual en adolescente de rápido crecimiento (Rapidly growing sublingual tumor in an adolescent.). Pediatr Integral. 2021; XXV: 443.e1-e6.

13.** Zhi K, Gao L, Ren W. What is new in management of pediatric ranula? Curr Opin Otolaryngol Head Neck Surg. 2014; 22: 525-9. DOI: 10.1097/MOO.0000000000000103.

14. Nahlieli O, Eliav E, Hasson O, Zagury A, Baruchin AM. Pediatric sialolithiasis. Oral Surg Oral Med Oral Pathol Oral Radiol Endod. 2000; 90: 709-12. DOI: 10.1067/moe.2000.109075a.

15. Schwarz Y, Bezdjian A, Daniel SJ. Sialendoscopy in treating pediatric salivary gland disorders: a systematic review. Eur Arch Otorhinolaryngol. 2018; 275: 347-56. DOI: 10.1007/s00405-017-4830-2.

16.** Bradley PJ, Eisele DW. Salivary Gland Neoplasms in Children and Adolescents. Adv Otorhinolaryngol. 2016; 78: 175-81. DOI: 10.1159/000442138.

17.** Ord RA, Carlson ER. Pediatric Salivary Gland Malignancies. Oral Maxillofac Surg Clin North Am. 2016; 28: 83-9. DOI: 10.1016/j.coms.2015.07.007.

18. Yoshida EJ, García J, Eisele DW, Chen AM. Salivary gland malignancies in children. Int J Pediatr Otorhinolaryngol. 2014; 78: 174-8. DOI: 10.1016/j.ijporl.2013.11.001.

19. Rebours C, Couloigner V, Galmiche L, Casiraghi O, Badoual C, Boudjemaa S, et al. Pediatric salivary gland carcinomas: Diagnostic and therapeutic management. Laryngoscope. 2017; 127: 140-7. DOI: 10.1002/lary.26204.

20. Radomski S, Dermody S, Harley EH Jr. Clinical characteristics and outcomes of major salivary gland malignancies in children. Laryngoscope. 2018; 128: 1126-32. DOI: 10.1002/lary.26946.

Recommended bibliography

– Chafin JB, Bayazid L. Pediatric Salivary Gland Disease. Pediatr Clin North Am. 2022; 69: 363-80. DOI: 10.1016/j.pcl.2022.01.004.

Updated review that includes the main pathologies of the salivary glands in the pediatric population.

– Mumps surveillance protocol. In: National Center for Epidemiology. Carlos III Health Institute. National Epid Surveillance Networkemiological. Protocols of the National Epidemiological Surveillance Network. Madrid; 2013 (reviewed in September 2016). p. 444-52. Available at: https://www.isciii.es/QueHacemos/Servicios/VigilanciaSaludPublicaRENAVE/EnfermedadesTransmisibles/Documents/PROTOCOLOS/PROTOCOLOS%20EN%20BLOQUE/PROTOCOLOS_RENAVE-ciber.pdf.

Epidemiological surveillance protocol of the Spanish National Center for Epidemiology, which details the diagnostic criteria and the microbiological tests to be performed in cases with a suspected or confirmed diagnosis of epidemic parotitis.

Clinical case

A 7-year-old male, with no relevant personal history, correctly vaccinated, attends the Primary Care consultation due to a bilateral painful tumor in the mandibular angle of 24 h of evolution, associated with low-grade fever and rhinorrhea. On examination, he presents a tumor at the level of both parotid glands and erythematous edema at the level of the orifice of Stenon’s duct, without suppuration through it, and with a few inflammatory signs in the adjacent skin. There is no epidemic environment.


Patología de las glándulas salivales

D. Aguilera Alonso*, A. Lowy Benoliel**
Temas de FC


D. Aguilera Alonso*, A. Lowy Benoliel**

*Sección de Enfermedades Infecciosas, Servicio de Pediatría, Instituto de Investigación Sanitaria Gregorio Marañón (IiSGM), H.G.U. Gregorio Marañón. Madrid. CIBER de Enfermedades Infecciosas (CIBERINFEC), Instituto de Salud Carlos III. Madrid. **Servicio de Otorrinolaringología, H.G.U. Gregorio Marañón. Madrid

Resumen

Las glándulas salivales, encargadas de la producción de saliva, tienen un papel fundamental en la digestión y fonación y, además, tiene funciones de defensa en la cavidad oral. Las glándulas de mayor tamaño, las parótidas, son las más frecuentemente afectadas. La patología de las glándulas salivales engloba a un conjunto de enfermedades de etiologías diferentes, que incluye procesos: infecciosos, inflamatorios, obstructivos, autoinmunes, granulomatosos o neoplásicos.

En niños, la enfermedad más frecuente de las glándulas salivales es la parotiditis epidémica, también conocida como paperas, seguida por la parotiditis recurrente de la infancia.


Abstract

The salivary glands, responsible for the production of saliva, have a fundamental role in digestion and phonation, and also have defense functions in the oral cavity. The largest glands, the parotid glands, are the most frequently affected. Salivary gland pathology includes several diseases of different aetiologies, including infectious, inflammatory, obstructive, autoimmune, granulomatous or neoplastic.

In children, the most common disease of the salivary glands is epidemic parotitis, also known as mumps, followed by juvenile recurrent parotitis.


Palabras clave: Glándulas salivales; Parotiditis; Paperas; Pediatría; Epidemiología.

Key words: Salivary glands; Parotitis; Mumps; Pediatrics; Epidemiology.


Pediatr Integral 2022; XXVI (7): 423 – 433


OBJETIVOS

• Conocer las principales patologías que afectan a las glándulas salivales.

• Establecer el diagnóstico diferencial en la atención de un niño con tumoración parotídea.

• Orientar el abordaje diagnóstico y terapéutico de la parotiditis recurrente.

• Conocer los principales tumores de las glándulas salivales.


Patología de las glándulas salivales

Introducción

En la especie humana existen dos tipos de glándulas salivales: las mayores y las menores(1). Las glándulas salivales mayores están constituidas por: dos parótidas, dos glándulas submandibulares o submaxilares y dos glándulas sublinguales. Las glándulas salivales menores se distribuyen por la boca, la faringe y los senos paranasales. La función principal de las glándulas salivales es la producción de saliva. La saliva es de suma importancia para todas las funciones de las que es responsable la cavidad oral. Contiene enzimas como la amilasa y la lipasa, que ayudan en la digestión de los alimentos. Además, ayudan en la sensación del gusto y en la lubricación de la cavidad bucal, así como en la correcta articulación y modulación del habla. También tiene propiedades antimicrobianas, al contener inmunoglobulinas IgA secretoras, mucinas y lactoferrina.

La glándula salival de mayor tamaño es la parótida, que produce una secreción serosa que drena a la cavidad oral a través del conducto de Stenon, a nivel del segundo molar superior. La glándula submandibular genera una secreción seromucosa que sale a través del conducto de Wharton hacia el suelo de la boca, mientras que la glándula sublingual da lugar a una secreción seromucosa que llega a la región anterior del suelo de la boca.

La patología de las glándulas salivales engloba a un conjunto de enfermedades de etiologías diferentes, que incluye procesos: inflamatorios, infecciosos, obstructivos, autoinmunes, granulomatosos o neoplásicos(2). En niños, la enfermedad más frecuente de las glándulas salivales es la parotiditis epidémica, seguida por la parotiditis recurrente de la infancia.

Sialoadenitis infecciosa

Se denomina sialoadenitis a la inflamación de las glándulas salivales, siendo la inflamación de la parótida (parotiditis) la presentación más frecuente.

Parotiditis epidémica (paperas)

Infección aguda que, característicamente, produce inflamación de las glándulas parótidas, de predominio bilateral, producida por el virus de las paperas. También pueden afectarse, simultáneamente o de forma aislada, otros órganos, como: testículos, páncreas, ovarios y sistema nervioso central.

El virus de las paperas es un miembro de la familia Paramyxoviridae. Se trata de un virus ARN monocatenario, del que el ser humano es el único huésped natural conocido. De sus proteínas estructurales, las proteínas F y HN son las principales determinantes de la inmunidad. Aunque solo se conoce un serotipo del virus de la parotiditis, se han determinado 13 genotipos(3).

Epidemiología

La transmisión del virus se produce por diseminación de gotitas a partir de las vías respiratorias y por contacto directo con la saliva de una persona infectada. La distribución es universal, con mayor incidencia en invierno y primavera(4). Desde la introducción de la vacuna en España en 1981, su incidencia ha caído drásticamente. Sin embargo, ha persistido la aparición de ondas epidémicas cada 3 a 5 años, principalmente en personas no inmunizadas por la vacuna y, ocasionalmente, también entre personas inmunizadas, probablemente en relación con una pérdida de inmunidad vacunal con el paso del tiempo. Actualmente, en Europa, el genotipo circulante mayoritario es el G1(5).

Tradicionalmente, ocurría principalmente entre los 5 y los 14 años. Las últimas décadas, debido a la vacunación sistemática, se ha desplazado hacia los adolescentes y adultos jóvenes. La mayor parte de los casos de parotiditis declarados en España corresponden a individuos de más de 15 años, no vacunados o vacunados entre 1993 y 1999 con una vacuna triple vírica, cuyo componente antiparotiditis, la cepa Rubini, resultó escasamente inmunógena. Los niños menores de un año raramente adquieren la infección, ya que están protegidos por los anticuerpos maternos trasplacentarios.

El periodo de máximo contagio ocurre desde 2 días antes hasta 5 días después de la aparición de la tumefacción de las parótidas, aunque se ha podido aislar el virus de la parotiditis en saliva hasta 9 días después de la aparición de la parotiditis. La replicación viral en la mucosa nasofaríngea y en los ganglios linfáticos regionales es seguida por una fase de viremia, que provoca la extensión de la infección a múltiples órganos, incluido el sistema nervioso central y el epitelio glandular.

Se trata de una enfermedad de declaración obligatoria. La Red de Vigilancia epidemiológica clasifica los casos de parotiditis en:

• Caso sospechoso: persona que cumple los criterios clínicos (Tabla I).

• Caso probable: persona que satisface los criterios clínicos y el criterio epidemiológico (Tabla I).

• Caso confirmado: persona no vacunada recientemente (en las seis semanas previas al inicio de síntomas) que satisface los criterios clínicos y de laboratorio (Tabla I). Persona recientemente vacunada en la que se detecta el genotipo salvaje del virus. 

Además, se define brote, como: la aparición de dos o más casos relacionados.

Manifestaciones

El periodo de incubación es de media de 16-18 días, con un intervalo de 2-4 semanas. Un tercio de los pacientes con parotiditis tienen una enfermedad subclínica o síntomas leves de las vías respiratorias. Los casos de parotiditis “breakthrough” en individuos vacunados parece que presentan un curso clínico más larvado. Al igual que ocurre en otras infecciones, su presentación en adultos suele asociar mayor gravedad.

La manifestación más común es la tumefacción dolorosa de la parótida (presente en torno al 95% de los pacientes sintomáticos), que suele ser unilateral al inicio de la enfermedad, y afectar los días siguientes a ambas parótidas en el 70-80% de los casos (Fig. 1)(3).

Figura1

Figura 1. Niño de 10 años con parotiditis epidémica.

Los síntomas prodrómicos, que incluyen: fiebre, malestar general, cefalea y anorexia, suelen preceder a la parotiditis las primeras horas o días. En ese momento, la otalgia ipsilateral a la parótida inflamada y las molestias al comer o beber alimentos ácidos son comunes.

La tumefacción alcanza su tamaño máximo en unos 3 días, permaneciendo así durante 1-2 días y luego remite lentamente. El orificio del conducto de Stenon suele aparecer edematoso y eritematoso. En ocasiones, aparece un exantema morbiliforme. Es posible que se pueda observar el compromiso de las otras glándulas salivales hasta en un 10% de los casos. Se puede producir trismus por la parotiditis, y el paciente puede tener dificultad para pronunciar y masticar. La ingesta de cítricos o de zumos suele empeorar el dolor, lo cual es muy característico. El borrado del ángulo mandibular, llegando en algunos casos a elevar el lóbulo de la oreja, permite diferenciarlo de otras tumoraciones cervicales, como las adenitis(4).

Complicaciones

La afectación del sistema nervioso central es la manifestación extrasalival más frecuente. Existe pleocitosis, con predominio linfocitario, en el 50% de los casos, sin asociar otros datos de meningitis. Se produce meningitis clínica, con mayor frecuencia en varones, en el 1-10% de los casos, generalmente varios días después de la tumefacción parotídea, pero puede ocurrir tanto algunos días antes, como hasta dos semanas después, e incluso no asociar parotiditis. Se puede aislar en cultivo o detectar por otras técnicas microbiológicas el virus en el líquido cefalorraquídeo (LCR). Presenta signos y síntomas típicos de meningitis vírica (cefalea, vómitos, fiebre y rigidez de nuca). El LCR presenta de 10 a 2.000 leucocitos/mm3, de predominio linfocitario, aunque hasta el 25% pueden presentar predominio de polimorfonucleares, principalmente al inicio. La proteinorraquia es normal o ligeramente elevada. Se ha descrito hipoglucorraquia hasta en el 30% de los pacientes. La meningitis es benigna, con recuperación completa y ausencia de secuelas.

La encefalitis se ha descrito en 1 de cada 6.000 casos de parotiditis. Puede aparecer tanto al inicio de la enfermedad (asociado a daño directo por invasión del parénquima cerebral por el virus), o de forma tardía, 7-10 días después del inicio de la parotiditis (en relación con un proceso desmielinizante postinfeccioso producido por una respuesta autoinmune). Las características citoquímicas del líquido cefalorraquídeo son similares a la meningitis descrita anteriormente. Los pacientes suelen presentar cambios marcados del nivel de consciencia, asociado a convulsiones, paresia, afasia y movimientos involuntarios. Se han descrito secuelas, como retraso psicomotor y trastornos comiciales, con una mortalidad en torno al 1%.

Otras complicaciones neurológicas que se han descrito son: síndrome de Guillain-Barré, ataxia cerebelosa, mielitis transversa y parálisis facial. También se puede afectar el nervio auditivo, provocando hipoacusia.

La orquiepididimitis es la manifestación extrasalival más frecuente en el adulto, presente en el 20-30% de los varones adolescentes pospuberales con parotiditis. Antes de la pubertad resulta muy infrecuente. Es bilateral en uno de cada seis pacientes y se produce generalmente durante la primera semana de la parotiditis. Se ha descrito cierto grado de atrofia en la mitad de los casos, pero la esterilidad es muy infrecuente. La ooforitis aparece en el 5% de las mujeres pospuberales con parotiditis.

En torno al 3% de los pacientes pueden presentar signos sugestivos de pancreatitis, sobre todo, en niños mayores y adultos jóvenes; en general, en forma de una enfermedad leve y autolimitada. En las infecciones por el virus de la parotiditis, es frecuente observar un aumento de la amilasa sérica de origen salival, por lo que la lipasa sérica será útil para diferenciar esta complicación.

Pueden aparecer otras complicaciones menos frecuentes, como: diabetes mellitus; miocarditis, que también suele ser leve y transitoria, pero que, excepcionalmente, puede ser fatal; edema preesternal por obstrucción del drenaje linfático del cuello; sialectasias con sialadenitis; artritis; tiroiditis; nefritis; hepatitis; mastitis; prostatitis; neuritis óptica; anemia hemolítica; o trombopenia.

La infección en el embarazo supone un riesgo de aborto espontáneo en el primer trimestre, aunque no se ha descrito transmisión materno-fetal ni claro riesgo de malformaciones congénitas.

Diagnóstico diferencial

Habrá que realizar el diagnóstico diferencial con la parotiditis aguda producida por otros virus, que presentan unas manifestaciones superponibles a la parotiditis epidémica. La parotiditis supurativa, de etiología bacteriana, produce una tumefacción parotídea unilateral, asociando una tumefacción caliente, eritematosa y muy dolorosa, junto a fiebre elevada. Además, en estos casos, el masaje de la glándula parótida permite extraer líquido purulento por el conducto de Stenon. Las adenitis laterocervicales agudas pueden simular una parotiditis, diferenciable clínicamente por la localización y ausencia de borrado del ángulo mandibular. El aumento del tamaño de las parótidas, producido por fármacos o por trastornos metabólicos, suele ser bilateral y asintomático. Otras causas a considerar en el diagnóstico diferencial como: los tumores, los quistes y la obstrucción producida por cálculos o estenosis, suelen ser unilaterales.

Diagnóstico

Las características descritas permiten establecer el diagnóstico de sospecha de parotiditis. En pacientes con síntomas típicos, no es imprescindible la confirmación microbiológica, pero la determinación de la etiología viral ayuda a definir la epidemiología actual de la infección. Se recomienda confirmar todos los casos esporádicos. En situaciones de brote epidémico, es importante confirmar la mayor parte de los casos primarios, sin relación con otros casos, pero no es fundamental confirmar los casos secundarios.

Las pruebas de diagnóstico microbiológico son:

• Aislamiento en cultivo del virus o amplificación de ácidos nucleicos, mediante reacción en cadena de la polimerasa con transcriptasa inversa (RT-PCR, más sensible que los cultivos virales) en: muestras de saliva, mucosa bucal (exudado del conducto de Stenon), LCR y orina, preferentemente en los primeros 3 días de la enfermedad (al perder mucha sensibilidad posteriormente).

• Estudio serológico: determinación de anticuerpos específicos en el suero. La muestra recomendada para el aislamiento y detección de ARN del virus de la parotiditis es la saliva.  

La muestra de saliva debe tomarse masajeando ambas mejillas, a la altura de las glándulas parótidas, durante treinta segundos (Fig. 2A). Posteriormente, frotar con el hisopo el espacio de la mucosa oral entre la mejilla y los dientes, alrededor del conducto de Stenon, a ambos lados de la cavidad oral (Fig. 2B).

Figura1

Figura 2. Técnica de recogida del exudado oral de saliva en el estudio de parotiditis.

La torunda se sumergirá en medio de transporte de virus y se enviarán al laboratorio antes de 48 h. En este vídeo (https://youtu.be/ThvoJBjsUvQ), se puede ver la técnica de extracción de la muestra. Si el resultado de IgM inicial es negativo, se debería analizar una segunda muestra obtenida al cabo de 2-3 semanas, pues algunas personas, sobre todo vacunadas, no tienen una respuesta de IgM o esta es tardía.

Otras pruebas complementarias pueden ayudar a orientar el diagnóstico. La ecografía es una prueba sencilla y asequible, que permite confirmar la presencia de parotiditis en casos dudosos, así como descartar otras causas de la inflamación parotídea, como la sialolitiasis. La analítica sanguínea también puede aportar información. El recuento y la fórmula leucocitarios son generalmente normales o puede haber una leucopenia leve con linfocitosis relativa. Los niveles séricos de amilasa suelen elevarse durante 2-3 semanas.

Tratamiento

El tratamiento de la parotiditis es sintomático y de soporte. No se dispone de ningún tratamiento específico para la infección por el virus de la parotiditis. Los analgésicos alivian el dolor producido por la inflamación de la glándula salival. La aplicación tópica de compresas calientes o frías en la parótida, también puede aliviar las molestias. Es recomendable evitar alimentos cítricos. El tratamiento de la orquitis es puramente sintomático, mediante: el reposo en cama, analgésicos, uso de ropa interior suspensoria de los testículos y la aplicación local de compresas frías.

Los casos con clínica neurológica suelen requerir ingreso hospitalario para la realización de pruebas complementarias y vigilancia.

Prevención

La medida preventiva más eficaz es la vacunación sistemática(5). Las vacunas frente a la parotiditis están compuestas por una cepa atenuada de este virus, combinada con otros componentes en forma de triple vírica (sarampión, rubeola y parotiditis) o tetravírica (asocia, además, varicela).

Todas las vacunas frente a la parotiditis, con la excepción de la fabricada con la cepa Rubini, muestran una tasa de seroconversión en torno al 95% a los 12 meses tras una dosis. Sin embargo, debido a que algunos estudios han demostrado una eficacia inferior, en torno al 80% tras una primera dosis, se recomiendan en la actualidad esquemas de dos dosis.

La vacuna triple vírica está indicada en todos los niños a partir de los 12 meses de edad y en adolescentes y adultos incorrectamente vacunados. El Comité Asesor de Vacunas de la AEP y el Consejo Interterritorial del Sistema Nacional de Salud recomiendan administrar la primera dosis a los 12 meses y la segunda a los 3-4 años de edad. Al igual que sucede con otras vacunas con virus vivos, las vacunas triple vírica y tetravírica están contraindicadas en: mujeres gestantes, pacientes en tratamiento inmunosupresor, neoplasias malignas avanzadas o inmunodeficiencias primarias.

La vacunación y la inmunoprofilaxis pasiva, tras una exposición, no han demostrado disminuir el riesgo de infección, por lo que no se recomiendan. En caso de brotes, se puede valorar la administración de una tercera dosis, tal y como han recomendado los CDC (Centers for Disease Control and Prevention) en varios brotes recientes, en centros universitarios. Adicionalmente, se puede valorar la interrupción, de forma temporal, de la asistencia al centro escolar de todos aquellos niños en riesgo por inmunización incompleta.

Están indicadas las medidas de aislamiento por gotas, junto a las precauciones estándar, en pacientes hospitalizados con parotiditis, hasta 5 días desde el inicio de la tumoración parotídea. De la misma forma, se recomienda la exclusión escolar durante el mismo periodo.

Otras parotiditis agudas virales

Otros virus se han implicado como agentes causales de las parotiditis agudas con resultado negativo de las pruebas del virus de las paperas, como: virus parainfluenza, virus de Epstein-Barr, virus influenza, rinovirus o adenovirus(6). Debido a la vacunación sistemática frente a la parotiditis, estos virus han ido adquiriendo más relevancia. Estas infecciones presentan características clínicas similares a la parotiditis epidémica.

Sialoadenitis purulenta

A diferencia de las sialoadenitis agudas víricas, la purulenta, ocasionada por infecciones bacterianas, produce una inflamación de rápida instauración de la parótida, generalmente unilateral, asociada a importantes signos inflamatorios de la piel, fiebre y, frecuentemente, supuración purulenta a través del conducto de Stenon.

También denominada parotiditis supurativa, es una infección bacteriana de las glándulas salivales, más frecuentemente de la parótida, que cursa de forma aguda con tumefacción dolorosa de la glándula afectada, asociando: edema, eritema y calor en la piel, junto a fiebre y malestar general (Fig. 3A)(7). Más frecuentemente es unilateral, pero también puede ser bilateral.

La afectación unilateral y la rápida y manifiesta evolución pueden ayudar a diferenciarlo de la parotiditis vírica. En la exploración física, es frecuente la presencia de signos inflamatorios en el orificio de salida del conducto de Stenon. Además, es característica la salida de contenido purulento a través del mismo al masajear la glándula parótida (Fig. 3B).

Figura1

Figura 3. Parotiditis supurativa neonatal por S. aureus. A. Aumento de tamaño y signos inflamatorios a nivel del ángulo mandibular. B. Supuración purulenta a través del conducto de Stenon. Imagen cedida por Javier Nogueira López.

La infección puede ocurrir por ascenso bacteriano por los conductos salivales desde la cavidad oral o por vía hematógena. Las condiciones que producen una saliva más espesa o reducen el flujo de la saliva (p. ej.: deshidratación, obstrucción de los conductos salivales, enfermedades autoinmunes, como el síndrome de Sjögren, fármacos que producen xerostomía, etc.) facilitan su desarrollo. La higiene oral inadecuada, la inmunosupresión, diabetes mellitus, hipotiroidismo, fallo renal y el postoperatorio, también se han asociado a mayor riesgo de presentar esta enfermedad.

La bacteria más frecuentemente asociada es Staphylococcus aureus, seguido de bacterias anaerobias propias de la cavidad oral, como: Fusobacterium spp. y Peptostreptococcus spp. Distintas especies de estreptococos y bacilos gramnegativos también se han visto implicados con menor frecuencia. Analíticamente, destaca generalmente leucocitosis con predominio de neutrófilos. La ecografía permite confirmar el diagnóstico, descartando factores anatómicos predisponentes (p. ej., sialolitiasis) o complicaciones intraparotídeas (p. ej., absceso parotídeo). Aunque las complicaciones son inusuales, además del absceso, se han descrito: osteomielitis, tromboflebitis de la vena yugular y sepsis.

El cultivo del exudado purulento, obtenido a través del conducto de Stenon, permite orientar la etiología, aunque muchas veces es difícil discernir el papel de algunos aislamientos, como microorganismos habitualmente comensales de la boca, al ser una muestra que se puede contaminar durante su extracción.

El tratamiento es principalmente médico, con tratamiento antibiótico sistémico, inicialmente intravenoso, asegurando una buena cobertura frente a S. aureus (considerando la posibilidad de S. aureus resistente a meticilina si existen factores de riesgo) y anaerobios, como por ejemplo con amoxicilina-clavulánico. Algunos autores proponen una cobertura empírica únicamente frente a S. aureus (p. ej., cloxacilina o cefazolina). La duración habitual es de 10-14 días. Además, se recomienda asociar sialogogos (como zumos de cítricos), analgesia y, si es posible, suspender los fármacos que produzcan xerostomía. En caso de absceso parotídeo, está indicado el drenaje quirúrgico.

Una entidad específicamente definida, aunque infrecuente, es la sialoadenitis bacteriana neonatal(8). Comparte similitudes en cuanto a los agentes etiológicos y presentación clínica con lo descrito arriba, pero con mayor frecuencia asocia complicaciones como sepsis. Además de la deshidratación, se han vinculado otros factores de riesgo, como la prematuridad o la alimentación nasogástrica.

Infecciones granulomatosas de las glándulas salivales

Los niños infrecuentemente pueden verse afectados por infecciones granulomatosas de las glándulas salivales, como: tuberculosis, enfermedad por arañazo de gato, actinomicosis, toxoplasmosis o infecciones por micobacterias no tuberculosas(2). Suelen tener un curso: subagudo o crónico, indolente, lentamente progresivo y sin signos inflamatorios importantes de la piel adyacente. Por ello, el diagnóstico diferencial frecuentemente incluye los tumores del cuello. El diagnóstico de estas enfermedades generalmente requiere la realización de una biopsia.

La tuberculosis con afectación extrapulmonar de las glándulas salivales es muy infrecuente. Es más habitual en adolescentes y adultos. Ocasionalmente, pueden asociar signos constitucionales (fiebre, sudoración nocturna y pérdida de peso). El abordaje diagnóstico y terapéutico es similar a la tuberculosis pulmonar, con la particularidad de que la muestra con mayor rendimiento diagnóstico será la biopsia de la glándula afectada.

La sialoadenitis por micobacterias no tuberculosas afecta principalmente a niños pequeños, de entre 2 y 5 años. Es característica la coloración violácea que adquiere la piel adyacente. A diferencia de la sialoadenitis tuberculosa, la prueba de la tuberculina y las pruebas basadas en la liberación de interferón gamma (IGRA) suelen ser negativas. Existen distintos abordajes terapéuticos, desde el tratamiento médico con diferentes regímenes antibióticos de forma prolongada (macrólidos, rifampicina, fluoroquinolonas, etambutol…), hasta la exéresis completa de la glándula.

La actinomicosis con afectación de las glándulas salivales, principalmente de la glándula parótida, es infrecuente. Está asociada a mala higiene dental. Produce una tumoración indolora, de curso subagudo, sin síntomas sistémicos. Frecuentemente, da lugar a fístulas cutáneas. La presencia de “gránulos de azufre”, junto a bacilos grampositivos, filamentosos, ramificados, en la periferia del pus del absceso, es diagnóstico. El tratamiento consiste en antibioterapia prolongada con penicilina y/o amoxicilina, que incluye una parte intravenosa de 2-6 semanas, seguido de tratamiento vía oral de 6-12 meses. En caso de mala respuesta al tratamiento antibiótico, requiere drenaje o desbridamiento quirúrgico.

La toxoplasmosis produce ocasionalmente adenopatías intraparotídeas o periparotídeas, dando lugar a un aumento del tamaño de la parótida. La enfermedad por arañazo de gato, producida por Bartonella henselae, de forma infrecuente, también puede afectar a la glándula parótida.

Parotiditis por el VIH

Entre las diferentes complicaciones asociadas al VIH que pueden afectar a las glándulas salivales (p. ej.: sarcoma de Kaposi, infecciones por micobacterias…), se encuentra la enfermedad de las glándulas salivales asociadas al VIH, que es un aumento del tamaño de estas glándulas que puede aparecer en las diferentes fases de la infección, siendo, en ocasiones, la primera presentación de la misma. La glándula más afectada es la parótida, siendo la afectación generalmente bilateral. Se produce debido al desarrollo de quistes linfoepiteliales benignos dentro de la glándula.

Parotiditis recurrente juvenil

Patología benigna que cursa con episodios recurrentes de parotiditis, de causa no establecida, que generalmente mejoran con tratamiento sintomático y tienden a resolverse de forma espontánea en la adolescencia.

Es la segunda enfermedad más frecuente de las glándulas salivales. Se caracteriza por episodios recurrentes de inflamación parotídea, acompañados, en ocasiones, de fiebre, generalmente no elevada y malestar(9). Habitualmente es unilateral, presentando una parótida más afectación cuando es bilateral. Presenta un predominio en varones. La edad de inicio muestra una distribución bifásica, con un predominio inicial entre los 2 y 6 años y, posteriormente, en la pubertad. Los episodios duran generalmente entre 4 y 7 días, y los episodios suelen ocurrir cada 3-4 meses. Frecuentemente, se resuelve en la adolescencia, aunque, en algunos casos, se extiende hasta la edad adulta, con un deterioro progresivo del parénquima glandular. El diagnóstico es clínico, con la exclusión de otras posibles causas: inmunodeficiencias (déficit de IgA principalmente, aunque también se ha asociado a déficit de IgG3), enfermedades autoinmunes (síndrome de Sjögren y sarcoidosis), infecciones (VIH) o alteraciones obstructivas de los conductos salivales. Recientemente, se han propuesto unos criterios diagnósticos (Tabla II).

La causa exacta de esta enfermedad es desconocida. Se han formulado factores genéticos, ya que se han observado casos familiares que sugieren herencia autosómica dominante con penetrancia incompleta. En algún caso, se ha relacionado con factores anatómicos, como anomalías congénitas de los conductos salivales. También, se ha demostrado una disminución del flujo salival que favorece la dilatación ductal.

El papel de las bacterias no está claro. Un estudio demostró una alta prevalencia de aislamientos bacterianos en muestras orales en niños con parotiditis recurrente juvenil, pero también en el grupo control de niños sanos, por lo que podrían corresponder con colonizaciones habituales de la cavidad oral.

Histológicamente, se producen cambios estructurales en la glándula en forma de dilataciones quísticas intraductales con infiltración linfocítica periductal, conformando las llamadas sialectasias. Se desconoce si son primarias o consecuencia de los episodios repetidos.

La ecografía (Fig. 4) es una prueba sencilla que permite identificar las sialectasias y descartar otras causas, como trastornos obstructivos (p. ej., sialolitiasis), lesiones tumorales o malformaciones vasculares. Otras pruebas de imagen, como el TAC, la resonancia magnética nuclear o la sialografía, se pueden valorar en determinados casos (sospecha de complicaciones, definición de lesiones observadas en la ecografía o como adicional abordaje terapéutico en el caso de la sialografía).

Figura1

Figura 4. Múltiples imágenes hipoecoicas correspondientes a sialectasias en un niño con parotiditis recurrente juvenil.

La anamnesis ha de incluir: la historia de infecciones recurrentes y/o de curso atípico, que podría orientar a una inmunodeficiencia primaria; factores de riesgo de infección por VIH, tanto de adquisición postnatal (prácticas sexuales de riesgo, transfusiones de hemoderivados sin control sanitario) como vertical (infección por VIH materna, seguimiento gestacional); y la presencia de antecedentes familiares de enfermedades autoinmunes y otros síntomas sistémicos, que podrían orientar hacia una enfermedad autoinmune.

En la evaluación inicial, se debe incluir: estudio de autoanticuerpos: antinucleares (ANA), anti-Ro (SS-A), anti-La (SS-B) y factor reumatoide; y estudio de inmunodeficiencias (cuantificación de inmunoglobulinas séricas, incluidas subclases de IgG y subpoblaciones linfocitarias).

Durante los episodios, se utilizan analgésicos y fármacos antiinflamatorios para paliar los síntomas(10). El masaje y el calor local sobre la parótida pueden aliviar las molestias. Se propone el uso de sialogogos, como zumos de cítricos, para aumentar el flujo de saliva, pero en ocasiones, puede exacerbar el dolor. Algunos autores han propuesto el uso de pautas cortas de corticoides sistémicos en la fase aguda, tras haber descartado previamente otros diagnósticos (p. ej., linfoma). El papel de los antibióticos es controvertido. Sin embargo, en caso de sospecha de sobreinfección bacteriana (supuración purulenta a través del conducto de Stenon, fiebre elevada persistente, elevación importante de los reactantes analíticos de fase aguda, formación de abscesos parotídeos, deterioro clínico), se recomienda su uso, siguiendo las mismas indicaciones que en la sialoadenitis aguda purulenta.

Para intentar evitar nuevos episodios, se recomienda mantener una buena higiene bucal y una hidratación adecuada. En algunos casos de episodios muy frecuentes que repercuten gravemente en el paciente, puede estar indicada la sialoendoscopia con sondaje, lavado y dilatación del conducto. En pacientes con síntomas persistentes o en caso de que los episodios continúen en la edad adulta, puede valorarse: la ligadura ductal, la neurectomía timpánica o, incluso, la parotidectomía total, aunque deben tenerse en cuenta los riesgos potenciales, como la afectación del nervio facial.

Enfermedades inflamatorias no infecciosas de las glándulas salivales

Aunque infrecuentes en la edad pediátrica, varias enfermedades, como el síndrome de Sjögren o la sarcoidosis, pueden afectar a las glándulas salivales. Habrá que tenerlas en cuenta en el diagnóstico diferencial de la sialoadenitis crónica o recurrente.

Síndrome de Sjögren

Trastorno autoinmunitario crónico de las glándulas exocrinas que puede presentarse de forma sistémica, con afectación de múltiples glándulas, o de forma local, con afectación exclusiva de las glándulas salivales y lagrimales. Se presenta habitualmente en la edad adulta, pero, ocasionalmente, los síntomas se inician hacia los 10 años de edad. La enfermedad se caracteriza por una infiltración linfoplasmocitaria con hipofunción glandular resultante, que conduce a sequedad de la boca y los ojos. Su etiología es multifactorial e implica una interacción entre la genética, el sistema inmunitario y las exposiciones ambientales del paciente.

La presentación clínica predominante es la sequedad de la boca y los ojos. La xerostomía resulta en: dificultad para masticar y tragar alimentos, dificultad con la fonación, caries dental y adherencia de los alimentos a la mucosa bucal. La irritación crónica y la destrucción del epitelio corneal y conjuntival provocan queratoconjuntivitis seca. El aumento del tamaño de las glándulas salivales, más comúnmente en las glándulas parótidas, ocurre en el 25-66% de los pacientes. Esto puede comenzar unilateralmente, pero la mayoría de los pacientes finalmente desarrollan agrandamiento bilateral, que puede ser recurrente o crónico.

Las manifestaciones sistémicas incluyen: malestar generalizado, fiebre, mialgias y artralgias. Algunos órganos afectados en las formas sistémicas son: riñones (acidosis tubular), piel (fenómeno de Raynaud por vasculitis) y sistema nervioso central (polineuropatías sensoriales y motoras periféricas). El síndrome de Sjögren, además, predispone al desarrollo de trastornos linfoproliferativos malignos.

El diagnóstico incluye los siguientes hallazgos: queratoconjuntivitis seca; disminución del flujo salival y lagrimal; hallazgos histológicos característicos en la biopsia de la glándula salival menor; y detección de autoanticuerpos séricos anti-Ro (SS-A) y anti-La (SS-B). La sequedad ocular y bucal tardan años en aparecer cuando su inicio es infantil, por lo que los criterios diagnósticos son de menor utilidad en la infancia. El tratamiento es tanto sintomático como preventivo de daños irreversibles en los diferentes órganos, principalmente los dientes y los ojos.

Sarcoidosis

Enfermedad sistémica que ocasiona la formación de granulomas en varios órganos, especialmente en los pulmones y órganos linfáticos. En un 5-10% de los casos, se produce afectación de las glándulas salivales, produciendo su inflamación. Una presentación particular, la fiebre uvoparotídea o síndrome de Heerfordt, produce una inflamación crónica de las glándulas parótidas junto con uveítis y parálisis del nervio facial.

Otras enfermedades inflamatorias

Aunque más infrecuentes, otras enfermedades como: la granulomatosis con poliangeitis, la enfermedad de Rosai-Dorfman y la enfermedad de Kimura pueden producir afectación de las glándulas salivales, dando lugar a su inflamación y aumento de tamaño.

Patología obstructiva de las glándulas salivales

Las ránulas y mucoceles son consecuencia de la obstrucción de las glándulas submaxilar/sublingual y las menores, respectivamente, son típicas de niños, al revés que las litiasis, muy infrecuentes. La sialoendoscopia permite el diagnóstico y tratamiento de diversas patologías glandulares.

Patología quística: ránulas y mucoceles

Las ránulas (Fig. 5) son pseudoquistes por retención mucosa o salival, secundarias a alteraciones de los conductos excretores (postraumática u obstructiva) en las glándulas sublinguales o submaxilar(11).

Figura1

Figura 5. Ránula sublingual en niña de 11 años. Imagen cedida por Alicia Martínez Sebastián.

En niños, las más frecuentes son las ránulas simples restringidas al suelo de la boca. Las que se extienden a los espacios cervicales/parafaríngeos son excepcionales en esta edad. La mayor incidencia se da en la primera y segunda décadas de vida. Clínicamente, las ránulas se manifiestan como: inflamación de la glándula con la masticación o en situaciones de estimulación de producción de saliva(12). Pueden producir induración del suelo de la boca y la aparición de quistes con contenido mucoso/salival de mayor o menor tamaño.

Cuando la obstrucción afecta a una glándula salival menor, se denominan mucoceles, y la causa es la misma. Los mucoceles aparecen como lesiones quísticas en cualquier localización de la cavidad oral, aunque son frecuentes también en los labios.

El tratamiento de las ránulas puede ir desde punción y aspirado, marsupialización e infiltración de sustancias esclerosantes, hasta la exéresis de la glándula sublingual completa(13). Los mucoceles se suelen vigilar y, según la clínica, se pueden drenar o resecar la glándula entera.

Las glándulas con extensión cervical tienen un manejo más complicado y requieren pruebas de imagen (TC o RNM) para realizar el diagnóstico diferencial con otras lesiones quísticas, como malformaciones linfáticas. La edad de presentación, así como el curso de la enfermedad, van a orientarnos sobre el diagnóstico. Lesiones de rápida evolución tienden a ser de origen infeccioso/inflamatorio. En cuanto a la edad, tumores en menores de un año tienden a tener un origen vascular, mientras que en niños más mayores suelen ser tumores sólidos.

Sialolitiasis

Es muy infrecuente en niños, menos del 3% de todos los casos son en pacientes de edad pediátrica. Es mucho más frecuente en glándulas submaxilares que en parótidas(14). Se ha de sospechar ante episodios recurrentes de inflamación glandular unilateral (realizando, por tanto, diagnóstico diferencial con parotiditis recidivante).

En ocasiones, se puede ver la litiasis en la desembocadura del conducto de Wharton en el suelo de la boca, pero si se encuentra más distal, es necesario realizar pruebas de imagen. El tratamiento clásico ha sido la marsupialización de los conductos para extracción de las litiasis e, incluso, exéresis completa de las glándulas.

En los últimos años, se ha desarrollado la sialoendoscopia, como técnica diagnóstica y terapéutica de la patología de las glándulas salivales, con un aumento progresivo de su uso en niños(15). Consiste en la dilatación de las papilas con dilatadores específicos y la posterior introducción y el uso de un endoscopio diseñado a tal efecto, para explorar las glándulas submaxilares y parótidas, accediendo a través de los conductos de Wharton y de Stenon, respectivamente, permitiendo navegar por las ramificaciones de los conductos (aplicación diagnóstica) y realizar tratamientos como: aplicación de medicación intraductal (corticoides y/o antibióticos), realización de lavados, dilatación de estenosis y exéresis de litiasis. Es una técnica segura que se realiza, casi siempre, bajo anestesia general y con buenos resultados y escasas complicaciones.

La indicación más frecuente de sialoendoscopia es la parotiditis recidivante juvenil, seguida de la litiasis y, mucho menos frecuentemente, de los casos de estenosis.

Patología tumoral

Tumores benignos

El hemangioma parotídeo es el tumor glandular más frecuente en Pediatría. Con respecto a los tumores sólidos, el más frecuente es el adenoma pleomorfo, un tumor benigno, pero con tendencia a la recurrencia y potencial de malignización.

Surgen principalmente en la parótida, seguidos de los que afectan a las glándulas submaxilares, glándulas menores y sublinguales(16). El tipo más frecuente de tumoración sólida es el adenoma pleomorfo y, globalmente, el hemangioma es el más frecuente de todas las tumoraciones parotídeas en la infancia.

Tumores epiteliales: adenoma pleomorfo

Es el tumor más frecuente de las glándulas salivales. Son benignos, pero tienen una serie de características que condicionan su manejo:

• Tendencia a la recidiva.

• Posible afectación del nervio facial en su tratamiento.

• Potencial de malignización. 

Dependiendo de su origen anatómico, va a cambiar su forma de presentación. En la parótida o en la glándula submaxilar, van a presentarse como: lesiones únicas, de crecimiento progresivo, de consistencia firme, pero móviles y de tamaño variable según la evolución. Cuando se originan en una glándula menor, suelen ser de menor tamaño, consistencia dura y adherida. Son indoloros y no tienden a tener inflamación cutánea.

La RNM con contraste es la técnica de imagen de elección. Característicamente, tiene un anillo periférico hipointenso que ayuda en su diagnóstico, aunque no siempre está presente. La ecografía tiene una utilidad más limitada, aunque es más accesible y fácil de realizar sin sedación en niños más pequeños. Es frecuente realizar primero la ecografía y después la RNM para obtener información más precisa en los casos necesarios. El diagnóstico histológico mediante punción aspiración con aguja fina (PAAF) permite ayudar en la toma de decisiones.

El tratamiento de elección es la cirugía con márgenes amplios. Pese a tratarse de un tumor benigno, el potencial de malignización y la posibilidad de recurrencia obligan a una exéresis con márgenes de seguridad, siendo esta la cirugía mínima aceptable. El problema de la cirugía del adenoma pleomorfo viene dado por las posibles secuelas del tratamiento pese a ser un tumor benigno, como lesiones neurovasculares o defectos estéticos.

Tumores benignos mesenquimales

El hemangioma parotídeo es el tumor más frecuente de la glándula parótida en la infancia. Suponen el 90% de los tumores salivales en menores de un año de edad y suelen asociarse a otros hemangiomas en cabeza y cuello.

Son lesiones blandas, no compresibles, que generan cambios en la piel suprayacente, de forma que adquiere una tonalidad azul violácea. La consistencia puede ser variable; en algunas zonas puede ser más blando y en otras más duro si hay fenómenos de fibrosis.

El tamaño es variable de unos pacientes a otros, pero tiene el potencial de crecer y producir afectación estética y/o funcional en función de las estructuras afectadas, aunque no suelen producir parálisis facial.

La primera técnica diagnóstica que suele usarse es la ecografía, que demuestra lesiones hipoecoicas con respecto al tejido glandular sano, pero el estudio más útil es la RNM, que va a aportar mucha información con respecto a la extensión, localización, etc.

El manejo va a depender del tamaño y de la evolución; ya que, por lo general, tienden a involucionar, por lo que en lesiones pequeñas y/o sin crecimiento, se puede mantener una actitud expectante, mientras que en tumores grandes, con crecimiento rápido o que produzcan clínica, el tratamiento de elección es el proponalol, con el que se ha demostrado respuesta hasta en casi un 90% de los niños en las primeras 5 semanas de tratamiento. La cirugía se reserva para casos en los que fracasa el tratamiento médico.

Las malformaciones linfáticas pueden originarse primariamente en las glándulas (sobre todo, parótida) o verse afectadas por lesiones de gran tamaño originadas en otras localizaciones. Pueden dar lugar a importantes alteraciones estéticas y/o funcionales en función de su extensión. El tratamiento suele ser mediante escleroterapia y/o cirugía en función de la localización y extensión. Pueden dar lugar a fenómenos de inflamación con aumentos rápidos de tamaño.

Tumores malignos

Son excepcionales en Pediatría y tienden a afectar más a la parótida. Además, la probabilidad de que una tumoración parotídea sea maligna es más alta que en adultos. El pronóstico depende de la histología. El tratamiento es quirúrgico y los protocolos de radio-quimioterapia no están bien establecidos por lo raro de esta patología.

Generalidades

Las características de estos tumores son distintas en niños y en adultos:

• En niños, el porcentaje de lesiones malignas sobre el total de tumoraciones de glándulas salivales es mayor que en adultos (es más probable que una tumoración sea maligna que en adultos).

• En niños, los tumores malignos afectan más a la parótida que a las submaxilares.

• Son más frecuentes los tumores mesenquimales que en adultos (las lesiones de origen vascular son las más frecuentes).

• En niños, los tumores bien diferenciados (mejor pronóstico) son más frecuentes que en adultos.

Con respecto a la histología, los tumores sólidos malignos más frecuentes son: los carcinomas mucoepidermoides (40-92% de los carcinomas), seguidos de los carcinomas de células acinares, adenocarcinoma y carcinoma adenoide quístico. En las glándulas menores y sublinguales, son más frecuentes los tumores benignos que los malignos, dentro de los cuales, el carcinoma mucoepidermoide también es el más frecuente(17).

Es rara la presencia de metástasis a distancia al diagnóstico, y es infrecuente la extensión ganglionar cervical. Se ha relacionado el desarrollo de estas neoplasias con la infección por el virus de Epstein-Barr y con tratamientos previos con radioterapia y/o quimioterapia, aunque la gran mayoría de los casos son de origen desconocido.

Presentación clínica

Son masas únicas de crecimiento lento y progresivo, generalmente indoloras y sin signos inflamatorios(18). La presencia de dolor es característica del carcinoma adenoide quístico. Es muy infrecuente la presentación clínica con parálisis facial o la presencia de adenopatías cervicales. En el caso de las glándulas salivales menores, aparecen con más frecuencia en la cavidad oral o como una tumoración en el suelo de la boca en el caso de las sublinguales.

Más del 90% de los pacientes tienen más de 10 años de edad en el momento del diagnóstico, sin claro predominio de género. Cuando aparecen en niños menores de 10 años, tienden a ser tumores de más alto grado y con peor pronóstico.

Diagnóstico

La presencia de una tumoración persistente, de crecimiento progresivo, debe hacernos sospechar de una posible neoplasia(19). La técnica de imagen de elección es la RMN con contraste.

El diagnóstico histológico inicial se suele realizar con PAAF, que va a permitir diferenciar entre un tumor maligno y otro tipo de tumoraciones (absceso, linfoma, hemangioma, malformación linfática). Sin embargo, no va a ser útil para discernir entre distintos tipos de tumores malignos (solo concuerda en un 40% con el diagnóstico definitivo de la pieza quirúrgica).

La realización de biopsias abiertas de las lesiones no suele estar indicada, salvo que el tamaño de la lesión impida una resección completa y de cara a plantear tratamientos alternativos a la cirugía.

Tratamiento

La resección quirúrgica con márgenes amplios es la base terapéutica de estos tumores. El pronóstico global de estos tumores es bueno(20).

Función del pediatra de Atención Primaria

La mayoría de los niños con afectación aguda de las glándulas salivales, atendidos en Atención Primaria, corresponderán con casos de parotiditis virales, en algunos casos parotiditis epidémicas. Se trata de una enfermedad de declaración obligatoria, por lo que su comunicación y la correcta recogida de muestras, habitualmente con el apoyo de Salud Pública, pueden ayudar a su vigilancia epidemiológica. Además, las medidas preventivas son fundamentales para evitar la transmisión de esta infección.

La parotiditis recurrente juvenil resulta una enfermedad que, a pesar de su benignidad, produce una importante angustia en la familia y el paciente. Por ello, es fundamental saber explicar sus características y realizar un correcto seguimiento.

Por otro lado, no hay que olvidar en el diagnóstico diferencial de estas patologías otras enfermedades, como el síndrome de Sjögren o las enfermedades tumorales que afectan a las glándulas salivales, que precisarán su remisión para valoración por un especialista.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1.*** Jackson NM, Mitchell JL, Walvekar RR. Inflammatory Disorders of the Salivary Glands. En: Flint P, Haughey B, Valerie L, et al. Cummings Otolaryngology Head and Neck Surgery. Seventh Edition. Elsevier; 2020. p. 1157-70.

2. Viñallonga Sardá X. Patología de las glándulas salivales. Pediatr Integral. 2017; XXI: 474-83.

3.** Litman N, Baum SG. Virus de la parotiditis. En: Bennett JE, Dolin R, Martin J. Mandell, Douglas y Bennett. Enfermedades infecciosas. Principios y práctica. 9ª edición. Elsevier; 2020. p. 2087-92.

4.** Cherry JD, Quinn KK. En: Mumps Virus. Feign. Cherry J, Demmler-Harrison GJ, Kaplan SL, Steinbach WJ, Hotez P. Feigin and Cherry’s Textbook of Pediatric Infectious Diseases. Eighth Edition. Elsevier; 2019. p. 1771-9.

5. Comité Asesor de Vacunas (CAV-AEP). Parotiditis. Manual de vacunas en línea de la AEP (Internet). Madrid: AEP; 2022. Consultado el 1 de marzo de 2022. Disponible en: http://vacunasaep.org/documentos/manual/cap-32.

6. Elbadawi LI, Talley P, Rolfes MA, Millman AJ, Reisdorf E, Kramer NA, et al. Non-mumps Viral Parotitis During the 2014-2015 Influenza Season in the United States. Clin Infect Dis. 2018; 67: 493-501. DOI: 10.1093/cid/ciy137.

7. Shaw J. Infections of the Oral Cavity. En: Long SS, Prober CG y Fischer M. Principles and Practice of Pediatric Infectious Diseases. Fifth Edition. Elsevier; 2018. p. 93-199.e2.

8. Martínez de Morentin Navarcorena AL, Nogueira López J, Gutiérrez Martín A. Fiebre en el neonato. Si no lo veo, no lo creo. En: Imagen de la semana. Continuum 2022 (en línea). Consultado el 14 de mayo de 2022. Disponible en: http://continuum.aeped.es.

9.*** Wood J, Toll EC, Hall F, Mahadevan M. Juvenile recurrent parotitis: Review and proposed management algorithm. Int J Pediatr Otorhinolaryngol. 2021; 142: 110617. DOI: 10.1016/j.ijporl.2021.110617.

10. Garavello W, Redaelli M, Galluzzi F, Pignataro L. Juvenile recurrent parotitis: A systematic review of treatment studies. Int J Pediatr Otorhinolaryngol. 2018; 112: 151-7. DOI: 10.1016/j.ijporl.2018.07.002.

11. Bachesk AB, Bin LR, Iwaki IV, Iwaki Filho L. Ranula in children: Retrospective study of 25 years and literature review of the plunging variable. Int J Pediatr Otorhinolaryngol. 2021; 148: 110810. DOI: 10.1016/j.ijporl.2021.110810.

12. Martínez Sebastián A, Martínez Sebastián L. Tumoración sublingual en adolescente de rápido crecimiento. Pediatr Integral. 2021; XXV: 443.e1-e6.

13.** Zhi K, Gao L, Ren W. What is new in management of pediatric ranula? Curr Opin Otolaryngol Head Neck Surg. 2014; 22: 525-9. DOI: 10.1097/MOO.0000000000000103.

14. Nahlieli O, Eliav E, Hasson O, Zagury A, Baruchin AM. Pediatric sialolithiasis. Oral Surg Oral Med Oral Pathol Oral Radiol Endod. 2000; 90: 709-12. DOI: 10.1067/moe.2000.109075a.

15. Schwarz Y, Bezdjian A, Daniel SJ. Sialendoscopy in treating pediatric salivary gland disorders: a systematic review. Eur Arch Otorhinolaryngol. 2018; 275: 347-56. DOI: 10.1007/s00405-017-4830-2.

16.** Bradley PJ, Eisele DW. Salivary Gland Neoplasms in Children and Adolescents. Adv Otorhinolaryngol. 2016; 78: 175-81. DOI: 10.1159/000442138.

17.** Ord RA, Carlson ER. Pediatric Salivary Gland Malignancies. Oral Maxillofac Surg Clin North Am. 2016; 28: 83-9. DOI: 10.1016/j.coms.2015.07.007.

18. Yoshida EJ, García J, Eisele DW, Chen AM. Salivary gland malignancies in children. Int J Pediatr Otorhinolaryngol. 2014; 78: 174-8. DOI: 10.1016/j.ijporl.2013.11.001.

19. Rebours C, Couloigner V, Galmiche L, Casiraghi O, Badoual C, Boudjemaa S, et al. Pediatric salivary gland carcinomas: Diagnostic and therapeutic management. Laryngoscope. 2017; 127: 140-7. DOI: 10.1002/lary.26204.

20. Radomski S, Dermody S, Harley EH Jr. Clinical characteristics and outcomes of major salivary gland malignancies in children. Laryngoscope. 2018; 128: 1126-32. DOI: 10.1002/lary.26946.

Bibliografía recomendada

- Chafin JB, Bayazid L. Pediatric Salivary Gland Disease. Pediatr Clin North Am. 2022; 69: 363-80. DOI: 10.1016/j.pcl.2022.01.004.

Revisión actualizada que incluye las principales patologías de las glándulas salivales en población pediátrica.

- Protocolo de vigilancia de parotiditis. En: Centro Nacional de Epidemiología. Instituto de Salud Carlos III. Red Nacional de Vigilancia Epidemiológica. Protocolos de la Red Nacional de Vigilancia Epidemiológica. Madrid; 2013 (revisados en septiembre 2016). p. 444-52. Disponible en: https://www.isciii.es/QueHacemos/Servicios/VigilanciaSaludPublicaRENAVE/EnfermedadesTransmisibles/Documents/PROTOCOLOS/PROTOCOLOS%20EN%20BLOQUE/PROTOCOLOS_RENAVE-ciber.pdf.

Protocolo de vigilancia epidemiología del Centro Nacional de Epidemiología, que detalla los criterios diagnósticos y las pruebas microbiológicas a realizar en los casos con diagnóstico de sospecha o confirmado de parotiditis epidémica.


Caso clínico


Varón de 7 años de edad, sin antecedentes personales de interés, correctamente vacunado, que acude a la consulta de Atención Primaria por tumoración dolorosa en el ángulo mandibular bilateral de 24 h de evolución, asociado a febrícula y rinorrea. En la exploración presenta tumoración a nivel de ambas glándulas parotídeas y edema eritematoso a nivel del orificio del conducto de Stenon, sin supuración a través del mismo, con escasos signos inflamatorios en la piel adyacente. No entorno epidémico.


Alteraciones y patología del oído externo. Otitis externa

E. Calvo Boizas*, M.V. Barajas Sánchez**
Temas de FC


E. Calvo Boizas*, M.V. Barajas Sánchez**

*Servicio de Otorrinolaringología. **Servicio de Pediatría. Hospital Universitario de Salamanca

Resumen

El conducto auditivo externo es una pequeña parte del organismo, que presenta una patología variada y algunos diagnósticos frecuentes en los niños. En el presente artículo vamos a recordar los rasgos principales de su anatomía y fisiología, así como las principales enfermedades que lo afectan: otitis externa, tapones de cerumen, cuerpos extraños, etc.

Pretendemos dar algunos consejos para hacer más fácil el diagnóstico y tratamiento de estas patologías y, especialmente, en la forma en que debemos realizar las curas de las otitis externas y la extracción de cuerpos extraños.


Abstract

The external auditory canal represents a small part of the body, but it presents a varied pathology and some frequent diagnoses in children. In this article the main features of its anatomy and physiology will be reviewed, as well as the main diseases that affect it, such as otitis externa, earwax plugs, foreign bodies, etc.

This article intends to provide certain tips to facilitate the diagnosis and treatment of these pathologies, and especially in the way the cures of external otitis and the extraction of foreign bodies must be performed.


Palabras clave: Conducto auditivo externo; Otitis externa; Tapón de cerumen; Cuerpo extraño.

Key words: External auditory canal; External otitis; Earwax plug; Foreign body.


Pediatr Integral 2022; XXVI (7): 414 – 422


OBJETIVOS

• Realizar un adecuado diagnóstico diferencial de las patologías que puedan simular una otitis externa aguda.

• Conocer la patología más frecuente del oído externo. Realizar un adecuado diagnóstico y tratamiento de la otitis externa aguda.

• Algoritmo para realizar un adecuado tratamiento de la otitis externa aguda desde Atención Primaria.

• Conocer la importancia de una correcta administración del tratamiento tópico en la otitis externa aguda, para evitar fracasos de tratamiento e infradosificación.

• Conocer los fármacos tópicos, que incluyen: antibióticos, corticoides y ácido acético o combinación de ellos, y su indicación según la gravedad de la otitis externa aguda.


Alteraciones y patología del oído externo. Otitis externa

Introducción

El oído externo está formado por: el pabellón auricular, el conducto auditivo externo (CAE) y las capas externas del tímpano. Su función principal es la captación del sonido. El CAE se forma al final del segundo mes de desarrollo, a partir de una invaginación de la primera hendidura faríngea(1).

Aunque estamos hablando de una zona muy limitada, la patología que presenta es múltiple y de muy diversos orígenes. La patología del oído externo se puede clasificar como se detalla en la tabla I.

tabla

De todas estas patologías, nos centraremos en las más frecuentes y que son además las que pueden resolverse en gran porcentaje en la consulta del pediatra. Otras patologías como son las malformativas, van a requerir siempre la colaboración de otros especialistas, como el otorrinolaringólogo (ORL) y cirujano plástico, para una correcta valoración de la extensión de las lesiones y su tratamiento.

Anatomía / Fisiología

El tímpano está a unos 2,5 cm del meato, debemos buscar el mango del martillo, y seguir el annulus para estar seguros de lo que vemos.

El canal auditivo externo (CAE) tiene una longitud de 2 a 3,5 cm y un diámetro de 5 a 9 mm en el adulto. Es un cilindro con forma de S, casi horizontal, con dirección de atrás hacia adelante, con un tercio externo fibrocartilaginoso y dos tercios internos óseos. Su fondo es el tímpano y su parte exterior es el meato auditivo externo que se continúa con la concha.

La piel del CAE óseo está unida al periostio, mientras que la piel de la parte cartilaginosa contiene: folículos pilosos, glándulas sebáceas y glándulas ceruminosas. Esta piel es muy fina, lo que la hace especialmente delicada a la manipulación instrumental, siendo una causa frecuente de iatrogenia (heridas, hematomas, etc.). Está inervado por el nervio facial, el trigémino y vago(2).

En cuanto a su función, el CAE mejora la audición; la presencia de pelos y cerumen, bacterias saprofitas y pH (5-5,7) protegen al tímpano de agresiones externas. La piel del conducto se descama y va a sufrir un proceso de migración hacia el meato (unos 0,07 mm/día)(3), que contribuye a la limpieza natural del conducto, eliminado los restos descamativos, cerumen y, ocasionalmente, cuerpos extraños.

Patología infecciosa

La otitis externa es la inflamación del CAE. Más del 90% son de causa bacteriana, favorecidas por la humedad, rascado y anomalías del CAE.

Otitis externa

La otitis externa se define como: la inflamación difusa del conducto auditivo externo. En el 90% de los casos tiene una etiología infecciosa bacteriana y se denomina otitis externa aguda difusa (OEA), también llamada “otitis del nadador o de las piscinas”, pudiendo afectar al pabellón y a la membrana timpánica.

Presenta una elevada incidencia en la población general, afectando a un 10% de la población, al menos una vez en la vida, con un pico de incidencia en niños entre los 5 a 14 años. Es rara en niños menores de 2 años. Predomina en meses de verano. Suelen ser unilaterales (90%)(4).

Etiopatogenia/ Etiología

El cerumen presente en el CAE forma una barrera protectora de pH levemente ácido con lisozimas, que inhiben el crecimiento bacteriano. Si estos mecanismos de defensa locales se alteran, como con la exposición repetida al agua, el conducto se alcaliniza y favorece la proliferación bacteriana. La patogenia de la otitis externa es multifactorial; en la tabla II se muestran los factores predisponentes.

tabla

El 50% de las otitis externas son polimicrobianas. Los gérmenes más frecuentes aislados son: Pseudomonas aeruginosa (38%) y Staphylococcus aureus (8%). Los hongos son responsables de menos del 2% de los casos de otitis externa aguda; sin embargo, la presencia de factores de riesgo, como el uso de tratamiento antibiótico tópico previo, inmunosupresión y diabetes mellitus puede favorecer la infección fúngica. Los hongos más frecuentemente aislados son: Aspergillus niger y Candida albicans(5,6).

Clínica

La otitis externa cursa con otalgia intensa de instauración rápida, con signos inflamatorios del CAE, como dolor a la presión del trago y tracción del pabellón auricular.

El diagnóstico es fundamentalmente clínico, basado en la historia y exploración física. El síntoma principal es la otalgia moderada-intensa de instauración rápida. Se acompaña de signos y síntomas inflamatorios del CAE, como se detalla en la tabla III(7).

tabla

El dolor es intenso pudiendo interferir el descanso nocturno. Asocia al inicio del cuadro clínico: prurito y sensación de plenitud ótica, con o sin pérdida de audición. La otorrea es mínima y de aspecto claro al inicio del cuadro, siendo de aspecto grumoso/purulento y de color variable en estadios más avanzados(8).

En la exploración física es fundamental realizar una inspección del pabellón y trago buscando: edema, signos inflamatorios o traumáticos. El dolor a la presión del trago o a la tracción del pabellón auricular son hallazgos indicativos de otitis externa, aunque pueden estar ausentes en casos leves. En la otoscopia se visualiza edema con eritema difuso en conducto auditivo, que puede impedir ver de forma completa el tímpano. En estadios precoces el tímpano no muestra alteraciones. En las formas severas puede aparecer afectación periauricular con presencia de linfoadenopatías y fiebre.

La severidad de la otitis externa se establece en función de la clínica y la exploración física, en tres grados, desde leve a severa(6,9). El cultivo de las secreciones en las otitis externas puede mostrar flora normal o colonizadores oportunistas(10). Estaría indicado solo en pacientes con: otitis externa grave, recurrente, crónica, pacientes inmunodeprimidos o en pacientes que no responden al tratamiento(11).

Diagnóstico diferencial

Debemos distinguir la OEA de otras entidades que cursan con otalgia, otorrea e inflamación del CAE, como: otitis media aguda, mastoiditis, dermatitis, herpes zóster ótico, forúnculo, miringitis bullosa o celulitis.

Nuestro principal diagnóstico diferencial de la OEA es la otitis media aguda (OMA) como se muestra en la tabla IV, debido a la alta prevalencia de ambas en la población pediátrica y la necesidad de instaurar antibioterapia sistémica en la OMA.

tabla

De forma general, el dolor mejora con la perforación timpánica (al ceder la presión a la que está sometido el tímpano) en la OMA y empeora con la otorrea en la OEA. En la OMA los niños suelen presentar antecedentes catarrales y fiebre, ausentes en la OEA, en la que sí encontramos alguno de los factores predisponentes de la OEA. Una prueba muy útil y esclarecedora es la realización de una timpanometría, que mostrará una curva normal en pico (tipo A) en la OEA y una curva con trazado plano (tipo B) en la OMA. El impedancímetro portátil es un instrumento aconsejable en las consultas de pediatría.

Otra patología a tener en cuenta en el diagnóstico diferencial por su gravedad es la mastoiditis, que suele presentarse como complicación de una OMA y cursa con síntomas inflamatorios en región mastoidea y despegamiento del pabellón auricular, no siendo este patognomónico, ya que en algunos casos, el edema de una OEA puede afectar al cartílago auricular y causar dicho despegamiento.

Tratamiento de la otitis externa

El tratamiento de la otitis externa no complicada consiste en: limpieza de las secreciones del conducto auditivo y tratamiento antibiótico/antiséptico tópico asociado a una analgesia adecuada.

Los pilares fundamentales en el tratamiento de la otitis externa no complicada son la limpieza del conducto auditivo y el control del dolor y de la inflamación-infección.

La limpieza del canal auditivo es el primer paso, pues nos va a facilitar la entrada de las gotas tópicas para el control de la inflamación-infección(12). Debe realizarse de forma cuidadosa, bien de forma instrumental o si la membrana timpánica está íntegra, con lavado con una jeringa con antiséptico diluido 1:1 con agua a temperatura de 37ºC.

El alivio del dolor es fundamental, pues este es intenso, debido a que el periostio está muy próximo a la piel del CAE y es muy sensible al dolor. La administración de analgésicos, como el paracetamol o ibuprofeno a dosis habituales, son suficientes para el control del dolor leve-moderado. En casos severos, aunque es raro, pueden ser necesarios analgésicos opioides. No hay indicación para el uso de anestésico tópico en las OEA, debido a que pueden enmascarar la progresión de la enfermedad.

El tratamiento tópico es de elección en las OEA no complicadas, dado que alcanza altas concentraciones a nivel local y evita efectos secundarios sistémicos o promover resistencias(7). Existen en el mercado: soluciones acidificantes, antisépticos, glucocorticoides y antibióticos tópicos en monoterapia o en combinación, como se muestra en la tabla V.

tabla

El abordaje de la inflamación y de la infección dependerá de la severidad de la OEA(13). En las OEA leves, se pueden usar preparados combinados de ácido acético-hidrocortisona o antisépticos en monoterapia. En los casos moderados, preparados tópicos ácidos que combinen antibiótico y glucorticoides, dejando para los casos graves, la colocación de mechas y, si hay evidencia de celulitis periauricular, antibiótico sistémico. En los pacientes inmunodeprimidos, independientemente de la gravedad de la infección, está indicado tratamiento antibiótico tópico y sistémico.

Antibióticos tópicos

• Los antibióticos tópicos de primera línea son las fluoroquinolonas (ciprofloxacino y ofloxacino) con actividad bactericida. El ciprofloxacino es activo frente a enterobacterias, Pseudomonas aeruginosa y administrado por vía tópica frente a cocos gram positivos. Las reacciones de hipersensibilidad son raras, siendo seguros en la edad pediátrica. No son ototóxicos. Se administran cada 12 h.

• Pueden aparecer resistencias, sobre todo de P. aeruginosa, con el uso crónico de estos antibióticos; sin embargo, los estudios in vitro muestran que la sensibilidad de norfloxacino frente a P. aeruginosa se mantiene alta (98%)(14,16).

• Los aminoglucósidos tópicos (tobramicina, gentamicina) son bactericidas con efectividad frente a Pseudomonas aeruginosa y S. aureus, con buena respuesta clínica. En pacientes con perforación timpánica son ototóxicos, por lo que no se deben usar. Se administran cada 6-8 h.

• La polimixina B y neomicina son antibióticos que se usan en combinación con otros preparados tópicos (corticoides). Polymixina B es efectiva frente a P. aeruginosa y la neomicina frente a S. aureus. Son frecuentes las reacciones de hipersensibilidad local (5-15% con neomicina). Se administran cada 6-8 h.

Glucocorticoides tópicos

Los glucorticoides tópicos disminuyen el proceso inflamatorio mejorando el dolor y el prurito, siendo generalmente bien tolerados. Los más usados son: hidrocortisona, dexametasona y prednisolona.

Antisépticos y soluciones acidificantes

Los antisépticos y soluciones acidificantes actúan como bacteriostáticos. Los más empleados son el ácido acético y el alcohol. Las soluciones acidificantes inhiben el crecimiento bacteriano de P. aeruginosa y S. aureus(17). Son seguros, pero pueden producir irritación y dolor local durante su administración. En pacientes con perforación timpánica pueden irritar la mucosa del oído medio. La tasa de curación de estos agentes en monoterapia es más baja que cuando se combinan con glucocorticoides/antimicrobianos tópicos a las 2-3 semanas de seguimiento.

Formas de administración del tratamiento tópico

La instilación de gotas óticas es fundamental para el éxito del tratamiento de la otitis externa, por lo que se debe instruir adecuadamente a los padres, como se indica en la tabla VI. Una causa común de fracaso del tratamiento tópico es la infradosificación.

tabla

Las mechas comercializadas (Pope Otowick®) están hechas de una esponja de alcohol polivinílico, que se expanden a medida que se aplican las gotas óticas, facilitando una retención más prolongada de la solución ótica. Se deben reemplazar cada 1-3 días.

Antibióticos sistémicos

Están indicados en pacientes con otitis externa asociada a celulitis preauricular/auricular y en inmunodeprimidos. Se deben cubrir los patógenos frecuentes aislados como S. Aureus y P. Aeruginosa. El tratamiento con un antibiótico betaláctamico antiestafilococico sería la opción frente a S. Aureus meticilin sensible. Siendo las quinolonas una opción a considerar frente a P. Aureginosa. La dosis de ciprofloxacino recomendada en niños son 10mg/kg/dosis dos veces al día (máximo 500mg/dosis) durante 7 a 10 días(14,15).

Complicaciones de la otitis externa

Las complicaciones más frecuentes de la otitis externa son la otitis externa maligna y la celulitis periauricular.

Los pacientes presentan mejoría clínica en las primeras 48 h tras iniciar el tratamiento con desaparición de los síntomas a la semana. La ausencia de mejoría obligaría a descartar otras entidades que simulan OEA o complicaciones. La otitis externa difusa puede presentar complicaciones potencialmente graves, sobre todo en pacientes con comorbilidades. Las complicaciones más frecuentes de la otitis externa son la otitis externa maligna y la celulitis periauricular.

Prevención

Las medidas preventivas se recomendarán a aquellos pacientes con: OEA recurrentes, inmunodeprimidos y con patología dermatológica crónica. Hay que evitar la limpieza enérgica del conducto auditivo externo y la humedad excesiva (debemos secar la parte externa de los oídos después del baño o ducha. Usar tapones o gorro al nadar). Las gotas de ácido acético 2% o alcohol boricado ayudan a mantener seco el oído, previene la maceración de la piel y acidifican el conducto evitando el crecimiento bacteriano. No se han realizado estudios randomizados y controlados para identificar la estrategia más eficaz.

Otras formas de otitis externa

Otitis externa circunscrita. Forúnculo

Es la infección de un folículo pilosebáceo de la parte externa del conducto auditivo externo. El agente causal suele ser S. aureus y su vía de entrada es la manipulación del CAE. Cursa con otalgia intensa y pueden aparecer adenopatías. En la otoscopia se reconoce por la presencia de una tumoración hiperémica con aspecto de estar a tensión, muy dolorosa a la palpación (Fig. 1).

figura

Figura 1. Forúnculo incipiente.

La evolución suele ser a la abscesificación y drenaje espontáneo. El tratamiento consistirá en la aplicación de pomada antibiótica (mupirocina o ácido fusídico) 3-4 veces al día. La antibioterapia sistémica (cloxacilina, β-lactámicos o macrólidos) estaría indicada en formas graves. Puede ser útil aplicar calor seco local para acelerar la maduración de la lesión. La incisión con drenaje debe llevarse a cabo solo en casos en los que la fluctuación sea evidente.

Otitis externa maligna

El diagnóstico es clínico ante una OEA de evolución tórpida en pacientes inmunodeprimidos, diabéticos y de edad avanzada.

La otitis externa maligna ocurre cuando la infección se propaga desde el canal auditivo a los huesos circundantes de la base del cráneo. Es bastante rara en pediatría, pero puede ocurrir en pacientes con inmunodepresión. La clínica de la otitis externa maligna es inespecífica y deberá sospecharse ante una otitis externa de evolución tórpida en pacientes con comorbilidades (diabetes mellitus, inmunodepresión, etc.). La otalgia intensa es el síntoma más constante. Son frecuentes también: otorrea, plenitud ótica y síntomas sistémicos como: fiebre, cefalea y afectación del estado general. La osteomielitis de la base del cráneo se manifestará con afectación de pares craneales y complicaciones intracraneales. Los niños con otitis externa maligna tienen mayor incidencia de parálisis facial, debido a la situación anatómica del nervio facial próximo al CAE(15,16).

La otoscopia muestra una otorrea amarillo-verdosa con tejido de granulación y áreas ulceradas en la pared del conducto auditivo. El germen más frecuente es Pseudomonas aeruginosa (90%). Ante la sospecha, estaría indicado solicitar resonancia magnética craneal o tomografía computarizada (TAC).

El tratamiento se basa en antibioterapia sistémica que cubra Pseudomona aeruginosa. En los casos no complicados y pacientes inmunocompetentes se sugiere ciprofloxacino en monoterapia (en adultos: 400 mg IV cada 8 h; en niños: 20-30 mg/kg/día IV cada 12 h, máx. 800 mg/día). La duración del tratamiento se establece en 6-8 semanas. El tratamiento tópico no tiene ningún papel salvo limpieza local. La cirugía se reserva para aquellas situaciones en la que se quiera descartar malignidad.

Otomicosis

Es la infección fúngica del conducto auditivo externo. Aunque es rara como otitis externa primaria, puede aparecer como complicación de otras formas de otitis o por el uso de antibióticos o corticoides tópicos de forma prolongada (Fig. 2). Los más frecuentes son Aspergillus niger y Cándida albicans.

figura

Figura 2. Otomicosis. Hifas.

La clínica es menos intensa que en la otitis externa bacteriana, siendo el prurito el síntoma principal. Es importante no confundir una micosis con el residuo sólido que deja, en forma de punteado o costra blanquecina, el uso de las formas tópicas de ciprofloxacino con corticoides (Fig. 3). El tratamiento de esta otitis exige una limpieza adecuada del CAE y el empleo de antifúngicos tópicos.

figura

Figura 3. Residuo sólido durante el tratamiento con ciprofloxacino tópico.

Otitis externa vírica

Herpes zóster ótico (síndrome de Ramsay Hunt)

Se origina por la reactivación del virus varicela-zóster acantonado en el ganglio geniculado del VII par craneal, tras una primoinfección ocurrida en la infancia. Al inicio, cursa con: otalgia intensa, urente y exploración normal. A las 24-48 h aparecen las vesículas en el conducto auditivo externo y parte de la concha del pabellón auricular y membrana timpánica. Puede haber paresia o parálisis facial ipsilateral. Existe una gran variabilidad en la presentación clínica. El diagnóstico precoz es fundamental para iniciar el tratamiento con antivirales y corticoides.

Miringitis bullosa

Es una inflamación de la membrana timpánica con presencia de vesículas (Fig. 4) que se aprecian en la otoscopia, normalmente en el curso de un catarro de vías altas.

figura

Figura 4. Miringitis bullosa.

Se debe a una infección vírica (rinovirus, parainfluenza, VRS, virus gripe A, zóster, etc.). Cursa con otalgia intensa provocada por la formación de las vesículas, y su rotura puede dar lugar a otorrea sanguinolenta o serosa. Se pueden sobreinfectar con agentes bacterianos. El tratamiento incluye: analgesia, limpieza, y antivirales en caso de infección por herpes simple o zóster. Suele curar espontáneamente, pero está indicado tratamiento antibiótico para evitar la sobreinfección bacteriana.

Otitis externa eccematosa

Se caracteriza por una dermatitis con descamación, eritema y prurito del CAE. Se observa en patologías dermatológicas crónicas como: dermatitis atópica, seborreica o psoriasis, que afectan a la piel que recubre el CAE y pabellón auricular. Otra causa de otitis eccematosa es la dermatitis de contacto. La clínica se caracteriza por prurito intenso y persistente. La otoscopia muestra: eritema, descamación y formación de fisuras en la piel del CAE. La otorrea es escasa, de aspecto seroso e indolora. El tratamiento debe dirigirse al control de la enfermedad dermatológica de base o retirada del agente causal. Los glucocorticoides tópicos se pueden usar en combinación con soluciones acidificantes para controlar la inflamación.

Patología infecciosa del pabellón auricular

Celulitis del pabellón auricular

Es una infección de la dermis y tejido celular subcutáneo producida por patógenos como: Staphylococcus aureus y Streptococcus beta-hemolítico del grupo A.

La presentación clínica es una tumefacción con enrojecimiento del pabellón sin sobreelevación de bordes, con aumento de temperatura local de inicio y extensión de rápida evolución. Suele haber un antecedente traumático previo, picadura de insecto o diseminación de una otitis externa. Puede asociar malestar general. El tratamiento de elección es: cloxacilina o cefalosporina de tercera generación(1).

Erisipela

Es una infección de la dermis y tejido celular subcutáneo producida por Streptococcus pyogenes. Se presenta como una placa eritematosa, dolorosa, de bordes nítidos y sobreelevados bien delimitados. Asocia manifestaciones sistémicas como: fiebre, malestar general, cefalea, etc. El tratamiento de elección es la penicilina y derivados.

Piodermas del pabellón auricular

El pabellón auricular puede presentar infecciones en la piel de recubrimiento, con afectación de la capa dérmica, producidas por Staphylococcus aureus o Streptococcus pyogenes, dando lugar al impétigo, que cursa con lesiones vesículo-pustulosas que evolucionan a la formación de costras melicéricas (S. pyogenes) o ampollas o bullas flácidas sobre una piel normal. Tratamiento con penicilinas y/o cloxacilinas sistémicas.

Pericondritis

Es la infección del cartílago del oído externo de etiología bacteriana; suele existir antecedente traumático previo con puerta de entrada habitualmente visible (contusión, herida, etc.). El germen más frecuente es Pseudomona aeruginosa. El diagnóstico es clínico, caracterizado por inflamación y dolor intenso pulsátil del pabellón auricular sin afectar el lóbulo. El tratamiento indicado sería un antibiótico sistémico como las quinolonas (ciprofloxacino 400 mg iv/12 h o 750 mg vo/12 h); también puede usarse β-lactámicos anti-pseudomona + aminoglucósido. A nivel local, se debe realizar drenaje si existe colección hemática o absceso, cubriendo la zona con una gasa impregnada de antibiótico tópico, respetando los relieves del pabellón auricular y vendaje poco compresivo.

Cuerpos extraños en el conducto auditivo externo

Suelen cursar de forma asintomática. Se debe evitar el lavado para la extracción. Las pilas de botón requieren una extracción urgente.

La mayoría de los cuerpos extraños auditivos ocurren en niños menores de 6 años, seguidos por niños mayores y adultos con necesidades especiales(18). El cuerpo extraño se localiza con mayor frecuencia en el oído derecho (en diestros mano dominante). Los objetos suelen ser inanimados e inertes como: trozos de goma de borrar, lápiz, cuentas o papel, entre otros (Fig. 5). Menos frecuentes: pilas de botón e insectos. En niños cualquier objeto lo suficientemente pequeño puede ser introducido en el CAE.

figura

Figura 5. Cuerpo extraño en conducto auditivo externo (tapón de espuma).

Los pacientes suelen ser asintomáticos y descubrirse como hallazgo casual. Cuando presentan sintomatología, la más frecuente es otalgia y otorragia. Si se obstruye por completo el CAE da lugar a hipoacusia y, raramente, tos por irritación del nervio vago. En el caso de insectos vivos (garrapatas, mosquitos, etc.) pueden presentar: acúfenos, otalgia y sensación de movimiento en CAE.

El diagnóstico se realiza por otoscopia, debiendo revisar el oído contralateral y ambas fosas nasales.

El tratamiento consiste en la extracción del cuerpo extraño de forma instrumental bajo visualización directa. Se debe evitar el lavado, el cual está contraindicado en el caso de semillas que pueden aumentar de volumen con el agua y quedar enclavadas, y cuando se trata de pilas de botón que en contacto con el agua alcalinizan el conducto y provocan necrosis por licuefacción. Las pilas de botón requieren una extracción urgente por el riesgo de quemaduras. En el caso de insectos vivos, requieren matarlos previamente, instilando sustancias oleosas o anestésicos tópicos que contengan una base de alcohol. Las complicaciones se pueden producir durante la introducción del objeto por las maniobras de extracción o por la misma presencia del cuerpo extraño. Entre ellas, se han descrito: otitis externa, perforación timpánica, infecciones locales, laceraciones de la piel del CAE y hematomas.

Tapón de cerumen

El cerumen protege la piel del CAE de la maceración, infecciones y traumatismos.

La cera está formada por: secreciones de glándulas sebáceas y ceruminosas junto con descamación epitelial, bacterias saprofitas y agua. El cerumen protege el CAE de la maceración, infecciones y traumatismos. Se desaconseja la retirada del cerumen con bastoncillos, dado que introducen más el cerumen en lugar de extraerlo (efecto baqueta). El CAE presenta un mecanismo de autolimpieza por la migración del epitelio descamado junto a los movimientos mandibulares, si estos mecanismos fracasan, la cera se acumula en exceso formando el tapón de cerumen.

La impactación de cerumen suele ser asintomática. En los casos que se produzca una obstrucción completa del CAE aparecerán síntomas como: pérdida de audición, plenitud ótica, molestias o mareo. La otoscopia es suficiente para realizar el diagnóstico.

La extracción del tapón estaría indicada en pacientes sintomáticos y en niños, si es necesario visualizar el tímpano o realizar audiometría. Se puede realizar de tres formas: mediante irrigación del oído con agua a 37ºC, agentes cerumenolíticos con lavado posterior (contraindicado en pacientes con perforación timpánica), y por extracción instrumental bajo control visual con microscopio. En ocasiones, tras la extracción mediante lavado, encontramos una perforación timpánica no conocida; en este caso pautaremos gotas antibióticas tópicas durante 5-7 días, de forma preventiva. Con cualquier procedimiento, hay que recordar que el CAE es muy sensible y es fácil que aparezcan: dolor, tos y, en ocasiones, mareos. Las complicaciones derivadas de la extracción son: hematomas, heridas y perforación timpánica.

Tapones epidérmicos

Se originan por la acumulación de queratina en capas en forma de bulbo de cebolla en la porción ósea del CAE. Se adhieren a la pared ósea, de tal forma que pueden llegar a erosionarla, así como también se puede afectar la membrana del tímpano. Suelen ser bilaterales. La clínica más frecuente es la hipoacusia. El tratamiento de elección es la extracción instrumental con visualización directa(7).

Traumatismos del oído externo

Los traumatismos del oído externo afectan con mayor frecuencia al pabellón auricular que al conducto auditivo externo, al encontrarse más expuesto.

Heridas del pabellón auricular

Se pueden producir aisladas o asociadas a otras lesiones, bien por: agresiones, mordeduras o accidentes de tráfico. Pueden afectar la piel y/o el cartílago; en ocasiones con arrancamiento total del pabellón auricular. El tratamiento consiste en realizar lavado y desinfección de la herida, y sutura con anestesia local. Se recomienda tratamiento antibiótico sistémico para evitar infección y, sobre todo, la pericondritis(19).

Heridas del conducto auditivo externo

Se producen por manipulaciones en el CAE como: el rascado, introducción de cuerpos extraños (horquillas, prótesis auriculares, bastoncillos, etc.) y de forma iatrogénica durante la exploración. Pueden verse lesiones del CAE que se producen de forma indirecta, producidas por el cóndilo mandibular al ser desplazado violentamente hacia atrás como resultado de un golpe sobre el mentón y en fracturas de la base del cráneo. En estos casos se deben descartar lesiones en oído medio. La clínica habitual consiste en: otalgia, otorragia e hipoacusia.

El tratamiento consiste, en el caso de las erosiones pequeñas, en limpieza y la administración de antiséptico tópico durante 3-4 días. En el caso de lesiones más extensas, asociamos tratamiento antibiótico sistémico y colocación de gasa con pomada antibiótica, para evitar una posible estenosis cicatricial del CAE.

Otohematoma

Se denomina otohematoma al acúmulo de sangre entre el cartílago y el pericondrio del pabellón auricular. Se produce por traumatismos directos sobre el pabellón auricular. Se localizan en la parte externa entre el hélix y antihélix. El tratamiento consiste en su drenaje. Se aconseja vendaje compresivo y profilaxis antibiótica que cubra Pseudomonas aeruginosa para prevenir la infección del mismo, dando lugar a una pericondritis que pueda dejar como secuela una deformidad del pabellón auricular (oreja de coliflor).

Tumores

Los tumores debemos sospecharlos ante un crecimiento de tejido anormal en el CAE; pero, en ocasiones, simulan una otitis externa, por lo que debemos sospecharlos también ante la ausencia de respuesta al tratamiento.

Los tumores del CAE son raros y menos frecuentes que los localizados en pabellón auricular.

Entre los benignos encontramos quistes epidérmicos, que suelen ser asintomáticos y en la otoscopia se presentan como una perla blanquecina localizada en CAE óseo. Presentan crecimiento progresivo y el tratamiento consiste en su extirpación. Los osteomas y las exostosis son raros en los niños. El osteoma se presenta como una excrecencia ósea lisa mamelonada única y pediculada, mientras que las exostosis son múltiples y con una base de implantación más amplia. El diagnóstico se confirma con TAC. Las exostosis se ven favorecidas por los deportes acuáticos en agua fría. El tratamiento es quirúrgico(8).

Se presentan con otalgia leve y otorrea sanguinolenta. La parálisis facial y la pérdida de audición son síntomas tardíos. Entre los tumores malignos en los niños encontramos el rabdomiosarcoma.

Malformaciones congénitas del oído externo

Pueden aparecer aisladas o asociadas a otras malformaciones. Su diagnóstico se realiza por inspección y otoscopia.

Son anomalías del pabellón auricular y del CAE por alteraciones en el desarrollo embrionario. La etiología puede ser de origen genético, producida por infecciones (rubéola, sarampión, gripe…) o farmacológicas.

Las malformaciones más frecuentes son: alteraciones en el desarrollo y crecimiento incompleto del pabellón auricular con diferentes grados de afectación (Fig. 6).

figura

Figura 6. Microtia.

La ausencia del pabellón auricular (anotia) es rara y suele ser unilateral. Se asocia a distintos grados de estenosis o atresia del CAE. Las alteraciones en la forma se producen por alteración en el desarrollo de los cartílagos (orejas en asa o separadas). Las fositas preauriculares son pequeñas hendiduras situadas delante del hélix y por encima del trago. Suelen ser bilaterales (25-50%). Presentan un riesgo de pérdida auditiva cinco veces superior a la población general. Las fístulas y quistes preauriculares son el resultado de una mala fusión de los arcos branquiales primero y segundo, formando un trayecto fistuloso. Se presentan como un pequeño orificio delante de la raíz del hélix. Puede producir cuadros de infecciones de repetición, estando indicada la cirugía en estos casos.

Función del pediatra de Atención Primaria

El Pediatra de Atención Primaria (AP) ejerce un papel fundamental. Es el primero en atender la mayoría de la patología del oído externo(20), siendo la otitis externa aguda difusa la patología más frecuentemente atendida en meses de verano en las consultas de AP. El pediatra es el encargado de diagnosticar e instaurar el tratamiento de las patologías más frecuentes del oído externo. Su función es realizar un seguimiento de dichas patologías y detectar de forma precoz las complicaciones que requieran una derivación al medio hospitalario para valoración por Otorrinolaringólogo (ORL).

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1. Gascón Rubio MC, Díaz de Cerio Canduela P, Lacosta Nicolás JL. Oído. Embriología del oído. En: Libro virtual de formación en ORL I. SEORL-CCC. 2009; cap. 5. p. 1-13. Acceso el 21 de octubre de 2021.

2. de Juan Beltrán J, Virós Porcuna B, Orús Dotú C. Oído. Bases anatómicas del oído y el hueso temporal. En: Libro virtual de formación en ORL I. SEORL-CCC. 2009; cap. 2. p. 1-27. Acceso el 21 de octubre de 2021.

3. Grunstein E, Santos F, Selesnick SH. Trastornos del oído externo. En: Lalwani AK. eds. Diagnóstico y tratamiento en Otorrinolaringología. Cirugía de cabeza y cuello, 2e. McGraw Hill; 2009. Acceso el 8 de noviembre de 2021.

4. Stone KE. Otitis External. Pediatrics in Review. 2007; 28: 77.

5. Martin TJ, Kerschner JE, Flanary VA. Fungal causes of otitis externa and tympanostomy tube otorrhea. Int J Pediatr Otorhinolaryngol. 2005; 69: 1503-8.

6. Goguen LA. External otitis: Pathogenesis, clinical features, and diagnosis. UpToDate. 2021. Acceso el 13 de enero de 2022.

7.*** Rosenfeld RM, Schwartz SR, Cannon CR, Roland PS, Simon GR, Kumar KA, et al. Clinical practice guideline: acute otitis externa. Otolaryngol Head Neck Surg. PubMed. 2014; 150: S1-24.

8.*** François M. Patología del conducto auditivo externo. EMC – Pediatría. 2020; 55: 1-10.

9. Costa Ribas C, Amor Dorado JV. Otitis externa: Guías clínicas Fisterra. 2017.

10. PS Hui C, Canadian Paediatric Society. Infectious Diseases and Immunization Committee Acute otitis externa. Paediatr Child Health. 2013; 18: 96-8.

11. Osguthorpe JD, Nielsen DR. Otitis externa: Review and clinical uptodate. AM Farm Physician. 2006; 74: 1510.

12. Kaushik V, Malik T, Saeed SR. Interventions for acute otitis externa. Cochrane Database Syst Rev. PubMed. 2010; (1): CD004740.

13. Goguen LA. External otitis: Treatment. In Rose, BD (Ed). UpToDate v15.1. Wellesley MA: UpToDate. 2021.

14. Dohar JE, Kenna MA, Wadowsky RM. In vitro susceptibilidad of aural isolates of Pseudomonas aureginosas to commonly used ototopical antibiotics. Am J Otol. 1996; 17: 207.

15. Rubin Grandis J, Yu VL. Malignant (necrotizing) external otitis – UpToDate. 2019.

16. Díaz Sastre MA, Zannin I, Jiménez Antolín J. Oído. Patología inflamatoria del oído externo. Otitis externa. Otitis externa maligna. En: Libro virtual de formación en ORL I. SEORL-CCC. 2009; cap. 13. p. 1-15. Acceso el 21 de octubre de 2021.

17. Ramírez-Salas JE, Benito-Orejas JI, Bauer M, Viveros-Díez P, Cifuentes-Navas VA, Duque-Holguera V. Manifestaciones clínicas del síndrome de Ramsay-Hunt en una serie de 20 casos. Rev. ORL. 2020; 12: 3-17. Citado el 15 de enero de 2022.

18. Bidón Gómez U, Alonso González C, Castro Serrano A. Oído. Tapón de cerumen y epidérmico. Cuerpos extraños. En: Libro virtual de formación en ORL I. SEORL-CCC. 2009; cap.12. p. 1-11. Acceso el 21 de octubre de 2021.

19. Pérez Delgado L, Herrera Tolosana S, Fraile Rodrigo JJ. Oído. Traumatismos del oído. Heridas. Conmoción laberíntica. Fracturas del hueso temporal. Secuelas. En: Libro virtual de formación en ORL I. SEORL-CCC. 2009; cap.22. p. 1-20. Acceso el 21 de octubre de 2021.

20. Gil-Carcedo M, Vallejo LA, Gil Caicedo E. Patología del oído externo en L. Otología. 2ª ed. Panamericana. Madrid. 2004.

Bibliografía recomendada

– Rosenfeld RM, Schwartz SR, Cannon CR, Roland PS, Simon GR, Kumar KA, et al. Clinical practice guideline: acute otitis externa. Otolaryngol Head Neck Surg. PubMed. 2014; 150: S1-24.

Guía de práctica clínica americana actualizada sobre las recomendaciones del manejo y tratamiento de la otitis externa, basada en la evidencia en niños mayores de 2 años y adultos.

– François M. Patología del conducto auditivo externo. EMC – Pediatría. 2020; 55: 1-10.

Actualización de la patología más frecuente del oído externo.

– Libro virtual de formación en ORL. SEORL-CCC. 2009. ISBN: 978-84-692-5637-4.

Revisión y actualización sobre las patologías más frecuentes del oído externo en el diagnóstico y tratamiento.

– Batuecas-Caletrío Á, Santa Cruz Ruiz S, Pardal-Refoyo JL. Atlas de otoscopia para estudiantes. Revista ORL. 2022; 13: 1-79.

Atlas en imágenes, donde se recogen los conceptos en la realización de la otoscopia y las patologías más frecuentes e importantes del oído.


Caso clínico


Escolar de 6 años que acude a consulta por otalgia intensa derecha de 3 días de evolución, asociando en las últimas 24 h otorrea escasa, de aspecto claro. Afebril en todo momento. Sin antecedentes de proceso infeccioso intercurrente previo. Practica natación.

Antecedentes personales: no refiere otitis de repetición. No dermatitis atópica. Sin enfermedades de interés. No alergias medicamentosas conocidas. Calendario vacunal correcto para su edad.

Exploración física: Tª: 36,1ºC. Buen estado general, bien perfundido. A la inspección no presenta signos inflamatorios retroauriculares ni despegamiento de pabellón auricular. Presenta dolor a la tracción del pabellón auricular izquierdo. Otoscopia: edema con hiperemia en CAE, con abundantes secreciones que impiden visualización de membrana timpánica. Resto sin alteraciones.


tabla


Laringitis, crup, estridor y disfunción de las cuerdas vocales


M. Ridao Redondo
Temas de FC


M. Ridao Redondo

Pediatra de Atención Primaria. EAP Sant Vicenç dels Horts-Torrelles de Llobregat. Barcelona

Resumen

La laringitis aguda es una causa frecuente de obstrucción de las vías aéreas superiores en Pediatría. Es un síndrome caracterizado por la presencia en grado variable de: tos perruna, afonía, estridor y dificultad respiratoria. La sintomatología se debe a edema subglótico. La incidencia estimada es del 3 al 6% de niños entre 3 meses y 6 años, con un pico máximo en el segundo año de vida y en los meses de otoño e invierno. La principal causa es vírica, sobre todo el parainfluenza tipo I. El diagnóstico es fundamentalmente clínico. En función de la gravedad, que estableceremos de forma objetiva con score clínico, pautaremos el tratamiento. Los corticoides orales son el tratamiento de elección en todos los niños diagnosticados.

La disfunción de cuerdas vocales se define como la aducción inapropiada de las cuerdas vocales durante la inhalación y, a veces, la exhalación. Debido a esta aducción paradójica, se produce una obstrucción parcial de la vía respiratoria que provoca: disnea, estridor inspiratorio o espiratorio, respiración entrecortada y, con menos frecuencia, disfonía, dificultad para tragar o dolor en el cuello. Puede desencadenarse con el ejercicio y los factores emocionales suelen ser importantes. La laringoscopia directa es la prueba diagnóstica de elección. Puede confundirse con el asma o coexistir con ella.


Abstract

Acute laryngitis is a common cause of upper airway obstruction in pediatrics. It is a syndrome characterized by the presence of metal cough, aphonia, stridor and respiratory distress, to a variable degree. The symptomatology is due to subglottic edema. The estimated incidence is 3 to 6% of children between 3 months and 6 years of age, with a maximum peak in the second year of life and during the autumn and winter months. The main cause is viral, especially type I parainfluenza. Diagnosis is essentially clinical. Depending on the severity, which will be objectively establish with a clinical score, will the treatment be prescribed. Oral corticosteroids are the treatment of choice in all diagnosed children.

Vocal cord dysfunction is defined as inappropriate adduction of the vocal cords during inhalation and sometimes exhalation. Due to this paradoxical adduction, a partial obstruction of the airway occurs, causing dyspnea, inspiratory or expiratory stridor, shortness of breath and, less frequently, dysphonia, difficulty swallowing or neck pain. It can be triggered by exercise and emotional factors are often important. Direct laryngoscopy is the diagnostic test of choice. It can be confused with asthma or coexist with it.


Palabras clave: Laringitis aguda; Crup; Disfunción de cuerdas vocales.

Key words: Acute laryngitis; Croup; Vocal cord dysfunction.

Pediatr Integral 2022; XXVI (7): 405 – 413


OBJETIVOS

• Conocer los criterios clínicos diagnósticos de la laringitis aguda.

• Conocer la escala de Westley para la valoración de la gravedad y escala de tratamiento.

• Conocer el algoritmo de tratamiento de la laringitis aguda.

• Revisar la clínica, diagnóstico y tratamiento de la disfunción de cuerdas vocales.


Laringitis, crup, estridor y disfunción de las cuerdas vocales

Laringitis aguda

Introducción

La laringe tiene tres funciones diferentes: fonación, protección y respiración, controladas por el sistema nervioso central. En cuanto a la protección, la laringe posee dos reflejos principales que le permiten cumplir sus funciones: el cierre glótico y el reflejo de la tos. Además, algunos receptores que desencadenan la respuesta refleja se encargan de detectar cambios de temperatura, irritantes en el aire y cambios en la presión proximal. En combinación, estos reflejos se encargan de coordinar el movimiento de las cuerdas vocales.

El término laringitis aguda describe un síndrome clínico producido por inflamación y obstrucción aguda de la laringe. La laringitis o crup es una enfermedad respiratoria caracterizada por tos disfónica (perruna o metálica), afonía y, en grado variable, de estridor inspiratorio y dificultad respiratoria. Estos síntomas son el resultado de la inflamación en la laringe y la vía aérea subglótica, que habitualmente son secundarios a una infección vírica. Aunque suele ser una enfermedad leve y autolimitada, puede ocurrir obstrucción significativa de las vías respiratorias superiores. Los términos: laringitis aguda subglótica, crup, laringotraqueítis y laringotraqueobronquitis son equivalentes. Las dos entidades clínicas que provocan este síndrome son la laringitis aguda y la laringitis espasmódica. Aunque ambas entidades presentan algunas diferencias clínicas, etiológicas y epidemiológicas, desde el punto de vista de valoración de la gravedad y tratamiento, presentan el mismo enfoque(1).

Epidemiología

La laringitis aguda incide, sobre todo, en otoño e invierno, en relación con los patrones epidemiológicos de virus, como el parainfluenza y el virus respiratorio sincitial (VRS). Constituye la causa más frecuente de obstrucción de la vía aérea superior en la infancia, llegando a afectar al 3-6% de los niños. Aparece, principalmente, en niños entre 6 meses y 3 años, con una incidencia máxima en el segundo año de vida, e importante reducción a partir de los 6 años. Es más común en varones, con una proporción hombre:mujer de aproximadamente 2:1. Los antecedentes familiares representan un factor de riesgo para el crup espasmódico y los pacientes cuyos padres tienen historia de crup espasmódico tienen 3,2 veces más probabilidades de tener un episodio y 4,1 veces más de tener crup recurrente(2).

Etiología

La etiología suele ser vírica. El parainfluenza tipo 1 es la causa más común de laringotraqueítis aguda, ocasionando epidemias en los meses de otoño e invierno. El parainfluenza tipo 2 generalmente ocasiona cuadros más leves, y el tipo 3 causa casos esporádicos, pero más graves. El VRS, influenza A y B, adenovirus y coronavirus humano son otras causas relativamente frecuentes. Aunque en otras olas de COVID-19 no se detectó, se han publicado recientemente datos sobre el incremento de diagnósticos de laringotraqueobronquitis coincidiendo con la variante ómicron de SARS-CoV-2. Las tasas observadas de hospitalización, reconsulta y tratamientos pueden indicar un fenotipo más severo en comparación con otras etiologías virales(3).

El sarampión es una causa importante de laringitis en áreas donde sigue siendo prevalente. Rinovirus, enterovirus y herpes simple son causas esporádicas de crup leve. Más raramente, esta patología se atribuye a una causa bacteriana: Mycoplasma pneumoniae, Streptococcus, Neisseria, bacilos Gram negativos, Clamydia spp. y sobreinfecciones por Staphylococcus aureus, entre otros. Fisiopatología

Los niños tienen una glotis más alta, un espacio subglótico de menor tamaño por la influencia del cartílago cricoides, y tejidos submucosos laxos y menos fibrosos en los primeros años de vida; este hecho anatómico explicaría la fisiopatología de la laringitis (Fig. 1).

figura

Figura 1. Anatomía de la laringe.

La infección se transmite de persona a persona a través de secreciones respiratorias o fómites. Ocasiona inflamación difusa, eritema y edema, y deteriora la movilidad de las cuerdas vocales. En la laringitis espasmódica o recurrente, los hallazgos en laringoscopia directa pueden demostrar edema no inflamatorio, lo que sugiere que no hay implicación viral directa del epitelio traqueal. La clínica se produce, sobre todo, por el estrechamiento que la inflamación ocasiona, y que provoca un aumento exponencial de la resistencia al flujo del aire. En formas graves, puede llegar a producir hipoxemia e hipercapnia. Los tejidos supraglóticos usualmente son normales. Solo un pequeño porcentaje de niños con una infección vírica por parainfluenza desarrolla laringitis; esto sugiere que factores del huésped desempeñan un papel en la patogénesis. Los factores que pueden contribuir al desarrollo de la laringitis incluyen: el estrechamiento funcional o anatómico de las vías respiratorias superiores, las variaciones en la respuesta inmune y la predisposición a la atopia.

Clínica

La tríada típica de la laringitis aguda es: disfonía, tos perruna y estridor inspiratorio, con o sin disnea, precedida de un cuadro catarral.

En la laringitis aguda vírica, el inicio de los síntomas suele ser gradual, comenzando con rinorrea, tos leve y febrícula. Progresa en horas, apareciendo disfonía, tos perruna y, si la obstrucción es suficiente, estridor inspiratorio, con o sin fiebre. La tos es disfónica, seca, metálica. El estridor, sonido respiratorio rudo, suele ser inspiratorio, aunque, a veces, es bifásico. Al inicio, solo aparece con la agitación o el llanto, pero al aumentar la gravedad, es patente también en reposo, aunque su intensidad no es un buen indicador de la severidad de la laringitis. La agitación, el llanto y el decúbito la agravan. El curso clínico suele ser fluctuante, con remisión en 2-7 días, aunque la tos puede persistir más tiempo. Puede observarse una dificultad respiratoria progresiva muy variable, con tiraje de predominio supraesternal, pero incluso a los tres niveles. Los sonidos respiratorios pueden estar disminuidos. Predomina una respiración bradipneica, mientras que suele haber polipnea cuando hay afectación del tracto respiratorio inferior (laringotraqueobronquitis)(4).

El crup o laringitis espasmódica no suele asociar cuadro vírico, es autolimitado, y su tratamiento es similar a la laringitis aguda subglótica. Aparece en la misma franja de edad o incluso en niños algo más mayores, hasta los 6 años. Clínicamente, recuerda a la laringitis aguda subglótica, aunque en contraste con esta, el crup espasmódico ocurre durante la noche, la fiebre está ausente y no suele acompañarse de síntomas catarrales llamativos. El inicio y el cese de los síntomas son abruptos, a menudo disminuyen en el momento de la atención médica. Los episodios pueden repetirse dentro de la misma noche y durante dos o tres noches sucesivas. Una característica del crup espasmódico es su naturaleza recurrente. Se ha demostrado clara predisposición familiar y suele darse en pacientes con antecedentes de atopia y/o alergia. Aunque la presentación inicial puede ser dramática, el curso clínico suele ser benigno.

Diagnóstico

El diagnóstico es fundamentalmente clínico y, únicamente, se solicitarán pruebas complementarias ante evoluciones atípicas o si se busca un diagnóstico diferencial.

Debe realizarse una rápida evaluación del estado general: signos vitales, estabilidad de la vía aérea y estado mental, para identificar a los niños con dificultad respiratoria severa e insuficiencia respiratoria inminente. Esta evaluación debe realizarse con el niño lo más cómodo y tranquilo posible. Se han planteado dudas sobre la seguridad de examinar la faringe; su exploración puede demorarse en casos graves hasta la estabilización del paciente. Para determinar el grado de severidad de la laringitis aguda, se han utilizado diferentes escalas de puntuación clínica, fundamentalmente, el score de Taussig o la escala de Westley, actualmente la más utilizada (Tabla I).

tabla

La gravedad está determinada por: presencia de estridor en reposo, retracción de la pared torácica, entrada de aire, presencia o ausencia de palidez o cianosis y estado mental. Estas escalas, aunque son subjetivas y puede existir variabilidad interobservador, son útiles para controlar la respuesta al tratamiento La pulsioximetría tiene una utilidad limitada, ya que puede ser normal incluso con grados importantes de obstrucción de la vía aérea. No es necesario utilizarla de forma continua.

La evaluación radiológica no debe realizarse de entrada en la gran mayoría de los niños con laringotraqueítis aguda. La radiografía anteroposterior de cuello puede mostrar el típico estrechamiento progresivo y simétrico de la tráquea con el vértice en la glotis, en la estenosis subglótica, denominado signo “en punta de lápiz”, aunque no existe una buena correlación entre este hallazgo y la gravedad de la laringitis. Las pruebas de imagen estarían indicadas si el diagnóstico es dudoso, el curso es atípico, se sospecha un cuerpo extraño inhalado o tragado (aunque la mayoría no sea radiopaco), crup recurrente y/o fracaso terapéutico.

La realización de un test de diag­nóstico rápido por frotis nasofaríngeo puede ser útil en épocas epidémicas de gripe, VRS, adenovirus o para el diagnóstico de COVID-19. Estos son los test que con mayor frecuencia se disponen en Atención Primaria. Otras etiologías infecciosas, se buscarán en el paciente ingresado o con evolución atípica.

Diagnóstico diferencial

Debe establecerse diagnóstico diferencial con todas las causas de obstrucción aguda de la vía aérea superior que pueden manifestarse de una forma similar a la laringitis subglótica.

La aspiración de cuerpo extraño puede debutar bruscamente, pero también debe descartarse en niños que no responden al tratamiento o con una evolución prolongada. Igual ocurre con la ingestión de cáusticos o inhalación de tóxicos no siempre reconocidos. La presencia de síntomas crónicos, persistentes o recurrentes, así como la ausencia de síntomas catarrales o fiebre, deben hacernos sospechar la presencia de anomalías congénitas de las vías aéreas superiores (laringomalacia, parálisis de cuerdas vocales, estenosis subglótica, hemangioma subglótico, etc.). Una laringitis añadida a una lesión preexistente entraña un mayor riesgo de obstrucción grave. En niños pequeños, especialmente en lactantes, debemos determinar si ha habido problemas en la deglución, episodios de cianosis, o bien síntomas sugerentes de reflujo gastroesofágico. Un absceso retrofaríngeo o periamigdalino puede confundirse con el crup. La TAC puede ser útil en la sospecha de absceso retrofaríngeo y la inspección directa en el periamigdalino. La disfagia y el babeo continuo pueden indicar: epiglotitis (es la laringitis supraglotica aguda por Haemophilus spp., que prácticamente se ha erradicado con la vacunación y que puede requerir intubación precoz); absceso periamigdalino o retrofaringeo; o cuerpo extraño en la vía aérea o en el esófago. El angioedema alérgico también puede simularla, aunque suele aparecer en el contexto de otras manifestaciones anafilácticas. Otros posibles diagnósticos diferenciales, mucho más infrecuentes, serían los quistes broncogénicos y el síndrome de Guillain-Barré (parálisis de la cuerda vocal por afectación del nervio laríngeo). La traqueítis bacteriana pude ser primaria o una complicación. Los niños tienen aspecto tóxico, fiebre alta y empeoramiento de la dificultad respiratoria. En este caso, el tratamiento es antibiótico y el ingreso hospitalario imperativo (Tabla II).

tabla

Los pacientes con traqueítis bacteriana tienen una sobreinfección, produciéndose: secreciones purulentas espesas dentro del lumen de la tráquea subglótica, ulceraciones, pseudomembranas y microabscesos de la superficie mucosa.

La forma de inicio, la edad y la clínica nos orientarán en el diagnóstico diferencial entre: laringitis aguda o espasmódica, traqueítis bacteriana, absceso retrofaringeo o epiglotitis (Tabla III).

tabla

En el diagnóstico diferencial se debe tener presente la epiglotitis, producida por Haemophilus influenzae tipo b, aunque actualmente su incidencia es mínima, debido a la vacunación sistemática. En inmunodeprimidos, debe considerarse la Candida albicans y, en poblaciones con baja prevalencia de vacunación, no debe olvidarse el Corynebacterium difteriae. La difteria fue la forma más frecuente y, a menudo, mortal de laringitis estenosante en otra época. Actualmente, es casi inexistente en población vacunada, pero es imprescindible mantener coberturas vacunales superiores al 90% en la población infantil y al 75% en los adultos. Hay que asegurar dosis de refuerzo en grupos de especial riesgo como: viajeros a zonas endémicas, sanitarios, trabajadores sociales o personas en situación de exclusión social. En 2018 se notificaron 16.645 casos, la mayoría de ellos en India, Indonesia y Madagascar. Recientemente, se ha alertado del resurgimiento de la enfermedad entre los refugiados rohingya en Cox’s Bazar (Bangladesh), en Indonesia (más de 600 casos en 2017), en Yemen y en el continente americano (solo en Brasil se declararon 688 casos en 2021)(5).

Tratamiento

Los corticoides son los fármacos más útiles en el tratamiento de la laringitis aguda. Dada su eficacia, deberían aconsejarse en todos los casos de laringitis, independientemente de su gravedad a dosis de: dexametasona a 0,15 mg/kg o prednisolona 1 mg/kg.

Debemos explicar el proceso a los padres y tranquilizar y molestar lo menos posible al niño. Podemos aconsejar analgésicos, que mejoren el bienestar del niño, y abundante hidratación. Aunque existe la experiencia general de que al salir a la calle, el vapor frío de la noche parece beneficioso, no existen pruebas de su eficacia. La humidificación no ha demostrado una acción específica, pero puede producir mejoría subjetiva al reducir la sequedad de las mucosas y puede aportar tranquilidad a los padres, pudiendo utilizarse siempre que no genere ansiedad en el niño. Si existe dificultad respiratoria y la saturación de O2 es inferior al 94%, debe administrarse oxígeno humidificado(6,7).

Los corticoides son los fármacos más útiles en el tratamiento del crup, reducen el edema, por acción antiinflamatoria, y la intensidad y duración de los síntomas. No se han descrito efectos secundarios de su uso a corto plazo. Han demostrado su utilidad, porque: mejoran los parámetros clínicos, disminuyen la estancia hospitalaria y reducen la necesidad de adrenalina y de intubación. La dexametasona es el corticoide de elección, en dosis única, si es posible por vía oral. Su efecto se inicia tras 1-2 h, y dura más de 12. La dosis de 0,15 mg/kg es igual de eficaz que dosis superiores de 0,30 y 0,60 mg/kg (en este caso, con un máximo de 10 mg). No existe una solución oral comercializada, disponiendo solo de comprimidos y ampollas inyectables, que pueden ser utilizadas por boca, o para preparar una solución oral mediante fórmula magistral, que sería la siguiente:

Dexametasona 1 mg/ml solución oral pediátrica q.s.p. 100 mL:

Dexametasona 100 mg + Jarabe simple 64% q.s.p. 100 ml

Se debe guardar refrigerada y protegida de la luz y tiene una validez de 3 meses. No existen estudios que comparen una dosis versus múltiples dosis, aunque podría repetirse la administración en 24 h(8).

Puede utilizarse la dosis equivalente de prednisolona o prednisona (1-2 mg/kg), no en dosis única, sino en pauta de 3 días, ha demostrado ser igual de eficaz que una dosis única de dexametasona oral de 0,6 mg/kg(9).

Los corticoides vía intramuscular no son más eficaces y sí más traumáticos, y quedan reservados para los niños que vomitan o no ingieren los preparados orales.

La budesonida inhalada tiene una eficacia similar a la dexametasona oral, y es una alternativa a la misma, a dosis de 2 mg sin diluir, aunque su efecto no es más rápido, es más cara y su administración puede aumentar la agitación del niño. Su acción se inicia a los 30 min y es máxima a las 2 h, se puede repetir cada 6-8 h, pudiendo intercalarse en formas graves con la adrenalina. No existe mejor resultado terapéutico combinando dexametasona y budesonida que con cada una de ellas por separado.

La adrenalina nebulizada también ha demostrado su eficacia, especialmente en los casos moderados y graves, reduciendo la necesidad de intubación. El efecto es similar para la adrenalina racémica y la L-adrenalina, reduciendo el edema de la mucosa. Su efecto es rápido, comenzando a los 10 min, con un pico máximo a los 30 min y una duración de 2 h, con recidiva clínica precoz, mal interpretada como efecto rebote. Se utiliza L-adrenalina 1:1.000, a dosis de 0,5 ml/kg,  hasta un máximo de 5 ml, completando hasta 10 ml con suero salino, nebulizado con un flujo de 5-10 l/min con O2 al 100%. Habitualmente, se administra en intervalos de 20-30 min, hasta un total de 3 ocasiones en casos severos, manteniendo una estricta vigilancia y monitorización, al menos, durante 2 h por el riesgo de taquicardia. Está contraindicada en ciertas cardiopatías, como tetralogía de Fallot, estenosis pulmonar y estenosis aórtica subvalvular(10).

Otros tratamientos

El heliox es una mezcla gaseosa de helio y oxígeno (70/30) de densidad menor que el aire, lo que facilita el paso del gas a través de las vías aéreas, con menor turbulencia y resistencia que el oxígeno puro. Se administra de forma continua y estaría indicado, especialmente, en los casos de respuesta parcial a adrenalina o budesonida nebulizada o corticoides sistémicos.

En la laringitis vírica, no debe recomendarse el uso de antibióticos, descongestivos ni antitusígenos. En otro tiempo, se han utilizado fármacos con acción antiespasmódica, sedante y antitusígena, como el sulfato de magnesio, papaverina y atropina, sobre todo en la laringitis espasmódica, aunque no hay estudios que demuestren su eficacia. Se utilizarán broncodilatadores solo cuando exista broncoespasmo asociado.

Pronóstico

Habitualmente, se trata de un proceso benigno y autolimitado. Entregar información por escrito a la familia, lleva consigo la reducción de la ansiedad y las reconsultas. Por su llamativa sintomatología, en muchas ocasiones, la laringitis aguda se convierte en una urgencia respiratoria; sin embargo, la mayoría de casos son formas leves, no suelen precisar hospitalización y se recuperan en unos días. De los ingresados, menos del 5% requerirán intubación y la mortalidad es muy baja. Finalmente, alrededor del 15% de los casos tiene un carácter descendente, con afectación bronquial añadida(11).

Disfunción de cuerdas vocales u obstrucción laríngea inducible

La disfunción de las cuerdas vocales (DCV), también descrita como trastorno de movimiento paradójico de las cuerdas vocales, se define como la aducción inapropiada de las cuerdas vocales durante la inhalación y, a veces, la exhalación. Debido a esta aducción paradójica se produce una obstrucción parcial de la vía respiratoria que provoca: disnea, estridor inspiratorio o espiratorio (a veces, confundido con sibilancias en la parte superior del tórax), respiración entrecortada y, con menos frecuencia, disfonía, dificultad para tragar o dolor en el cuello. Estos síntomas no son infrecuentes en Pediatría, sobre todo en el asma, con el que puede confundirse y, además, en otras ocasiones puede coexistir. Estas dificultades diagnósticas pueden conllevar a infradiagnóstico y a tratamientos inadecuados, no exentos de iatrogenia(12,13).

Algunos autores describen 2 fenotipos que, además, servirían a la hora de orientar el diagnóstico y el tratamiento. El primero de ellos ocurre de forma brusca y espontánea, con sensación de disnea y estridor inspiratorio, provocando gran ansiedad. Los pacientes son diagnosticados con frecuencia de laringitis aguda o asma. Este tipo de DCV se ha relacionado con múltiples factores psicológicos predisponentes. El otro tipo ocurre generalmente en atletas de alta competición. La disnea causada por DCV puede ir acompañada de sonidos respiratorios inspiratorios toscos o agudos que, a veces, progresan a un estridor claro, y puede estar asociada con dificultad respiratoria grave, hiperpnea y/o reacciones de pánico, que evolucionan en paralelo con el aumento de los requisitos ventilatorios a lo largo de la sesión de ejercicio. En muchas ocasiones, se confunde con asma de esfuerzo pero, a diferencia de esta, se inicia al comienzo de la actividad deportiva y desaparece con rapidez cuando cesa la misma.

Recientemente, Christensen et al.(14) en nombre de la European Respiratory Society, la European Laryngological Society y el grupo de trabajo del American College of Chest Physicians sobre obstrucciones laríngeas inducibles, propuso una nomenclatura para las obstrucciones laríngeas inducibles que causan problemas respiratorios. Sugirieron describirlas con el término obstrucción laríngea inducible (ILO) e incluyeron, bajo esta nomenclatura “paraguas”, a todo tipo de obstrucciones funcionales en la región supraglótica, glótica o ambas.

Epidemiología

La prevalencia del trastorno en población general no se conoce bien. Usando prueba de ejercicio con laringoscopia continua (CLE) para la identificación de obstrucción laríngea inducible por ejercicio (EILO) en jóvenes seleccionados al azar de 14 a 18 años, se encuentra que la prevalencia de DCV en esta cohorte fue del 7,5%. Alrededor del 25% de los pacientes con DCV también tenían hiperreactividad de las vías respiratorias. Estos datos muestran que la DCV podría ser un diagnóstico que frecuentemente se confunde con el de enfermedades de las vías respiratorias inferiores, principalmente asma.

En estudios de pacientes adolescentes con disnea inducida por ejercicio, la DCV se confirmó por laringoscopia en un 30% y en aproximadamente el 35% de los atletas jóvenes con síntomas respiratorios inducidos por el ejercicio que fueron remitidos para una prueba de ejercicio con laringoscopia continua. Entre los pacientes pediátricos, la DCV se encuentra con mayor frecuencia en adolescentes, el 80% son mujeres y la edad promedio, al momento del diagnóstico, es de 14 años(15).

Clínica

Los síntomas referidos por el paciente pueden incluir, entre otros: disnea y dificultad al inhalar en lugar de al exhalar y “opresión en la garganta”, que no mejorará con los β2 agonistas inhalados.

El índice de disfunción de las cuerdas vocales de Pittsburg es una herramienta que podría usarse para distinguir entre DCV y otras enfermedades respiratorias, como el asma. La opresión en la garganta, la disfonía, la ausencia de sibilancias y la presencia de olores como desencadenantes de síntomas, fueron características clave de la disfunción de las cuerdas vocales que la distinguen del asma. Este test se ha validado en estudios pequeños como una herramienta útil con una sensibilidad (83%) y una especificidad (93%), pero requeriría una mayor evaluación y validación para su uso(16).

El diagnóstico diferencial en Pediatría se debe hacer básicamente con el asma. Las guías ERS/ATS (European Respiratory Society/American Thoracic Society) para el diagnóstico y manejo del asma recomiendan considerarla en el diagnóstico diferencial del asma, especialmente si no hay una respuesta clara al tratamiento prescrito y en el asma grave. La DCV puede tener diferentes presentaciones, incluso con una prueba de broncoprovocación con metacolina falsamente positiva. En otras situaciones, la DCV podría coexistir con asma, en forma de obstrucción laríngea inducible, que es una de las presentaciones del movimiento anormal de las cuerdas vocales.

La enfermedad por reflujo gastroesofágico (ERGE) es otra condición que debe tenerse en cuenta al diagnosticar las causas de estridor o sibilancias en un paciente. La ERGE puede simular asma o DCV o coexistir en pacientes con cualquiera de esas enfermedades. Es importante diagnosticar correctamente la ERGE con endoscopia o pHmetría, especialmente en pacientes que no responden al tratamiento, ya que el reflujo ácido puede irritar la laringe o las cuerdas vocales y provocar la aducción de estas o iniciar un ataque de asma.

Diagnóstico

La laringoscopia flexible se ha establecido como el estándar de oro para el diagnóstico de DCV por observación directa de las cuerdas vocales.

El paciente debe realizar diferentes maniobras para examinar el movimiento de las cuerdas vocales. Se ha intentado aumentar el rendimiento diagnóstico de la laringoscopia flexible estimulando la vía aérea de los pacientes. Una forma de estimulación es aumentar la frecuencia cardiaca y la frecuencia respiratoria del paciente realizando una prueba de esfuerzo en una cinta. Cuando el paciente siente disnea, se realiza una nueva laringoscopia, tratando de encontrar la aducción anormal de las cuerdas vocales durante la inspiración(17).

Espirometría

La espirometría es una técnica no invasiva y fácilmente disponible que se ha utilizado para el diagnóstico y seguimiento del asma en niños en edad escolar y adolescentes. El asma se caracteriza por la limitación del flujo de aire espiratorio. Por lo tanto, cuando se sospecha asma, generalmente se enfatiza solo la curva de flujo-volumen espiratorio. Sin embargo, cuando se considera la DCV en el diagnóstico diferencial, también se debe prestar atención a la curva de flujo inspiratorio-volumen, ya que la DCV representa una obstrucción de las vías respiratorias superiores.

Una rama inspiratoria aplanada sugiere obstrucción de la vía aérea extratorácica superior o central, aunque no es un indicador sensible de DCV en ausencia de síntomas agudos concomitantes. En la DCV, la espirometría puede ser normal y los síntomas pueden simular asma; sin embargo, una respuesta adecuada al tratamiento, subraya la necesidad de una prueba de provocación con metacolina y su alto valor predictivo negativo puede excluir de forma fiable el diagnóstico de asma. No obstante, una prueba de provocación positiva en pacientes con sospecha de DCV debe interpretarse con cautela, ya que la disminución del volumen espirado forzado en el 1 segundo (FEV1) puede estar asociada con una disminución del volumen inspiratorio que, y puede conducir a una caída paralela, tanto del FEV1 como de la capacidad vital forzada. La falta de cambios en la saturación de oxígeno durante una crisis, con una curva anormal de flujo-volumen, puede generar sospechas de DCV, al igual que la variabilidad en las curvas F/V (Flujo/Volumen). Podría ser difícil diferenciarlo de un esfuerzo insuficiente del paciente para realizar la prueba correctamente(18) (Fig. 2).

figura

Figura 2. Patrón espirométrico típico de la disfunción de cuerdas vocales.

La recomendación actual es no usar el test de broncoprovocación como una forma de diferenciar entre el asma y las enfermedades laríngeas.

Oscilometría de impulso

Este método se aplica principalmente en niños pequeños con enfermedades respiratorias, como asma o enfermedad pulmonar crónica de la prematuridad, que no pueden cooperar para realizar la espirometría. Hay datos limitados sobre su contribución potencial para la detección de DCV. Detecta cambios en la impedancia, asociados con un aplanamiento en el flujo de aire en el pico de inspiración. Uno de los inconvenientes de este procedimiento es que no está fácilmente disponible.

Tratamiento

Es aconsejable que el tratamiento se lleve a cabo por un equipo multidisciplinario formado por: neumólogo, otorrinolaringólogo, psiquiatra y foniatra.

Se recomienda seleccionar una terapia individualizada, caso por caso. El tratamiento indicado en estos pacientes son: técnicas de relajación, mostrando al paciente mediante laringoscopia cómo se resuelve el movimiento anormal de las cuerdas vocales, y realizando técnicas fonatorias que se centren más en la espiración y en la respiración abdominal que en la inspiración y respiración laríngea.

Los pacientes pueden ser entrenados para controlar y aprender a modificar los movimientos laríngeos. Esto se realiza mediante laringoscopia terapéutica durante el ejercicio (TLE). La TLE es una herramienta segura que puede usarse para proporcionar tratamiento para casos difíciles de cierre glótico provocados por el ejercicio. En la TLE, los pacientes aprenden los movimientos de las cuerdas vocales mediante videolaringoscopia en tiempo real. Esto les permite relacionar la sensación y los cambios visuales en la laringe, y funciona como retroalimentación visual cognitivo-conductual para controlar los episodios de obstrucción glótica(19,20).

No han resultado útiles diferentes tratamientos con esteroides y medicamentos inhalados, como los broncodilatadores, que se usan para el tratamiento del asma. En algunos casos, las benzodiacepinas, entre ellas el midazolam, pueden ayudar a tratar las crisis agudas de disnea causadas por el cierre glótico psicógeno.

El heliox es útil en el tratamiento de la crisis de obstrucción laríngea inducida.

Pronóstico

Con respecto a los desencadenantes psicológicos, los pacientes tienen un buen pronóstico cuando se les proporciona información sobre la afección y cómo manejar los ataques agudos. La mayoría de ellos controlan la disnea con técnicas de relajación.

Es fundamental reconocer la DCV como una causa importante de sibilancias o estridor en pacientes, incluso a una edad temprana, para evitar tratamientos innecesarios y complicaciones derivadas de un diagnóstico erróneo. El asma es el diagnóstico diferencial principal, e incluso puede coexistir con la DCV. El estándar de oro para el diagnóstico es la laringoscopia flexible, que permite la visualización directa de la aducción anormal durante la inspiración. El tratamiento está estrechamente asociado con la causa y el tratamiento de las comorbilidades, siendo la biorretroalimentación la intervención más importante del grupo de salud. Es importante recordar que el paciente debe ser apoyado por un grupo multidisciplinario, teniendo en cuenta la gravedad de la afección y la variedad de efectos que la enfermedad puede tener en la vida de la población afectada.

Identificar y tratar con éxito la DCV, puede tener un impacto significativo en los resultados del asma, con disminución en el uso de medicamentos para el asma y mejora de los síntomas próxima al 80% y reducción del uso de medicamentos para el asma en el 80% de los atletas adolescentes diagnosticados.

Función del pediatra de Atención Primaria

En la laringitis aguda: al final del artículo se puede ver un algoritmo terapéutico de la laringitis aguda en función de la gravedad.

Una vez diagnosticado el paciente, con la tríada típica de: disfonía, tos perruna y estridor inspiratorio, con o sin disnea, se valorará la gravedad con la escala de Westley y, en función de ella, se aplicará el tratamiento (Tabla IV).

tabla

• Formas leves. Westley ≤ 3. Se explicarán medidas generales. Todos los niños deberían recibir una dosis de corticoides orales, pudiendo darse el alta tras un breve periodo de observación, con signos de alarma por escrito para realizar reconsulta.

• Formas moderadas. Westley 4-5. Si no presentan afectación del estado general o dificultad respiratoria importante, se puede administrar una dosis de corticoides orales y mantener en observación. Si mejoran podrían marchar a casa. Si hay dificultad respiratoria o bien no mejoran tras un periodo de observación, deben recibir adrenalina nebulizada, una o varias dosis, junto a los corticoides. Se puede dar el alta a domicilio sin riesgo, después de 3-4 h de administración del tratamiento, y en ausencia de estridor en reposo. En caso contrario o si hay algún problema de base, estará indicado el ingreso hospitalario.

• Formas graves. Westley >6. Precisarán ingreso para observación y tratamiento. Junto a la administración de corticosteroides, se administrarán las dosis repetidas de adrenalina que precisen (hasta 3 dosis en intervalos mínimos de 30 min) y se asociará nebulización de budesonida. Hay que considerar el ingreso en Unidad de Cuidados Intensivos Pediátricos (UCIP) para observación o incluso la intubación, cuando aparezcan: signos de hipoxia, disminución del nivel de conciencia o gran disnea progresiva. Es mejor intubar en un quirófano o una UCIP, bajo anestesia inhalatoria sin relajantes musculares, con personal entrenado, material disponible para endoscopia, traqueostomía y cricotirotomía de urgencia si fuera necesario, con O2 al 100% y utilizando un tubo endotraqueal frío, al menos, un número inferior al recomendado para la edad del niño.

En la disfunción de cuerdas vocales: es fundamental reconocer la DCV como una causa importante de sibilancias o estridor en pacientes, incluso a una edad temprana, para evitar tratamientos innecesarios y complicaciones derivadas de un diagnóstico erróneo. El asma es el diagnóstico diferencial principal, aunque puede coexistir con la DCV. El estándar de oro para el diagnóstico es la laringoscopia flexible, que permite la visualización directa de la aducción anormal durante la inspiración. El tratamiento está estrechamente asociado con la causa y el tratamiento de las comorbilidades, siendo la biorretroalimentación la intervención más importante del grupo de salud. Es importante recordar que el paciente debe ser apoyado por un grupo multidisciplinario, teniendo en cuenta la gravedad de la afección y la variedad de efectos que la enfermedad puede tener en la vida de la población afectada.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de la autora.

1.** Callén Blecua M, Cortés Rico O, Mora Gandarillas I. El Pediatra de Atención Primaria y la laringitis aguda – Crup. Documentos técnicos del GVR (publicación DT-GVR-5). Consultado el 6 de junio de 2022. Disponible en: http://www.respirar.org/index.php/grupo-vias-respiratorias/protocolos.

2. Marcos Temprano M, Torres Hinojal MC. Laringitis, crup, estridor. Pediatr Integral. 2017; XXI: 458-64.

3. Brewster RC, Parsons C, Laird-Gion J, Hilker S, Irwin M, Sommerschield A, et al. COVID-19 – Associated Croup in Children. Pediatrics. 2022; 149: e2022056492.

4.** Ventosa P, Luaces C. Diagnóstico y tratamiento de la laringitis en urgencias. Protoc diagn ter pediatr. 2020; 1: 75-82. Disponible en: https://seup.org/protocolos.

5. Mejia Arens C, Sandi Ovares N, Salazar Campo N. Update in viral croup for primary care physicians. Ciencia & Salud. 2020; 4: 2-11.

6. Bourchier D, Dawson KP, Fergusson DM. Humidification in viral croup: a controlled trial. Aust Pediatr J. 1984; 20: 289-91.

7. Defendi GL, Steele RW. What is the Alberta Clinical Practice Guideline scale for croup severity? Actualizado el 18 de octubre de 2018.

8. Woods CR. Croup: Approach to management. This topic last updated: UpToDate. 2018. Consultado el 9 de junio de 2022. Disponible en: http://www.uptodate.com.

9. Parker CM, Cooper MN. Prednisolone versus Dexamethasone for Croup: a Randomized Controlled Trial. Pediatrics. 2019; 144: e20183772. DOI: 10.1542/peds.2018-3772.

10. Sakthivel M, Elkashif S, Al Ansari K, Powell CVE. Rebound stridor in children with croup after nebulised adrenaline: does it really exist? Breathe. 2019; 15: e1-7.

11. Smith DK, McDermott AJ, Sullivan DJ. Croup: Diagnosis and Management. Am Fam Physician. 2018; 97: 575-80. Disponible en: https://www.aafp.org/dam/brand/aafp/pubs/afp/issues/2018/0501/p575.pdf.

12.** Halvorsen T, Schwarz Walsted E, Bucca C, Bush A, Cantarella G, Friedrich G, et al. Inducible laryngeal obstruction: an official joint European Respiratory Society and European Laryngological Society statement. European Respiratory Journal. 2017; 50: 1602221. DOI: 10.1183/13993003.02221-2016.

13. Ariza de la Ossa B, Uribe Giraldo N, Ibarra Jiménez GM. La disfunción de las cuerdas vocales como diagnóstico diferencial en pacientes con tos y sibilancias respiratorias. Rev Asma. 2019; 4: 92-6.

14. Christensen P, Heimdal JH, Christopher KL, Bucca C, Cantarella G, Friedrich G, et al. ERS/ELS/ACCP 2013 international consensus conference nomenclature on inducible laryngeal obstructions. European Respiratory Review. 2015; 24: 445-50. DOI: 10.1183/16000617.00006513.

15. Fretzayas A, Moustaki M, Loukou I, Douros K. Differentiating vocal cord dysfunction from asthma. J Asthma Allergy. 2017; 10: 277-83. DOI: 10.2147/JAA.S146007.

16. Traister RS, Fajt ML, Landsittel D, Petrov AA. A novel scoring system to distinguish vocal cord dysfunction from asthma. J Allergy Clin Immunol Pract. 2014; 2: 65-9.

17. Pérez Ajami RI, Bascuas Arribas M, Sanz Santiago V, De Manuel Gómez C, Almería-Gil E, Romero Andújar F, et al. Adaptation in Pediatric Population of the Continuous Laryngoscopy Exercise Test for Diagnosis of Exercise-inducible Laryngeal Obstruction, Open Respiratory Archives. 2021; 3: 100092. Disponible en: https://doi.org/10.1016/j.opresp.2021.100092.

18. Santiago VS, Neyra AL, Gil EA, Villa-Asensi JR. Patrones espirométricos en la disfunción de cuerdas vocales. An Pediatría. 2013; 78: 3-7. Disponible en: https://doi.org/10.1016/j.anpedi.2012.07.001.

19. Johnston KL, Bradford H, Hodges H, Moore CM, Nauman E. Olin JT, et al. Breathing techniques: description and initial case series of novel respiratory retraining strategies for athletes with exercise-induced laryngeal obstruction. J Voice. 2018; 32: 698-704. Disponible en: https://doi.org/10.1016/j.jvoice.2017.08.020.

20. Christensen P, Thomsen SF, Rasmussen N, Backer V. Exercise-induced laryngeal obstructions objectively assessed using EILOMEA. Eur Arch Oto-Rhino-Laryngology. 2010; 267: 401-7. Disponible en: https://link.springer.com/article/10.1007/s00405-009-1113-6.

Bibliografía recomendada

– Ventosa P, Luaces C. Diagnóstico y tratamiento de la laringitis en urgencias. Protoc diagn ter pediatr. 2020; 1: 75-82. Disponible en: https://seup.org/protocolos.

Revisión concisa, actualizada y basada en la evidencia, sobre el diagnóstico y tratamiento de la laringitis.

– Callén Blecua M, Cortés Rico O, Mora Gandarillas I. El Pediatra de Atención Primaria y la laringitis aguda – Crup. Documentos técnicos del GVR (publicación DT-GVR-5). Consultado el 6 de junio de 2022. Disponible en: http://www.respirar.org/index.php/grupo-vias-respiratorias/protocolos.

Revisión del diagnóstico y tratamiento desde el punto de vista de la Atención Primaria.

– Halvorsen T, Schwarz Walsted E, Bucca C, Bush A, Cantarella G, Friedrich G, et al. Inducible laryngeal obstruction: an official joint European Respiratory Society and European Laryngological Society statement. European Respiratory Journal. 2017; 50: 1602221. DOI: 10.1183/13993003.02221-2016.

Revisión de la bibliografía y actualización sobre ILO del grupo de trabajo de la Sociedad Respiratoria Europea (ERS) y la Sociedad Laringológica Europea (ELS), para abordar este problema e identificar las prioridades de investigación.

Caso clínico

Consulta una adolescente de 14 años por presentar episodios de comienzo brusco de dificultad respiratoria intensa durante el esfuerzo, fundamentalmente con carrera libre. Nota que “se le cierra la garganta” y tiene dificultad respiratoria que cede a los pocos minutos tras parar el ejercicio. Estos episodios no se acompañan de tos, pero sí de un ruido inspiratorio. Tras estos episodios de disnea, mantiene una voz un poco disfónica durante una hora aproximadamente.

Estos episodios no le ocurren en todas las ocasiones que practica ejercicio. Es una niña deportista y muy perfeccionista. Actualmente, refiere tener problemas familiares.

Antecedentes personales: parto eutócico a las 37 semanas de edad gestacional. Peso al nacimiento: 3.700 g. Periodo neonatal normal. Vacunas correctas. Antecedentes de bronquitis de repetición en la época preescolar. No antecedentes de atopia. No refieren antecedentes familiares de interés.

Exploración física: peso: 52,9 kg. Talla: 166 cm. IMC: 19,2 kg/m2. Saturación de O2 basal: 99%. FC: 88 lpm. TA: 112/60 mm Hg. Buen estado general. Coloración normal de piel y mucosas. Sin lesiones en piel. Auscultación cardiopulmonar normal. Abdomen blando y depresible, no doloroso a la palpación. Sin masas ni visceromegalias. ORL normal. Neurológico normal.

tabla


Obstrucción crónica de la vía aérea superior


J. Santos Pérez*, P. Viveros Díez**, V. Duque Holguera**, M. Álvarez Álvarez**, A. Fernández Rodríguez**, M. Justel Nuevo**, M. Alonso Mesonero**
Temas de FC


J. Santos Pérez*, P. Viveros Díez**, V. Duque Holguera**, M. Álvarez Álvarez**, A. Fernández Rodríguez**, M. Justel Nuevo**, M. Alonso Mesonero**

*Jefe de Servicio de Otorrinolaringología y Cirugía de Cabeza y Cuello (CCC). **Servicio de Otorrinolaringología y Cirugía de Cabeza y Cuello (CCC). Hospital Clínico Universitario de Valladolid

Resumen

La obstrucción de la vía aérea en la población pediátrica es una situación clínica frecuente y potencialmente grave. Dentro de las diversas patologías que pueden ocasionar dicha situación, el diagnóstico y el manejo de las mismas es a menudo complejo y multidisciplinar. Es importante conocer los signos fundamentales de sospecha que puedan orientar a la localización y la naturaleza del problema, así como su gravedad potencial. Se clasifica fundamentalmente en patología congénita o adquirida, siendo la hipertrofia adenoidea la causa más frecuente de obstrucción crónica de la vía aérea superior en la edad pediátrica y adolescencia.


Abstract

Airway obstruction in the pediatric population is a frequent and potentially serious clinical situation. Among the various pathologies that can cause this situation, their diagnosis and management is often complex and multidisciplinary. It is important to know the fundamental signs of suspicion that can lead to the location and nature of the problem, as well as its potential severity. It is basically classified as congenital or acquired pathology, with adenoid hypertrophy being the most frequent cause of chronic upper airway obstruction in children and adolescents.


Palabras clave: Hipertrofia adenoamigdalar; Obstrucción de la vía aérea.

Key words: Adenotonsillar hypertrophy; Airway obstruction.

Pediatr Integral 2022; XXVI (4): 395-404


OBJETIVOS

• Entender el diagnóstico diferencial de la obstrucción crónica de la vía aérea.

• Aprender el diagnóstico topográfico de las patologías implicadas.

• Identificar los cuadros potencialmente graves y su manejo urgente.

• Manejar los tratamientos médicos existentes y las indicaciones quirúrgicas actuales.


Obstrucción crónica de la vía aérea superior

Introducción

La obstrucción de la vía aérea en la población pediátrica es una situación clínica frecuente, con gravedad potencial en su evolución. Existen unos factores anatómicos que pueden favorecer esta patología: posición habitual de ligera flexión cefálica por las características craneales, diámetro estrecho y no distensible del cartílago cricoides, epiglotis de consistencia blanda y en omega con fácil colapso, posición elevada de la laringe, tamaño lingual y predominancia de la respiración nasal en recién nacidos y primeros meses de vida.

En líneas generales podemos clasificar las patologías que causan obstrucción en: agudas o crónicas e infecciosas o no infecciosas.

A efectos de orientar la etiología de la etiología obstructiva, podemos decir que en el niño con respiración ruidosa: si existe empeoramiento con el sueño, la localización será nasal o faríngea y, si el empeoramiento se produce despierto o en situación de agitación, la localización será laríngea, traqueal o bronquial(1).

Fosas nasales

Los trastornos adquiridos y, dentro de estos, la patología inflamatoria/ infecciosa es la causa más frecuente de obstrucción nasal en niños.

La obstrucción nasal en Pediatría es un síntoma frecuente que puede deberse a distintas causas. Diferenciaremos entre: anomalías congénitas, trastornos adquiridos, traumatismos y neoplasias.

Anomalías congénitas

Esqueléticas

Arrinia

La arrinia o agenesia nasal es una alteración muy infrecuente, que se puede asociar a otras anomalías craneofaciales con origen embriológico común y cuya presencia puede significar una urgencia respiratoria al nacimiento, precisando intubación orotraqueal; sin embargo, la arrinia parcial es más frecuente y está asociada fundamentalmente a trastornos por hendiduras faciales. En ambos casos, se puede plantear la realización de una traqueotomía. En cuanto a su reconstrucción es muy compleja, pudiéndose plantear el uso de una prótesis osteointegrada con buen resultado estético(2,3).

Estenosis de la abertura piriforme

Es una causa poco frecuente de la obstrucción nasal y se relaciona con un crecimiento óseo excesivo de la apófisis nasal del maxilar, que ocasiona un aumento significativo de la resistencia al flujo de aire nasal. También puede tener una causa iatrogénica, por estenosis secundaria, fundamentalmente por la colocación de sonda nasogástrica en el periodo neonatal(4). La sospecha es clínica, ya que pueden debutar con distrés respiratorio o cianosis cíclica al igual que la atresia de coanas, con imposibilidad de colocación de sonda nasogástrica; pero, en este caso, se observa la presencia de un único alveolo maxilar central y/o ausencia de frenillo labial superior y un labio inferior en forma de arco. El estudio radiológico, mediante TC, es esencial y mostrará una abertura en un corte axial a nivel del meato inferior menor de 11 mm, aunque no existe consenso acerca de este valor.

Puede relacionarse con holoprosoencefalia, por lo que se deberá incluir una RM al diagnóstico, además de valoración endocrinológica y estudio genético.

Su tratamiento es médico, con irrigación de suero salino y uso de descongestivos o gotas de corticoides nasales a corto plazo (recomendado un máximo de 2 semanas). Si existiera compromiso respiratorio o retraso del crecimiento, podría precisar reparación quirúrgica con fresado de la región estenótica(2-5).

Estenosis del tercio medio nasal

Se trata de una entidad rara y poco documentada. Se debe a un sobrecrecimiento óseo y mucoso de las estructuras del tercio medio nasal.

La clínica es similar a la estenosis de la abertura piriforme y atresia de coanas, por lo que la exploración endoscópica es fundamental para su diagnóstico diferencial inicial, pudiendo traspasar la cabeza del cornete inferior, pero no visualizando el cornete medio en ausencia de desviación septal. No obstante, el diagnóstico de certeza nos lo dará la TC.

El tratamiento inicial es médico con: irrigaciones salinas, descongestionantes tópicos y gotas de corticoides, reservando el tratamiento quirúrgico para los casos más graves o refractarios(2,3,6).

Atresia de coanas

La atresia de coanas representa la malformación nasal más frecuente, pudiéndose presentar de forma unilateral entre un 60-70% de los casos o bilateral entre el 30-40%. Hasta un 50% pueden asociarse a otras anomalías congénitas.

Puede variar desde ser una emergencia médica, sobre todo en casos bilaterales, que pueden debutar con distrés respiratorio agudo y cianosis que mejora con el llanto, hasta pasar desapercibido durante los primeros meses o incluso años de vida en los casos aislados y unilaterales.

La sospecha al igual que en las estenosis anteriores, es clínica, pero en las imágenes endoscópicas veremos una placa atrésica a nivel de la coana. El diagnóstico definitivo es a través de la TC, que nos permitirá discernir entre una atresia de coanas con componente puramente óseo (29%) u óseo-membranoso (71%).

El tratamiento definitivo es quirúrgico y precoz, para proporcionar una permeabilidad coanal adecuada(2,3,7).

Masas nasales

Meningocele / encefalocele /glioma / heterotopia neuroglial

Se manifiestan como masas nasales de la línea media, que ocasionan grados variables de obstrucción y deformidad nasal.

– Meningocele / Encefalocele: es una herniación del contenido craneal por defecto óseo de la base del cráneo, que pueden contener tanto tejido de la meninge (meningocele) como tejido cerebral (encefalocele). Se suelen presentar más comúnmente en la línea media a diferencia de los gliomas y pueden asociarse a otros síndromes o comorbilidades.

Se presentan como una tumoración nasal azulada, normalmente pulsátil, que aumenta con Valsalva, con transiluminación positiva. Pueden debutar con obstrucción nasal o incluso meningitis y su tratamiento es quirúrgico con reparación del defecto óseo(2,3,8).

– Glioma (heterotopia neuroglial): se producen por un defecto de cierre del neuroporo anterior, que ocasiona herniación y secuestro de tejido; contienen células gigantes y tejido fibroso y vascular. En un 15-20% de los casos, se mantienen unidos al encéfalo mediante un tallo fibroso. Suelen debutar con insuficiencia respiratoria nasal y no siempre se presentan en la línea media. La forma intranasal se presenta como una masa pálida que puede protruir por la fosa nasal. El tratamiento es quirúrgico de cara a evitar malformaciones del desarrollo cartilaginoso nasal.

Quistes

El quiste dermoide es la lesión quística nasal y la lesión congénita en línea media más frecuente, aunque hay otros tipos más raros como: quiste del conducto nasolacrimal, quistes nasoalveolares o quistes maxilares no odontogénicos, quistes dentígenos.

Los quistes dermoides son quistes ectodérmicos que contienen piel y anejos cutáneos, que pueden extenderse intracranealmente, pero sin comunicación con el sistema nervioso central.

El diagnóstico es inmediato, dada la presencia de una fístula cutánea externa que puede aparecer desde la glabela hasta la columela, en ocasiones, con salida de contenido seroso o purulento.

El tratamiento es quirúrgico para evitar posibles complicaciones infecciosas.

Malformaciones vasculares

El hemangioma es la malformación vascular más frecuente que afecta a la nariz. Se trata de una lesión benigna, muy frecuente en la infancia, que conlleva un crecimiento rápido en las primeras semanas, con tendencia a la involución y resolución a partir de los 6 años. Lo más común es que se presente como una lesión vascular en la punta o dorso nasal, pero también se pueden manifestar como una masa intranasal.

El tratamiento de elección es médico, con el uso de propranolol oral, optando por la quimioterapia si hay un riesgo inmediato para la órbita.

Trastornos adquiridos

Inflamatorios / Infecciosos

Es la causa más frecuente de obstrucción nasal en Pediatría.

Rinitis alérgica (RA)

Se caracteriza por obstrucción nasal de carácter estacional. Suele producir síntomas nasales y oculares, entre los que se incluyen: estornudos, rinorrea, obstrucción nasal, prurito nasal, ocular y lagrimeo. Recientemente, se ha observado un aumento de la incidencia, en relación a una mayor exposición a los alérgenos como: animales, aditivos alimentarios o contaminación ambiental, entre otros.

El elemento fundamental para su diagnóstico es la anamnesis, pero podemos confirmarlo realizando pruebas de alergia, como el PRICK-test. Su tratamiento se basará en control ambiental, evitando el alérgeno, tratar la sintomatología mediante: antihistamínicos, corticoides tópicos y descongestivos y, en ocasiones, la inmunoterapia.

Rinosinusitis crónica (RSC)

En este caso, los síntomas nasales de congestión, rinorrea purulenta, cefalea, etc., se alargan durante 12 semanas o más. La endoscopia nasal nos permite una mejor visualización del meato medio, lecho adenoideo y la rinofaringe. La presencia de pólipos nasales en niños es infrecuente, pero si se observan en la exploración, debemos descartar: fibrosis quística, discinesia ciliar primaria o sinusitis fúngica alérgica. No debe confundirse con una hipertrofia de cornetes inferiores o con un pólipo antrocoanal (Fig. 1), que se presenta de forma unilateral con el resto de los senos libres.

figura

Figura 1. Pólipo antrocoanal derecho.

La TC se reserva para sospecha de complicación o previa intervención quirúrgica(9).

El tratamiento se basa en irrigaciones con suero salino y corticoides tópicos, limitando el uso de antibióticos a la rinosinusitis aguda bacteriana(9). La cirugía endoscópica tiene una tasa de éxito del 88%(10), siendo un abordaje seguro, que no influye sobre los parámetros cualitativos o cuantitativos del crecimiento facial pediátrico(11), sin embargo, sí que se recomienda que este abordaje sea limitado.

Hipertrofia de cornetes inferiores

Representa una causa muy común de obstrucción nasal en la infancia, en torno al 43% de los casos. Su tratamiento con corticoides tópicos intranasales, no siempre es efectivo y, en algunos casos, hay que llevar a cabo radiofrecuencia de cornetes inferiores, que aunque cada vez es un procedimiento más frecuente, hay poca evidencia aún en niños. Sin embargo, se ha visto que es un procedimiento seguro que mejora, no solo la calidad de vida, sino también los valores en la rinomanometría(12).

Traumáticos

– Deformidad osteocartilaginosa: en su mayoría con afectación del septum cartilaginoso, siendo necesario un examen minucioso; pues, en muchos casos, pueden ocasionar alteraciones en la morfología facial o nasal.

En los neonatos puede deberse al paso por el canal del parto o ser secundaria a la postura intraútero. Existe controversia acerca del tratamiento, desde reducción cerrada al diagnóstico, si ocasiona sintomatología importante, hasta observación y resolución espontánea.

En el caso de niños, habrá que valorar el grado de sintomatología, aceptándose, cada vez más, cirugías limitadas con preservación de cartílago en niños mayores de 6 años con síntomas problemáticos.

– Cuerpos extraños: Los cuerpos extraños intranasales, deben sospecharse en niños con rinorrea purulenta unilateral persistente. En caso de no extraerse, acaban produciendo insuficiencia respiratoria nasal unilateral, al formarse un rinolito.

Neoplásicos

Displasia fibrosa

Es una lesión benigna con características fibro-óseas que puede presentarse en una o múltiples localizaciones. El diagnóstico es radiológico, observándose un hueso de aspecto “esmerilado” y su tratamiento es quirúrgico.

Fibroma osificante juvenil

Es una neoplasia que, al igual que la displasia fibrosa, puede presentarse en una o múltiples localizaciones. En los estudios radiológicos se observa una lesión expansiva, bien definida, con calcificación variable y adelgazamiento de la cortical. Su tratamiento es quirúrgico, en ocasiones radical, pues presenta tasas de recidiva no desdeñables, en torno al 30-50%.

Neuroblastoma olfatorio

El neuroblastoma olfatorio o estesioneuroblastoma es una neoplasia maligna del epitelio olfatorio muy infrecuente en la edad pediátrica, cuya presentación tiende a ser más agresiva. El tratamiento combina la resección craneofacial con radioterapia y/o quimioterapia.

Teratoma

Es una neoplasia formada por tejidos de las tres capas germinales embrionarias, presentándose como una tumefacción turgente, pudiendo asociarse con polihidramnios, por alteraciones de la deglución. El tratamiento es quirúrgico y en función del tamaño de la lesión.

Angiofibroma nasofaríngeo juvenil (ANJ)

Clásicamente, denominado angiofibroma de cavum y, en la actualidad, angiofibroma nasofaríngeo juvenil (ANJ), es un tumor nasal cuyo origen suele encontrarse en el foramen esfenopalatino o en la parte posterior de la cavidad nasal, y no estrictamente en la nasofaringe. Se da prácticamente en exclusividad en varones adolescentes, con un rango de edad entre 9 y 25 años, siendo excepcional fuera de este o en personas de sexo femenino. Su síntoma inicial suele ser la epistaxis o la insuficiencia respiratoria nasal unilateral. Otros síntomas pueden ser cefalea o rinorrea. Comprende entre el 0,05 y el 0,5% de todas las masas de cabeza y cuello.

Aunque se trata de una lesión histológicamente benigna, es localmente invasiva, pudiendo afectar a: la cavidad nasal, los senos paranasales y, ocasionalmente, a la base del cráneo. Los tumores de gran tamaño suelen tener afectación, tanto orbitaria como intracraneal, ocasionando: proptosis, déficits visuales, afectación de pares craneales o disfunción de la trompa de Eustaquio. Se trata de un tumor muy vascularizado. Actualmente, se estudia su posible relación, en algunos casos, con el síndrome de poliposis adenomatosa familiar.

El diagnóstico de sospecha se establece por visualización mediante nasofibroscopia de una masa nasofaríngea roja o rojo-violeta, cuyo estudio deberá completarse con una prueba de imagen (RM, TC) con contraste intravenoso.

La realización de una biopsia se encuentra contraindicada por la amplia vascularización de este tipo de tumores.

El tratamiento de elección es la resección quirúrgica endoscópica, siendo recomendable la embolización previa del tumor.

Nasofaringe

La hipertrofia adenoidea es la causa más frecuente de obstrucción de la vía aérea superior en niños y adolescentes, y puede asociarse a patología otológica, por lo que hay que realizar siempre exploración otoscópica ante esta sospecha diagnóstica.

La nasofaringe, también denominada rinofaringe o cavum, es la parte más superior de la faringe. En su ubicación contacta con las fosas nasales, anteriormente a través de la coana, con la orofaringe inferiormente y, lateralmente, con el oído medio a través de la trompa auditiva o de Eustaquio. Esta porción de la faringe tiene función únicamente respiratoria, no deglutoria.

La rinofaringe es, por tanto, el espacio comprendido desde la coana hasta el paladar blando.

La obstrucción de estos espacios anatómicos tiene su origen fundamentalmente en causas inflamatorias y en causas tumorales(13). Nos referiremos en primer lugar a las causas inflamatorias, que son las más frecuentes.

Para el estudio de la patología inflamatoria es fundamental conocer la existencia de una importante red linfoide en esta encrucijada anatómica denominada anillo de Waldeyer, constituido por: las amígdalas palatinas, faríngeas, linguales; los rodetes tubáricos y los cordones faríngeos posteriores(14).Todas estas áreas representan la primera zona de contacto con microorganismos existentes en el alimento y aire inhalado, y la primera línea de defensa contra agresiones exógenas. Dichos tejidos sufren una hipertrofia durante los primeros años de la infancia hasta los cuatro años, involucionan a partir de la pubertad, para casi desaparecer en la edad adulta. Por tanto, cierto tipo de hipertrofia adenoidea se podría considerar fisiológica, dentro de los cinco primeros años de vida.

Hipertrofia adenoidea

Es la causa más frecuente de obstrucción de la vía aérea superior en la infancia y adolescencia. Resulta de un incremento de la actividad inmunológica propia de las etapas tempranas de la vida(15).

Fisiopatología

Las vías respiratorias superiores durante la respiración, tienen un diámetro que se mantiene por el equilibrio entre una fuerza de apertura y otra de cierre, el cual se puede alterar tanto por la disminución del diámetro como por la alteración del tono muscular de la vía aérea. Tanto el diámetro como el tono, son frágiles durante el sueño del niño, especialmente durante la fase de sueño paradójico, ya que es cuando pueden estar ausentes los mecanismos compensadores. Esta obstrucción puede ocasionar el descenso del flujo de aire y, por tanto, una reducción en la saturación de oxígeno, con hipercapnia. La principal causa de desequilibrio en el niño es un obstáculo anatómico, como la hipertrofia adenoidea, que ocasiona un aumento de la fuerza generada por el diafragma, con el fin de mantener un flujo aéreo suficiente en la inspiración.

De la misma manera, la hipertrofia adenoidea puede ocasionar el acúmulo de material seromucoso en el oído medio, por impedir la ventilación del mismo a través de la trompa de Eustaquio, no siendo infrecuente que niños con hipertrofia adenoidea asocien hipoacusia transmisiva, y facilitar la asociación con: patología nasal, respiración oral, asma, alteraciones en el lenguaje, alteraciones del desarrollo craneofacial (facies adenoidea), maloclusión mandibular o incluso alteraciones cognitivas y del comportamiento. Es, por tanto, imprescindible la exploración otoscópica del paciente, para descartar de forma concomitante, la afectación del oído medio y, por tanto, de su disfunción.

Clínica

Dentro de la sintomatología que puede manifestar, se encuentra: congestión nasal, rinorrea, rinolalia, etc. A pesar de tener en cuenta esta posibilidad diagnóstica ante un cuadro clínico similar al descrito, no hay que olvidar otras alteraciones que pueden provocar un cuadro similar y que requerirían un manejo terapéutico distinto, como pueden ser: desviaciones septales nasales, rinitis alérgica, pólipos nasales, etc.

Diagnóstico de la hipertrofia adenoidea

Aunque, clásicamente, el diagnóstico se llevaba a cabo mediante radiografía simple lateral de cavum y la medición del grado de ocupación del cavum por la amígdala faríngea, actualmente se recomienda no llevarla a cabo, tanto por protección radiológica de la población pediátrica como por su escasa rentabilidad diagnóstica.

Por ello, la valoración del grado de hipertrofia y obstrucción se realiza mediante visualización directa con nasofibroscopia flexible, con anestesia tópica nasal. Durante este procedimiento, pueden existir maniobras que faciliten la valoración, como por ejemplo: pedir al niño que suene la nariz una vez introducido el endoscopio hasta la coana para producir una relajación del paladar y, con ello, una evaluación más exacta del grado de obstrucción(16) (Fig. 2).

figura

Figura 2. Hipertrofia adenoidea.

Parikh et al., proponen una graduación en función del grado de obstrucción y de las estructuras con las que contacta(17):

• Grado 1: sin tejido adenoideo obstructivo o hasta el 25% de obstrucción.

• Grado 2: adenoides en contacto con el rodete tubárico y el 50% de obstrucción.

• Grado 3: adenoides en contacto con el rodete tubárico y el vómer, y el 75% de obstrucción.

• Grado 4: adenoides en contacto con el rodete tubárico, el vómer y el paladar blando, y el 100% de obstrucción.

Tratamiento

Se han planteado tratamientos con corticoides nasales (fundamentalmente, mometasona fuorato a dosis de 100 mcgr/día, 1 pulverización de 50 mcgr/fosa/24 h durante, al menos, 3 meses), observándose disminución del tamaño del tejido y, con ello, del grado de obstrucción, aunque los resultados tras el tratamiento, son inconstantes(18). Igualmente, se han observado en los estudios realizados, resultados más limitados, si esta hipertrofia adenoidea está acompañada de rinitis alérgica.

En cuanto al tratamiento quirúrgico, la adenoidectomía puede realizarse según la técnica clásica o con radiofrecuencia. Según la técnica clásica, el procedimiento de la adenoidectomía se realiza bajo anestesia general, introduciendo una legra a través de la boca hasta la coana, para generar un “raspado” de la amígdala faríngea en la rinofaringe. El procedimiento con radiofrecuencia puede realizarse a través de la cavidad oral o transnasal con visión endoscópica. Son indicaciones de adenoidectomía:

• Hipertrofia adenoidea que origina insuficiencia respiratoria nasal mantenida.

• Otitis media aguda recidivante, otitis media crónica o secretora persistente.

• Infección adenoidea que tenga repercusión ótica persistente.

• Sin conclusiones definitivas en rinosinusitis crónica.

Existen precauciones a la hora de realizar esta técnica, tales como: malformación del paladar, procesos infecciosos agudos, enfermedades hematológicas o aquellas en las que pueda existir un riesgo anestésico o quirúrgico.

Causas tumorales

Carcinoma de nasofaringe

El carcinoma de nasofaringe es un carcinoma epitelial que con frecuencia se desarrolla en la fosa de Rosenmüller. Es un tumor infrecuente; se estima que se trata del 0,7% de todos los cánceres. En más del 70% de los casos que se diagnostican, se trata de pacientes del sudeste asiático. La incidencia en los últimos años, sobre todo en las zonas endémicas, está en descenso.

Existen tres subtipos histológicos del carcinoma de cavum: carcinoma queratinizante (20%), carcinoma no queratinizante diferenciado y carcinoma no queratinizante indiferenciado. El subtipo no queratinizante está ampliamente relacionado con la infección por el virus de Epstein-Barr (VEB). En la edad pediátrica constituye menos del 1% de los tumores de cabeza y cuello. Es más frecuente en varones y en edad adolescente.

Clínicamente, suelen ser asintomáticos, con afectación metastásica al diagnóstico en la mayoría de los casos, siendo las más frecuentes las adenopatías cervicales.

En las ocasiones en las que es sintomático, puede manifestarse con síntomas: rinológicos (epistaxis, insuficiencia respiratoria), otológicos (otalgia, hipoacusia, sensación de plenitud ótica) o neurológicos por afectación de pares craneales.

El diagnóstico de sospecha se establece mediante la visualización de la masa tumoral por nasofibroscopia, siendo necesaria una prueba de imagen (preferiblemente resonancia magnética) para el estadiaje tumoral.

El diagnóstico de certeza histopatológico se obtendrá tras la realización de una biopsia tumoral bajo anestesia general.

En la actualidad, el tratamiento consiste en un abordaje combinado con radioterapia y quimioterapia.

Quiste de Tornwaldt

Derivado de la persistencia de la bolsa faríngea de Luschka, en la pared faríngea posterior. Se ubica en la parte posterosuperior del cavum, más inferiores a los quistes de la bolsa de Rathke.

Aunque se estima que existen en el 6% de la población, clínicamente suelen ser asintomáticos, por lo que su hallazgo en la mayoría de los casos es casual. En caso de dar síntomas, estos suelen ser obstrucción nasal o rinorrea posterior, y suceden en los casos en los que el quiste se sobreinfecta o aumenta de manera importante su volumen, lo que algunos autores nombran enfermedad de Tornwaldt.

El diagnóstico se sospecha por visualización directa mediante nasofibroscopia, pero es necesaria la realización de una prueba de imagen (TC, RM) para realizar el diagnóstico diferencial con otros quistes de la línea media, con meningoceles o meningoencefaloceles.

Quiste de la bolsa de Rathke

Es una lesión quística epitelial benigna que se produce a nivel selar o supraselar, pudiendo localizarse entre la adenohipófisis y la neurohipófisis. Cuando existe una ausencia de obliteración del conducto craneofaríngeo, el desarrollo de un quiste en la porción más inferior del tallo hipofisario condiciona que aparezca una formación quística en la nasofaringe.

Clínicamente son asintomáticos en la práctica totalidad de los casos.

Orofaringe

Es el espacio anatómico comprendido entre el paladar blando y la epiglotis.

Hipertrofia amigdalar

La indicación principal de cirugía amigdalar y adenoamigdalar es la sintomatología obstructiva.

Es la causa más frecuente de obstrucción en esta localización. Raro por debajo de 12 meses de vida, en su etiología se ha relacionado con causa infecciosa aguda o crónica, alergias ambientales o alimentarias o exposición crónica a irritantes, entre los que hay que tener en cuenta la enfermedad por reflujo gastroesofágico.

Clínica

Dentro de los síntomas asociados, podemos encontrar: ronquido, apnea obstructiva del sueño o disfagia, que marcarán la severidad del cuadro clínico y la necesidad o no de tratamiento.

Diagnóstico

La inspección de la cavidad oral mediante luz directa es fundamental para establecer el grado de obstrucción, según: el tamaño de las amígdalas palatinas y su contacto entre ellas, la úvula o el pilar amigdalino anterior.

Pueden clasificarse en cuanto a su tamaño en 5 grados:

1. Amígdalas atróficas o incluidas totalmente en los pilares faríngeos.

2. Ocupan <25% de la luz faríngea.

3. Ocupan el 25-50% de la luz faríngea.

4. Ocupan el 50-75% de la luz faríngea.

5. Ocupan >2/3 de la luz faríngea.

Asociación de hipertrofia adenoamigdalar y alteraciones del sueño

Mientras el ronquido se observa en un 8-27%, tan solo un 1-5% presenta apnea obstructiva del sueño (AOS).

Epidemiología

Aunque la prevalencia exacta es difícil de establecer por la variabilidad de los estudios, se estima de aproximadamente el 3% (1-5%) en niños en edad preescolar, teniendo su pico máximo entre los 2 y los 6 años, periodo en el que es más común la hipertrofia adenoamigdalar y la hiperplasia linfoide. Existe un segundo pico de incidencia de apnea obstructiva del sueño en la adolescencia, debido a otros motivos, como la obesidad.

Es más frecuente en varones y no infrecuentemente asocian antecedentes familiares de apnea obstructiva del sueño.

Hay especial incidencia en pacientes con: Prader-Willi, alteraciones neuromusculares, alteraciones craneofaciales o en niños con obesidad.

Junto con la hipertrofia adenoidea, el motivo de consulta fundamentalmente va a ser por ronquido nocturno (con o sin pausa de apnea) y amigdalitis crónica. Los síntomas que se producen por la obstrucción en esta área, fundamentalmente se manifiestan durante el sueño, generando ronquido nocturno y, en ocasiones, apnea nocturna, con la consiguiente morbilidad asociada para el niño(19). Hay que tener en cuenta que, mientras el ronquido nocturno en la población pediátrica se observa en un 8-27%, solamente un 1-5% presentan AOS(20).

Las manifestaciones clínicas son distintas a las que se dan en los adultos(21): puede suceder que tengan eventos obstructivos leves sin cambios significativos en la saturación, pero tendrán despertares breves pero frecuentes, conocidos como arousal, para reabrir la vía aérea, lo que resultará en un sueño fragmentado y poco reparador. Esto ocasionará síntomas, tanto nocturnos como diurnos:

• Síntomas nocturnos: ronquidos continuos y de alto volumen, movimientos paradójicos del tórax o movimiento del abdomen, posiciones extrañas al dormir (como cuello hiperextendido), sudoración nocturna, apnea o dificultad respiratoria. Debe matizarse que los ronquidos con alto volumen, suceden en un 3-12% de los niños sin apnea obstructiva del sueño.

• Síntomas diurnos: congestión nasal, respiración oral, alteraciones del comportamiento o, menos frecuentemente, somnolencia diurna: quedarse dormidos en trayectos cortos de coche o de autobús, por ejemplo. Pueden asociar cefalea por la mañana por los microdespertares nocturnos. Todas estas alteraciones diurnas y nocturnas van a ocasionar: déficit de atención, agresividad, irritabilidad, enuresis, parasomnias (terrores nocturnos o sonambulismo), dificultad para despertarse por la mañana e inestabilidad emocional.

Diagnóstico del síndrome de apnea obstructiva del sueño

La apnea obstructiva del sueño se puede asociar con retraso del crecimiento, debido al aumento de la energía requerida para compensar el aumento de demandas por el trabajo respiratorio incrementado en estos pacientes durante el sueño.

Para llevar a cabo el diagnóstico, según la Academia Americana de Medicina del Sueño, hay que cumplir dos criterios distintos:

1. Criterio clínico, para el cual se debe cumplir uno de los siguientes:

• Ronquidos.

• Trabajo respiratorio, respiración paradójica o apneas.

• Somnolencia, hiperactividad, problemas de comportamiento o problemas de aprendizaje.

2. Criterio polisomnográfico: se debe cumplir, al menos, uno de los criterios polisomnográficos:

• Una o más apneas obstructivas, apneas mixtas o hipopneas por hora de sueño.

• Patrón de hipoventilación obstructiva.

Se debe recalcar que la polisomnografía (PSG) es la única herramienta diagnóstica que puede identificar de manera definitiva los eventos obstructivos y cuantificar la gravedad de la apnea obstructiva del sueño, incluyendo anomalías en el recambio gaseoso o microdespertares asociados a eventos respiratorios. La PSG tiene como indicación fundamental la discordancia entre la sintomatología obstructiva y los hallazgos exploratorios, con el fin de establecer definitivamente la presencia o no de apneas, y los menores de 2 años, en los que las posibilidades de complicaciones postquirúrgicas respiratorias son mayores.

3. Exploración videoendoscópica con sueño inducido DISE (drug-induced sleep endoscopy): técnica ampliamente validada en el estudio de la apnea obstructiva en adultos, es introducida en los años 90 en la población pediátrica. Se basa en los hallazgos exploratorios de posibles causas de obstrucción en la vía aérea superior durante el sueño, teniendo en cuenta las diferencias, entre otras, en el tono muscular de este estado con respecto a la vigilia(22). Puede utilizarse como complemento a la PSG y como método de planificación de la técnica quirúrgica necesaria en cada caso. Fundamentalmente indicada en apneas obstructivas con: tamaño adenoamigdalar normal, persistencia tras cirugía adenoamigdalar y presencia de comorbilidades adicionales que puedan implicar otras causas de obstrucción.

Tratamiento

La adenoamigdalectomía, conjuntamente o por separado, es uno de los procedimientos quirúrgicos más frecuentemente realizados en el mundo en edad pediátrica. La indicación más frecuente en la actualidad va a ser los trastornos obstructivos por hipertrofia.

En el caso de la AOS, es eficaz en la mayoría de los pacientes, consiguiendo la normalización del cuadro respiratorio, tanto nocturno como diurno, las consecuencias cardiopulmonares y la estabilización del crecimiento ponderal.

Esta cirugía ha sufrido una importante evolución históricamente, tanto en sus indicaciones como en su técnica quirúrgica.

Podemos dividirlas, según la técnica utilizada, en: frías, aquellas en que no se libera energía térmica durante el procedimiento, lo cual se ha visto asociado con menor dolor postoperatorio; y técnicas calientes, utilizando diferentes dispositivos que liberan energía térmica que producen un efecto cauterizador, disminuyendo el tiempo quirúrgico y el sangrado intraoperatorio. Así mismo, la disección puede ser, según el tejido extirpado, extracapsular o total, que reseca la totalidad del tejido amigdalar e intracapsular o parcial, al no resecar habitualmente, la totalidad del tejido amigdalar. La técnica intracapsular presenta menor incidencia de sangrado postoperatorio y dolor que la extracapsular, con el posible inconveniente de una recidiva de la hipertrofia o posibles cuadros infecciosos sobre el remanente amigdalino. La elección de la técnica viene dada por la indicación de la amigdalectomía (la técnica intracapsular tiene como indicación fundamental la hipertrofia sin cuadros infecciosos) (Figs. 3 y 4).

figura

Figura 3. Amigdalectomía intracapsular con coblación.

figura

Figura 4. Abrebocas de Davis, utilizado en adenoamigdalectomía.

Laringe

Introducción

La patología laríngea, tanto congénita como adquirida, no es infrecuente en la infancia. Se puede manifestar desde el nacimiento hasta meses y años posteriores. Por ello, es fundamental el conocimiento y manejo de las distintas patologías en esta área, debido a su gravedad y potencial mortalidad en algunos casos.

Clínica

La clínica característica de las entidades que siguen se debe a la alteración de las funciones normales de la laringe y cambia según la localización. En general, consiste en: estridor inspiratorio, obstrucción respiratoria, llanto débil o anormal, disnea, taquipnea, aspiraciones frecuentes y, en los casos más graves, incluso muerte por asfixia.

La exploración endoscópica de la vía aérea (complementada o no con otras pruebas) es el gold standard del diagnóstico de estas patologías.

Etiología

Congénita

Las alteraciones congénitas de la laringe se describen según el nivel anatómico en el que asientan.

La anomalía congénita laríngea más frecuente es la laringomalacia, caracterizada por estridor, que se manifiesta en las primeras semanas de vida, y se resuelve hacia los 2 años, por lo que el tratamiento, en la mayor parte de los casos, será conservador.

Supraglotis

Área por encima de las cuerdas vocales que se extiende desde la epiglotis hasta el suelo de ventrículo laríngeo (zona superior de la cuerda vocal). El vestíbulo laríngeo está delimitado por la epiglotis, los repliegues aritenoepiglóticos, que descienden hasta las bandas ventriculares (falsas cuerdas), y los cartílagos aritenoides.

Laringomalacia

Anomalía congénita laríngea más frecuente y causa más frecuente de estridor en la infancia (65-75%)(23), caracterizada por el colapso de las estructuras supraglóticas durante la inspiración, debida a una flacidez congénita de la laringe. La mayoría de los casos se manifiesta en las primeras semanas de vida y se resuelve hacia los dos años.

Su etiología no está clara, aunque se postulan causas: anatómicas, cartilaginosas y neurológicas. Su característica típica es el estridor inspiratorio, más pronunciado durante el llanto, la excitación o la supinación. En casos más graves, pueden presentar: insuficiencia respiratoria, dificultad para la alimentación o cianosis. Suele coexistir con reflujo gastroesofágico.

El tratamiento, dada su frecuente regresión espontánea, es expectante en la mayoría de los casos. Sin embargo, siempre se debe descartar la coexistencia de otras patologías de la vía aérea. La cirugía (supraglotoplastia o epiglotopexia) se reserva para los casos más graves y en los que se haya demostrado la existencia de problemas persistentes(23).

Laringoceles y quistes supraglóticos

Malformaciones debidas a la dilatación anormal o herniación del ventrículo laríngeo, siendo estas raras (2%)(23), siendo más frecuentes los quistes.

Clínicamente, se manifiestan por estridor inspiratorio congénito, con llanto ronco y dificultad respiratoria. Sin embargo, esta es variable según su tamaño y localización.

Su diagnóstico diferencial es difícil por sus similitudes clínicas y radiológicas, especialmente si el laringocele se llena de líquido o pus. A la exploración, mediante fibroscopio, se objetivará la existencia de una tumoración redondeada, blanda y lisa(23).

Hemangioma supraglótico

Los hemangiomas supraglóticos son mucho menos frecuentes que los subglóticos. Su clínica suele iniciarse a los de 2-3 meses de vida y de forma progresiva, siendo similar a la de otras patologías supraglóticas. El diagnóstico y las opciones terapéuticas son similares a los de los hemangiomas subglóticos, que serán explicados en el correspondiente apartado(23).

Atresia y membrana supraglótica

Son infrecuentes y se consideran parte del espectro de la atresia laríngea. Se pueden observar en el contexto de otras anomalías laríngeas; pero, en ocasiones, se producen de forma aislada. El tratamiento es individualizado, siendo necesaria la realización de una traqueotomía en el momento del nacimiento(23).

Glotis

Parte media de la laringe donde se localizan las cuerdas vocales.

La parálisis bilateral en aducción de cuerdas vocales, caracterizada por estridor inspiratorio, disnea, con compromiso respiratorio importante, precisarán la realización de traqueotomía.

Parálisis de cuerdas vocales

Se trata de una de las patologías más frecuentes tras la laringomalacia y la estenosis subglótica. Aunque no constituyen una malformación laríngea per se, su diagnóstico diferencial con estas es fundamental.

Habitualmente, son bilaterales y asociadas en su mayoría a otras lesiones del sistema nervioso central.

Su clínica depende fundamentalmente de si son uni o bilaterales, pudiendo pasar las primeras inadvertidas, solamente causando un llanto débil. En cambio, una inmovilidad bilateral en aducción, dará lugar a una intensa disnea con estridor inspiratorio, y en abducción a aspiraciones y disfonía.

En caso de parálisis unilaterales, se puede optar por un tratamiento expectante, mientras que en el caso de parálisis bilaterales que comprometan la respiración, será necesaria la realización de traqueotomía(23).

Membrana laríngea

Se trata de una malformación congénita rara (5% de todas las malformaciones laríngeas) con frecuente extensión subglótica, producida por un defecto de recanalización de la luz laríngea en la embriogénesis. Su gravedad varía entre sinequias membranosas (Fig. 5) que fusionan las cuerdas vocales, hasta una atresia laríngea completa, incompatible con la vida a menos que se realice una traqueotomía en el momento del nacimiento. Según el grado de esta, varía igualmente la sintomatología del niño, pudiendo pasar desapercibidas durante meses(23).

figura

Figura 5. Membrana laríngea.

Hendidura laríngea posterior

Rara anomalía congénita que se debe al fracaso de la extensión rostral del tabique traqueoesofágico. Este defecto puede extenderse hacia o a través de la lámina posterior del cricoides y, en los casos más graves, hacia la tráquea. Muchos pacientes presentarán anomalías congénitas asociadas, en particular, una fístula traqueoesofágica. La presentación clínica varía según la extensión de la hendidura y la presencia de otras anomalías. La prioridad en estos pacientes es asegurar la vía aérea. El tratamiento a largo plazo es difícil y requiere experiencia quirúrgica(23).

Subglotis

Parte más inferior de la laringe que se entiende desde el borde inferior de las cuerdas vocales hasta el borde inferior del cartílago cricoides.

El hemangioma es el tumor más frecuente en neonatos, pudiendo asociarse hemangiomas cutáneos con hemangioma subglótico, que puede manifestarse con estridor bifásico.

Estenosis subglótica congénita

La estenosis subglótica se define como: el diámetro subglótico menor de 4 mm en un neonato a término y menor de 3 mm en un prematuro(23). Puede hallarse de forma aislada, en combinación con membrana glótica o asociada a ciertos síndromes (en especial, síndrome de Down). Se manifiesta como un estridor bifásico (en inspiración y espiración) y se diagnostica mediante endoscopia.

El tratamiento de la estenosis subglótica congénita es quirúrgico en los casos más graves. En casos leves, se puede realizar un tratamiento expectante, ya que pueden corregirse con el crecimiento del niño(23).

Hemangioma subglótico

Los hemangiomas son los tumores más frecuentes en los neonatos. Se trata de lesiones vasculares que comienzan a dar sintomatología aproximadamente a los dos meses de edad, con un máximo de crecimiento hacia el año de vida, para sufrir una regresión natural en los siguientes años. Pueden afectar a cualquier parte de la cabeza y cuello, estando los subglóticos asociados a lesiones cutáneas en un 50%. Se ha descrito que hasta el 1-2% de angiomas cutáneos se asocian a hemangiomas subglóticos, sospechándose siempre en un niño con estridor bifásico y lesiones cutáneas. La sospecha se debe confirmar con una exploración endoscópica, en la que objetivará una lesión asimétrica, lisa, de color azulado o rosado.

El tratamiento universalmente aceptado actualmente es el propranolol a 0,16 mg/kg/8 h incrementado hasta un máximo de 2 mg/kg/día, durante 7 meses(23).

Quistes saculares subglóticos

Son raros y se tratan endoscópicamente, bien con resección fría o con vaporización láser(23).

Adquirida

Estenosis

La estenosis subglótica adquirida más frecuente es la producida en intubaciones prolongadas. La clínica aparece varios días tras la extubación. Se recomienda diferir el tratamiento lo máximo posible para evitar la reestenosis(24).

Parálisis adquirida

Habitualmente, dan lugar a una parálisis unilateral, siendo las más frecuentes las iatrogénicas tras el parto. También pueden producirse, de forma menos habitual: tras cirugías, malformaciones cardiovasculares, infecciones o tumores. Son más frecuentes en el lado izquierdo. La clínica es superponible a las parálisis congénitas. Su pronóstico es relativamente bueno, pudiendo revertir de forma espontánea(23).

Lesiones mucosas

La mucosa laríngea se puede dañar por causas externas, como son las lesiones químicas y térmicas. Las lesiones químicas son frecuentemente producidas por la ingesta de cáusticos. Las quemaduras leves supraglóticas no son infrecuentes, por lo que en cualquier niño con antecedentes de sospecha de ingesta de cáusticos, se deberá realizar una inspección laríngea si se va a realizar una endoscopia digestiva(24).

Las quemaduras de vía aérea superior son infrecuentes, aunque potencialmente graves. El mayor riesgo se presenta en la supraglotis, ya que el edema resultante puede ser potencialmente mortal. Además, a largo plazo, pueden producirse estenosis de vía aérea. El tratamiento en estos casos es fundamentalmente de soporte, planteándose la intubación orotraqueal en casos graves(24).

Quistes ductales

Se originan secundariamente a la obstrucción del conducto glandular, tras una intubación orotraqueal. El tratamiento es endoscópico, al igual que los quistes saculares.

Infecciones específicas

• Papilomatosis respiratoria recurrente: enfermedad de origen viral (VPH-6 y 11), caracterizada por la aparición de lesiones exofíticas y múltiples en la vía aerodigestiva. La laringe es la región más afectada.

Es la neoplasia benigna más frecuente de la vía aérea, la segunda causa más común de disfonía en la población pediátrica y la segunda causa de estridor en la infancia.

El cuadro clínico se manifiesta habitualmente en escolares con disfonía ocasionalmente acompañada de estridor. En caso de lactantes, la clínica suele ser más grave. La enfermedad puede sufrir una regresión con el paso de los años, aunque lo más frecuente es la recurrencia a pesar del tratamiento.

El objetivo del tratamiento es prevenir la obstrucción de las vías respiratorias. La resección quirúrgica de las lesiones se realiza mediante: láser CO2, microdesbridador, Coblator u otros instrumentos, en función de la disponibilidad. El tratamiento médico adyuvante está indicado en casos graves, siendo el Cidofovir intralesional el más usado. Actualmente, está recomendada la vacuna contra el VPH para prevenir la infección genital y, en consecuencia, disminuir la incidencia de la papilomatosis respiratoria recurrente(25).

• Laringitis tuberculosa: poco frecuente en edad pediátrica y, en muchas ocasiones, asociada a VIH. Habitualmente, se presenta como: disfonía, estridor y obstrucción, sin afectación pulmonar. Las regiones laríngeas más comúnmente afectadas son las cuerdas vocales, las bandas ventriculares y la epiglotis, así como la comisura posterior, donde aparecen lesiones granulomatosas, típicas de esta enfermedad(25). El tratamiento se basa en pautas ordinarias de antituberculosos durante 6-12 meses.

Laringitis autoinmunes

• Granulomatosis de Wegener: aunque las lesiones clásicas a nivel ORL de esta enfermedad son los granulomas en fosas nasales, no es rara la afectación laríngea subglótica, en forma de estenosis. El síntoma más frecuente en estos casos es la dificultad progresiva para respirar, que puede evolucionar a estridor agudo(25).

• Artritis idiopática juvenil: enfermedad autoinmune que puede producir, en casos excepcionales, artritis de la articulación cricoaritenoidea(25). Se debe sospechar en todo paciente diagnosticado de AIJ con disfonía y/o dificultad respiratoria.

Función del pediatra de Atención Primaria

Identificar las alteraciones respiratorias del niño, en función de sus características clínicas, orientando los posibles estudios y valoraciones específicas necesarias, así como el grado de urgencia presente en el cuadro respiratorio.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1. Mandal A, Kabra SK, Lodha R. Upper Airway Obstruction in Children. Indian J Pediatr. 2015; 82: 737-44.

2.*** Wyatt M. Obstrucción nasal en Pediatría. En: RW Clarke. Otorrinolaringología pediátrica: Manual clínico práctico. 1ª ed. Elsevier España; 2020. p.210-9.

3. Lowy Benoliel A, Tucciarone M, Fernández Rodríguez A, Lipari Sebastianini F, Uceda Carrascosa L, Santos Pérez J. Obstrucción congénita nasal. En: Actualización en Otorrinolaringología y Cirugía de Cabeza y Cuello. SEORL.

4. Fernández A, Maráis Pérez D, Santos Pérez J, Blanco Mateos G, Millás Gómez T, Landinez Cepeda G. Estenosis vestibular. Caso Clínico. Rev Soc. Otorrinolaringol. Castilla Leon Cantab. La Rioja. 2010.

5. Marrugo Pardo GE, Parra Charris JS, Parra Charris AE, Villa Zaluaga DF. Congenital nasal pyriform apertura stenosis: Diagnosis, management and technical considerations. Acta Otorrinolaringol Esp. 2020; 71: 154-9.

6. Raghavan U, Fuad F, Gibbin KP. Congenital midnasal stenosis in an infant. Int J Peadiatr Otorhinolaryngol. 2004; 68: 823-5.

7. Woemald PJ, Zhao YC, Valdes CJ, Pacheco AE, Ha TN, Tewfik MA, et al. The endoscopic transseptal approach for choanal atresia repair. Int Forum Allergy Rhinol. 2016; 6: 654-60.

8. Thompson HM, Schlosser RJ, McCarty Walsh E, Cho DY, Grayson JW, Karnezis TT. Current management of congenital anterior cranial base encephaloceles. Int J Pediatr Otorhinolaryngol; 2020. p. 131.

9.*** Fokkens WJ, Lund VJ, Hopkins C, Hellings PW, Kern R, Reitsma S, et al. European Position Paper on Rhinosinusistis and Nasal Polyps 2020. Rhinology. 2020; 58: 1-464.

10. Hebert RL, Bent JP. Meta-analysis of outcomes of pediatric functional endoscopic sinus surgery. Laryngoscope. 1998; 108: 796-9.

11. Bothwell MR, Piccirillo JF, Lusk RP, Ridernour BD. Long-term outcome of facial growth after functional endoscopic sinus surgery. Otolaryngol Head Nek Surg. 2002; 126: 628-34.

12. Calvo Henríquez C, Lechien JR, Méndez-Benegassi I, Lowy Benoliel A, Faraldo-García A, Martínez-Capoccioni G, et al. Pediatric turbinate radiofrequency ablation improves quality of life and rhinomanometric values. A prospective study. International Journal of Pediatric Otorhinolaringology; 2022. p. 154.

13. Ademà JM, Esteller E, Matiño E, López R, Pedemonte G, Villatoro JC. Obstrucción crónica de la vía aérea superior. Pediatr Integral. Pediatr Integral. 2013; XVII: 319-29.

14. Pendás JL, Suárez C. Indicaciones de la adenoamigdalectomía. Boletín de la Sociedad de Pediatría de Asturias, Cantabria, Castilla y León. 1999; 39: 72-5.

15. Pereira L, Monyror J, Almeida FT, Almeida FR, Guerra E, Flores-Mir C, et al. Prevalence of adenoid hypertrophy: A systematic review and meta-analysis. Sleep Medicine Reviews. 2018; 38: 101-112.

16. Zwierz A, Domagalski K, Masna K, Burduk P. Effectiveness of Evaluation of Adenoid Hypertrophy in Children by Flexible Nasopharyngoscopy Examination (FNE), Proposed Schema of Frequency of Examination: Cohort Study. Diagnostics. 2022; 12: 1734.

17. Parikh S, Coronel M, Lee J, Brown S. Validation of a new grading system for endoscopic examination of adenoid hypertrophy. Otolaryngology-Head and Neck Surgery. 2006; 135: 684-7.

18. Arslan E, Tulaci KG, Canakci H, Arslan S, Yazici H. Evaluation of the intranasal steroid treatment outcomes in adenoid tissue hypertrophy with or without allergic rhinitis. American Journal of Otolaryngology–Head and Neck Medicine and Surgery. 2021; 42: 102983.

19. Chávez Delgado ME, Castro Castañeda S, De la Rosa C, Jiménez Cordero AA. Comorbilidad en adenoamigdalitis crónica e hipertrófica. Estudio de 3600 casos. Rev Med IMSS. 2005; 43: 103-16.

20.** Nguyen BK, Quraishi HA. Tonsillectomy and Adenoidectomy. Pediatr Clin N Am. 2022; 69: 247-59.

21.** Martins Carvalho C, Vazel L, Potard G, Fortun C, Marianowski R. Síndrome de apnea obstructiva del sueño en la infancia. EMC – Otorrinolaringología. 2006; 35: 1-6.

22. Moré EE, Navazo Egía AI, Carrasco Llatas M. Exploración videoendoscópica bajo sueño inducido en niños. Acta Otorrinolaringol Esp. 2020; 71: 309-15.

23.*** Malformaciones congénitas laringotraqueales. Actualización en Otorrinolaringología y Cirugía de Cabeza y Cuello (Internet). Seorl.net. Citado el 4 de julio de 2022. Disponible en: https://www.actualizacion.seorl.net/article?id=5e58db16-e3dc-47d7-a836-20ab0aca0133.

24. Saunders M, Clarke RW. Trastornos adquiridos de la laringe, la tráquea y los bronquios. En: Clarke RW. Otorrinolaringología pediátrica, manual clínico práctico. 1ª ed. España: Elsevier España; 2020. p. 303-20.

25. Patología infecciosa-inflamatoria de la faringe, laringe y cuello en la infancia. Actualización en Otorrinolaringología y Cirugía de Cabeza y Cuello (Internet). Seorl.net. Citado el 4 de julio de 2022. Disponible en: https://www.actualizacion.seorl.net/article?id=5e58db03-43f4-47a3-9fb9-20ab0aca0133.

Bibliografía recomendada

– Michelle Wyatt. Obstrucción nasal en Pediatría. En: RW Clarke. Otorrinolaringología pediátrica: Manual clínico práctico. 1ª ed. Elsevier España; 2020. p. 210-9.

Excelente revisión clínica de las causas de obstrucción nasal en pediatría.

– Nguyen BK, Quraishi HA. Tonsillectomy and Adenoidectomy. Pediatr Clin N Am. 2022; 69: 247-59.

Artículo de revisión, que resume las indicaciones, complicaciones y resultados de la amigdalectomía y la adenoidectomía, haciendo una breve descripción de las técnicas quirúrgicas.

– Martins Carvalho C, Vazel L, Potard G, Fortun C, Marianowski R. Síndrome de apnea obstructiva del sueño en la infancia. EMC – Otorrinolaringología. 2006; 35: 1-6.

Capítulo clásico que revisa la fisiopatología, clínica, diagnóstico y tratamiento de la apnea obstructiva en la infancia.

Caso clínico

Niña, prematura de 32 semanas, que presenta cuadro de distrés respiratorio al nacimiento con presión positiva continua en las vías respiratorias (CPAP) a 5 cm H2O al 30%, con Sat. O2: 74%. Mala ventilación bilateral en presión positiva de dos niveles en las vías respiratorias (BiPAP). Correcta ventilación pulmonar tras intubación orotraqueal. Se intenta colocación de sonda nasogástrica, encontrando un “stop” en ambas fosas.

Exploración nasofibroscópica: incapacidad para el paso a nasofaringe, con abundantes secreciones en fosas, sospecha de atresia de coanas.

TAC de fosas y senos paranasales: cierre de ambas coanas por tejido de partes blandas, no se visualizan puentes óseos en coanas, que presentan un calibre de 1,2-1,3 mm en plano axial (Fig. 6).

figura

Figura 6. Atresia de coanas mixta bilateral.

Se realizan exploraciones complementarias que descartan otras malformaciones asociadas.

Es intervenida al 5º día de vida mediante abordaje endoscópico nasal, con permeabilización de ambas coanas y colocación de tubos en ambas fosas nasales, que son retirados al 10º día sin incidencias. A los 2 meses, durante infección respiratoria, en su ingreso presenta intensa congestión nasal con ligera reestenosis en fosa izquierda por sinequia que se reinterviene.


Infecciones de vías respiratorias altas-1: resfriado común


J. de la Flor i Brú
Temas de FC


J. de la Flor i Brú

Centro de Salud “El Serral”. ABS Sant Vicenç dels Horts-1. DAP Baix Llobregat-Litoral. ICS. Barcelona

Resumen

El resfriado común es la enfermedad humana más frecuente. Los rinovirus son los agentes etiológicos más frecuentes. Un niño sufre una media de 4-8 episodios anuales en los 10 primeros años, mayor en los 3 primeros, especialmente en escolarizados. La sintomatología clínica es producida por mediadores de la inflamación que se liberan por la toxicidad del virus sobre el epitelio respiratorio. El virus se transmite por contacto con secreciones nasales infectadas. La clínica suele durar de 4 a 10 días. El tratamiento debe basarse en consejos, medidas caseras y, ocasionalmente, en fármacos que alivien la sintomatología, especialmente analgésicos-antipiréticos.


Abstract

Common cold is the most frequent human disease. Rhinovirus are the most frequent etiologic agents. Typically, a child will have 4-8 episodes/year in the first ten years, more in the first 3, especially if attending a day care center. Clinical symptomatology is produced by inflammatory mediators secreted in response to viral toxicity over epithelial cells. The virus is transmitted by infectious nasal secretions. Clinical manifestations tend to last 4-10 days. Treatment must be based in counseling, home care, and unusually, in pharmacologic symptomatic treatment, such as antipyretics-analgesics.


Palabras clave: Resfriado común; Rinovirus; Pediatría.

Key words: Common cold; Rhinovirus; Pediatrics.

Pediatr Integral 2022; XXVI (6): 332 – 339


OBJETIVOS

• Conocer la importancia en Salud Pública del resfriado común, enfermedad más frecuente en la especie humana y responsable de gran parte de la actividad asistencial del pediatra de Atención primaria.

• Conocer la necesidad de abstención terapéutica en la mayor parte de casos de resfriado común, siendo la labor del pediatra ofrecer educación sanitaria y consejos de automanejo.

Infecciones de vías respiratorias altas-1: resfriado común

Introducción. Epidemiología

El resfriado es el diagnóstico más frecuente en una consulta de Pediatría de Atención Primaria. La gran cantidad de recursos que se dedican a esta enfermedad obliga a que el pediatra actúe como educador de la familia, con el objetivo de lograr un mayor automanejo.

El resfriado común es la enfermedad más frecuente que afecta a la especie humana y también la más frecuente que atiende un pediatra de Atención Primaria (AP)(1). Puesto que el número de infecciones tiene relación inversa con la edad, pese a su teórica banalidad, se trata de un problema de la mayor importancia cuantitativa, al que se dedica un porcentaje importante de tiempo asistencial. Los niños son especialmente susceptibles a esta infección, debido: a la falta de desarrollo de inmunidad ante la mayor parte de virus causantes, al menor desarrollo de prácticas de higiene personal y a la mayor exposición a los agentes etiológicos. El resfriado es el diagnóstico más frecuente, tanto en Atención Primaria como en servicios de urgencia; si bien, su frecuencia real queda enmascarada con la utilización habitual de sinonimias (rinoadenoiditis, rinofaringitis, catarro de vías altas, infección de vías respiratorias altas) que dispersan el diagnóstico y pueden inducir a creer que se trata de enfermedades distintas. El impacto de esta enfermedad sobre la Salud Pública es incalculable en primeras visitas, controles repetidos no programados, absentismo escolar y laboral, y una enorme repercusión económica, en forma de prescripciones, la mayor parte de veces innecesarias, de antibióticos, antitusígenos, antitérmicos, mucolíticos, descongestionantes nasales y antihistamínicos. Por otra parte, el resfriado genera una rutina asistencial responsable, en buena parte, de la desmotivación y agotamiento profesional del pediatra de AP (“burnout”).

El resfriado es una enfermedad presente todo el año; si bien, es mucho más frecuente en otoño-invierno, empezando a declinar en primavera. En la figura 1, podemos ver la distribución temporal media de los distintos virus causantes en EE.UU.; si bien, puede haber diferencias geográficas relevantes en la aparición y duración de las epidemias. La asociación entre resfriados y frío se debe a la mayor supervivencia de los virus a bajas temperaturas y a la mayor tasa de contagio interpersonal que se produce al aumentar el tiempo de cohabitación en espacios cerrados; en la edad pediátrica, muy especialmente en los periodos de escolarización. Sin embargo, la rinitis vasomotora que se produce como reacción al frío, parece favorecer una cierta atonía en la función de aclaramiento mucociliar del epitelio respiratorio, disminuye la eficacia de los mecanismos inmunitarios locales y facilita la colonización de la mucosa por virus respiratorios, por lo que es probable que el frío, por sí mismo, ejerza algún papel coadyuvante en la etiología de la enfermedad.

figura

Figura 1. Distribución temporal de los virus causantes del resfriado común. Tomado de: Pappas DE. The common cold. En: Long SS, Prober CHG, Fischer M. Principles and practice of pediatric infectious diseases. 5ª ed. Elsevier. Philadelphia; 2017. p. 199-202.

El pediatra de AP debe ofrecer constantemente información educacional sobre el resfriado, con material escrito, ya como guía anticipatoria en los controles periódicos del niño sano, o bien aprovechando las frecuentes visitas que se generan por esta patología, idealmente con el adecuado soporte de enfermería pediátrica. En estas normas se deberían contemplar el carácter infeccioso y recurrente de la enfermedad, minimizando el papel de supuestas causas como: “beber frío”, exponerse a “corrientes de aire”, “sudar”, “no ir suficientemente abrigado”, “estar todo el día en la piscina”, etc., que no hacen más que limitar la deseable actividad normal del niño, y enfatizando la posibilidad de automanejo de la mayor parte de procesos, la preparación y técnica de los lavados nasales y la aspiración de mucosidades, la vaporterapia, la no necesidad de medicación en la mayoría de ocasiones, los síntomas que deben obligar a una visita al pediatra y la obligación de evitarle al niño la exposición al tabaco.

Etiología

El resfriado es un síndrome producido por gran diversidad de virus, lo que explica que nunca se obtenga una inmunidad absoluta. El número de episodios es muy elevado en la infancia y va decreciendo hasta los 3-4 anuales del adulto.

El resfriado común es un amplío síndrome producido por un gran número de virus (Tabla I).

tabla

Los rinovirus(2,3), presentes todo el año, aunque predominan en el inicio del otoño y final de la primavera, son los más frecuentes (50-80%). Forman parte de la familia picornavirus y, actualmente, se les engloba dentro del género enterovirus (Tabla II).

tabla

Son también los más aislados en oído medio y senos maxilares, generalmente en cultivos con crecimiento concomitante de bacterias (en este caso, disminuyendo la efectividad del tratamiento antibiótico), la más frecuente causa vírica de exacerbación del asma en niños mayores de 2 años, y causa reconocida de empeoramiento en fibrosis quística. Son causa frecuente de bronquiolitis y de sibilancias de repetición, especialmente los genotipos A y C(4,5). Las sibilancias inducidas por rinovirus antes de los 3 años, se relacionan con diagnóstico de asma a los 6 años, con mayor frecuencia que las causadas por virus respiratorio sincitial (VRS). En inmunodeprimidos pueden producir mortalidad. Aunque el rinovirus se replica preferentemente en las temperaturas relativamente bajas del tracto superior (33ºC), es también agente etiológico en infecciones potencialmente graves de vías bajas, bronquiolitis y neumonía, especialmente en niños pequeños, aunque el frecuente aislamiento concomitante de otros virus dificulta otorgar el peso específico del carácter más o menos grave de cada virus. Coronavirus endémicos humanos, distintos a los causantes de SARS, MERS y COVID-19, causan el 10% de casos, y los VRS son frecuentes causas de resfriado común, aunque el VRS se relaciona más frecuentemente con bronquiolitis. Más raramente, son agentes etiológicos los adenovirus (con mayor afectación de la faringe), enterovirus (Echo, Coxsackie A y B), influenza y parainfluenzae. VRS, influenza y parainfluenza predominan en invierno. La gastroenteritis aguda por rotavirus va frecuentemente acompañada de tos, rinitis e hiperemia faríngea. Se han identificado nuevos agentes etiológicos causantes de infecciones respiratorias altas y bajas: metaneumovirus humano (relacionado genéticamente con el VRS) y bocavirus humano (parvovirus) aislado en un 5% de resfriados en menores de 2 años, frecuentemente asociado a cuadros digestivos, aunque se cuestiona su papel como agente etiológico primario, dado que se aísla también con frecuencia en niños asintomáticos. En ocasiones, infecciones no víricas pueden dar en fases iniciales síntomas indistinguibles de un resfriado común (Mycoplasma pneumoniae, Coccidioides inmitis, Histoplasma capsulatum, Bordetella pertussis, Chlamydia psitacci, Coxiella burnetti). El número de episodios clínicos es muy elevado en la infancia (entre 4 y 8 por año); si bien, son más frecuentes las infecciones subclínicas o totalmente asintomáticas. Estos episodios son más frecuentes aún en niños que asisten a guardería, siendo habitual una infección mensual en periodo escolar en niños normales. El número de ataques va disminuyendo con la edad hasta llegar a lo normal en el adulto, que son, en promedio, 3-4 por año. Los niños que asisten a guardería sufren menos infecciones en la escuela primaria(6). Hay una gran variabilidad en la susceptibilidad a la infección. El gran número de virus implicados (200 serotipos de rinovirus conocidos hasta el presente, con 3 genotipos, A, B y C) con la escasa potencia antigénica de los mismos y las constantes variaciones antigénicas que experimentan, impide el desarrollo de una inmunidad absoluta ante la enfermedad, pese a que la inmunidad específica de serotipo es de por vida, aunque escasamente eficaz(7). La IgA de mucosas tiene una vida media muy corta y el corto de periodo de incubación comporta una baja eficacia de la memoria dependiente de células T. VRS, coronavirus endémicos y parainfluenza no producen inmunidad duradera, por lo que se producen frecuentemente reinfecciones por el mismo serotipo. Algunos niños parecen especialmente desafortunados y sufren de episodios, con frecuencia muy superior a la media de su edad. El déficit de lectina fijadora de manosa disminuye la inmunidad innata y aumenta la susceptibilidad a las infecciones respiratorias. En estas ocasiones, la sintomatología clínica de un proceso se superpone con la del siguiente, dando la falsa impresión de que se trata de una infección crónica. Esta situación, ante la que se debe ser muy meticuloso en la anamnesis, para discernir la secuencia de los síntomas, motiva a menudo la práctica innecesaria de estudios de inmunidad. No se conoce con exactitud el porqué hay niños que se resfrían con tanta frecuencia; si bien, se sabe que hasta un 20% de niños no desarrollan anticuerpos neutralizantes ante determinados serotipos de rinovirus. Se ha comunicado que algunos niños con resfriados de repetición y sintomatología catarral crónica, están colonizados por bacterias atípicas (Chlamydia pneumoniae y Mycoplasma pneumoniae), y se ha sugerido que podrían beneficiarse de una pauta prolongada de tratamiento con macrólidos (azitromicina 10 mg/kg/día, 3 días, en 3 semanas consecutivas) que, además de la acción antibacteriana, ejercen un efecto antiinflamatorio que podría contribuir a la reducción del número de procesos. Faltan estudios que permitan hacer una recomendación formal en este sentido.

Patogenia

La sintomatología clínica depende de la liberación de mediadores inflamatorios producida por la acción del virus sobre el epitelio. La transmisión se produce por el contacto con secreciones nasales infectadas y por inhalación de partículas respiratorias infectadas.

La conjuntiva y la mucosa nasal son las vías de entrada. El virus invade las células epiteliales del tracto respiratorio superior, produciendo un efecto citopático muy leve, inferior a gripe y adenovirus, pero provocando la liberación de mediadores de la inflamación, cuyo pico está en las primeras 48 horas, coincidiendo con la mayor intensidad de la sintomatología, especialmente interleukina 1, 6 y 8, que atraen polimorfonucleares, alteran la permeabilidad vascular, causando edema y la consiguiente obstrucción nasal, y estimulan el sistema colinérgico, ocasionando rinorrea y, raramente, broncoconstricción en el niño normal, que en cambio es muy frecuente en caso de hiperreactividad bronquial o asma. La IL-18 parece tener un efecto protector(7). Algún estudio sugiere que un primer episodio de bronquiolitis producido por rinovirus puede beneficiarse de una tanda de 3 días de corticoides orales. También, se produce aumento de albúmina y bradiquinina en las secreciones nasales, lo que favorece la exudación de proteínas plasmáticas. El rinovirus se transmite por contacto directo con secreciones nasales infectadas. El virus sobrevive en las manos hasta 2 horas y varios días en superficies inanimadas; de ahí, la importancia del lavado frecuente de manos para disminuir la cadena de transmisión. Sin embargo, se ha señalado que las medidas higiénicas que han servido para mitigar la transmisión del SARS-CoV-2, gripe y VRS, no han sido tan útiles en evitar la transmisión de otros virus respiratorios, como rinovirus o adenovirus. Se especula que la presencia o no de envoltura lipídica en la cápside viral, susceptible a la acción de los jabones, podría explicar esta diferencia. La transmisión también se produce por inhalación de partículas a partir de gotitas de flügge (tamaño mayor de 10 nm) común en otros virus respiratorios (vía fundamental de transmisión del SARS-CoV-2) y, menos frecuentemente, por aerosoles respiratorios de pequeño tamaño (< a 5 nm), aunque este es un tema sujeto a fuerte debate. Los virus ejercen un efecto tóxico sobre los mecanismos de aclaramiento mucociliar, provocando la destrucción de cilios de hasta 6 semanas de duración.

Clínica

La clínica consiste en una combinación variable de: fiebre, tos, rinorrea, dolor de garganta, congestión ocular, obstrucción nasal y estornudos, de 4 a 10 días de duración.

La enfermedad tiene un periodo de incubación de 1 a 5 días. La eliminación del virus es máxima entre los 2 y 7 días, pero puede durar hasta 2 semanas, por lo que ninguna medida de aislamiento para romper la cadena de contagio resulta utilizable en la práctica. A nivel preventivo, solo el lavado frecuente de manos en personal que está en contacto habitual con niños ha mostrado su eficacia, aunque en la pandemia de gripe del 18 y la de COVID-19 se han impuesto las conocidas por todos. La tasa de ataque en exposición de corta duración (salas de espera) resulta muy baja, pero es elevadísima en contactos de varias horas diarias (escuela y domicilio). La clínica(8,9), conocida por toda la humanidad, consiste en una combinación variable de los siguientes signos y síntomas:

• Dolor de garganta, que suele ser el síntoma inicial en niños mayores.

• Rinorrea de intensidad variable, inicialmente acuosa y progresivamente espesa por la infiltración neutrófila, sin que este hecho comporte necesariamente sobreinfección bacteriana ni necesidad de utilizar antibióticos. El color blanco o amarillo del moco indica la gran presencia de polimorfonucleares, mientras que el color verde indica la actividad enzimática de los mismos (mieloperoxidasa).

• Obstrucción nasal, síntoma predominante en lactantes, muy especialmente en menores de 3 meses.

• Tos, inicialmente no productiva, a veces, tan intensa que interfiere con la alimentación y el descanso y, posteriormente, acompañada de expectoración, tanto más eficaz cuanto mayor sea el niño.

• Estornudos, lagrimeo y congestión ocular.

• Fiebre, más frecuente en niños entre 3 meses y 3 años. Puede preceder en unas horas al resto de la sintomatología, aunque más frecuentemente aparece horas después, lo que constituye un dato clínico útil para la diferenciación con la gripe, que suele presentar la secuencia contraria. La fiebre puede ser muy elevada y durar hasta 72 horas, sin que este hecho, por sí solo, implique la existencia de sobreinfección bacteriana. La presencia de fiebre es más frecuente en infecciones por el genotipo B de rinovirus.

La afectación del estado general está en relación inversa con la edad. En el niño pequeño es común la anorexia, el decaimiento y la sintomatología digestiva. La duración de la enfermedad oscila entre los 4 y 10 días, pasados los cuales suele persistir una leve sintomatología residual, generalmente en forma de tos, especialmente nocturna. No es excepcional que esta sintomatología residual pueda durar hasta 3 semanas, sin ninguna sobreinfección. Cuando la fase de defervescencia coincide con una nueva infección, se produce un aparente empeoramiento, y la familia (y, a veces, también el pediatra) tiene el convencimiento de que se trata del mismo proceso. Hay que ser muy escrupuloso en la anamnesis para tratar de diferenciar adecuadamente ambas situaciones, que tendrán manejos terapéuticos distintos.

Diagnóstico diferencial

Deberá establecerse con las otras causas de rinitis (Tabla III):

tabla

• Rinitis alérgica: presenta predominio de rinorrea acuosa, prurito nasal y estornudos sobre la obstrucción. No cursa con fiebre. La tos no es habitual, salvo si hay bronquitis asociada. Responde a antihistamínicos y corticoides nasales. Su duración es muy superior, tanto en su forma estacional como en la perenne.

• Rinitis persistente del recién nacido: es un cuadro de obstrucción nasal permanente, posiblemente debida a estimulación estrogénica, semejante a la rinitis gestacional. Tiene una resolución espontánea, como máximo a los 6 meses. De prolongarse la obstrucción más allá de esta edad, debe practicarse en la misma consulta un sondaje nasal (con sonda Nelaton del número 6 debidamente lubricada) para descartar la atresia unilateral de coanas.

• Rinitis neutrofílica: si el resfriado no mejora en 10 días, suele producirse sobreinfección bacteriana de moco, con infiltrado neutrófilo. Este infiltrado puede aparecer antes de 10 días y no siempre se acompaña de sobreinfección, por lo que la rinitis purulenta de corta evolución, sin otros signos acompañantes, no debe ser criterio para la utilización de antibióticos.

• Cuerpo extraño nasal: debe sospecharse siempre que una obstrucción nasal sea permanente, especialmente si hay rinorrea purulenta o sanguinolenta unilateral y mal olor del moco.

• Lúes congénita: debe sospecharse ante rinitis serosanguinolenta en un recién nacido.

• Rinitis vasomotora: es un cuadro de obstrucción nasal intermitente que solo responde parcialmente a corticoides tópicos.

• Drogadicción por inhalación: puede presentarse con obstrucción nasal permanente en un adolescente.

• Rinitis medicamentosa: la utilización crónica de vasoconstrictores tópicos produce un efecto de taquifilaxia que obliga a dosis cada vez mayores para conseguir el efecto deseado. Es frecuente en adolescentes con rinitis alérgica y vasomotora, pero puede verse después de un resfriado común en el que se haya utilizado vasoconstricción tópica.

• Pólipos: la rinoscopia es una exploración olvidada que debería practicar siempre el pediatra de AP ante una rinitis crónica. Puede hacerse fácilmente con el otoscopio, utilizando el mayor espéculo posible. La visualización de pólipos nasales obliga a descartar fibrosis quística.

• Hipertrofia de las vegetaciones adenoideas: se manifiesta por obstrucción nasal permanente y respiración bucal estertorosa, que aumenta por la noche con el decúbito (roncopatía nocturna) y con las infecciones agudas intercurrentes. La presencia de apnea obstructiva durante el sueño es más característica de hipertrofia amigdalar, que a menudo acompaña a la adenoidea. La práctica de una radiología lateral de cavum es muy común en los especialistas ORL, pero la decisión de practicar cirugía debe tomarse en función de la clínica y, actualmente, en casos dudosos, de los resultados de la polisomnografía.

• Neoplasia de cavum: pese a su carácter excepcional, debería derivarse al especialista ORL toda obstrucción nasal no aclarada o rebelde al tratamiento.

• Enfermedades específicas: sarampión, varicela, tosferina, fiebre tifoidea y otras, se manifiestan inicialmente como un resfriado común, del que únicamente se podrán diferenciar evolutivamente.

• Gripe: de difícil diferenciación, especialmente en niños pequeños. La fiebre suele preceder al cuadro catarral, tiene una evolución más larga (hasta 5 días) y predomina la sintomatología sistémica (fiebre, mialgias, artralgias, decaimiento, malestar general) sobre la catarral, especialmente en la infección por el virus tipo A. La tos es más intensa. La noción epidémica es importante de cara a sospecharla. Existen test de diagnóstico rápido por inmunocromatografía, inmunofluorescencia o diagnóstico molecular por amplificación isotérmica, en muestra de moco obtenido por escobillado nasofaríngeo, que en un máximo de 15 minutos nos permiten hacer un diagnóstico de gripe en la consulta.

• COVID-19: la clínica de resfriado común producida por el SARS-CoV-2 es indistinguible de otros agentes etiológicos, de no practicar un test diagnóstico específico.

Prevención y tratamiento

El tratamiento debe basarse en consejos y medidas caseras, ocasionalmente en fármacos para el alivio sintomático (fiebre, dolor) y solo con antibióticos ante la presencia de criterios clínicos muy restringidos de sospecha de sobreinfección.

La existencia de más de 100 serotipos dificulta la obtención de una vacuna contra el rinovirus; si bien, se han identificado una serie de epítopos comunes con reactividad cruzada. El mejor tratamiento del resfriado común es la no prescripción de fármacos. En 2007, la FDA lanzó una alerta contra el uso de medicaciones OTC (por sus siglas en inglés over the counter / de dispensación sin receta) que contengan antitusivos, descongestionantes o antihistamínicos para el tratamiento del resfriado común en menores de 2 años, dados sus potenciales efectos adversos (incluyendo algunas muertes). Posteriormente, en 2008, se amplió esta recomendación hasta los 6 años. Todos los que se describen a continuación tienen una finalidad puramente sintomática y en algunos estudios(10-12) su eficacia en niños es muy cuestionada:

• Antitérmicos: paracetamol, ibuprofeno.

• Tratamiento de la obstrucción nasal:

– Tratamiento postural: colocar al lactante de más de 6 meses en decúbito prono o decúbito lateral. El niño mayor debe dormir en posición semisentada (30º).

– Lavados nasales: el lavado de nariz con suero fisiológico ejerce una doble función; por un lado, arrastra parte del moco nasal hacia la vía digestiva y, por otro, hidrata el moco, rompe los puentes disulfuro del mismo y facilita su drenaje por la fosa nasal hacia el exterior. El pediatra de AP/enfermera de Pediatría debe instruir adecuadamente a la familia en la técnica correcta del lavado nasal: el niño debe colocarse en decúbito supino, con la cabeza de costado, de tal manera que la mejilla se apoye en la cama, y en leve flexión dorsal. Se introduce el suero en la fosa nasal situada arriba (la más cercana al cuidador). Se gira la cabeza del niño y se repite la operación en la otra fosa. Es muy importante utilizar la cantidad adecuada para hidratar suficientemente el moco y administrarla con la presión suficiente para ejercer el mecanismo de arrastre, pero no excesiva, para evitar presiones muy positivas en la trompa de Eustaquio que faciliten la entrada de gérmenes en oído medio. Una vez aplicado el suero, debe esperarse 5 minutos para que ejerza su acción mucolítica y proceder después a la aspiración por vacío del moco presente en fosas nasales, utilizando el clásico succionador (“pera de goma”), o los menos molestos aspiradores por succión bucal con filtro incorporado. Los aplicadores de agua marina isotónica y estéril ofrecen la ventaja de una mayor comodidad para el niño y la utilización de presiones y cantidades ya prefijadas (especialmente los que permiten diferencia según la edad), pero son más caros y no se ha demostrado que sean más eficaces que el método tradicional. Las soluciones hipertónicas proponen una mejoría en la función del aclaramiento mucociliar y en la reducción del edema, dado que se provoca la salida de líquido de la mucosa inflamada a partir de la alta osmolaridad de la solución. Los lavados se utilizarán a demanda de las necesidades del niño, cuando la obstrucción nasal lo requiera y especialmente antes de la alimentación y del descanso nocturno.

– Vaporterapia: mejora significativamente la obstrucción nasal, pero solo si se practica repetidamente (4 sesiones al día de 15 minutos de duración). El mejor método de administrar vapor en lactantes y niños es dentro del cuarto de baño (espacio cerrado y reducido), dejando correr el grifo del agua caliente hasta que se forme vapor espeso. En adolescentes, es más útil la inhalación de vapor a partir de recipientes de agua (olla), tapando la cabeza con una toalla; además de engorrosos y de dudosa eficacia, son una potencial fuente de peligro de quemaduras por escaldaduras graves. Los humidificadores son útiles y cómodos, pero requieren de un mantenimiento que pocas veces reciben, por lo que frecuentemente presentan contaminación fúngica. La utilización de eucaliptus puede hacer más agradable la sesión, pero no mejora los resultados del vapor de agua solo. La utilización de mentol y alcanfor está contraindicada en niños menores de 2 años, por su carácter irritativo y potencialmente adictivo.

– Descongestionantes farmacológicos: por vía general están contraindicados por debajo de los 12 años, dado que se han descrito reacciones idiosincráticas, no dependientes de dosis, en forma de hipertensión. Por vía local, solo deben utilizarse si fracasa la descongestión por medios físicos y nunca por debajo de los 6 años. En alguna ocasión, se ha descrito absorción sistémica con depresión cardiaca, hipotensión y coma, cuando se han utilizado en menores de esta edad. La utilización a más altas dosis o más tiempo del recomendado puede originar taquifilaxia, que conduce a más congestión (rinitis medicamentosa, frecuente en adolescentes). Las dosis deben fraccionarse en dos semidosis separadas 5 minutos, para proceder a la desobstrucción secuencial de la fosa nasal inferior y, posteriormente, de la superior.

– Oximetazolina: descongestionante de elección en niños de más de 6 años. 4 gotas en cada fosa nasal, un máximo de 4 veces al día, un máximo de 5 días.

– En niños mayores de 12 años, puede utilizarse la oximetazolina en forma de nebulizador, aplicando 2 nebulizaciones en cada fosa nasal (separadas 5 minutos) un máximo de 4 veces al día, un máximo de 5 días. Debe explicarse a la familia que si el niño mejora con una dosificación inferior a la máxima, es la que debe ser utilizada, y que debe usarse un frasco distinto por cada individuo de la familia que esté resfriado, que deberá desecharse al finalizar el proceso.

• Antihistamínicos: por su acción atropínica, espesadora de secreciones, están generalmente contraindicados en el tratamiento del resfriado común, salvo en casos de rinorrea profusa, en los que pueden ser de alguna utilidad, especialmente en adolescentes. La acción de los antihistamínicos sobre la rinorrea parece depender del efecto anticolinérgico de los de primera generación, más que del efecto antihistamínico propiamente dicho.

• Bromuro de ipratropio nasal(13): en casos de rinorrea profusa, puede ser tan útil como los antihistamínicos de primera generación, sin los molestos efectos sedativos asociados a los mismos. Dos inhalaciones en cada fosa nasal, 2 veces al día, en mayores de 6 años.

• Antitusígenos: ningún estudio ha demostrado concluyentemente su eficacia, pese a que muchos pediatras los usan habitualmente. Se especula que su acción depende del carácter dulce de los jarabes y no de sus principios activos, actuando sobre el núcleo del tracto solitario, mediante la liberación de opiáceos endógenos. Solo deberían utilizarse en casos de tos seca, no productiva, que interfiera con el descanso o la actividad del niño:

– Dextrometorfán: antitusivo de referencia en Pediatría, con un buen índice terapéutico. Dosis: 1-2 mg/kg/día, en 3-4 dosis, máximo 90 mg al día en edad pediátrica. No debe usarse en niños de menos de 2 años.

– Codeína: es el más potente. Se dosifica igual que el dextrometorfán. Solo debe usarse en niños que no respondan al anterior y nunca por debajo de los 12 años.

Las reacciones adversas peligrosas a los opiáceos descritas en niños pequeños (sedación, depresión del centro respiratorio) pueden ser idiosincráticas, además de dependientes de dosis.

La Agencia Española de Medicamentos y Productos Sanitarios (AEMPS) publicó en 2013, una alerta farmacológica sobre la descripción de reacciones idiosincráticas graves, incluso mortales, en niños <12 años tratados con codeína como analgésico, especialmente en postcirugía de amigdalectomía. Recomienda no utilizar codeína como analgésico en menores de 12 años y extiende esta recomendación a su uso como antitusivo en la misma edad hasta que nuevos estudios ofrezcan más datos sobre esta cuestión.

– Drosera: empíricamente eficaz en niños de menos de 2 años y totalmente inocua. Su sabor debe disimularse mezclándola con algún líquido. No usar la presentación en supositorios en menores de 30 meses, dado su contenido de derivados terpenoides.

– Cloperastina: es un antihistamínico que no tiene efecto espesador de secreciones ni causa sedación. Puede usarse a partir de los 2 años, 2 mg/kg/día en 3-4 dosis.

– Levodropropizina: efecto periférico, 3 mg/kg/día en 3 dosis. No usar en niños de menos de 3 años. Su leve acción broncolítica puede hacer considerar su uso en niños con hiperreactividad bronquial que tengan mucha tos.

Cuando una tos seca muy intensa se acompaña de rinorrea abundante en niños de menos de 3 años, hay que evitar los antitusígenos, por el peligro de aspiración del moco.

La ingesta de miel(14,15), 5-10 cc, se ha mostrado muy útil en el control de la tos seca nocturna, pero debe evitarse en menores de 1 año, por el riesgo de exposición a esporas de Clostridium botulinum.

• Mucolíticos, mucorreguladores y expectorantes: el único mucolítico que ha demostrado concluyentemente su eficacia es el agua, por lo que en todo resfriado debe recomendarse como base de tratamiento la ingesta abundante de líquido y la vaporterapia. No hay datos suficientes sobre el valor real de todos los demás productos usados como mucolíticos. Su mecanismo de acción teórico está en la fractura de los puentes disulfuro que dan consistencia al moco, facilitando su expectoración. Su eficacia ha sido demostrada en EPOC en adultos; sin embargo, los estudios pediátricos existentes tienen defectos metodológicos que impiden una adecuada valoración de los resultados:

– Las cisteínas (carbocisteína, acetilcisteína) son los más antiguos y los que presentan mayores efectos secundarios gastrointestinales.

– La guaiafenesina tiene menores efectos secundarios con similar eficacia. Es el único mucolítico que consta en la lista de fármacos imprescindibles de la OMS.

– Bromhexina y brovanexina tienen buena tolerancia y similar eficacia.

– El ambroxol podría presentar el mejor índice terapéutico.

• Antibióticos: no deben utilizarse nunca en la fase inicial. La utilización de antibióticos no previene las complicaciones bacterianas y selecciona la aparición de cepas resistentes(16). Sin embargo, un 30% de resfriados son tratados primariamente con antibióticos. Las siguientes situaciones clínicas, que se asocian a un crecimiento significativo de gérmenes en hisopado y cultivo nasofaríngeo y/o a la detección de focalidad (otitis, sinusitis, neumonía), deben hacernos sospechar la posibilidad de una sobreinfección bacteriana y valorar la utilización de antibióticos:

– Fiebre de más de 72 horas de duración.

– Fiebre que se inicia después de las 48 horas del inicio del cuadro catarral.

– Fiebre que reaparece después de un intervalo libre de más de 24 horas de duración, posteriormente a la fiebre inicial, muy especialmente si lo hace a partir del 6º-7º día de evolución.

– Resfriado que no mejora en cualquiera de sus síntomas (tos, obstrucción nasal, rinorrea) pasados 10 días del inicio de la sintomatología. La tos nocturna, de carácter residual y duración frecuentemente superior, queda excluida de esta consideración.

– Rinorrea purulenta asociada a temperatura igual o superior a 39ºC de más de 3 días de duración.

Las dos últimas situaciones son muy sugestivas de sinusitis maxilar en niños mayores de 1 año; si bien, no hay que olvidar que la sinusitis en lactantes (etmoiditis) es menos frecuente, pero potencialmente más grave.

No es criterio de sobreinfección bacteriana la presencia aislada de rinitis purulenta.

El tratamiento antibiótico de estas sobreinfecciones debe cubrir los gérmenes habitualmente implicados, fundamentalmente neumococo y, secundariamente, Haemophilus influenzae (HI):

– Amoxicilina (opción inicial) o amoxicilina+ácido clavulánico, en casos de fracaso terapéutico: 80 mg/kg/día en 3 dosis, durante 7 días.

– Cefuroxima axetil: 30 mg/kg/día cada 12 horas durante 7 días. Especialmente en situaciones en las que se prefiera una opción de dos dosis diarias o en sospecha de alergia no anafiláctica a la penicilina.

– Claritromicina 7 días o azitromicina 3 días, en niños con alergia anafiláctica a la penicilina.

• Otras terapias: la utilización de polivitamínicos, jalea real, equinácea, oscillococcinum, en estudios controlados, no ha mostrado ningún valor preventivo o terapéutico en el resfriado común. La vitamina C(17) presenta resultados contradictorios. Su posible efecto beneficioso podría depender de su acción antihistamínica. El interferón alfa, administrado por vía nasal, se ha mostrado útil en la prevención de los contactos de un resfriado por rinovirus, pero no por otros virus respiratorios. El zinc(18), administrado en las primeras 24 horas, reduce la duración pero no la severidad de los síntomas, y administrado profilácticamente, reduce la incidencia de resfriados. Un estudio en niños de 2-11 años ha mostrado beneficio con la aplicación nocturna de Vicks Vapo Rub®. El pleconaril ha mostrado una eficacia modesta y potenciales efectos secundarios severos. Se muestran resultados prometedores con la administración de inmunoglobulina intranasal en la profilaxis de resfriados de repetición en niños que asisten a guardería. Recientes estudios con probióticos muestran un efecto prometedor en la prevención del resfriado(19).

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito. Declaración de intereses: ninguno.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1. De la Flor J. ¿Dónde estamos 30 años después? Análisis descriptivo de un año en una consulta pública de Pediatría de Atención primaria. Pediatr Integral. 2012; XVI: 180-2.

2.** Atmar RL, Englund JA. Rhinoviruses. En: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8ª ed. Philadelphia; 2018. p. 1545-58.

3.** López SMC, Williams JV. Rhinoviruses. En: Kliegman RM, Blum NJ, Shah SS, St. Geme III, Tasker RC, Wilson KM. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 1741-2.

4. Turunen R, Vuorinen T, Bochkov Y, Gern J, Jartti T. Clinical and virus surveillance after the first wheezing episode. Pediatr Infect Dis J. 2017; 36: 539-44.

5.** Erkkola RE, Turunen R, Räisänen K, Waris M, Vuorinen T, Laine M, et al. Rhinovirus C is associated with severe wheezing and febrile respiratory illness in Young children. Pediatr Infect Dis J. 2020; 39: 283-6.

6.** López SMC, Williams JV. The common cold. En: Kliegman RM, Blum NJ, Shah SS, St. Geme III, Tasker RC, Wilson KM. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 2185-8.

7. Jackson DJ, Glanville N, Trujillo-Trujillo-Torralbo MB. Interleukin-18 is associated with protection against rinovirus-induced colds and astmha exacerbations. Clin Infect Dis. 2015; 60: 1528-31.

8.* Rainbow KYM, Tse LY, Lam WY, Wong GW, Chan PK, Leung TF. Clinical spectrum of human rhinovirus infections in hospitalized Hong Kong children. Pediatr Infect Dis J. 2011; 30: 749-53.

9.** Pappas DE. The Common Cold. En: Long SS, Prober CG, Fischer M. Principles and practice of pediatric infectious diseases. 5ª ed. Philadelphia: Elsevier; 2017. p. 199-202.

10. Ballengee CR, Turner RB. Supportive treatment for children with the common cold. Curr Opin Pediatr. 2014; 26: 114-8.

11. Hampton LM, Nguyen DB, Edwards JR, Budnitz DS. Cough and cold medication adverse events after market withdrawal and labeling revisions. Pediatrics. 2013: 132. 1047-54.

12. Smith SM, Schroeder K, Fahey T. OTC medications for acute cough in children and adults in ambulatory settings. Cochrane Database Syst Rev. 2008; (1): CD001831.

13. Albalawi ZH, Othman SS, Alafleh K. Intranasal ipratropium bromide for the common cold. Cochrane database Syst Rev. 2013; (6): CD008231.

14. Cohen HA, Rozen J, Kristal H, Laks Y, Berkovitch M, Uziel Y, et al. Effect of honey on nocturnal cough and sleep quality: a double blind, randomized, placebo-controlled study. Pediatrics. 2012; 130: 465-71.

15. Miceli S, Greco M, Monaco S, Varrasi G, Di Lorenzo G, Simeone G, et al. Effect of multiple honey doses on non-specific acute cough in children. An open randomized study and literature review. Allergol Immunopathol (Madr). 2015; 43: 449-55.

16. Kenealy T, Arroll B. Antibiotics for the common cold and acute purulent rhinitis. Cochrane Database Syst Rev. 2013; (6): CD000247.

17. Hemilä H, Chalker E. Vitamin C for preventing and treating the common cold. Cochrane Database Syst Rev. 2013; (1): CD000980.

18. Das RR, Singh M. Oral zinc for the common cold. JAMA. 2014; 311: 1440-2.

19. Hao Q, Dong BR, Wu T. Probiotics for preventing acute upper respiratory tract infections. Cochrane database Syst Rev. 2015; (2): CD006895.

Bibliografía recomendada

– De la Flor J. ¿Dónde estamos 30 años después? Análisis descriptivo de un año en una consulta pública de Pediatría de Atención primaria. Pediatr Integral. 2012; XVI: 180-2.

Estudio prospectivo de un año de duración en el que se describen los diagnósticos más frecuentes en una consulta de Atención primaria pediátrica.

– López SMC, Williams JV. Rhinoviruses. En: Kliegman RM, Blum NJ, Shah SS, St. Geme III, Tasker RC, Wilson KM. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 1741-2.

Revisiones sobre el agente etiológico más común en una consulta de Pediatría de Atención primaria, incluidas en textos referenciales de la Pediatría mundial.

Caso clínico

Acude a nuestra consulta un niño de 9 años, con antecedentes de bronquitis y otitis de repetición. Catalogado de asma bronquial extrínseco y siguiendo inmunoterapia antialérgica. En la enfermedad actual, presenta fiebre intermitente de una semana de evolución (máximo 38,3ºC en toma axilar), asociada a obstrucción nasal, rinitis y tos productiva. Se le ha administrado salbutamol inhalado sin valoración médica previa. El examen físico muestra: buen estado general, faringe hiperémica, moco espeso en cavum, otoscopia poco valorable por cerumen, auscultación respiratoria normal, con ruidos de transmisión nasal, sin taquipnea y con pulsioximetría de 99.

tabla


Infecciones de vías respiratorias altas-1: faringitis aguda y recurrente


J. de la Flor i Brú
Temas de FC


J. de la Flor i Brú

Centro de Salud “El Serral”. ABS Sant Vicenç dels Horts-1. DAP Baix Llobregat-Litoral. ICS. Barcelona

Resumen

La mayor parte de las faringitis son víricas. La faringitis estreptocócica no supone más de un 15% de los casos. El cuadro clínico no permite una fácil diferenciación entre faringitis vírica y bacteriana. El diagnóstico de faringitis estreptocócica debe fundamentarse siempre en técnicas de detección rápida de antígenos. La penicilina y la amoxicilina siguen siendo los antibióticos de primera elección. Las cefalosporinas deben reservarse para las faringitis recurrentes y los macrólidos para los niños alérgicos a la penicilina.


Abstract

Viruses are the more frequent etiologic agents of pharyngitis. Streptococcus is present in no more than 15% of the cases. Differential diagnosis between viral and bacterial pharyngitis is difficult. Diagnosis of streptococcal pharyngitis should always be based on rapid antigenic detection in the throat. Penicillin and amoxicillin remain the first antibiotic choices. Cephalosporins should only be used for recurrent pharyngitis. Macrolides are the first choice in children with penicillin allergies.


Palabras clave: Faringitis aguda; Faringitis vírica; Faringitis bacteriana; Faringitis recurrente; Pediatría.

Key words: Acute pharyngitis; Viral Pharyngitis; Bacterial pharyngitis; Recurrent pharyngitis; Pediatrics.

Pediatr Integral 2022; XXVI (6): 340 – 347


OBJETIVOS

• Conocer la necesidad de basarse en técnicas de diagnóstico rápido antes de iniciar una terapia antibiótica en faringitis aguda.

• Conocer la necesidad de utilizar antibióticos de espectro reducido en el tratamiento de la faringitis estreptocócica y, específicamente, penicilina.

• Conocer el manejo y los criterios de derivación de las faringitis recurrentes.

Infecciones de vías respiratorias altas-1: faringitis aguda y recurrente

Introducción y epidemiología

Es importante definir correctamente el término “faringitis” y evitar confusiones terminológicas con el resfriado común.

La faringitis es la inflamación (incluyendo eritema, edema, exudado, enantema, úlceras y vesículas), generalmente debida a infección, de las membranas mucosas de la garganta. Menos frecuentemente, es debida a causas ambientales, antiguamente conocidas como faringitis “irritativas”: tabaco, polución, alérgenos, cáusticos, alimentos o líquidos muy calientes. También hay faringitis asociada a múltiples cuadros inflamatorios como: el síndrome PFAPA, la enfermedad de Kawasaki, la enfermedad inflamatoria intestinal, el síndrome de Stevens Johnson y el lupus eritematoso diseminado. Contrariamente a la creencia popular, los líquidos fríos no producen faringitis irritativas ni predisponen a la infección. Al contrario, el frío moderado actúa como analgésico para el dolor de garganta. Es un diagnóstico sobreutilizado en Atención Primaria (AP), al catalogar así, en muchas ocasiones, un resfriado común, simplemente por la visualización de una faringe congestiva. Si bien hay faringitis en cualquier infección de las vías altas y en muchas de las vías inferiores, nos referiremos a la “faringitis” sensu estricto, como la infección viral o bacteriana circunscrita a la faringe, y no a la hiperemia faríngea que se produce en el transcurso de un cuadro catarral vírico de vías altas (rinofaringitis aguda o resfriado común, gripe, laringitis) o bajas (bronquiolitis, bronquitis). A efectos prácticos, es útil diferenciar las faringitis que se producen en cuadros con participación nasal, generalmente de etiología vírica, de las faringitis en las que no hay sintomatología nasal (“faringitis seca”), y en las que la etiología puede ser bacteriana(1). Es recomendable unificar la terminología y catalogar simplemente como “faringitis”, una patología que recibe nombres distintos (amigdalitis, faringoamigdalitis, tonsilitis…). La faringitis aguda es la primera causa de utilización de antibióticos (ATB) en todas las edades y en todo el mundo.

Etiología

La mayor parte de faringitis son víricas, pese a lo cual se sigue tratando frecuentemente esta enfermedad con antibióticos. El Streptococcus pyogenes es el principal agente bacteriano causante de faringitis bacteriana primaria en Pediatría.

La mayor parte de las faringitis son víricas (65-80%) y tienen un predominio estacional (otoño-invierno-primavera). El estreptococo beta hemolítico del grupo A (EBHGA, Streptococcus pyogenes) es el agente bacteriano predominante; si bien, salvo en periodos epidémicos, en los que puede ser causa de hasta un 30% de episodios, no origina más de un 15% del total de infecciones, predominando al final del invierno y principio de primavera(2). El EBHGA es un coco Gram positivo que crece en cadenas, produciendo pequeñas colonias de color blanco a grisáceo, rodeadas de un halo de hemólisis (estreptococo hemolítico), cuando se cultivan en medio sangre-agar. Se diferencia de otros estreptococos betahemolíticos por poseer, en su pared celular, un antígeno polisacárido específico de grupo (antígeno de Lancefield). Este carbohidrato es el que detecta el test de diagnóstico rápido (TDR). A su vez, el EBHGA puede subdividirse en más de 200 serotipos por la proteína M presente en la superficie celular y por las fimbrias que se proyectan desde el borde externo celular. Se caracteriza por producir una hemólisis clara en agar sangre (hemólisis beta), rasgo bacteriológico muy importante para diferenciarlo de los estreptococos que no producen hemólisis (gamma) y de los que producen hemólisis parcial (alfa o viridans, neumococo…). Se transmite por contacto con secreciones respiratorias infectadas y por alimentos contaminados. Estreptococos betahemolíticos de los grupos C (solo el equisimilis) y G, pueden causar un cuadro clínico semejante al EBHGA, posiblemente subvalorado en su frecuencia, dado que los TDR no los detectan. El estreptococo del grupo C se ha relacionado con epidemias de faringitis en adultos jóvenes, y en epidemias transmitidas por vía alimentaria. No se ha descrito fiebre reumática asociada a estos grupos, aunque sí algún caso de glomerulonefritis(3). Muchos otros agentes bacterianos se han relacionado con faringitis, pero solo Mycoplasma pneumoniae y, posiblemente, Chlamydophila pneumoniae parecen tener algún papel secundario como agentes etiológicos en faringitis pediátrica, especialmente en casos recurrentes. Arcanobacterium hemolíticum es responsable de una forma de faringitis frecuentemente asociada a exantema escarlatiniforme, que se presenta en adolescentes y responde a macrólidos. Si bien, es frecuente el aislamiento en faringe de neumococo, Haemophilus influenzae, meningococo y estafilococo, no está establecido su papel como agentes etiológicos en faringitis. Neisseria gonorrheae puede ser raramente causa de faringitis en adolescentes sexualmente activos y en niños sometidos a abuso sexual. La difteria es una enfermedad casi olvidada en nuestro medio, que puede causar una faringitis membranosa semejante a la estreptocócica o a la mononucleosis infecciosa. Erradicada en España desde 1987, debemos tenerla en cuenta en pacientes recientemente inmigrados de países eslavos, donde se han descrito brotes epidémicos debidos a bajas coberturas vacunales. En la primavera de 2015, se declaró el primer caso de difteria en España en 30 años, en un niño no vacunado, que tuvo un desenlace fatal.

Clínica

Una valoración clínica adecuada será la principal arma que tendrá el pediatra de AP para decidir la práctica o no de un test microbiológico.

Faringitis víricas

La faringitis vírica inespecífica es aquella en la que la clínica no permite orientar el diagnóstico etiológico. Observamos simplemente una faringe hiperémica. Suele tener un inicio gradual con: fiebre moderada o ausente, faringodinia, tos irritativa de intensidad variable, pequeñas adenopatías y poca afectación del estado general. El examen de la faringe muestra hiperemia variable. El cuadro suele resolverse en 3-6 días.

En otras ocasiones, el cuadro clínico es muy sugestivo de infecciones específicas (Tabla IV):

tabla

• Puede observarse exudado semejante al purulento, que en niños de menos de 2 años (menos de 18 meses si asisten a guardería, lo que aumenta la probabilidad de infección por EBHGA) es muy sugestivo de infección por adenovirus. Puede acompañarse de exantema inespecífico, cuadro catarral y sintomatología digestiva. El adenovirus también puede causar una faringitis nodular.

• La fiebre faringoconjuntival es otra expresión clínica de la infección por adenovirus, que asocia marcada hiperemia faríngea con conjuntivitis no purulenta. Es frecuente la palpación de adenopatía preauricular. La conjuntivitis por adenovirus puede causar infiltrados corneales de larga evolución. La fiebre puede durar hasta 7 días y la conjuntivitis hasta 14. Se han descrito epidemias transmitidas en piscinas, por inoculación conjuntival a partir de agua contaminada. Las faringitis por adenovirus pueden ser confirmadas en la consulta en menos de 15 minutos con un test de inmunocromatografía que detecta el antígeno a partir de una muestra de moco obtenida por escobillado nasofaríngeo, que puede formar parte de kits diagnósticos multivíricos con gripe y VRS.

• La herpangina es una infección por enterovirus coxsackie A (6 y 16) y B y, menos frecuentemente, por enterovirus 71, echovirus y virus del herpes simple, que se caracteriza por la aparición de vesículas de 1-2 mm que posteriormente se ulceran, sin rebasar los pilares anteriores amigdalinos, con lo que hacemos el diagnóstico diferencial con la infección herpética, que sí los rebasa. El niño puede sufrir ataques recurrentes. Las infecciones por enterovirus son más frecuentes en verano y principio de otoño. En la primavera de 2016, se presentó un brote epidémico en Cataluña, asociado a los serotipos E71 y D68, con algunos casos de romboencefalitis que tuvieron una evolución fatal. La infección por enterovirus es causa frecuente de síndrome febril sin focalidad aparente y de gastroenteritis aguda, y puede confirmarse con un TDR inmunocromatográfico en una muestra de heces.

• La fiebre faringonodular, también causada por coxsackie, se caracteriza por pequeños nódulos, no ulcerativos, de color blanco o amarillento, que tienen la misma distribución que la herpangina, pero es mucho menos frecuente. El cuadro dura 1-2 semanas.

• La enfermedad boca-mano-pie (coxsackie A 16 y enterovirus 71) se caracteriza por fiebre y pequeñas úlceras en lengua y mucosa bucal, acompañadas por máculas o vesículas que no ulceran en palmas de las manos, plantas de los pies y espacios interdigitales. Pueden observarse ocasionalmente lesiones en tronco y extremidades. Las formas por enterovirus 71 son mucho más graves, con potencial afectación neurológica(4). Después de unas semanas o meses, puede observarse onicomadesis reversible en manos y pies, posibilidad de la que hay que advertir a la familia.

• La primoinfección herpética suele manifestarse con un cuadro febril acompañado de gingivoestomatitis, con vesículas que rápidamente ulceran, que afectan al paladar duro y a las encías, pero en fases iniciales puede confundirse con una faringitis vírica.

• La mononucleosis infecciosa cursa con amigdalitis exudativa. En ocasiones, la hipertrofia amigdalar es tan severa que causa obstrucción respiratoria y requiere de tratamiento con corticoides e incluso de cirugía. Puede observarse edema preesternal o periorbital. Las adenopatías son muy marcadas y puede palparse esplenomegalia. En niños pequeños, el cuadro es atípico y debe sospecharse ante toda faringitis exudativa que no responda al tratamiento antibiótico (siempre instaurado en un TDR + para estreptoco). En la actualidad, puede confirmarse en la consulta con un TDR inmunocromatográfico que detecta en 5 minutos anticuerpos heterófilos en sangre capilar, pero que puede ser negativo en menores de 5 años, en los que el diagnóstico se hará con la detección de anticuerpos contra el antígeno de la cápside viral (VCA), que aparecen más precozmente que los dirigidos contra los antígenos del núcleo.

• Pese a su rareza, no debemos olvidar que la infección aguda por el VIH (síndrome retroviral agudo) puede manifestarse como una faringitis no exudativa, con: fiebre, linfadenopatía, artralgias, mialgias, letargia y exantema maculopapular.

El tratamiento de la faringitis vírica es sintomático. El dolor de garganta puede tratarse con paracetamol o ibuprofeno. En caso de faringodinias muy intensas que no cedan a la analgesia habitual, es muy útil una tanda corta de corticoides orales.

Faringitis bacterianas

La faringitis estreptocócica es la causa más frecuente de faringitis bacteriana, pero no causa más de un 15% de todos los casos de fiebre y dolor de garganta. El principal factor de virulencia es la proteína M de superficie, que dificulta la opsonofagocitosis y condiciona la existencia de distintos serotipos, con variable tropismo tisular. Hay 220 tipos de proteína M, que generan inmunidad tipo específica, lo que explica el carácter repetitivo de las infecciones. Los tipos M causantes de faringitis rara vez dan infecciones cutáneas y viceversa. Después de la infección se desarrolla inmunidad específica de serotipo M, pero no inmunidad cruzada con otros serotipos. El EBHGA (Streptococcus pyogenes) tiene amplia expresividad clínica. Los cuadros más frecuentes son: faringitis, impétigo (cepas potencialmente nefritógenas, pero no reumatógenas), escarlatina, celulitis y celulitis perianal. Menos frecuentes son: vulvovaginitis, neumonía, artritis séptica, osteomielitis, meningitis y fascitis necrotizante. No hay que olvidar las secuelas no supurativas (fiebre reumática y glomerulonefritis). El EBHGA puede estar presente asintomáticamente en faringe (estado de portador), recto y vagina en 10-15% de niños en edad escolar, pero en periodos epidémicos hasta un 50% de niños pueden estar colonizados. Estos niños no desarrollan respuesta inmunitaria ni tienen riesgo de presentar fiebre reumática o glomerulonefritis. Su capacidad de transmisión es baja.

La faringitis por EBHGA es más frecuente entre los 5-15 años (“edad del estreptococo”). Tiene un periodo de incubación de 2-5 días y un inicio brusco, con fiebre alta, frecuentemente superior a 39ºC. La faringodinia es intensa y puede preceder a la aparición de la fiebre y de los signos inflamatorios faríngeos, lo que dificulta el diagnóstico, pero tiene un alto valor predictivo en niños con faringitis estreptocócica recurrente. Las adenopatías tonsilares pueden ser de gran tamaño. El niño puede estar prostrado, con cefalea, vómitos y, en ocasiones, meningismo. No es excepcional la presencia de un dolor abdominal intenso, por adenitis mesentérica, que plantee dudas diagnósticas con el abdomen agudo e incluso provoque apendicectomías blancas. La faringe suele presentar marcada hiperemia, con afectación variable de las amígdalas, que frecuentemente presentan un exudado blanquecino, que no es patognomónico de infección bacteriana (Fig. 2).

figura

Figura 2. Faringitis estreptocócica (observación personal).

Es frecuente que la úvula participe de la inflamación. Sin embargo, la presencia de una uvulitis circunscrita, con gran tumefacción, fiebre alta y mal estado general, en niños de menos de 3 años no correctamente inmunizados, debe hacernos sospechar la posibilidad de infección por Haemophilus influenzae invasivo (Hib), y derivar al niño al hospital para descartar meningitis. En la actualidad, en nuestro medio, con coberturas vacunales frente a Hib casi universales, una uvulitis con buen estado general es casi patognomónica de infección estreptocócica. La presencia de petequias en paladar blando y/o úvula es también muy sugestiva, pero no patognomónica de infección estreptocócica. Debe valorarse toda la clínica en su contexto, puesto que es sorprendente la gran disociación que puede haber entre el aspecto de la faringe y la etiología de la enfermedad. La presencia de sintomatología catarral acompañante (rinitis, tos, ronquera, conjuntivitis no purulenta), de mialgias y diarrea, siempre se ha considerado como sugestiva de infección vírica, pero en estudios de detección antigénica, no ha mostrado correlación suficiente con un resultado negativo. La frecuente yuxtaposición de sintomatología entre faringitis víricas y bacterianas hace obligada, en caso de duda, la práctica de un test objetivo.

Otras formas clínicas de faringitis

• Arcanobacterium hemolíticum es causa de faringitis en niños mayores de 10 años. Es especialmente frecuente entre los 15-18 años, franja en la que puede suponer el 2,5% de todos los casos. Cursa con una faringitis exudativa similar a la estreptocócica. En el 50% de casos presenta un rash escarlatiniforme. A nivel práctico, la presencia de faringitis y un exantema sugestivo de escarlatina en un niño mayor de 10 años, con TDR negativo, debe hacernos sospechar esta etiología y tratar el caso con un macrólido, puesto que este germen no responde a la penicilina.

• Síndrome de Lemierre: rara complicación de la faringitis causada por fusobacterium necrophorum, consistente en tromboflebitis de la vena yugular. Sin embargo, la infección por fusobacterium spp. puede suponer hasta un 10% de faringitis en adolescentes y adultos jóvenes y, generalmente, cursa con clínica leve e indistinguible de la faringitis estreptocócica(5). Excepcionalmente, puede ser muy grave con cuadro séptico y disnea debida a émbolos sépticos pulmonares.

• Síndrome PFAPA: acrónimo inglés de fiebre periódica, estomatitis aftosa, faringitis y adenopatías. Es un cuadro recurrente, no excepcional si se piensa en él, de causa desconocida, posiblemente infecciosa. Es más frecuente en menores de 5 años. No responde a antibióticos. Se han comunicado buenos resultados con corticoides (1 o 2 dosis de prednisona) y con cimetidina. La amigdalectomía ofrece buenos resultados en la prevención de las recurrencias y se especula que algunos casos pueden ser debidos a déficit de vitamina D, cuya suplementación reduciría el número y gravedad de los ataques(6).

• Escarlatina: en la actualidad, se presenta con clínica poco florida, incluso, en ocasiones, sin fiebre. Estos exantemas escarlatiniformes con clínica atípica presentan frecuentemente frotis faríngeo positivo. Es producida por la toxina pirogénica (anteriormente conocida como eritrogénica) del EBHGA, de la que existen 3 clases: A (la más frecuente), C y SSA, con desarrollo de inmunidad específica. Se han descrito 12 tipos distintos de toxina pirogénica, por lo que un niño puede presentar, por tanto, diversos episodios de escarlatina. Es rara en lactantes, probablemente por la acción protectora de anticuerpos transplacentarios contra la toxina. La escarlatina aparece en personas sin antitoxina. Hay cierta superposición clínica con la enfermedad de Kawasaki, que debe sospecharse ante toda escarlatina que no responda al antibiótico.

Complicaciones

Se observa actualmente un leve aumento de la frecuencia de las mismas, o bien por un cambio en la agresividad del EBHGA o, posiblemente, por la reducción del tratamiento antibiótico de las faringitis.

Disminuyeron radicalmente con la generalización de los antibióticos, pero en la actualidad, estamos asistiendo a un aumento de las mismas.

• Absceso periamigdalino: generalmente producido por EBHGA y, más raramente, por estreptococo alfa-hemolítico y del grupo D, neumococo y anaerobios. La amígdala afectada protruye medialmente y el pilar anterior amigdalino se desplaza hacia delante. Hay desplazamiento de la úvula y el paladar blando. Si no se trata puede evolucionar hacia el absceso faríngeo lateral, que puede comprometer la vía aérea y erosionar la arteria carótida. Debe derivarse al niño al hospital para recibir tratamiento endovenoso. Es más frecuente en adolescentes y adultos jóvenes.

• Absceso retrofaríngeo: generalmente producido por EBHGA y, más raramente, por estafilococo. El niño se presenta con hiperextensión del cuello, disfagia, salivación y disnea. Puede parecer un crup. La visualización de la faringe muestra tumoración faríngea posterior unilateral en menos del 50% de casos. El niño debe ser derivado para recibir tratamiento endovenoso y, en ocasiones, desbridamiento quirúrgico. Puede resolverse sin cirugía en un 50% de casos. Afecta más a niños <4 años(7).

• Complicaciones supurativas: la otitis media y la adenitis cervical son relativamente frecuentes. La celulitis es más rara. La sepsis es excepcional.

• Complicaciones no supurativas: la fiebre reumática en nuestro medio ha sido excepcional en los últimos años. Aparece una media de 18 días después de la infección. La aparición de glomerulonefritis postestreptocócica no está influenciada por la utilización de ATB, tarda en aparecer una media de 10 días después de la infección faríngea, y de 3 semanas si el origen es cutáneo. Se ha descrito un trastorno obsesivo-compulsivo transitorio relacionado con faringitis estreptocócica, en niños de 5-11 años (síndrome PANDAS). Se especula que por un mecanismo autoinmune de reacción de anticuerpos contra el estreptococo y contra el tejido cerebral, aunque recientemente se ha cuestionado mucho la existencia de esta asociación.

Diagnóstico

Debe basarse en técnicas de detección rápida de antígeno estreptocócico, actualmente disponibles en la AP en toda España.

La diferenciación entre faringitis bacteriana y faringitis vírica es compleja. La valoración conjunta y cuidadosa de toda la sintomatología y semiología descrita anteriormente, aún hecha por un pediatra experimentado, tiene una correlación muy pobre con la confirmación microbiológica. La faringitis estreptocócica se ha considerado clásicamente rara antes de los 3 años y excepcional antes del año. Sin embargo, en niños que asisten a guardería, puede presentarse a partir de los 18 meses, especialmente en brotes epidémicos. En la actualidad, parece desplazarse hacia edades más precoces. No es excepcional la infección estreptocócica del niño pequeño e incluso del lactante, que no se manifiesta en forma de faringitis, sino de un cuadro llamado fiebre estreptocócica infantil o estreptococosis, de difícil reconocimiento, que se manifiesta en el niño de menos de 6 meses por: fiebre inferior a 39ºC, hiperemia faríngea y rinorrea mucoserosa, con impetiginización de las narinas, que se diagnostica habitualmente como resfriado común; y en el niño de 6 meses a 3 años con: fiebre inferior a 39,5ºC, rinorrea, hiperemia faríngea y mayor afectación del estado general, con vómitos, anorexia y adenopatías generalizadas, cuadro que se presenta con carácter intermitente durante 4-8 semanas. Se han propuesto muchas escalas clínicas para la valoración adecuada de la etiología de la faringitis, pero ninguna ha mostrado suficiente sensibilidad-especificidad para la toma de decisiones. La más utilizada es la escala de Centor(8), diseñada para adultos y adaptada a la edad pediátrica por McIsaac. Otorga un punto a cada uno de los siguientes signos: temperatura superior a 38ºC, ausencia de tos, adenopatías dolorosas, exudado y edad entre 3-14 años. Se considera sugestiva de infección bacteriana una puntuación igual o superior a 2 o 3, según las guías, pero muchos TDR+ cursan con puntuaciones más bajas. Además, puntuaciones superiores a 4, cursan con la presencia de EBHGA solo en un 70% de casos. En nuestra opinión, esta escala no tiene ninguna utilidad, ya que se basa en un estudio con graves déficits metodológicos, 3 de los 5 ítems que valora son de interpretación subjetiva y, por lo tanto, no presenta consistencia interobservador, puntúa la ausencia de tos (síntoma muy frecuente en faringitis estreptocócica si se indaga por él, pero no manifestado frecuentemente como motivo de consulta, que suele ser la fiebre y/o el dolor de garganta), y no valora signos tan predictivos, como la uvulitis o la escarlatina. Creemos que en la toma de decisiones sobre hacer o no TDR, hay que sustituir su uso por la intención de tratar(9,10):

• Practicar TDR cuando pensamos que se trata de una faringitis estreptocócica o tenemos dudas razonables, dado que un 50% de estos casos no van a ser causados por EBHGA. Es decir, en ausencia de TDR utilizaríamos ATB.

• Practicar TDR siempre que haya uvulitis o escarlatina.

• No practicar TDR cuando pensamos que se trata de una faringitis vírica, puesto que la capacidad de predicción clínica es muy superior en este caso, y la presencia de un TDR+ correspondería probablemente a un estado de portador, y no a la etiología de la faringitis. Es decir, en ausencia de TDR no utilizaríamos ATB. La única excepción estaría en caso de un contacto doméstico con faringitis estreptocócica.

El cultivo de frotis faríngeo ha sido considerado generalmente el patrón oro del diagnóstico de la faringitis estreptocócica, pero su resultado diferido le resta utilidad práctica en nuestra cultura asistencial. Los nuevos TDR basados en inmunocromatografía han mostrado sensibilidades hasta del 95%, comparables al cultivo(11), aunque estas sensibilidades dependen fundamentalmente de una técnica adecuada de recogida de la muestra.

Cuando evaluamos a un niño con faringitis aguda, debemos valorar cuidadosamente los aspectos clínicos y epidemiológicos antes de practicar un TDR. Si van en contra de la etiología estreptocócica, la baja probabilidad de un resultado positivo que, además, posiblemente reflejaría un estado de portador (15% de niños en edad escolar), y la escasa incidencia actual de fiebre reumática (FR) y otras complicaciones graves secundarias a la infección por Streptococcus pyogenes en nuestro medio, no justificaría el coste de la utilización indiscriminada del test ante cualquier proceso de faringodinia/hiperemia faríngea, mayoritariamente de causa viral. En cambio, la valoración pre-test de una supuesta alta probabilidad clínica y/o epidemiológica de faringitis estreptocócica, tiene muchos falsos positivos, incluso hecha por pediatras muy experimentados, por lo que el test estaría indicado fundamentalmente en estos casos, con el objetivo de utilizar adecuadamente los ATB, reduciendo sensiblemente su uso. En un estudio(11), de correlación entre predicción pre-test de la etiología de la faringitis y resultado del test rápido, la capacidad de predicción por la clínica fue únicamente del 57,67%. La utilización sistemática de TDR supuso un ahorro de ATB en el 54,55% de casos, y la utilización de ATB en casos en los que sin test no se hubiera hecho en el 22%.

Los TDR son, en la actualidad, más económicos que el cultivo tradicional del frotis faríngeo en agar sangre de oveja y, además, ofrecen una rapidez que permite reducir la diseminación del EBHGA y favorecer la incorporación rápida del niño a su actividad normal, factores ambos que, aunque más difíciles de cuantificar que el coste del test, tienen un impacto económico indudable. Además, detectan antígeno estreptocócico (carbohidrato C de la pared celular) hasta 48 horas después de iniciado el tratamiento ATB, lo que permite suspender, en este plazo, tratamientos incorrectos previos administrados empíricamente.

Tratamiento

La penicilina oral sigue siendo el tratamiento de primera elección. Las cefalosporinas deben reservarse a situaciones de fracaso terapéutico o recidiva. Los macrólidos son el tratamiento de elección en alergia a la penicilina.

El tratamiento ATB produce una discreta mejoría clínica, reduciendo el periodo sintomático en 12-24 horas, disminuye el periodo de contagio y la reducción es drástica en la frecuencia de complicaciones supurativas y de FR. En cambio, no disminuye el riesgo de glomerulonefritis. Sin embargo, algunos estudios han apuntado la posibilidad de que un tratamiento precoz puede comprometer la respuesta inmunitaria y facilitar las recidivas. Para una adecuada prevención de la fiebre reumática es suficiente con iniciar el tratamiento en los 10 primeros días de iniciado el proceso. Este concepto, bien explicado y comprendido por la familia, puede ser de aplicación práctica, sobre todo, en niños con faringitis recurrente.

La penicilina sigue siendo el tratamiento de primera elección, puesto que su actividad frente EBHGA es universal. En los últimos años, se ha comunicado una tendencia creciente de fracasos en la erradicación, pero no en la respuesta clínica. Esta tasa se considera en torno al 30%. Este hecho se ha intentado explicar por factores, tales como: incumplimiento terapéutico, estado crónico de portador, eliminación de la flora protectora de estreptococos alfahemolíticos (que compiten con el EBHGA por el nicho ecológico) por el tratamiento antibiótico, tolerancia del EBHGA a la penicilina (concentración bactericida mínima más de 4 veces superior a la concentración inhibitoria mínima), etc. La teoría más aceptada es la de la copatogenicidad indirecta, según la cual, gérmenes cohabitantes de la faringe y productores de betalactamasa (HI) inactivan la penicilina. Diferentes metaanálisis han coincidido en sugerir la superioridad de las cefalosporinas en la respuesta bacteriológica, pero no así en la respuesta clínica. Sin embargo, en muchos de los estudios analizados, hay errores metodológicos, y no se justifica por el momento la sustitución sistemática de la penicilina por otras opciones de más amplio espectro, pero sí su consideración en casos seleccionados.

La penicilina V, sal potásica de la fenoximetilpenicilina, es el tratamiento más recomendable en Pediatría, considerando su eficacia, precio, buena tolerancia y espectro limitado(12). Tiene una buena absorción, que permite obtener niveles plasmáticos semejantes al de la inyección intramuscular. Su sabor amargo puede dificultar el cumplimiento. La presentación en sobres constituye otro problema para su utilización en niños pequeños, que difícilmente aceptan el fármaco antes de los 5-6 años. La pauta simplificada de tratamiento ha mejorado mucho el cumplimiento terapéutico, sin disminuir la eficacia en la respuesta clínica ni en la erradicación bacteriológica:

• En niños de menos de 27 kg: 250 mg cada 12 horas durante 10 días.

• En niños de más de 27 kg: 500 mg cada 12 horas durante 10 días.

La penicilina V debe administrarse una hora antes o 2 horas después de las comidas y debe insistirse a la familia sobre la necesidad de prolongar el tratamiento durante 10 días, única forma documentada de prevenir la FR, para lo que es muy importante que dispensemos la cantidad de medicamento necesaria para completar la pauta. Es obligado aislar al niño durante 24 horas desde el inicio del tratamiento antibiótico, periodo en el que es contagioso. Se ha demostrado que el inicio del tratamiento antibiótico 48 horas después del diagnóstico mejora la erradicación bacteriológica sin comprometer la prevención de la fiebre reumática. La inflamación de las amígdalas es superior a partir de las 48 horas y ello favorece la penetración del antibiótico. El pediatra deberá contraponer este hecho al retraso en la incorporación a la escuela que comporta la aplicación de esta recomendación.

La penicilina benzatina es dolorosa y debe reservarse a pacientes de alto riesgo de no cumplimiento o con intolerancia evidente a la vía oral:

• Niños de menos de 27 kg: 600.000 ui. IM dosis única.

• Niños de más de 27 kg: 1.200.000 ui. IM dosis única.

En niños que no acepten la penicilina V, la mejor opción es la amoxicilina:

• 50 mg/kg/día en 3 dosis, durante 10 días. Estudios recientes muestran que la dosis total diaria fraccionada en dos tomas es equivalente a tres. Se ha comunicado que una sola toma de 50 mg/kg (máximo 1 g) durante 10 días, es equivalente a dos tomas sin aumentar los efectos secundarios digestivos(12).

En niños alérgicos a la penicilina, debe utilizarse un macrólido. La elección del mismo dependerá de la tasa de resistencias locales de EBHGA a los macrólidos. Si es elevada (>20%), deberá ser preferentemente de 16 átomos, con la utilización de Josamicina: 50 mg/kg/día en dos dosis, durante 10 días.

En busca de mejorar el cumplimiento, se han propuesto varias pautas que reduzcan el número de dosis y/o los días de tratamiento. Cefuroxima axetil 5 días es equivalente a 10 días. Cefpodoxima proxetil, 2 dosis diarias durante 5 días se ha mostrado incluso superior a la penicilina. Ceftibuteno, dosis única diaria durante 5 días ha mostrado también su eficacia. Azitromicina, 1 dosis diaria (12 mg/kg) durante 5 días o 20 mg/kg/día durante 3 días (dosis dobles a las recomendadas para otras patologías) es equivalente a penicilina, pero su utilización quedará supeditada a que las tasas de resistencias locales sean bajas. Hay que recomendar reservar estas opciones para situaciones especiales en las que, por motivo de horarios familiares, actividad del niño, etc., parezca imprescindible su utilización. No debe utilizarse nunca Cotrimoxazol, que no es útil en la erradicación de EBHGA.

Faringitis recurrente; faringitis de repetición; amigdalectomía

Es una situación frecuente, pero probablemente sobrevalorada y sobretratada. La amigdalectomía puede ser un último recurso en casos muy seleccionados y poco frecuentes.

La faringitis recurrente se define como un nuevo ataque en un periodo inferior a 1 mes de un episodio tratado correctamente con antibióticos. Esta situación es muy frecuente en la actualidad (20% de faringitis EBHGA experimentan recurrencia a los 30 días y 33% a los 60 días). La obtención de un resultado positivo en un test rápido o cultivo, plantea la diferenciación entre un estado de portador con faringitis vírica intercurrente (situación más frecuente) o una auténtica nueva faringitis por EBHGA. Si la valoración clínica orienta hacia la segunda posibilidad, puede sospecharse copatogenicidad por gérmenes productores de betalactamasa y utilizar un antibiótico de 2ª línea. Diversas opciones han demostrado su eficacia en esta indicación: amoxicilina + ácido clavulánico, cefadroxilo (30 mg/kg/día en 1 o 2 dosis), cefalosporinas de 2ª o 3ª generación o macrólidos. Estos últimos estarían especialmente indicados en caso de faringitis de repetición, dado el posible papel etiológico de bacterias atípicas. La Academia Americana de Pediatría (criterios de Paradise) define como faringitis de repetición (13) la presencia de 7 infecciones documentadas con pruebas objetivas en un año, o 5 anuales en dos años consecutivos, o 3 anuales en 3 años consecutivos. Si confirmamos un estado de portador de EBHGA en niños con faringitis de repetición y valoramos la necesidad de su erradicación, el tratamiento recomendado es la clindamicina, 20 mg/kg/día en 3 dosis, durante 10 días (máximo 1,8 g/día). El niño con faringitis estreptocócicas de repetición, sea o no portador, puede beneficiarse en casos seleccionados de un estudio de portadores familiar, con el tratamiento de erradicación de los contactos identificados, que puntualmente puede ser la solución definitiva.

No puede concluirse un capítulo de faringitis sin referirse a la amigdalectomía. Las indicaciones actuales(15) se han reducido a casos de hipertrofia severa que dificulte la respiración (causa fundamental de la apnea obstructiva del sueño que, en la actualidad, puede confirmarse con estudios de polisomnografía) o faringitis de repetición, con infecciones de frecuencia y severidad que lleguen a afectar seriamente la vida normal del niño. De cualquier manera, hay que individualizar el caso, conocer que el tamaño de las amígdalas se reduce a partir de los 6-8 años y recordar que, a medida que el niño crezca, se irá reduciendo el número de episodios, y que no se ha demostrado concluyentemente que la extirpación de las amígdalas reduzca el número de ataques a largo plazo, dificultando, en cambio, el diagnóstico.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1.*** Cherry JD. Pharyngitis. En: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8ª ed. Philadelphia; 2018. p. 108-15.

2.*** Tanz RR. Acute pharyngitis. En: Kliegman RM, Blum NJ, Shah SS, St. Geme III, Tasker RC, Wilson KM. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 2192-96.

3.** Sande L, Flores AR. Group A, group C, and group G beta-hemolytic streptococcal infections. En: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8ª ed. Philadelphia; 2018. p. 813-22.

4. Hu Y, Jiang L, Peng HL. Clinical analysis of 134 children with nervous system damage caused by enterovirus 71 infection. Pediatr Infect Dis J. 2015; 34: 718-23.

5. Kupalli K, Livorsi D, Talati NJ, Osborn M. Lemierre’s sydrome due to fusobacterium necrophorum. Lancet Infect Dis. 2012; 12: 808-15.

6. Esposito S, Bianchini S, Fattizo M, Baggi E, Marchisio P, Rigante D. The enigma of periodic fever, aphtous estomatitis, pharyngitis and adenitis syndrome. Ped Infect Dis J. 2014; 33: 650-2.

7. Pappas DE, Owen Hendley J. Retropharyngeal abscess, lateral pharyngeal (parapharyngeal) abscess and peritonsillar cellulitis/abscess. En: Kliegman RM, Blum NJ, Shah SS, St. Geme III, Tasker RC, Wilson KM. Nelson textbook of paediatrics. 21ª ed. Elsevier. Philadelphia; 2021. p. 2197-8.

8. Fine QAM, Nizet V, Mandel KD. large-scale validation of the Centor and Mc Issac scores to predict group A streptococcal pharyngitis. Arch Inter Med. 2012; 172: 847-52.

9. De la Flor i Brú J, Marès-Bermúdez J. Ús, desús i mal ús del test de diagnòstic ràpid per a estreptococ. Pediatr Catalana. 2019; 79: 139-43.

10. Piñeiro Pérez R, Álvez González F, Baquero-Artigao F, Cruz Cañete M, de la Flor i Bru J, Fernández Landaluce A, et al. Actualización del documento de consenso sobre el diagnóstico y tratamiento de la faringoamigdalitis aguda. An Pediatr (Barc). 2020. Disponible en: https://doi.org/10.1016/j.anpedi.2020.05.004.

11.* De la Flor J. Utilización sistemática de test de diagnóstico rápido en una consulta de Pediatría extrahospitalaria-Atención primaria: en el camino hacia un futuro de máxima resolución. Pediatria Catalana. 2009; 69: 75-84.

12. Lennon DR, Farrell E, Martin DR, Stewart JM. Once-daily amoxicillin vs twice-daily penicillin V in group A B-heamolytic streptococcal pharyngitis. Arch Dis Child. 2008; 93: 474-8.

13. American Academy of pediatrics: Group A streptococcal infections. Pickering LK, Baker CJ, Kimberlin DW, et al.: Redbook. 2012. Report of the committee on infectious diseases. p. 668-80.

14. Ramos SD, Mukerji S, Pine H. Tonsillectomy and adenoidectomy. Pediatr Clin N AM. 2013; 60: 793-807.

15. Burton MJ, Glasziou PP. Tonsillectomy or adeno-tonsillectomy versus no surgical treatment for chronic/recurrent acute tonsillitis (review). Cochrane Database Sys Rev. 2009; (1): CD001802.

Bibliografía recomendada

– Arnold JC, Nizet V. Pharyngitis. En: Long SS, Prober CG, Fischer M. Principles and practice of pediatric infectious diseases. 5ª ed. Elsevier. Philadelphia; 2017. p. 202-8.

Actualizada revisión en un texto de referencia.

– Hersh AL, Jackson MA, Hicks LA. Principles of judicious antibiotic prescribing for upper respiratory tract infections in pediatrics. Pediatrics. 2013; 132: 116-154.

– Maes JA. Acute pharyngitis in children. En: Bajaj L, Hambidge SJ, Kerby G, Nyquist AC. Berman’s pediatric decision making. 5ª ed. Elsevier. Philadelphia; 2011. p. 150-154.

El mejor texto de algoritmos pediátricos, imprescindible para el pediatra práctico.

– Nassef CH, Ziemer C, Morrell DS. Hand-foot-and-mouth-disease: a new look at a classic viral rash. Curr Opin Pediatr. 2015; 27: 486-91.

– Shulman ST, Reuter CH. Group A Streptococcus. En: Kliegman RM, St. Geme III J. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 1440-5.

– Wetmore RF. Tonsils and adenoids. En: Kliegman RM, St. Geme III JW. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 2198-202.

– Cherry JD. Pharyngitis. En: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8ª ed. Philadelphia; 2018. p. 108-15.

Revisión actualizada en un texto clásico de referencia en infectología pediátrica.

– Tanz RR. Acute pharyngitis. En: Kliegman RM, Blum NJ, Shah SS, St. Geme III, Tasker RC, Wilson KM. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 2192-96.

Texto fundamental de la Pediatría mundial. De obligada lectura para cualquier pediatra de AP.

– Sande L, Flores AR. Group A, group C, and group G beta-hemolytic streptococcal infections. En: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8ª ed. Philadelphia; 2018. p. 813-22.

Completa revisión sobre el estreptococo en un texto de referencia en la infectología pediátrica.

– De la Flor J. Utilización sistemática de test de diagnóstico rápido en una consulta de Pediatría extrahospitalaria-Atención primaria: en el camino hacia un futuro de máxima resolución. Pediatria Catalana. 2009; 69: 75-84.

Estudio en una consulta de AP, para determinar el rendimiento y operatividad de los test de diagnóstico rápido. Se han mostrado imprescindibles para el diagnóstico de faringitis estreptocócica.

Caso clínico

Acude a la consulta un niño de 14 años sin antecedentes relevantes. Presenta un proceso febril de 72 horas de duración, con temperatura de 39,5 ºC, asociado a: faringodinia, vómitos, dolor abdominal, decaimiento y malestar general. Consultó hace 12 horas al servicio de urgencias del hospital de referencia y aporta un informe en el que consta un diagnóstico clínico de “faringitis”, sin ninguna prueba microbiológica. Se le prescribió amoxicilina. La madre le ha administrado 2 dosis. A la exploración física, destaca la presencia de gran hiperemia faríngea con exudado blanquecino amigdalar, petequias en paladar blando y adenopatías submandibulares dolororosas. Practicamos un test inmunocromatográfico de detección rápida de antígeno estreptocócico que es negativo.

algoritmo


Infecciones de vías respiratorias altas-1: sinusitis


J. de la Flor i Brú
Temas de FC


J. de la Flor i Brú

Centro de Salud “El Serral”. ABS Sant Vicenç dels Horts-1. DAP Baix Llobregat-Litoral. ICS. Barcelona

Resumen

La sinusitis es la inflamación y/o infección de la mucosa que recubre los senos paranasales, generalmente en el curso de una infección vírica de vías altas. Los gérmenes más frecuentes son: neumococo y Haemophilus influenzae no capsular.

El diagnóstico debe ser por sospecha clínica, dado que la radiología es muy inespecífica. Solo los antibióticos tienen un papel relevante en el tratamiento. La amoxicilina a altas dosis es la mejor opción. Los macrólidos deben utilizarse en alérgicos a la penicilina.


Abstract

Acute sinusitis is the mucosal inflammation or infection of the paranasal sinuses, usually related to an upper respiratory tract infection. Bacterial agents most frequently involved are Streptococcus pneumoniae and non-typeable Haemophillus influenzae.

Diagnosis must be made on clinical bases, as radiology is very non-specific. Only antibiotics are useful in its treatment. High dose amoxicillin is the best choice. Macrolides must be used in penicillin allergic patients.


Palabras clave: Sinusitis; Pediatría.

Key words: Sinusitis; Pediatrics.

Pediatr Integral 2022; XXVI (6): 348 – 352


OBJETIVOS

• Conocer los criterios de sospecha clínica de sinusitis aguda.

• Conocer que los antibióticos tienen un papel relevante en su tratamiento.

• Conocer que los gérmenes más frecuentes en la sinusitis son: neumococo y Haemophilus influenzae y, muy secundariamente, Moraxella y Streptococcus pyogenes.

Infecciones de vías respiratorias altas-1: sinusitis

Introducción y epidemiología

La sinusitis es la inflamación y/o infección de la mucosa que recubre los senos, generalmente en el curso de una infección vírica de vías altas. Pese a su frecuencia, la sinusitis se diagnostica poco en Pediatría, al considerarse habitualmente una entidad de diagnóstico radiológico.

La sinusitis es la inflamación y/o infección, asociada a la presencia de exudado, de la membrana mucosa que recubre los senos, 4 cavidades óseas normalmente estériles localizadas en el cráneo y comunicadas con las fosas nasales por una estrecha abertura (ostium), infección que se produce generalmente en el curso de un resfriado común(1). La función de los senos no se conoce con exactitud. Se cree que protegen las estructuras craneales, actúan como factor de resonancia de la voz y ayudan a la olfación. Su tortuosa anatomía comporta dificultades de acceso de los antibióticos al foco infeccioso. Pese a su frecuencia, es la gran olvidada de la patología infecciosa ORL pediátrica, al ser considerada tradicionalmente como un diagnóstico radiológico y al ser asimilada su clínica a la propia de un adulto (cefalea, dolor facial y mal aliento), raramente presentes en Pediatría. Entre un 0,5-2% de infecciones de vías altas se complican con sinusitis, pero es evidente que se diagnostican muchas menos. La sinusitis recurrente (Tabla V) generalmente se presenta en niños sanos, pero puede ir asociada a múltiples patologías.

tabla

Etiología

Los gérmenes implicados son neumococo y Haemophilus influenzae y, muy secundariamente, Moraxella y Streptococcus pyogenes.

La sinusitis aguda (<30 días) y subaguda (30-90 días) están producidas fundamentalmente por neumococo y Haemophilus influenzae (HI) no capsular y, muy secundariamente, Moraxella catarralis, de escasa presencia en nuestro medio, y Streptococcus pyogenes. Estafiloco aureus es poco frecuente, pero se registra una incidencia creciente de cepas meticilin resistentes (MARSA). La sinusitis crónica infecciosa (>90 días), rara en Pediatría, puede ser causada, además, por estafilococo y anaerobios (peptococos, peptoestreptococos, bacteroides, veilonella, prevotella). El serotipo de neumococo 19 A, con alta tasa de resistencia antibiótica, es causa común de sinusitis crónica y sinusitis recurrente. Es frecuente una forma de sinusitis crónica asociada a rinitis alérgica y asma bronquial, que actúa como factor de exacerbación del mismo. La sinusitis es más frecuente en niñas, contrariamente a lo que sucede en la otitis media aguda.

Patogenia

La infección vírica del epitelio respiratorio comporta presión negativa en las cavidades sinusales y dificultad en el drenaje de las secreciones acumuladas en las mismas, lo que favorece la sobreinfección.

La sinusitis es una frecuente complicación del resfriado común. Los senos paranasales tienen el mismo epitelio que el resto del tracto rinofaríngeo y participan siempre de la inflamación mucosa que se produce en el resfriado (rinosinusitis vírica), pero en Pediatría reservaremos el término sinusitis sensu estricto a la sobreinfección bacteriana del moco presente en los senos. El difícil drenaje de las secreciones a través de un orificio estrecho comporta estancamiento de las mismas, lo que favorece la sobreinfección. La aparición de presión negativa en los senos, al reabsorberse el oxígeno del aire intrasinusal que se produce después de la obstrucción del ostium, y la toxicidad que produce la infección vírica sobre el mecanismo de aclaramiento mucociliar, favorece la aspiración de secreciones nasofaríngeas y la imposibilidad de drenaje de las mismas hacia la nasofaringe, seguida de sobreinfección y respuesta inflamatoria, en un mecanismo similar a la disfunción de trompa de Eustaquio que origina la otitis media (v. más adelante en este mismo número). En realidad, funcionalmente, podemos considerar el oído medio como un seno paranasal más. Sonarse la nariz produce suficiente presión para impulsar la secreción nasal al interior de los senos. La participación de unos u otros senos tiene relación con la edad en la que se airean. En el primer año solo están aireados los senos etmoidales. A partir de los 12 meses, pueden airearse los maxilares, que son los más frecuentemente afectados. Sin embargo, en muchos niños, los senos maxilares no se airean hasta los 4 años. Entre los 6 y 10 años, se airean los senos frontales y esfenoidales.

Clínica

Debemos sospechar sinusitis bacteriana, ante un resfriado que no mejora en 10 días, ante un resfriado con clínica inusualmente grave (fiebre superior a 39ºC y rinorrea purulenta de más de 3 días de evolución) o ante un resfriado que empeora en su fase de defervescencia.

La cefalea es rara, al contrario de lo que sucede en el adulto, aunque puede presentarse en adolescentes. Puede aparecer al flexionar la cabeza hacia delante. La percusión de los dientes maxilares puede generar dolor. Algunos niños escolares y adolescentes pueden referir sensación de ocupación paranasal y anosmia. La fiebre es poco habitual, de escasa cuantía y curso intermitente; en raras ocasiones, la sinusitis se presenta como una fiebre de origen desconocido. Pueden presentarse náuseas y vómitos. En lactantes, puede haber irritabilidad y anorexia. Se puede observar edema periorbitario. Sin embargo, los síntomas predominantes son los nasales: la rinorrea puede ser acuosa o purulenta, con un grado variable de obstrucción nasal persistente. La descarga postnasal de moco, no siempre visible a la exploración, causa tos seca e irritativa durante todo el día (especialmente a primera hora de la mañana), con empeoramiento nocturno (síndrome del goteo nasal posterior) debido a la posición horizontal. Desde los referenciales estudios de Wald(2), se considera que debe sospecharse sinusitis aguda cuando en el curso de un resfriado común no se produce mejoría en alguno de sus síntomas (tos, obstrucción nasal, rinorrea) a los 10 días del inicio de la sintomatología. Esta es la forma más frecuente de presentación. Se excluye de este concepto la tos nocturna que, en muchas ocasiones, es residual a una infección aguda y, en otras, puede ser la forma de presentación de un asma bronquial. También es sugestiva de sinusitis: la presencia de temperatura superior a 39ºC asociada a rinorrea purulenta de 3 o más días de evolución, o el empeoramiento de la sintomatología de un resfriado cuando este se encuentra en fase de mejoría, generalmente a partir de los 6-7 días (aunque esta situación es difícil de diferenciar de una nueva infección, dado que en un 29% se detectan nuevos virus en la muestra nasal). Estas dos formas de presentación son menos frecuentes que la persistencia de sintomatología catarral. La etmoiditis del lactante puede ocasionar celulitis periorbitaria. La sinusitis frontal se relaciona más frecuentemente que la maxilar con complicaciones severas intracraneanas(3) (meningitis, absceso cerebral, empiema epidural o subdural, trombosis sagital o cavernosa, osteomielitis craneal). La sinusitis esfenoidal, más común en adolescentes y adultos, suele formar parte de una pansinusitis.

Diagnóstico

Debe ser fundamentalmente clínico, dado que la radiología es muy inespecífica. La ecografía de senos es una técnica más precisa.

El diagnóstico de esta patología en la edad pediátrica es difícil y, hasta el presente, se ha recomendado que se haga fundamentalmente en función de la sintomatología clínica descrita anteriormente. Es un diagnóstico de sospecha por anamnesis. En la práctica pediátrica de Atención Primaria (AP) y de Urgencias, estas situaciones clínicas son frecuentemente tratadas con antibióticos (ATB), con diagnósticos a menudo ambiguos (“faringoamigdalitis”, “sobreinfección”…), pero muy raramente valoradas como sospechosas de sinusitis bacteriana, y se comunican incidencias muy diversas, dependientes probablemente del grado de sensibilización del pediatra hacia esta entidad: tan altas como de un 6% de todas las infecciones de vías altas en una consulta de AP, y tan bajas como del 0,24% de procesos infecciosos catarrales en un servicio pediátrico de urgencias domiciliarias.

La radiología convencional de senos ha sido tradicionalmente la base donde se ha fundamentado el diagnóstico, pero en Pediatría es una prueba complementaria sensible, pero poco específica(4). Los signos más frecuentemente encontrados, la opacificación de senos y la hipertrofia de mucosa superior a 4 mm tienen escaso valor predictivo positivo, puesto que son habituales en niños sanos o con resfriado común/rinosinusitis vírica o rinitis alérgica, el primero especialmente si la exploración radiológica se practica cuando el niño llora. Entre un 35-50% de niños sanos entre 1-9 años, presentan falsos positivos y hasta un 97% de niños con un cuadro catarral concomitante o reciente. El nivel hidroaéreo, de más valor y especificidad, es un hallazgo poco frecuente. Por otro lado, la frecuencia de episodios clínicos sospechosos de sinusitis en un niño, invalida la práctica de exposiciones repetidas a radiación ionizante. La radiología debería reservarse a situaciones de fracaso terapéutico o clínica grave con sospecha de complicaciones intracraneales. Algunos especialistas la proponen en el estudio complementario del niño asmático. La tomografía axial computerizada (TAC) es más fiable(5,6), pero también ha presentado resultados anormales en niños con cuadro catarral leve y sin sintomatología clínica sugestiva de sinusitis, y requiere, en muchas ocasiones, de sedación y la irradiación necesaria supera a la de la radiología simple. Sin embargo, si se precisa alguna técnica de imagen, es la que ofrece mejor rendimiento diagnóstico y se considera el gold standard(7). El TAC debe hacerse urgentemente en caso de: proptosis, alteración del movimiento ocular o de la visión, cefalea intensa, vómitos repetidos, convulsiones o alteración del sensorio y edema periorbitario.

La resonancia nuclear magnética(8) tiene un elevado coste y también requiere frecuentemente de sedación. Define peor que la TAC la estructura ósea del complejo ostio-meatal, aunque es más sensible en la detección precoz de complicaciones intracraneales que pueden pasar desapercibidas inicialmente y es útil en la diferenciación entre inflamación y tumor, y en la sinusitis crónica micótica, muy rara en niños.

La endoscopia(9) ha mostrado correlación adecuada con los hallazgos de la TAC, pero no es una técnica utilizable en AP. La transiluminación o diafanoscopia(10,11), utilizada en adultos, con poca correlación con la radiología, es aún menos fiable en Pediatría, dado que los senos son de pequeño tamaño y los hallazgos difíciles de valorar y, en cualquier caso, aplicables solo a senos maxilares. La punción sinusal, pese a ser el patrón de oro del diagnóstico, es una prueba invasiva, aplicable únicamente a senos maxilares, requiere de anestesia general en niños y solo está justificada su utilización en situaciones muy individualizadas (falta de respuesta a múltiples cursos antibióticos, dolor facial severo e intratable, en cuyo caso será diagnóstica y terapéutica, complicaciones orbitarias o intracraneales y evaluación de un paciente inmunodeprimido).

La ultrasonografía de senos paranasales(12-15) (Fig. 3) es una exploración rápida, simple y de carácter no invasivo, utilizada en el diagnóstico objetivo de la sinusitis.

figura

Figura 3. Ultrasonografía portátil de senos.

El procedimiento es indoloro, se puede repetir ilimitadamente, es de interpretación sencilla y no irradia al niño. No obstante, también tiene sus limitaciones: no sirve para el diagnóstico de la sinusitis etmoidal, más propia del lactante, que debe seguir fundamentándose en un grado elevado de sospecha clínica, dado que las complicaciones son más frecuentes en este grupo etario, ni de la sinusitis esfenoidal, más característica del adolescente, pero que habitualmente se presenta dentro de un contexto de pansinusitis.

Los principios físicos en los que se basa esta técnica, consisten en la emisión de pulsos de energía ultrasónica, de una frecuencia de 3 MHz, que se transmite a través de los tejidos blandos y hueso, pero no a través del aire, y la recepción de los ecos reflejados por obstáculos interpuestos. Si la cavidad sinusal está llena de líquido y este líquido tiene una continuidad entre la pared anterior y la posterior del seno, aparecerá el eco de la pared ósea posterior. Este eco no se recibe si la cavidad contiene aire o la posición de la cabeza impide que haya continuidad líquida entre ambas paredes.

Esta técnica ha demostrado buena sensibilidad (>86%) y especificidad (>96%), superiores a la radiología, para determinar la presencia de exudado de los senos maxilares (Figs. 4 y 5).

figura

Figura 4. Sinusitis maxilar en niños.

figura

Figura 5. Sinusitis maxilar en adolescentes.

El diagnóstico se establece con la presencia de ecos de 2-4 cm de profundidad en niños y de 3-6 cm de profundidad en adolescentes. No se ha mostrado tan precisa como la radiología en la detección de pequeñas hipertrofias de mucosa (sensibilidad máxima del 68%), situación de menor trascendencia clínica o terapéutica, dado que se correlaciona con la presencia de una rinosinusitis vírica y, en consecuencia, con la no utilización inicial de antibióticos, o con sinusitis crónica asociada a asma bronquial extrínseco. La técnica también presenta buenos resultados en la valoración de los senos frontales (Fig. 6). El diagnóstico de sinusitis frontal se establece con la presencia de ecos en cualquier profundidad.

figura

Figura 6. Sinusitis frontal.

En un estudio de correlación de la sintomatología clínica, clásicamente considerada como sospechosa de sinusitis y los hallazgos de la ultrasonografía de senos, hemos comunicado(16), en una gran muestra de pacientes pediátricos de AP, que la clínica es muy sensible, pero poco específica en el diagnóstico de sinusitis, y que el apoyo en técnicas de interpretación objetiva debería generalizarse en el manejo de esta patología respiratoria común, con el objetivo de una prescripción más correcta de ATB, pese a que en las guías de práctica clínica no se recomienda el uso de ninguna prueba de imagen.

Tratamiento

Solo los antibióticos tienen un papel relevante en el tratamiento. La amoxicilina a altas dosis es la mejor opción. Los macrólidos deben utilizarse únicamente en alérgicos a la penicilina.

El fundamento para la utilización de ATB para la sinusitis se basa en la presencia de alta densidad de bacterias en el 70% de punciones sinusales obtenidas en niños con un síndrome clínico, caracterizado por persistencia de: secreción nasal, tos diurna o ambos. Los ATB son la única terapéutica que se ha mostrado eficaz(17); si bien, algún estudio reciente no muestra superioridad con respecto a placebo(18). Aunque un 50-60% de sinusitis se resuelven espontáneamente, la no utilización de ATB comporta una mayor duración de la sintomatología y mayor frecuencia de complicaciones. La recomendación actual de la Academia Americana de Pediatría es seguir tratando la sinusitis con ATB en las formas de gravedad y de recrudescencia, y da la opción de tratar o de adoptar una conducta expectante de 3 días en las formas de persistencia de sintomatología catarral(19). El tratamiento empírico se establecerá según el mismo esquema propuesto para la otitis media aguda (v. más adelante en este mismo número): amoxicilina, sola o asociada a ácido clavulánico en caso de fracaso terapéutico (o en ámbitos con una alta tasa de Haemophilus productores de betalactamasas), a altas dosis (no inferiores a 80 mg/kg/día), y cefuroxima axetil en caso de alergia no anafiláctica o historias dudosas de alergia a la penicilina. La generalización de vacunas antineumocócicas conjugadas se acompaña de reducción marcada de serotipos resistentes a la penicilina, por lo que puede ser planteable en estos casos, volver a las dosificaciones clásicas de 40-50 mg/kg/día. Azitromicina o claritromicina serían las opciones recomendables en caso de alergia anafiláctica a la penicilina, pero no son útiles en caso de HI y su actividad frente a neumococo puede tener grandes variaciones geográficas. Si se produce un fracaso terapéutico con macrólidos, una opción en cuadros leves que no requieran de ingreso hospitalario, sería la combinación de clindamicina (buena actividad frente a neumococo, pero sin presentación pediátrica) con cefixima (para una cobertura adecuada de HI). En muy excepcionales y seleccionados casos de intolerancia manifiesta a la vía oral, ceftriaxona (50 mg/kg/día, 3 días) es una alternativa valorable. La terapia se ha prolongado tradicionalmente durante 2-3 semanas, sobre la base de la dificultad de acceso del antibiótico al foco infeccioso. Otros expertos proponen 7 días desde la mejoría de la clínica. Existen datos que sugieren que 7 días son igualmente eficaces, pero faltan estudios con el diseño adecuado para permitir conclusiones definitivas al respecto. En un estudio del autor(20), con monitorización de la respuesta al antibiótico controlada con ecografía, se ha demostrado que la mayor parte de sinusitis se resuelven en 4 días, sin que suspender el tratamiento en este momento aumente las complicaciones ni recidivas, en comparación con un grupo control de duración convencional (2 semanas). Los lavados nasales son un complemento útil para mejorar la sintomatología, dado que fluidifican secreciones, diluyen toxinas y antígenos y mejoran el transporte mucociliar. La vaporterapia fluidifica las secreciones, pero solo si se hacen 3-4 sesiones diarias de 10-15 minutos. Los descongestionantes nasales, si bien son útiles para mejorar la obstrucción nasal, no deben usarse(21), puesto que la vasoconstricción que producen dificulta aún más el ya difícil acceso del ATB al foco infeccioso. Tampoco, deben emplearse antihistamínicos, por su efecto espesante de secreciones, salvo en niños con rinitis alérgica asociada, en los que la sinusitis recurrente o crónica es frecuente, tanto por la inflamación de la mucosa respiratoria, como por la afectación de los mecanismos inmunitarios locales y sistémicos. Los mucolíticos no han mostrado ningún papel en el tratamiento de sinusitis. Si bien, los especialistas ORL utilizan habitualmente corticoides nasales inhalados, ningún estudio controlado ha mostrado su utilidad, salvo si hay una rinitis alérgica concomitante(22). El tratamiento quirúrgico debe emplearse excepcionalmente en Pediatría, en las raras situaciones de sinusitis crónica rebelde a todo tratamiento o en la excepcional situación de complicaciones intracraneanas. Se ha propuesto que el niño con sinusitis recurrente puede beneficiarse de un tratamiento preventivo con amoxicilina diaria a mitad de dosis terapéutica, pero esta estrategia se ha extrapolado de la que se utiliza en otitis media aguda recurrente y su eficacia no se ha demostrado en ningún estudio controlado.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito. Declaración de intereses: ninguno.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1.*** Pappas DE, Hendley JO. Sinusitis. En: Kliegman RM, St. Geme III JW. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 2188-92.

2.** De Muri GP, Wald ER. Acute bacterial sinusitis in children. N Engl J Med. 2012; 367: 1128-34.

3.** Germiller JA, Monin DL, Sparano AM. Intracranial complications of sinusitis in children and adolescents and their outcomes. Arch Otolaryngol Head Neck Surg. 2006; 132: 969-76.

4.* Snopfner C, Rossi J. Roentgen evaluation of the paranasal sinuses in children. Am J Roentgenol. 1973; 118: 176-81.

5.* Lee HS, Majima Y, Sakakura Y, Sugiyama Y, Nakamoto S. Conventional X-ray versus CT in diagnosis of chronic sinusitis in children. Nihon Jibiinkoka Gakkau Kaiho. 1991; 94: 1250-6. DOI: 10.3950/jibinkoka.94.9-1250.

6.* April MM, Zinreich SJ, Baroody FM. Coronal CT scan abnormalities in children with sinusitis. Laryngoscope. 1993; 103: 985-90.

7.*** Martínez L, Albañil R, de la Flor J, Piñeiro R, Cervera J, Baquero F, et al. Documento de consenso sobre etiología, diagnóstico y tratamiento de la sinusitis. An Pediatr (barc). 2013: 15: 59.

8.* Diament MJ. The diagnosis of sinusitis in infants and children: x-ray, computed tomography, and magnetic resonance imaging. Diagnostic imaging of pediatric sinusitis. J Allergy Clin Immunol. 1992; 90: 442-4.

9.* Castellanos J, Axelrod D. Flexible fiberoptic rhinoscopy in the diagnosis of sinusitis. J Allergy Clin Immunol. 1989; 83: 91-4.

10.* McNeill R. Comparison of the findings on transillumination, X-Ray and lavage of the maxillary sinus. J Laryngol. 1963; 77: 1009-12.

11.* Otten FW, Grote JJ. The diagnostic value of transillumination for maxillary sinusitis in children. Int J Pediatr Otorhinolaryngol. 1989; 18: 9-14.

12. Varonen H, Kunnamo I, Savolainen S, Makela M, Revonta M, Ruotsalainen J. Treatmnet of acute rhinosinusitis diagnosed by clinical criteria or ultrasound in primary care. Scand J Prim Care. 2003; 21:121-26.

13. Revonta M, Suonpaa J. Diagnosis and follow-up of ultrasonographical sinus changes in children. Int J Pediatr Otorhinolaryngol. 1982; 4: 301-8.

14. Reilly JS, Hotaling AJ, Chiponis D. Use of ultrasound in detection of sinus disease in children. Int J Pediatr Otorhinolaryngol. 1989; 17: 225-30.

15. Haapaniemi J. Comparison of ultrasound and x-ray maxillary sinus findings in school-age children. Ear Nose Throat J. 1997; 76: 102-6.

16. Parellada N, de la Flor J. Correlació entre simptomatología clínica sospitosa de sinusitis i presència d’hipertrofia de mucosa i/o ecsudat de sins maxilares, i ecsudat de sins frontals, detectats amb ultrasonografia portàtil en una consulta de Pediatría d’atenció primaria. Pediatría Catalana. 2005; 63: 65-76.

17.* Cronin MJ, Khan S, Saeed S. The role of antibiotics in the treatment of acute rhinosinusitis in children: a systematic review. Arch Dis Child. 2013; 98: 299-303.

18.* Arroll B, Kenealy T. Are antibiotics effective for acute purulent rhinitis? Systematic review and meta-analysis of placebo controlled randomized trials. BMJ. 2006; 333: 279-80.

19.** Wald ER, Applegate KE, Bordley C, Darrow Dh, Glode MP, Marcy SM, et al., American Academy of pediatrics. Clinical practice guideline for the diagnosis and management of acute bacterial sinusitis in children aged 1 to 18 years. Pediatrics. 2013; 132: e262-80.

20.* De la Flor J, Parellada N. Monitorización con ultrasonografía portátil de la respuesta al tratamiento antibiótico de la sinusitis en Atención primaria. Pediatria Catalana. 2005; 65: 224-30.

21. Shaikh N, Wald ER. Decongestants, antihistamines and nasal irrigation for acute sinusitis in children. Cochrane Database Syst Rev. Cochrane Database of Systematic Reviews. 2014; 10: CD007909. DOI: 10.1002/14651858.CD007909.pub4.

22. Zalmanovici TA, Yaphe J. Intranasal steroids for acute sinusistis. Cochrane Database Syst Rev. 2013; 12: CDC005149.

Bibliografía recomendada

– Brook I. Acute sinusitis in children. Pediatr Clin N Am. 2013; 60: 409-24.

Sucinta actualización publicada en una serie de revisiones pediátricas de gran prestigio mundial.

– Cherry JD, Kuan EC, Shapiro NL. Rhinosinusitis. En: Cherry JD, Harrison GJ, Kaplan SL, Steinbach WJ, Hotez PJ. Feigin and Cherry’s textbook of pediatric ingectious diseases. 8ª ed. Elsevier. Philadelphia; 2018. p. 137-44.

– De Muri GP, Wald ER. Complications of acute bacterial sinusitis in children. Pediatr Infect Dis J. 2011; 30: 701-2.

– Shaikh N, Wald ER, Jeong JH, Kurs-Lasky M, Bowen A, Flom LL, et al. Predicting responses to antimicrobial therapy in children with acute sinusitis. J Pediatr. 2014; 164: 536-41.

– Wald ER, DeMuri GP. Sinusitis. En: Long SS. Prober CHG, Fischer M. Principles and practice of pediatric infectious diseases. 5ª ed. Elsevier. Philadelphia; 2017. p. 230-4.

– Pappas DE, Hendley JO. Sinusitis. En: Kliegman RM, St. Geme III JW. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 2188-92.

Sintética revisión en un texto fundamental de la Pediatría general.

– Germiller JA, Monin DL, Sparano AM. Intracranial complications of sinusitis in children and adolescents and their outcomes. Arch Otolaryngol Head Neck Surg. 2006; 132: 969-76.

Son poco frecuentes, pero muy serias. ¿Aumentarán con una previsible reducción futura del uso de ATB en sinusitis?

– De la Flor J, Parellada N. Correlació entre simptomatología clínica sospitosa de sinusitis i presència d’hipertrofia de mucosa i/o ecsudat de sins maxilares, i ecsudat de sins frontals, detectats amb ultrasonografia portàtil en una consulta de Pediatría d’atenció primaria. Pediatría Catalana. 2005; 63: 65-76.

Estudio en una consulta de AP en el que se demuestra que la sintomatología clínica sospechosa de sinusitis es sensible, pero poco específica para el diagnóstico.

– Cronin MJ, Khan S, Saeed S. The role of antibiotics in the treatment of acute rhinosinusitis in children: a systematic review. Arch Dis Child. 2013; 98: 299-303.

Revisión práctica orientada al pediatra generalista.

– De la Flor J, Parellada N. Monitorización con ultrasonografía portátil de la respuesta al tratamiento antibiótico de la sinusitis en Atención primaria. Pediatria Catalana. 2005; 65: 224-30.

Estudio en el que se demuestra que la monitorización ecográfica del tratamiento ATB permite una reducción muy marcada en la duración del mismo en relación a la recomendación habitual.

Caso clínico

Acude a nuestra consulta un paciente de 8 años. Consulta por un cuadro catarral de 4 días de evolución, con: tos diurna, rinorrea mucopurulenta y fiebre superior a 39ºC. Ha estado tratado con paracetamol. En el examen físico destaca: faringe hiperémica, moco espeso en cavum y otoscopia con hiperemia y matidez timpánica sin abombamiento. La auscultación respiratoria es normal.


Infecciones de vías respiratorias altas-2: otitis media (etiología, clínica y diagnóstico; complicaciones y tratamiento); otitis media aguda de repetición y otitis media crónica; otitis externa

J. de la Flor i Brú
Temas de FC


J. de la Flor i Brú

Centro de Salud “El Serral”. ABS Sant Vicenç dels Horts-1. DAP Baix Llobregat-Litoral. ICS. Barcelona

Resumen

La otitis media es uno de los diagnósticos más frecuentes en Atención Primaria (AP). La otitis media aguda (OMA) es causada fundamentalmente por neumococo y Haemophilus influenzae no capsulado. La sintomatología clínica específica es la otalgia o sus equivalentes. La otoscopia debe mostrar abombamiento timpánico o, en su defecto, coloración
timpánica azulada o amarillenta, o la combinación de hiperemia y matidez. El tratamiento debe empezar por una correcta analgesia. La utilización o no de antibióticos (ATB) debe fundamentarse en un correcto diagnóstico. En determinadas situaciones, la opción de analgesia y seguimiento sin ATB inicial puede ser recomendable. La amoxicilina a altas dosis es el tratamiento de primera elección. La OMA supurada, con perforación, debe tratarse siempre con ATB durante 10 días.

La otitis media aguda de repetición (OMAR) y la otitis media crónica con exudado (OMEC) son los problemas crónicos más frecuentes en la consulta del pediatra de AP. Se define como OMAR: la presencia de 3 o más episodios de OMA en 6 o menos meses, o 4 o más en 12 o menos meses, siempre que el último de los episodios se haya producido en los últimos 6 meses. Se define como OMEC: la presencia de exudado bilateral más de 3 meses o unilateral más de 6 meses. La OMAR debe ser manejada con la intervención sobre los factores predisponentes. La cirugía debe ser el último recurso. La OMEC debería diagnosticarse basándose en técnicas objetivas de detección de exudado de oído medio (impedanciometría). Una repercusión funcional con pérdida de más de 30 decibelios es significativa y debe considerarse como susceptible de tratarse con drenaje transtimpánico. La otorrea en portadores de tubos de drenaje debe tratarse con ciprofloxacino tópico.

La otitis externa se produce generalmente por exceso de humedad en el conducto auditivo. Las normas higiénicas y un tratamiento antibiótico local serán suficientes en la mayoría de casos.


Abstract

Otitis media is one of the most frequent diagnoses in Primary Care (PC). Acute otitis media (AOM) is mainly caused by pneumococcus and non-typeable Haemophilus influenzae. The specific clinical symptomatology is otalgia or its equivalents. Otoscopy should show tympanic bulging or bluish or yellowish tympanic discoloration, or a combination of hyperemia and dullness. Treatment should begin with proper pain relief. The use or not of antibiotics (ATB) should be based on a correct diagnosis. Watchful waiting may be an initial choice in children older than 2 years, without risk factors. High-dose amoxicillin is the first choice treatment. Suppurative AOM with perforation should always be treated with ten days of antibiotics.

Recurrent acute otitis media (RAOM) and chronic otitis media with effusion (COME) are the most prevalent chronic diseases in primary pediatric care. RAOM is defined by the presence of 3 or more episodes in less than 6 months, or 4 or more in less than 12 months, provided that the last episode occurred in the last 6 months. COME is defined as the presence of bilateral effusion for more than 3 months or unilateral for more than 6 months. RAOM must be initially managed with intervention on predisposing factors. Surgery should be the last resort. COME should be diagnosed with objective detection of middle ear effusion (tympanometry). Persistent conductive hearing loss greater than 30 decibels must be considered amenable to treatment with tympanostomy tubes. Otorrhea in carriers of tympanostomy tubes must be treated with topical ciprofloxacin.

External otitis is produced by moist in external auditory conduct. Hygienic counseling and topical antibiotic will suffice in a vast number of cases.


Palabras clave: Otitis media; Otoscopia; Impedanciometría; Mastoiditis; Otitis media persistente; Otitis media de repetición; Otitis media crónica; Hipoacusia de transmisión; Drenaje transtimpánico; Otitis externa.

Key words: Otitis media; Otoscopy; Impedanciometry; Mastoiditis; Recurrent otitis media; Chronic otitis media; Conductive hearing loss; Tympanostomy tubes; External otitis.

Pediatr Integral 2022; XXVI (6): 353 – 368


OBJETIVOS

• Conocer la importancia de diferenciar otitis media de otitis media aguda.

• Conocer los criterios clínicos de diagnóstico de otitis media.

• Conocer las técnicas diagnósticas para objetivar exudado de oído medio.

• Conocer las indicaciones de conducta expectante sin utilización inicial de antibióticos en otitis media aguda.

• Conocer la necesidad de utilizar antibióticos de espectro reducido en el tratamiento inicial de la otitis media aguda.

• Conocer los medios diagnósticos complementarios para objetivar la repercusión funcional de la otitis media crónica.

• Conocer el manejo y los criterios de derivación de la otitis media aguda recurrente y de la otitis media crónica.

Infecciones de vías respiratorias altas-2: otitis media (etiología, clínica y diagnóstico; complicaciones y tratamiento); otitis media aguda de repetición y otitis media crónica; otitis externa

Otitis media (etiología, clínica y diagnóstico; complicaciones y tratamiento)

Introducción y epidemiología

La importancia epidemiológica de la otitis media en Pediatría de AP viene dada por su frecuencia, por el consumo de recursos sanitarios que comporta y, posiblemente, por sus repercusiones potenciales en el desarrollo y aprendizaje del niño.

La otitis media aguda (OMA) es el diagnóstico más frecuente en una consulta de AP después del resfriado común y de los controles de salud del niño sano. Un 80% de niños de 3 años han experimentado, al menos, un episodio, y un 33% han sufrido 3 o más ataques. El pico de incidencia está entre los 6-18 meses. Esta patología genera un gran número de visitas espontáneas y controles, y un gasto incalculable derivado de la utilización, muchas veces innecesaria, de fármacos, derivaciones y procedimientos quirúrgicos.

Definiciones

Hay que delimitar exactamente los distintos cuadros clínicos y saber con precisión a qué entidad nos estamos refiriendo.

Es muy conveniente clarificar los términos con los que nos referiremos a las distintas variantes de esta enfermedad, dado que existe una gran confusión en la utilización de los mismos(1) (Tabla I).

Se define como otitis media: la inflamación de la mucosa del oído medio, acompañada generalmente de la presencia de líquido en dicha cavidad. El oído medio es una cavidad aérea en la que la existencia de cualquier líquido (sea exudado, trasudado, pus o sangre) es siempre patológica.

Si hay sintomatología clínica aguda atribuible a esta presencia de líquido hablamos de otitis media aguda (OMA).

Si no hay sintomatología clínica aguda, la otitis media recibe el nombre de otitis media secretora, con efusión, exudado o derrame (OME). Suele ser un evento evolutivo post infección aguda y, generalmente, se relaciona con la presencia en oído medio de citoquinas y otros mediadores de la inflamación. Cursa con una hipoacusia de transmisión de una media de 50 dB.

Esta situación se ha conocido clásicamente como “otitis serosa”, término en desuso actualmente, dado que presupone la esterilidad de dicho derrame, cuando en realidad se cultivan gérmenes en un 20-30% de ocasiones, con mayor prevalencia de virus. Usando técnicas de PCR, se encuentran gérmenes con mucha mayor frecuencia. Estos gérmenes pueden estructurarse recubriendo la mucosa de oído medio en forma de película o biofilm, sustancia mucoide de matriz polisacárida que protege a las bacterias de la actividad antibiótica y las esconde del sistema inmunitario.

Si el derrame dura más de 3 meses y es bilateral, recibe el nombre de otitis media con derrame crónica (OMEC). Si el derrame es solo unilateral, debe durar más de 6 meses para ser catalogado de crónico.

Hablamos de otitis media persistente en dos situaciones:

• Cuando persiste la sintomatología aguda (otalgia y/o fiebre) más allá de 48-72 horas en el curso de un tratamiento antibiótico (fracaso terapéutico).

• Cuando se presenta un nuevo episodio agudo antes de 14 días de la finalización del tratamiento antibiótico por un episodio anterior (OMA recidivante). En estas dos situaciones es más probable que se cultive el mismo germen aislado en la timpanocentesis inicial. A partir de este límite, un nuevo episodio agudo supone más frecuentemente una reinfección o recurrencia por otro germen que una recidiva por el mismo, y debe considerarse un ataque diferenciado del anterior(2).

Si un niño experimenta 3 o más episodios de OMA en 6 o menos meses, o 4 en 12 o menos meses, siempre que el último se haya producido en los 6 meses recientes, diremos que sufre de otitis media aguda de repetición (OMAR).

Etiología

En nuestro medio, la OMA debe ser considerada fundamentalmente una enfermedad causada por neumococo y secundariamente por Haemophilus influenzae no tipable. Otros gérmenes (Moraxella, estreptococo, estafilococo) tienen una importancia secundaria.

Conocer la flora bacteriana causante de OMA obliga a hacer estudios en los que se cultive la secreción de oído medio obtenida por timpanocentesis. No son útiles los cultivos de exudado obtenidos en el conducto auditivo externo a partir de OMA supurada con perforación, que mostrarán invariablemente flora saprofita y, especialmente, pseudomonas. La mayor parte de estos estudios provienen de EE.UU.(3), y muestran coincidencia en el orden de frecuencia de las bacterias responsables: neumococo, Haemophilus influenzae (HI) no capsulado (con incidencia similar en todas las edades) y Moraxella catarralis. A mucha distancia, Streptococcus pyogenes y estafilococo. Alloiococcus otitidis causa hasta un 9% de casos de OMA. Otro patógeno emergente es Turicella otitidis. Los escasos estudios análogos realizados en España muestran la casi total ausencia de Moraxella, por lo que a efectos prácticos de plantear un tratamiento empírico, se considerarán únicamente neumococo y HI. Estreptoco se aísla más frecuentemente en otorreas espontáneas y en mayores de 5 años, y estafilococo (con creciente incidencia de meticilina resistentes adquiridos en la comunidad/MARSA) en otorreas en niños portadores de drenajes. En ambientes con altas coberturas de vacunación antineumocócica conjugada, se ha producido un desplazamiento en las frecuencias etiológicas, con mayor importancia de HI(4). Hasta un 30% de cultivos presentan ausencia de bacterias. En muchos de ellos, se aíslan diversos virus respiratorios, algunos de los cuales parece claro que inducen a la sobreinfección bacteriana posterior (rinovirus, virus respiratorio sincitial, adenovirus, influenza), pero el papel etiológico primario de los mismos podría suponer un 10% de todos los casos(5,6). Es muy frecuente la asociación bronquiolitis VRS-otitis media. La coinfección virus-bacteria es un factor añadido de riesgo de fracaso terapéutico en un tratamiento antibiótico, dado que los virus favorecen la adhesión bacteriana al epitelio respiratorio y alteran la farmacocinética de los ATB. Es interesante resaltar la frecuente asociación entre VRS y HI, y entre virus de la gripe y neumococo.

Patogenia

La infección vírica de la rinofaringe favorece la disfunción de la trompa de Eustaquio, fenómeno que combina la presencia de presiones negativas en oído medio con la dificultad en el drenaje de las secreciones hacia la rinofaringe.

La OMA es una enfermedad relacionada con el resfriado común, del que es complicación habitual. Es mucho más frecuente en los 3 primeros años de vida (con un pico claro entre los 6-20 meses), época en la que se producen la mayor parte de infecciones respiratorias, muy especialmente en niños escolarizados. Para entender la patogenia de la otitis media, hay que conocer el funcionamiento de la trompa de Eustaquio. Su principal función (Fig. 1) es la ventilación del oído medio con aire que proviene de la nasofaringe, ya que el equilibrio de presiones aéreas entre el conducto auditivo externo y el oído medio favorece una correcta audición.
Figura

Figura 1. Anatomía de la trompa de Eustaquio.

Este equilibrio se consigue con la abertura intermitente de la trompa en cada movimiento de deglución, por acción del músculo tensor del velo palatino. Esta función es menos eficaz en niños que en adultos, por inervación insuficiente, lo que comporta mayor frecuencia de presiones negativas en oído medio. Ello justificaría el lloro del lactante durante los cambios de presión en un vuelo: la presión positiva del aire abre la trompa y reequilibra la presión en oído medio. Las otras dos funciones importantes de la trompa son la protección del oído medio de secreciones provenientes de la nasofaringe (que durante la deglución pueden penetrar hasta el istmo o estrechez que separa la parte cartilaginosa de la parte ósea de la trompa, pero no hasta el oído medio), y el drenaje de las secreciones de la mucosa del oído medio hacia la nasofaringe. La obstrucción de la trompa por moco comporta el inicio de un complejo mecanismo de inflamación en oído medio. La infección vírica de vías respiratorias altas provoca, además, toxicidad sobre el epitelio respiratorio, causante de discinesia ciliar en la trompa de Eustaquio (disfunción de la trompa de Eustaquio, también conocida como ototubaritis, DTE), con alteración del aclaramiento normal de secreciones. Los registros timpanométricos muestran DTE en un 75% de casos de resfriado común. El acúmulo de moco en la trompa, con la obstrucción resultante, comporta absorción de O2, CO2 y otros gases, por la rica vascularización de oído medio, lo que genera presión negativa en oído medio, con resultado neto de trasudado de líquido a partir de la mucosa, aspiración de secreciones nasofaríngeas y facilidad para la sobreinfección bacteriana de las mismas. Este fenómeno está favorecido el primer año de vida por la conformación rectilínea de la trompa y su menor longitud y, a cualquier edad, por el tabaquismo pasivo o activo y la rinitis alérgica. Sin DTE, no hay otitis media.

Clínica

La otalgia o sus equivalentes en lactantes (irritabilidad, tracción del pabellón) es el signo capital y de mayor especificidad. La OMA puede acompañarse de otros síntomas (fiebre, vómitos, diarrea) totalmente inespecíficos (Tabla II).

La OMA aparece habitualmente a los pocos días del inicio de un resfriado común, pero no es excepcional que lo haga súbitamente, sin signos catarrales previos aparentes o cuando la infección respiratoria ya parecía haberse resuelto. El síntoma de mayor especificidad es la otalgia, en ausencia de la cual o de sus equivalentes no debería diagnosticarse OMA. Sin embargo, su presencia tampoco es patognomónica de OMA (Tabla III) y puede ser debida a: otitis externa, dolor irradiado a partir de una faringitis, flemón dentario, DTE con presión negativa en oído medio o miringitis.

Es más frecuentemente de aparición nocturna, dado que el cambio de posición del niño al acostarse favorece una mayor presión del derrame sobre la membrana timpánica. Puede ser muy intensa y es un frecuente motivo de consulta nocturna a los servicios de urgencia. La fiebre es inconstante (30-60%), pero puede ser elevada, especialmente en lactantes. Otro síntoma, menos específico, pero de alto valor predictivo, es la irritabilidad en lactantes que, en ocasiones, tiran de los pabellones auriculares hacia abajo o se los frotan con las manos. Se considera equivalente a la otalgia. Los vómitos y/o diarrea, en niños de menos de 3 años, acompañan frecuentemente a la OMA, pero son totalmente inespecíficos. Cuando la membrana timpánica se perfora, se visualiza la secreción, que puede ser purulenta o sanguinolenta. La perforación suele seguirse de disminución o desaparición del dolor. La abundante irrigación de la membrana timpánica favorece una rápida cicatrización, a veces, en 24-72 horas, que puede condicionar un nuevo acúmulo de secreciones y la reaparición de la sintomatología aguda. La hipoacusia en niños mayores es un signo que acompaña frecuentemente a la OMA y, si es de corta evolución, tiene gran especificidad. Si bien, se consideró clásicamente que la OMA neumocócica tenía una presentación más aguda y la causada por HI solía ser de inicio y evolución más lentos, en la actualidad, se considera que el cuadro clínico no permite hacer valoraciones diferenciales en cuanto a la etiología.
Diagnóstico

Es difícil, dado que la sintomatología puede ser muy inespecífica, la otoscopia se realiza frecuentemente en condiciones subóptimas y su interpretación es muy subjetiva.

Pese a ser uno de los más frecuentes que hace un pediatra de AP, el diagnóstico de OMA es difícil, puesto que depende de la combinación de una sintomatología clínica, en ocasiones inespecífica, y de la adecuada visualización e interpretación de las anomalías en la membrana timpánica mediante la práctica de la otoscopia. La otoscopia es una exploración difícil y de valoración subjetiva, por lo que hay que practicarla en las mejores condiciones, con la correcta inmovilización del niño, utilizando el espéculo más ancho que permita el conducto auditivo, con ausencia o poca cantidad de cerumen y utilizando una fuente de luz adecuada, puesto que cuando se utilizan otoscopios portátiles, unas pilas medianamente gastadas muestran imágenes de hiperemia timpánica. La presencia de cerumen obstructivo (posible causa de tos crónica) es uno de los problemas más frecuentes que encuentra el pediatra de AP para realizar una otoscopia correcta. La limpieza directa con curetas (metálicas o de plástico) se hace a ciegas, con el riesgo de provocar heridas en el conducto auditivo. El lavado directo sin reblandecimiento previo suele ser doloroso, habitualmente ineficaz y debe hacerse con absoluta certeza de la integridad timpánica. El reblandecimiento pre-lavado requiere de varios días, lo que lo invalida como método para el diagnóstico del cuadro agudo. Las curetas con fuente de luz incorporada (Fig. 2) permiten una extracción guiada y la visualización inmediata de la membrana timpánica en más del 50% de casos en que el cerumen lo impedía inicialmente.
Figura

Figura 2. Cureta luminosa para la extracción guiada de cerumen.

Es fundamental hacer un breve recordatorio de aspectos básicos de la otoscopia (Tabla IV):

• La membrana timpánica normal es ligeramente cóncava y presenta un color gris perla o rosado pálido, siendo ligeramente transparente y permitiendo una cierta visualización de las estructuras de oído medio.

• Es de valoración especialmente difícil en el periodo neonatal, por la estrechez del conducto y la opacidad de la membrana timpánica.

• La hiperemia aislada sin otros signos acompañantes (abombamiento, matidez, coloración azul o amarilla) no tiene ningún valor, especialmente si el niño llora, y puede significar simplemente miringitis (inflamación de la membrana timpánica), que frecuentemente acompaña a un proceso catarral vírico, sin derrame asociado en oído medio. La miringitis puede ser una fase inicial de la OMA, por lo que el niño que la presente debe ser seguido evolutivamente, u observarse en la fase de resolución de una OMA. La forma ampollosa (miringitis bullosa) es una forma de presentación de OMA, con la misma etiología, aunque en este caso un posible agente etiológico adicional es Mycoplasma pneumoniae.

• La no visualización del triángulo luminoso no tiene ningún valor.

• El color azul o amarillo son sugestivos de otitis media. El tímpano azulado se visualiza más frecuentemente en OME, y el amarillo en OMA, pero esta regla no es patognomónica.

• La hiperemia asociada a matidez es sugestiva de otitis media.

• Las placas blancas en la membrana suelen traducir procesos crónicos o cicatriciales (timpanoesclerosis).

• La retracción timpánica marcada indica presión negativa en oído medio y es sugestiva de OME.

• Son casi patognomónicos de OMA el abombamiento timpánico (Fig. 3) (excepcionalmente presente en OME) y la presencia de una supuración aguda procedente de oído medio. El abombamiento se considera el signo otoscópico con mayor valor predictivo positivo de OMA.
Figura

Figura 3. Abombamiento timpánico.

• Los clásicos signos “del trago” o “del pabellón” no tienen valor en el diagnóstico de OMA. En cambio, son muy sugestivos de otitis externa.

• Si estos signos otoscópicos se acompañan de sintomatología clínica aguda, y fundamentalmente de otalgia o su equivalente de irritabilidad en lactantes, se hará el diagnóstico de OMA.

La otoscopia neumática, extensamente descrita en la literatura internacional, es poco utilizada en nuestro medio, ni siquiera por los especialistas. Su posible valor estaría en mejorar la sensibilidad de la otoscopia visual en la detección de OME, acercándose a los resultados de técnicas objetivas, como la impedanciometría. La técnica es muy sencilla, puesto que se trata de adaptar un insuflador de goma a la toma de aire que tienen muchos otoscopios (Fig. 4).
Figura

Figura 4. Otoscopia neumática.

Con el espéculo más ancho que permita el conducto del niño, se aplica presión negativa (introducción del insuflador totalmente colapsado en el conducto auditivo y dilatación posterior del mismo, que debe mostrar aproximación de la membrana timpánica hacia el examinador), y luego positiva (contracción del insuflador, que debe mostrar alejamiento de la membrana timpánica del examinador), observando la movilidad de la membrana timpánica. La disminución o abolición de la movilidad a la aplicación de presión negativa es sugestiva de presión negativa en oído medio. La disminución o abolición de la movilidad a la aplicación de presión positiva es sugestiva de OME. Estos cambios se observan fundamentalmente en el cuadrante póstero-superior. Al igual que en la otoscopia convencional, es preciso que el conducto esté limpio de cerumen para una adecuada valoración. La combinación de los hallazgos obtenidos con otoscopia visual y la valoración de la movilidad timpánica aumenta la sensibilidad, especificidad y valores predictivos positivo y negativo en el diagnóstico de otitis media, pero sigue sin presentar la correlación suficiente con los resultados obtenidos con técnicas de detección objetiva de exudado en oído medio. La otoscopia neumática sigue siendo una exploración de valoración subjetiva y se necesita experiencia para poder obtener información adecuada, y un grado de sujeción del niño aún mayor, puesto que la duración y la ligera molestia de la exploración es algo mayor, pero la inocuidad y nulo coste de la técnica la hace muy recomendable en la habitual ausencia en las consultas de AP de métodos de detección objetiva de OME.

Por la frecuencia del diagnóstico de otitis media, las condiciones, a veces precarias en las que este se produce, y las repercusiones en Salud Pública que comporta errar en el mismo (generalmente por exceso), es necesario que el pediatra de AP pueda disponer en sus consultas de técnicas de detección objetiva de exudado en oído medio. La timpanometría/impedanciometría es una técnica no invasiva validada que permite predecir la presencia de dicho exudado con una sensibilidad y especificidad que la aproxima al patrón de oro en el diagnóstico, que es la timpanocentesis, técnica invasiva que debe reservarse a situaciones muy seleccionadas. Debemos describir brevemente la timpanometría, ya que consideramos imprescindible que el pediatra de AP se familiarice con su uso e interpretación en la consulta diaria(7). La timpanometría se basa en la transferencia de energía acústica de un medio aéreo con poca resistencia (impedancia) a un medio líquido con gran impedancia (cóclea). Si en el oído medio hay líquido que aumenta la resistencia al paso del sonido, se producirá un rebote de energía sonora nuevamente hacia la membrana timpánica, situación que será registrada por el aparato. El timpanómetro aplica automáticamente, en una sola exploración, diferentes presiones que modifican la rigidez de la membrana timpánica. Los cambios pueden verse en una curva llamada timpanograma (Fig. 5), con 3 registros básicos: normal, con una curva picuda y centrada; DTE (curvas desplazadas hacia la izquierda); y OME (curvas planas o indetectables).
Figura

Figura 5. Curvas de timpanograma. OM: otitis media. DTT: drenaje transtimpánico.

Además, el timpanómetro nos da información sobre las presiones en oído medio, lo que nos permite valorar la presencia de DTE (presiones negativas en oído medio, causa frecuente de otalgia, en muchas ocasiones, asociada a un resfriado común, no acompañada de exudado de oído medio y, por tanto, no susceptible de ser tratada con ATB) y sobre el volumen del conducto auditivo externo (CAE). Cuando hay perforación, se produce una continuidad de cavidades entre oído medio y CAE, con un registro de volumen aumentado (>1 ml hasta los 7 años y superior a 2 ml en mayores de 7 años) y diagnóstico de perforación timpánica. Este dato es de extraordinario valor para: detectar pequeñas perforaciones no visibles otoscópicamente, valorar la funcionalidad de los drenajes transtimpánicos (el niño portador de drenajes funcionales debe presentar volúmenes equivalentes a una perforación) y hacer el diagnóstico diferencial, clínicamente no siempre sencillo, entre una otitis media supurada (volumen alto al haber perforación y continuidad entre oído medio y oído externo) y una otitis externa con otorrea (volumen normal, al no haber perforación ni continuidad). La timpanometría nos permite también diferenciar entre miringitis asociada a un proceso catarral (hiperemia de la membrana timpánica, con otalgia intensa, posiblemente con presión negativa en oído medio o DTE, pero sin derrame asociado) y OMA. Una curva totalmente plana, registro muy frecuente en OME, nos indica derrame en oído medio y presión negativa (DTE). La timpanometría ofrece resultados fiables a partir de los 7 meses de vida, puesto que la distensibilidad del conducto auditivo externo en menores de esta edad disminuye algo su sensibilidad, pero se mantiene su especificidad. Los timpanómetros modernos son muy manejables, de poco peso, portátiles, no mucho mayores que un otoscopio convencional, lo que permite incluso su transporte en un maletín de urgencias, y la exploración es rápida, pudiendo optar por imprimir el registro obtenido, o bien visualizarlo e interpretarlo en directo en la pantalla del aparato. Las gráficas obtenidas son de valoración sencilla, fácilmente interpretables con una mínima formación previa, y el examen es totalmente indoloro, siendo muy bien aceptado, tanto por los niños como por sus padres. La timpanometría objetiva la presencia de derrame de oído medio, pero no permite diferenciar entre OME y OMA, diferenciación que debe basarse en la interpretación de la clínica.

Complicaciones

Con la excepción de la mastoiditis, el resto de complicaciones agudas descritas en relación con OMA son excepcionales en la actualidad. El déficit auditivo es la complicación más frecuente a medio y largo plazo.

Las complicaciones graves en la fase aguda (petrositis, laberintitis, parálisis facial, meningitis, absceso cerebral…) se han reducido drásticamente desde la utilización general de ATB en la OMA. Únicamente, la mastoiditis se observa con alguna frecuencia en la actualidad. Debe sospecharse mastoiditis siempre que se presente enrojecimiento, tumefacción y dolor en región mastoidea. La sospecha debe confirmarse derivando al niño al hospital para practicar estudios de imagen. Se especuló que la reducción en el uso de ATB en OMA se ha acompañado de un leve aumento en la frecuencia de mastoiditis, pero estudios más recientes(8) parecen descartar esta hipótesis.

La complicación más frecuente es el déficit auditivo, prácticamente universal en la fase aguda (25 dB de pérdida media, equivalente a llevar tapones) y, habitualmente, reversible una vez alcanzada la curación. Después de un episodio de OMA, un 40% de pacientes presentan OME a las 4 semanas y un 10% a los 3 meses, con repercusión funcional variable, que no depende de la consistencia del fluido, por lo que hay que asegurar un adecuado control evolutivo después del tratamiento que constate la desaparición del derrame. La duración del derrame no parece tener relación con la eficacia del tratamiento antibiótico en la esterilización del mismo.

El pediatra de AP debe vigilar la posible aparición de complicaciones en otitis crónica: la retracción de la membrana timpánica que se observa cuando la presión en oído medio es permanentemente negativa, puede acompañarse de colesteatoma, masa de epitelio estratificado que invade la cadena osicular, con adhesión de los huesecillos (otitis adhesiva) o discontinuación/desarticulación entre los mismos, que genera pérdida auditiva potencialmente irreversible. Puede sospecharse ante una perforación crónica, con o sin supuración asociada, o cuando se observe una masa blanquecina retrotimpánica. En caso de sospecha, debe derivarse el paciente al especialista.

Más frecuente es observar timpanosclerosis, parches blancos en la superficie de la membrana timpánica, secundarios a cicatrices post drenaje transtimpánico o en niños afectos de OMA de repetición. Es conveniente valorar la audición en estos niños, aunque generalmente es un hallazgo sin repercusión funcional.

Derivación hospitalaria

La OMA es una patología de manejo inicial exclusivo del pediatra de AP. La derivación debe hacerse únicamente ante sospecha de mastoiditis o de complicaciones neurológicas, y cuando sea imperativo el conocimiento exacto del germen causante o en situaciones de fracaso terapéutico en que la timpanocentesis ejerce un papel diagnóstico y terapéutico en la resolución de la otalgia.

La OMA es una enfermedad de manejo prácticamente exclusivo por el pediatra de AP. Se procederá a la derivación hospitalaria ante la obligación de practicar timpanocentesis en las siguientes situaciones (Tabla V):
• Obligación de conocer con precisión el germen causante: inmunodeprimidos primarios o secundarios y OMA en el periodo neonatal, frecuentemente producida por gram negativos y gérmenes oportunistas.

• Cuando haya clínica persistente (dolor y/o fiebre) pese a una pauta antibiótica standard correcta (ATB de 1ª línea, ausencia de mejoría y cambio a las 72 horas por ATB de 2ª línea y nuevo fracaso terapéutico). En este caso, la timpanocentesis tiene tanto valor diagnóstico como terapéutico, al aliviar un dolor persistente y su realización debe considerarse una emergencia. No es razonable pautar un tercer ATB, como es práctica común, si las opciones manejadas anteriormente eran correctas, con la posible excepción del uso de ceftriaxona que analizaremos posteriormente.

• Cuando haya sintomatología neurológica: derivar ante la sospecha de complicaciones poco frecuentes, tales como: petrositis, meningitis, laberintitis y parálisis facial.

• Ante la sospecha de mastoiditis.

Tratamiento

El tratamiento de la OMA debe empezar por una correcta analgesia. La utilización o no de ATB debe fundamentarse en un correcto diagnóstico de OMA (con la presencia de dolor o su equivalente en lactantes) y en no tratar otoscopias positivas, sino la combinación de clínica específica y signos otoscópicos sugestivos, preferentemente confirmados con otoscopia neumática y, si es posible, con timpanometría. La amoxicilina a altas dosis es el tratamiento de 1ª elección. Cefuroxima es la mejor opción si se utiliza una cefalosporina. Los macrólidos no deben utilizarse, salvo en caso de alergia anafiláctica a la penicilina. Ceftriaxona puede ser una opción a considerar en caso de precisarse la vía parenteral o como último recurso previo a la derivación hospitalaria.

Analgésicos

Es el primer paso obligado (¡a veces, olvidado!) en el manejo de la OMA. La utilización de paracetamol a 15 mg/kg/dosis cada 4-6 horas (límite 60 mg/kg/día en lactantes y 90 en mayores de 1 año) suele ser suficiente. El ibuprofeno a 10 mg/kg/dosis cada 6 horas (límite 60 mg/kg/día) es una opción razonable, especialmente si no hay aceptación del paracetamol. Hay menos experiencia pediátrica con el metamizol magnésico, que debería reservarse a casos de no respuesta a los anteriores. La supuesta ventaja de utilizar analgésicos que tengan acción antiinflamatoria motiva que algunos pediatras (y muchos padres) prefieran ibuprofeno, pero tal ventaja no ha sido demostrada concluyentemente en ningún estudio. En caso de fracaso terapéutico, es útil asociar codeína (0,5-1 mg cada 4 horas) al paracetamol, pero nunca en menores de 12 años. Es recomendable, en las primeras 24 horas, pautar el analgésico a dosis fijas, para seguir posteriormente según necesidad. La utilización de calor local puede ser útil. No deben utilizarse analgésicos tópicos, puesto que no mejoran los resultados obtenidos con analgesia general, dificultando en cambio la otoscopia posterior.

Antibióticos

El tratamiento ATB de la OMA ha sido siempre un tema controvertido. Varios metaanálisis han coincidido en concluir que, si bien la mayor parte de OMA se resuelven espontáneamente, el tratamiento ATB tiene un efecto significativo, aunque modesto en la mejora de la sintomatología aguda (desaparición de la fiebre y otalgia). Según diferentes estudios habría que tratar entre 8 y 17 casos de OMA con ATB para obtener una mejora sintomática en uno (número necesario de tratamientos para obtener mejora en 1 caso o NNT). Recientemente, y con criterios diagnósticos más restrictivos, que tienden a diferenciar más claramente OMA de OME, la NNT se reduce hasta 3, potenciando el valor real de los ATB. En la actualidad, se considera que la principal utilidad de la utilización de ATB está en la prevención de complicaciones a corto (mastoiditis) y largo plazo (otitis media crónica con hipoacusia de transmisión y posible retraso del lenguaje y del rendimiento escolar), pese a que esta complicación está siendo actualmente puesta en entredicho. La llamada “pauta holandesa”, nombre que se debe al hecho de que la conducta observacional se empezó a aplicar en Holanda, consistente en la observación durante 2-3 días sin tratamiento antibiótico inicial con una segunda valoración para tomar una decisión definitiva, o en algunos casos, con la –a nuestro parecer– poco recomendable prescripción “diferida” de ATB (“y si no mejora en 3 días, empiece a darle…”), que presupone una capacidad de valoración evolutiva e interpretación de los síntomas por parte de los padres que muchas veces no se da, se ha relacionado inicialmente con un ligero aumento en el número de mastoiditis en los países en que se aplica masivamente. La valoración del impacto real de este hecho está siendo objeto de discusión, y no parece confirmarse en estudios recientes. Ciertamente, en los países que tratan las OMA con la “pauta holandesa” (Holanda, Escandinavia…) o “watchful waiting”/”esperar y ver”, hay una tasa de resistencia de neumococo ante la penicilina muy inferior a aquellos en que la OMA es tratada sistemáticamente. Por otra parte, se ha llamado la atención sobre las conclusiones de los metaanálisis que valoran el efecto de los ATB en la evolución de la OMA. En muchos de los trabajos analizados, no hay criterios claros en la definición de la OMA. Es muy probable que muchos casos incluidos en estos trabajos sean en realidad OME, en las que el efecto del ATB es mucho menor o nulo, condicionando una marcada similitud con el grupo control de no tratados. Pensamos que el objetivo del pediatra de AP debe estar en tratar auténticas OMA y no otoscopias positivas (diferenciación no siempre fácil) y, sobre todo, en evitar los ATB en patología respiratoria primariamente viral (resfriado común, la mayor parte de faringitis, laringitis, bronquitis aguda, bronquiolitis, neumonitis). Son necesarios más estudios que determinen definitivamente qué factores están relacionados con la resolución espontánea y ausencia de complicaciones para dejar las OMA inicialmente sin tratamiento ATB. No hay datos concluyentes al respecto, pero con las evidencias actuales parece razonable suponer que en niños mayores de 2 años, con una clínica leve (otalgia leve y fiebre inferior a 39ºC) y sin factores de riesgo generales (enfermedad crónica, inmunodeficiencia…) o locales (perforación timpánica con supuración, antecedentes de OMAR, procedimientos quirúrgicos relacionados con patología del oído medio, como timpanostomía, drenajes transtimpánicos, adenoidectomía) y OMA unilateral, el riesgo de no tratar inicialmente con ATB una OMA es menor, y probablemente pueda asumirse con seguridad. En la guía de práctica clínica de la Academia Americana de Pediatría (AAP)(9), se reduce esta edad mínima de inicio de la conducta observacional hasta los 6 meses, considerando esta posibilidad como una alternativa al tratamiento ATB entre los 6 y 24 meses cuando la clínica sea leve y la OMA unilateral, y tratando con ATB cuando la clínica sea grave (fiebre >39ºC u otalgia intensa) o la OMA sea bilateral (Tabla VI).

Se ha demostrado que la presencia de OMA bilateral se relaciona con mayor frecuencia que la unilateral con: presencia de bacterias en el exudado de oído medio, especialmente HI, mayores signos inflamatorios timpánicos, menor edad y mayor persistencia de la sintomatología sin tratamiento ATB. Estudios que valoran el seguimiento de las conductas de observación inicial muestran que solo 1/3 de casos recurren al ATB de rescate.

Una vez planteada la necesidad del tratamiento ATB, la duración del mismo también es motivo de controversia. Clásicamente, se han tratado durante 10 días, por extrapolación del tratamiento de la faringitis estreptocócica. Sin embargo, el estreptococo supone menos del 5% de la etiología de la OMA. Hay estudios que demuestran resultados clínicos semejantes con pautas de 3, 5, 7 y 10 días. En cambio, hay más dudas sobre el efecto de tratamientos cortos en la prevención de recidivas y secuelas a largo plazo. Dado que estas secuelas son más frecuentes en niños de menos de 2 años, que están poco representados en los estudios de pautas cortas, la recomendación actual está en tratar durante 10 días a estos niños, y a los de cualquier edad con OMA supurativa (con perforación timpánica), historia de OMA de repetición, otitis media crónica o procedimientos quirúrgicos relacionados con hipoacusia de transmisión (adenoidectomía, drenaje transtimpánico, miringostomía) y reducir la duración a 5-7 días para niños mayores sin factores de riesgo.

Valoración actual de ATB potencialmente utilizables en OMA

Vamos a referirnos únicamente a los más utilizados en nuestro medio. La efectividad de un ATB en el tratamiento de la OMA depende fundamentalmente de la susceptibilidad de los patógenos causantes al mismo y de la capacidad del fármaco de alcanzar niveles suficientes en oído medio para erradicar el otopatógeno. Esta capacidad está directamente relacionada con el tiempo que el ATB está por encima de la concentración inhibitoria mínima (CIM). Este tiempo está determinado para los betalactámicos en el 40% del intervalo de dosificación.

Amoxicilina; amoxicilina+ácido clavulánico (A+C)

La amoxicilina, sola o en asociación con el ácido clavulánico, debe ser considerada como el tratamiento de 1ª elección, por su espectro de actividad, seguridad, tolerancia y coste. Sus concentraciones inhibitorias mínimas (CIM) ante neumococo son las más bajas de todos los ATB orales utilizables en Pediatría y su penetración en oído medio solo es igualada por la ceftriaxona. El ácido clavulánico es un betalactámico que, por sí solo, tiene una escasa actividad antibacteriana y una capacidad inductora de resistencias poco significativa. Su función es la inhibición competitiva, irreversible y suicida de las betalactamasas, restituyendo a la amoxicilina su espectro inicial, que fue perdiendo progresivamente, primero frente a estafilococo y, posteriormente, frente a HI y otros gérmenes productores de betalactamasas. Siguiendo este concepto, debemos considerar que, en la actualidad, disponemos de dos amoxicilinas: una de espectro más reducido, que a nivel de OMA presenta actividad adecuada frente a neumococo sensible a penicilina (CIM < 2 ng/ml), y a altas dosis frente a neumococo con sensibilidad intermedia (CIM 2-8 ng/ml) e incluso algunas cepas de neumococo resistente (>8 ng/ml), y frente a Streptococcus pyogenes, pero inactiva ante HI productor de betalactamasas, Moraxella catarralis (100% productor de betalactamasas, pero de escasa presencia en nuestro medio) y staphylococcus aureus. La otra amoxicilina, asociada a ácido clavulánico, extiende su actividad a los gérmenes productores de betalactamasas. La preferencia por una u otra vendrá dada por la situación epidemiológica. Se han empezado a describir HI resistentes a la asociación A+C, por un mecanismo de alteración de proteínas fijadoras de penicilina similar al del neumococo resistente, y no por producción de betalactamasas. El impacto de este fenómeno por ahora parece poco relevante. En nuestro medio, hay pocos estudios de timpanocentesis y cultivo del exudado de oído medio. Los datos disponibles permiten suponer una frecuencia del 25% de HI como agente causante de OMA en la era prevacunal, pero el aumento de las coberturas de vacunación antineumocócica parece desplazar la frecuencia etiológica hacia el predominio de HI.

Algunos autores han defendido la inocuidad y resolución espontánea de las OMA producidas por HI no capsulado, como argumento para recomendar tratar únicamente el neumococo. Sin embargo, hay estudios que muestran el importante papel de HI en la producción de recidivas y secuelas crónicas y, contrariamente a la creencia común, el cuadro clínico no es diferenciable del producido por neumococo. Algunos autores proponen la utilización inicial de la asociación A+C en cuadros graves (fiebre superior a 39ºC y/o otalgia severa), pero la mayor intensidad de los síntomas no está relacionada con la etiología por HI. Sea cual sea la amoxicilina escogida, deberá utilizarse a dosis no inferiores a 80 mg/kg/día, (máximo 3 g al día) fraccionada en 2-3 tomas y administrada previamente a la ingesta de alimento, con lo que mejora sensiblemente la tolerancia. No es preciso usar una pauta estricta de cada 8 horas. El fraccionamiento de la dosis total en 3 tomas de intervalos irregulares ofrece los mismos resultados. La utilización de dosis altas está especialmente indicada en niños menores de 2 años escolarizados y en los que han recibido recientemente un betalactámico. En otras circunstancias puede ser correcto iniciar un tratamiento con dosis convencionales (40-50 mg/kg/día). En la práctica actual, la dosificación alta de entrada se ha convertido en la norma general, pero no hay estudios que cuantifiquen la tasa de fracasos terapéuticos en ambas circunstancias. La sistematización de vacunas antineumocócicas conjugadas comporta una disminución de la prevalencia de serotipos resistentes a la penicilina, por lo que es probable que las recomendaciones de dosificación se modifiquen a la baja en un futuro próximo. En EE.UU., se han aprobado presentaciones destinadas a su administración en 2 tomas, pero existe poca experiencia pediátrica al respecto y dudas sobre su capacidad de erradicación de neumococo en oído medio, al presentarse datos contradictorios sobre el tiempo en que se mantienen niveles superiores a la CIM en el intervalo entre dosis. La asociación con ácido clavulánico en su formulación actual de 8:1 facilita alcanzar estas dosis sin aumentar los efectos secundarios gastrointestinales, más frecuentemente dependientes del ácido clavulánico que de la amoxicilina. El ácido clavulánico aumenta el peristaltismo del intestino delgado y produce más frecuentemente diarrea. Sin embargo, estos efectos se minimizan con la administración previa a comidas, con la ingesta de yogurt o probióticos y, raramente, obligan a suspender el tratamiento.

Cefuroxima axetil

Tiene la mayor actividad antineumocócica de todas las cefalosporinas orales, pero tanto en potencia como en penetración en oído medio es muy inferior a la amoxicilina. Es una opción a considerar en las frecuentes historias de dudosas alergias a la penicilina con antecedentes de clínica no anafiláctica en las que se prefiera utilizar un betalactámico a un macrólido, en aquellos pacientes no conocidos o no habituales en nuestra consulta, catalogados anteriormente, probablemente de manera errónea, como “alérgicos a la penicilina”. Es un antibiótico poco aceptado por los niños por su sabor. Hay que saber que las alergias cruzadas entre penicilinas y cefalosporinas son mucho menos frecuentes que lo que se creía, y lo son más en cefalosporinas de primera (17%) que en las de segunda y tercera (que son las que se utilizarían en OMA, con un 0,5%).

Cefixima

Tiene pobre actividad frente neumococo con sensibilidad intermedia o resistente a la penicilina. En cambio, tiene la mejor actividad frente a HI de todos los ATB orales, por lo que puede ser una buena opción, dada su tolerancia y comodidad posológica, cuando se sospeche fuertemente su presencia, como en el síndrome OMA-conjuntivitis purulenta homolateral.

Ceftriaxona

Su potencia antineumocócica y su excelente penetración en oído medio, la convierten en una opción muy interesante en el tratamiento inicial a dosis única (50 mg/kg), indicación aprobada por la FDA, o bien en 3 dosis sucesivas cada 24 horas ante la sospecha de neumococo resistente a la penicilina, en situaciones de fracaso terapéutico, como último paso previo a la derivación para timpanocentesis. Dada su alta vida media, estas 3 dosis también pueden ser administradas a días alternos o incluso cada 3 días, si fuese necesario. En cualquier caso, su uso debe ser individualizado y fuertemente restringido a situaciones muy especiales. Es una opción a valorar, especialmente en casos de marcada intolerancia a la vía oral.

Claritromicina

En comodidad posológica y tolerancia, es inferior a azitromicina.

Azitromicina

Debe considerarse tratamiento de 1ª elección de OMA en niños con alergia anafiláctica a la penicilina. Sin embargo, no debe ser tratamiento de 1ª elección en otras circunstancias pese a su comodidad posológica, puesto que se ha mostrado claramente inferior a amoxicilina en la capacidad de erradicación de neumococo y haemophilus de oído medio. La pauta de 3 días y la de 5 se han mostrado con eficacia similar, por lo que parece más recomendable utilizar la pauta corta. El creciente uso de macrólidos en los años 90 comportó un marcado aumento de neumococo y Streptococcus pyogenes resistentes. Una política de ATB más contenida en los últimos años, ha empezado a revertir esta tendencia. Al contrario que en la resistencia de neumococo a betalactámicos, el aumento de dosis no significa mejorar la actividad.

Clindamicina

30-40 mg/kg/día. Es una opción a considerar en niños con alergia anafiláctica a la penicilina que hayan experimentado un fracaso terapéutico con macrólidos, pero no hay presentación pediátrica.

Control evolutivo y fracaso terapéutico

El paciente debe ser controlado si no mejora a las 72 horas, tanto si se ha utilizado un antibiótico como si se ha decidido una conducta expectante. La lenta resolución de las anomalías otoscópicas aconseja diferir el control a varias semanas después del diagnóstico.

La creciente incidencia de gérmenes resistentes comporta un aumento de los fracasos terapéuticos. Debe considerarse esta situación, cuando a las 72 horas de un tratamiento ATB, el niño sigue con dolor y/o fiebre. Esta situación se da en un 15% de ocasiones. En este caso, se escogerá un ATB de 2ª línea según la opción inicial y la sospecha del germen implicado (Tabla VII).
Si no se produce respuesta en 48 horas y siempre individualizando el caso, deberá derivarse al paciente para proceder a timpanocentesis (que aliviará el dolor) y cultivo del exudado. Las dificultades de coordinación con el nivel especializado que muchos pediatras tienen en nuestro medio, comporta que, en muchas ocasiones, estos niños acaben recibiendo inadecuadamente un tercer ATB, por lo que en este punto, podría considerarse el uso siempre muy selectivo y restrictivo de ceftriaxona. El control posterior de la desaparición de la OME deberá hacerse no antes de las 3-4 semanas del final del tratamiento. En niños mayores con OMA esporádica leve y sin factores de riesgo, es planteable incluso la posibilidad de no hacer ningún control si la evolución clínica es favorable.

Otitis media aguda con supuración

La OMA supurada debe tratarse siempre con ATB y recibir el mismo manejo terapéutico que la OMA con membrana timpánica integra, salvo en la duración del tratamiento antibiótico, que debe ser de 10 días.

La perforación de la membrana timpánica con evacuación de exudado purulento y eventualmente de sangre es tan común en la evolución de la OMA, que debe considerarse una forma de presentación clínica más que una complicación. Generalmente, el dolor desaparece después de la perforación. El manejo terapéutico deberá hacerse siguiendo el mismo algoritmo de actuación de la OMA sin supuración, puesto que la presencia de supuración no tiene ninguna implicación en cuanto a la sospecha del germen implicado, aunque en este caso aumenta el aislamiento de Streptococcus pyogenes y estafilococo. Un inicio muy agudo con otalgia intensa y supuración rápida se relacionó clásicamente como muy sugestivo de neumococo, pero esta evolución es compatible con HI y otros gérmenes. El tratamiento ATB deberá prolongarse siempre durante 10 días, independientemente de la edad del niño. No hay suficiente documentación que avale el tratamiento inicial con ciprofloxacino ótico, que en cambio es una excelente opción ante fracaso terapéutico y en otitis medias supurativas crónicas (superiores a dos meses), que antes eran subsidiarias de ingreso para tratamiento parenteral antipseudomónico. Mycobacterium tuberculosis es una rara causa de OM supurativa crónica. En las otitis medias supurativas crónicas hay afectación concomitante de las celdas mastoideas y debe descartarse siempre la presencia de colesteatoma. El colesteatoma es una tumoración benigna del oído medio formada a partir de restos epiteliales. Hay que sospecharla ante una coloración blancuzca opaca en membrana timpánica, la presencia de un pólipo, restos caseosos o supuración maloliente persistente. Deberá remitirse siempre al ORL para cirugía. Deberá hacerse un seguimiento de la perforación timpánica para constatar su cierre, y derivar al especialista aquellas que no lo hayan hecho en 3 meses, para seguimiento estrecho y valorar la necesidad de practicar una plastia. Algún estudio reciente parece mostrar superioridad de la asociación de antibiótico sistémico con ciprofloxacino tópico en relación a las 2 opciones por separado, pero estos datos deberán confirmarse.

Otitis media aguda de repetición (OMAR) y otitis media crónica con exudado (OMEC)

Definiciones

Se define como OMAR: la presencia de 3 o más episodios de OMA en 6 o menos meses, o 4 o más en 12 o menos meses, siempre que el último de los episodios se haya producido en los últimos 6 meses. Se define como OMEC: la presencia de exudado bilateral más de 3 meses o unilateral más de 6 meses. Frecuentemente, coexisten ambas entidades.

Se considera que un niño sufre de otitis media aguda de repetición cuando presenta 3 o más episodios en un plazo igual o inferior a 6 meses o 4 o más en un plazo inferior a 12 meses, siempre que el último se haya producido en los últimos 6 meses. Esta frecuencia se ha correlacionado significativamente con la aparición de secuelas a medio y largo plazo (OMEC) y/o hipoacusia de transmisión. Cuando una otitis media con efusión, exudado o derrame bilateral persiste más de 3 meses, o de 6 meses si es unilateral, hablamos de OMEC. Frecuentemente, coexisten ambas patologías (OMAR con OMEC).

Epidemiología

La otitis media aguda de repetición y la otitis media crónica con exudado son los problemas crónicos más frecuentes en la consulta del pediatra de AP.

Un 80% de niños menores de 3 años han tenido como mínimo un episodio de OMA, y un 33% han tenido 3 o más ataques. La OMAR no suele ser la única manifestación de problemas inmunológicos importantes y los estudios complementarios no están indicados en estos niños, salvo si hay otras infecciones concomitantes de repetición u otros signos clínicos que sean sospechosos de inmunodeficiencia. Es probable que ciertos problemas inmunológicos leves y madurativos puedan manifestarse únicamente como OMAR. Se ha demostrado en estos niños, un nivel de IgA significativamente inferior a niños sin OMAR. Un grupo relevante de estos niños tiene respuestas de Ac frente a las vacunaciones habituales significativamente inferiores a niños sin OMAR. Se discute el posible papel del déficit de subclases de IgG2. En algunos estudios, la administración de gammaglobulina a niños pequeños con OMAR mostró cierto beneficio. Se ha comunicado que los niños con OMAR presentan respuestas no protectoras frente a algunas inmunizaciones comunes, beneficiándose de la inmunidad de grupo en ambientes con altas coberturas vacunales(10). Independientemente de los problemas creados por los episodios agudos, el pediatra de AP debe tener como objetivo fundamental en el manejo de esta patología, preservar la audición en la fase decisiva de aprendizaje del lenguaje. Se sugiere en abundantes estudios, que la OMAR y la OMEC en los primeros años de vida tienen un efecto adverso significativo: en la comprensión del lenguaje, en el habla, en la lectura e incluso en la adquisición de funciones motoras groseras, que se mantiene hasta los 9 años de edad. Estudios de seguimiento hasta los 18 años de edad, muestran mayor frecuencia de trastorno de déficit de atención e hiperactividad a los 15 años, menor coeficiente intelectual a los 13 y mayores dificultades de lectura a los 11-18 años en niños con OMEC en los primeros años de vida. En otros estudios, se han cuestionado estos resultados, en base a supuestos defectos metodológicos. Un estudio multicéntrico, con un control estricto de las distintas y múltiples variables, demostró que no hay diferencias significativas en adquisición de lenguaje, aprendizaje o desarrollo psicomotor o social a los 3 años, entre niños con OMEC a los que se practique drenaje transtimpánico precoz o tardío. La confusión de estos datos obliga a que el pediatra los maneje con precaución y valore al niño con OMAR y/o OMEC como un niño de riesgo para un posible problema de audición-aprendizaje, pero que quizá sea más conservador en su tratamiento de lo que ha sido generalmente práctica habitual.

Otitis media aguda de repetición

Determinados factores favorecen su presencia (Tabla VIII): sexo masculino, hermano con antecedentes de OMAR, primer ataque de OMA antes de los 4 meses, inmunodeficiencia primaria o secundaria, lactancia artificial, asistencia a guardería con más de 6 niños en el grupo, tabaquismo pasivo, uso del chupete más allá de los 6 meses, presencia de fisura palatina aparente u oculta (úvula bífida), síndrome de Down y sensibilización a alérgenos.

Conducta

Antes de abordar un posible caso de OMAR, el pediatra de AP deberá ser muy cuidadoso en etiquetar así a un paciente, dado que pocas veces el diagnóstico se establece basándose en una correcta documentación de los distintos episodios de OMA, confundiendo en realidad OME con OMA. Los diagnósticos hechos sin métodos de detección objetiva de exudado en oído medio son poco fiables sin la presencia de clínica u otoscopia muy específicas (otalgia, abombamiento timpánico). En muchas ocasiones, se cataloga como OMA cualquier cuadro catarral o febril sin focalidad en el que la otoscopia sugiera OME.

El paso inicial es la eliminación de factores predisponentes cuando sea posible: plantear a los padres la posibilidad de retirada, al menos, temporal, de la guardería, evitar el tabaquismo pasivo, la exposición a alérgenos, vacunar de la gripe en el periodo indicado (con la reducción de hasta el 40% de episodios de OMA en el periodo epidémico en niños que van a guardería en algunos estudios, y sin diferencias significativas en otros) y restricción preventiva del uso del chupete en niños mayores de 6 meses a los momentos de conciliación del sueño, con retirada absoluta a partir de los 10 meses (reducción de hasta un 33% de ataques de OMA en algún estudio). La vacuna antineumocócica conjugada 13-valente ha mostrado una reducción significativa en el número de episodios. Algunos estudios mostraron que los chicles de xilitol tienen un efecto beneficioso significativo, pero a dosis poco realistas (5 chicles al día, dado que 3 no son efectivos, y durante todo el periodo epidémico de infecciones respiratorias). El pediatra de AP debe descartar también patología asociada a la OMAR, como: las inmunodeficiencias, que solo se manifestarán con OMAR sin otras patologías en casos excepcionales; la discinesia ciliar primaria; y la (excepcional) neoplasia de cavum. Sin embargo, es probable que el niño con OMAR presente alteraciones en la respuesta inmune, tanto innata como adaptativa a los otopatógenos que causan OMA. Se ha demostrado que la presencia de una flora variada en nasofaringe concretamente la de Corynebacterium spp y Dolosigranulum, es un factor protector para el desarrollo de OMAR(11).

Si bien, abundante literatura demostró que la OMAR se podía manejar adecuadamente en AP con profilaxis antibiótica durante un periodo de tiempo de 3 (primavera-verano) a 6 meses (otoño-invierno), lo que reducía significativamente el número de episodios (1,04/niño/año con placebo a 0,28/niño/año con ATB), esta práctica se ha ido abandonando ante el problema creciente de inducción de resistencias antibióticas. Cuando está presente una clínica de obstrucción nasal persistente, debida con casi toda seguridad a hipertrofia de las vegetaciones adenoideas, es razonable la derivación especializada de entrada, para la práctica de adenoidectomía. La adenoidectomía asociada a drenajes es también recomendable en un hipotético segundo tratamiento quirúrgico en niños, que después de la primera expulsión de los mismos mantienen su patología(12), independientemente de su tamaño, debido al beneficio de eliminar un foco de infección crónica asociada a la generación de biofilms y a la inflamación de vegetaciones que altera la función de la trompa de Eustaquio. De no existir la clínica obstructiva, la derivación o no al especialista se individualizará en función de la época del año (es recomendable la abstención en periodo estival), de la presencia o no de OMEC y/o clínica compatible con hipoacusia de transmisión, y de la posibilidad o no que tenga el pediatra de AP de documentar objetivamente en su consulta la presencia de exudado en oído medio (impendanciometría) y su repercusión funcional (otoemisiones acústicas, audiometría en niños mayores). Se ha comunicado que hay una relación entre OMAR y niveles bajos (<30 ng/ml) de vitamina D y se ha sugerido(13) que la suplementación con 1.000 ui/día de vitamina D durante 4 meses reduce significativamente el número de episodios. Faltan más estudios para hacer una recomendación en este sentido. La posición en decúbito prono para dormir se relaciona con mayor riesgo de OMAR.

Otitis media crónica con exudado

Se define como otitis media crónica con exudado: la presencia de una otitis media con derrame bilateral de más de 3 meses de duración o con derrame unilateral de más de 6 meses de duración.

Si bien el líquido puede ser trasudado o exudado, el niño con OME o con OMEC puede experimentar reagudizaciones (OMA) y el cultivo obtenido por timpanocentesis muestra, en un porcentaje elevado de casos, el crecimiento de los mismos gérmenes causantes de OMA. La OMEC se asocia siempre a hipoacusia de transmisión de variable repercusión funcional y, en algunas ocasiones, a hipoacusia sensorial reversible (por presión y rigidez sobre la membrana de la ventana redonda) o permanente (por diseminación de la infección o los productos de la inflamación a través de la membrana de la ventana redonda, por el desarrollo de una fístula perilinfática en la ventana redonda o por laberintitis supurativa). La otoscopia visual no es lo bastante sensible para detectar muchos casos de OME y, en consecuencia, de OMEC. Son signos otoscópicos sugestivos de OME: la hiperemia asociada a matidez, la coloración amarillenta y la coloración azulada de la membrana timpánica. Esta última está especialmente asociada a OMEC. La visualización de una retracción en la membrana timpánica, en la que los huesecillos de oído medio se verán muy marcados, es muy sospechosa de presión negativa en oído medio (DTE) y se correlaciona con OMEC. Si bien, la otoscopia neumática mejora la sensibilidad de la otoscopia visual, requiere de experiencia para interpretar los resultados y también es una exploración de interpretación subjetiva. En una OMEC observaremos inmovilidad de la membrana timpánica, tanto en la aplicación de presión negativa como en la positiva. Solo la impendaciometría tiene una sensibilidad y especificidad cercanas a la timpanocentesis. Lamentablemente, el pediatra de AP no suele disponer de esta técnica.

Podemos llegar al diagnóstico de OMEC por 3 caminos (Tabla IX):
• Seguimiento de OMA en el que la OME no se resuelve en 3 meses (bilateral) o 6 meses (unilateral).

• OME detectada en un control rutinario de salud, cuyo seguimiento en 3 meses (bilateral) o 6 meses (bilateral) nos lleva al diagnóstico de OMEC (llamada “de novo”).

• OMEC diagnosticada en un niño que consulta por hipoacusia de larga evolución o clínica asociada compatible (retraso del lenguaje, retraso escolar).

El diagnóstico de OMEC, sea de sospecha por otoscopia visual o neumática, o preferentemente por confirmación con técnicas objetivas de detección de exudado de oído medio (impedanciometría), debería comportar una derivación especializada, para valorar la repercusión funcional, puesto que el drenaje transtimpánico asociado o no a adenoidectomía, según la presencia o no de clínica de obstrucción nasal asociada, constituye el tratamiento de elección de la OMEC con hipoacusia de transmisión superior a 30 dB. En la práctica de nuestro medio, las relaciones de colaboración entre ambos niveles y la saturación asistencial de los especialistas de referencia comporta la dificultad de que esta derivación sea productiva, con lo que el pediatra de AP retiene muchos casos en los que la clínica parece ser de menor relevancia o no hay aparente afectación auditiva o alteración en el rendimiento escolar. La valoración objetiva de la repercusión funcional de la OMEC no suele estar disponible para muchos pediatras de AP hasta los 6 años, edad en la que un niño normal colabora en una audiometría convencional. Sin embargo, el impacto de esta patología se produce a edades muy inferiores. La posibilidad de que el pediatra de AP pudiese disponer en su consulta de un detector de otoemisiones acústicas, que permite descartar hipoacusia de transmisión o sensorial significativas, con el nivel de corte de 30 dB, sería un avance muy significativo en el manejo ambulatorio de esta patología(14).

La intervención es bien tolerada y durante el tiempo en que los drenajes permanecen en oído medio (6-18 meses), el niño mejora significativamente su audición y disminuyen las reagudizaciones. Los especialistas no suelen hacer seguimiento de estos niños post-intervención, pero es obligada una valoración auditiva después de la misma. Un pequeño porcentaje presenta otorrea persistente, que presenta buena respuesta al ciprofloxacino tópico. En guías de práctica clínica, se recomienda que la actitud inicial ante una OMEC sea más conservadora y que la derivación para cirugía parece especialmente indicada (Tabla X) en casos de: fisura palatina, retracción o atelectasia de la membrana timpánica, sospecha de colesteatoma, afectación bilateral, sospecha de retraso de lenguaje o del desarrollo psicomotor en general, trastornos del espectro autista o síndromes congénitos asociados a retrasos del desarrollo o del lenguaje(15).
Se han publicado diversos estudios en los que se utiliza tratamiento médico antes de proceder a la cirugía. Se obtuvieron buenos resultados con la utilización de antibióticos durante un mes a dosis terapéuticas, asociados a corticoides orales en la última semana. Sin embargo, los beneficios obtenidos eran a corto plazo y, en cualquier caso, la agresividad de esta pauta comporta la necesidad de individualizar el caso antes de utilizarla muy puntualmente. Sin embargo, un intento terapéutico con una tanda de ATB durante 2 semanas, si no se han utilizado recientemente, parece un intento razonable antes de la cirugía y es utilizado comúnmente por muchos pediatras. En cualquier caso, ante la alta tasa de resolución espontánea de la OME en verano, es práctica común dejar pasar esta estación antes de cualquier abordaje quirúrgico.

Es frecuente la utilización en OMEC de terapias con descongestionantes nasales, mucolíticos o antihistamínicos, solos o en asociación. Ningún estudio controlado ha demostrado beneficio alguno con su uso. Es probable que los antihistamínicos ejerzan algún efecto beneficioso sobre la OME en pacientes con alergia asociada, pero no se han hecho estudios al respecto.

Otorrea en el niño portador de drenajes transtimpánicos (DTT)

Es una frecuente complicación que debe ser tratada con ciprofloxacino tópico.

La otorrea ocurre en un 20-50% de los niños portadores de drenajes. La otorrea aguda debe considerarse como un episodio más de OMA. Al contrario, la ausencia de otorrea en un portador de DTT funcional anula la posibilidad de OMA. Los gérmenes responsables son los mismos que en niños no intervenidos, debiendo considerar asimismo la flora que proviene del conducto auditivo externo (Pseudomona aeruginosa, estafilococo dorado y Proteus mirabilis). Hay un creciente aislamiento de estafilococo resistente a la meticilina, adquirido en la comunidad (MARSA). La utilización de ciprofloxacino tópico es de primera elección, pues se ha mostrado tan eficaz como amoxicilina/clavulánico y superior en erradicación bacteriológica, con pocos efectos secundarios locales y sin inducción de resistencias. En casos recidivantes o persistentes, se ha ensayado con éxito la combinación de ambos tratamientos, tópico y sistémico. Estudios recientes sugieren que la asociación de uso tópico de ciprofloxacino con corticoides es superior al ciprofloxacino solo. El fracaso del tratamiento tópico hace aconsejable la práctica de un cultivo, dado que las quinolonas aumentan levemente el riesgo de sobreinfección fúngica.

Otitis externa

La otitis externa se produce generalmente por exceso de humedad en el conducto auditivo. Las normas higiénicas y un tratamiento antibiótico local serán suficientes en la mayoría de casos.

La otitis externa es la inflamación y/o infección del conducto auditivo externo. En la práctica del pediatra de AP es importante conocer: la otitis aguda externa difusa, la otitis aguda externa circunscrita o forúnculo del conducto auditivo y la miringitis ampollosa o bullosa.

Otitis aguda externa difusa (“otitis de las piscinas”)

La humedad persistente en el conducto auditivo: altera los mecanismos inmunitarios locales, disminuye la actividad antimicrobiana del cerumen, el espesor de la capa de queratina del epitelio, aumenta el pH, macera la piel y aparecen microfisuras. Sin embargo, la sequedad extrema, la ausencia total de cerumen (que actúa contra la humedad) o el tapón de cerumen impactado (que retiene agua) también son factores predisponentes a la otitis externa. La etiología puede ser bacteriana, generalmente por Pseudomona (80%), que sobrecrece en ambiente húmedo, y estafilococo (epidermidis y aureus), pero también por enterobacterias (Proteus mirabilis), difteroides o citrobacter, micótica (cándidas en inmunodeficientes y Aspergillus en diabéticos) o vírica: herpes simple y varicela-zóster (síndrome de Ramsay-Hunt). La otitis externa difusa aparece también como frecuente complicación de la otorrea en portadores de drenaje transtimpánico(16).

Clínica

La clínica se caracteriza fundamentalmente por el dolor, precedido, a veces, de prurito, con los clásicos signos del trago y del pabellón muy positivos. Suele ser unilateral. Habitualmente, hay disociación clínico-otoscópica, puesto que el niño tiene un dolor muy superior a los escasos o nulos signos inflamatorios que pueden visualizarse en fases iniciales. El dolor intenso se debe a la inervación del conducto auditivo externo por 4 pares craneales. Posteriormente, aparecen hiperemia de intensidad variable de la piel del conducto auditivo externo y estrechamiento hasta del 50% de la luz del mismo, con dificultades para visualizar la membrana timpánica. Es frecuente la hipoacusia y no es rara la supuración. La fiebre no es común y, cuando aparece, suele traducir infección mixta estafilococo-Pseudomona. Puede acompañarse de adenopatías preauriculares.

El diagnóstico diferencial con la OMA no siempre es fácil, especialmente cuando hay supuración que impide la visualización de la membrana timpánica. El dolor suele mejorar cuando hay perforación en la OMA y, en cambio, empeora con la otorrea en otitis externa. En caso de duda, el timpanómetro es un aliado imprescindible, al verificarnos si existe o no perforación timpánica con la valoración del volumen de oído externo. Los signos del trago y del pabellón son propios de la otitis externa y no de la OMA. En la OMA suele haber un antecedente catarral y es más frecuente la fiebre. La otitis externa es más propia del verano. Si la otitis externa cursa con edema periauricular, debe diferenciarse de la mastoiditis, en la que suele haber un episodio previo de OMA, hipoacusia, dolor a la presión de la apófisis mastoidea y ausencia de signo del trago. En la otitis externa se conserva el surco postauricular, que puede borrarse en la mastoiditis.

Tratamiento

El tratamiento fundamental es el analgésico, puesto que el dolor es el signo capital. La utilización de paracetamol o ibuprofeno a dosis adecuadas suele ser suficiente. Es útil el calor local. En casos más importantes, se obtiene buena respuesta con la asociación de paracetamol y codeína, que no debe utilizarse en menores de 12 años. Si hay mucho material orgánico y exudado, debe procederse a una limpieza del conducto auditivo con cureta o irrigación, y si no es posible hacerlo en la consulta, el paciente debe ser remitido al especialista ORL. De no hacerse esta limpieza, el ATB tópico no va a contactar con la pared del conducto y el tratamiento va a fracasar. Si el conducto está permeable, hay que administrar ATB local. Clásicamente, se han utilizado preparados que asocian aminoglucósidos (neomicina, polimixina o colistina) con corticoides, a razón de 2 gotas, 4 veces al día durante 7 días. No hay estudios que comparen la ventaja adicional de la utilización de corticoides con respecto al uso solo de ATB. Para el uso de estos preparados clásicos, hay que tener la certeza de que la membrana timpánica no está perforada, lo que puede ser difícil si hay secreción, de no disponer de un timpanómetro, puesto que se ha descrito ototoxicidad en raras ocasiones. Estos preparados llevan propilenglicol y ácido acético, que resultan irritantes y pueden causar eczema de contacto. Por otra parte, se han descrito reacciones de sensibilización a los aminoglucósidos tópicos. El ciprofloxacino ótico es igualmente eficaz y, pese a que su coste es muy superior, parece la opción más recomendable en la actualidad, por su mejor tolerancia, dosificación más cómoda (2 veces al día) y ausencia de efectos secundarios y sensibilización. El niño con la habitual otitis externa leve puede seguir bañándose, siempre que no bucee en el curso del tratamiento.

Pese a su teórica banalidad, la otitis externa no está exenta de potenciales complicaciones, por lo que el pediatra de AP deberá derivar toda otitis externa con fiebre, que requerirá de cultivo de la secreción y probable tratamiento parenteral, y siempre que no se obtenga mejoría con 7 días de tratamiento local.

La prevención de las recidivas es fundamental en el niño practicante de natación. Hay que educarle para que proceda al secado cuidadoso del conducto después del baño, utilizando la punta de la toalla, puesto que la humedad es el principal caldo de cultivo para el sobrecrecimiento de Pseudomona. Es muy útil en casos recidivantes, la instilación de unas gotas de ácido acético (vinagre común de cocina) diluido al 50% en agua, en el conducto auditivo externo al salir de la piscina, dado que la reducción del pH en el conducto auditivo impide la proliferación bacteriana, especialmente de Pseudomona. Se han comercializado recientemente secadores eléctricos para conducto auditivo externo, pero un secador de pelo convencional muestra también su utilidad. La utilidad del uso de tapones es controvertida.

Otitis aguda externa circunscrita (forúnculo del conducto auditivo externo)

Causada por estafilococo dorado, debe recibir tratamiento inicial sistémico con cloxacilina o ATB con actividad antiestafilocócica, asociado a analgesia suficiente. Si el cuadro es grave o no responde al tratamiento en 3 días, deberá derivarse al ORL para proceder a drenaje.

Miringitis

La miringitis es la inflamación de la membrana timpánica. Es frecuente observar hiperemias timpánicas con otalgia en el curso de cuadros víricos de vías altas, sin presencia de exudado de oído medio. Una vez más, el timpanómetro nos ofrecerá el diagnóstico diferencial entre simple miringitis y OMA. Estas formas catarrales no deben recibir tratamiento antibiótico, aunque debe vigilarse su evolución, dado que pueden evolucionar hacia OMA. La visualización de bullas timpánicas (que hay que diferenciar de la presencia de niveles líquidos retrotimpánicos, propios de formas crónicas de otitis media con exudado) asociada a un intenso dolor, es diagnóstica de miringitis bullosa o ampollosa. La miringitis ampollosa es una forma de otitis media con participación de la membrana timpánica, que si bien anteriormente se consideró debida a Mycoplasma pneumoniae, se ha demostrado que es causada más frecuentemente por los gérmenes habituales productores de OMA (neumococo, Haemophilus…). El tratamiento inicial será idéntico al de la OMA. El fracaso terapéutico deberá hacer considerar la posibilidad de instaurar un macrólido con actividad frente Mycoplasma. La miringitis por Mycoplasma raramente cursa sin afectación concomitante del tracto respiratorio inferior (traqueobronquitis, neumonía).

Otitis externa necrotizante (“otitis externa maligna”)

Es la infección del cartílago y el hueso del conducto auditivo externo. Es una rara entidad que debe ser conocida por el pediatra de AP dado su carácter potencialmente grave. Afecta a lactantes, diabéticos e inmunodeprimidos. Es causada habitualmente por Pseudomona y se caracteriza por: fiebre, mal estado general, toxicidad, necrosis del conducto auditivo, extensión a oído medio e interno, parálisis facial y afectación del SNC. Puede diagnosticarse en fase inicial, con la visualización de tejido de granulación en la zona de transición cartílago-hueso del conducto auditivo externo. Ante su sospecha, el niño debe derivarse urgentemente al hospital para tratamiento quirúrgico. Sin tratamiento, la mortalidad se eleva hasta el 80%.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito. Declaración de intereses: ninguno.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1.** Pichichero ME. Otitis media. Pediatr Clin N Am. 2013; 60: 391-407.

2.* Kaur R, Casey JR, Pichichero ME. Relationship with original pathogen in recurrence of acute otitis media after completion of amoxicillin/clavulanate. Pediatr Infect Dis J. 2013; 32: 1159-62.

3.* Pichichero ME. Ten-year study of acute otitis media in Rochester, NY. Pediatr Infect Dis J. 2016; 35: 1027-32.

4.*** Pumarola F, Mar ès J, Losada I, Minguella I, Moraga F, Tarragó D, Ulla G, et al. Microbiology of bacteria causing recurrent acute otitis media (AOM) and AOM treatment failure in young children in Spain: Shifting pathogens in the post-pneumococcal conjugate vaccination era. International Journal of Pediatric Otorhinolaryngology. 2013; 77: 1231-6.

5.* Nokso-Koivisto J, Marom T, Chonmaitree T. Importance of viruses in acute otitis media. Curr Opin pediatr. 2015; 27: 110-5.

6.** Chonmaitree T, Ruohola A, Hendley JO. Presence of viral nucleic acids in the middle ear. Acute otitis media pathogen or bystander? Pediatr Infect Dis J. 2012; 31: 325-30.

7.* De la Flor J, Parellada N. Correlació d’otoscòpia visual, otoscòpia pneumàtica i timpanometria en la detecció de disfunció de trompa d’Eustaqui i d’exudat d’oida mitjana. Pediatr Catalana. 2003; 63: 62-8.

8.** Anthonsen K, Hostmark K, Hansen S, Andreasen K, Juhlin J, Homoe P, et al. Acute mastoiditis in children: a 10 year retrospective and validated multicenter study. Pediatr Infect Dis J. 2013; 32: 436-40.

9.*** Leiberthal AS, Carroll AE, Chonmaitree T. Clinical practice guideline: the diagnoses and management of acute otitis media. Pediatrics. 2013; 131: e964-9.

10.* Pichichero ME, Casey JR, Almudevar A. Nonprotective responses to pediatric vaccines occur in children who are otitis-prone. Pediatr Infect Dis J. 2103; 32: 1163-8.

11.* Folino F, Fattizzo M, Roggiero L, Oriano M, Aliberti S, Blasi F, et al. Nasopharyngeal microbiota analysis in healthy and otitis-prone children. Pediatric Infect Dis J. 2021; 40: 16-21.

12.* Kujala T, Alho OP, Luotonen J, Kristo A, Uhari M, Renko M, et al. Tympanostomy with and without adenoidectomy for the prevention of recurrences of acute otitis media. Pediatr Infect Dis J. 2012; 31: 565-9.

13.* Marchisio P, Consonni D, Baggi E, Zampiero A, Bianchini S, Terranova L, et al. Vitamin D supplementation reduces the risk of acute otitis media in otitis-prone children. Pediatr Infect Dis J. 2013; 32: 1055-60.

14.* Balatsouras DG, Kokoutsis G, Ganellis P. Transiently evoked otoacoustic emissions in children with otitis media with effusion. Int J Otolaryngol. 2012; 2012: 269203.

15.** Rosenfeld RM, Schwartz SR, Pynnonen MA. Clinical practice guideline: tympanostomy tubes in children. Otolaryngol Head Neck Surgery. 2013; 149: S1-S35.

16.** Rosenfeld RM, Schwartz SR, Cannon CR. Clinical practice guideline: acute otitis externa. Otolaryngol Head Neck Surg. 2014; 150: S1-S24.

Bibliografía recomendada

– American Academy of pediatrics. Swimmer’s ear/acute otitis externa. En: Kimberlin DW, Brady MT, Jackson MA, Long SS. Red Book: 2015 Report on the Committee on infectious diseases. 30th ed. Elk Grove Village IL: American Academy of Pediatrics; 2015. p. 218.

– Arnold DH, Spiro DM. Otitis media with effusion. En: Bajaj L, Hambidge SJ, Kerby G, Nyquist AC. Berman’s pediatric decision making. 5ª ed. Elsevier. Philadelphia; 2011. p. 128-31.

Guía actualizada en un texto de algoritmos pediátricos.

– Boyce TG, Balakrishnan K. Otitis externa and necrotizing otitis externa. En: Long SS, Prober CHG, Fischer M. Principles and practice of pediatric infectious diseases. 5ª ed. Elsevier. Phidalephia; 2017. p. 223-5.

– Casey JR, Bluestone CHD. Otitis media. En: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8ª ed. Philadelphia; 2018. p. 149-69.

– Friedman EM, Carrillo M. Otitis externa. En: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8ª ed. Philadelphia; 2018. p. 144-9.

– Haddad J, Dodhia SN. External otitis (otitis externa). En: Kliegman RM, St. Geme III JW. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 3414-7.

– Hullegie S, Venekamp R, van Dongen T, Hay AD, Moore MV, Little P, et al. Prevalence and antimicrobial resistance of bacteria in children with acute otitis media and ear discharge. Pediatr Infect Dis J. 2021; 40: 756-62.

– Kerschner JE, Preciado D. Otitis media. En: Kliegman RM, St. Geme III JW. Nelson textbook of pediatrics. 21ª ed. Elsevier. Philadelphia; 2020. p. 3418-31.

Completa y actualizada revisión en el libro de texto de Pediatría general más consultado en el mundo. 15 páginas de obligada lectura para el pediatra de AP.

– Pelton SI. Otitis media. En: Long SS, Prober CG, Fischer M. Principles and practice of pediatric infectious diseases. 5ª ed. Philadelphia: Elsevier; 2017. p. 216-23.

Lo fundamental en otitis media, condensado en 7 imprescindibles páginas de un tratado de enfermedades infecciosas pediátricas. Ideal para pediatras de AP con poco tiempo para la lectura.

– Pichichero ME. Ten-year study of the stringently defined otitis-prone child in Rochester, NY. Pediatr Infect Dis J. 2016; 35: 1033-9.

– Spiro DM, Arnold DH. Acute otitis media. En: Bajaj L, Hambidge SJ, Kerby G, Nyquist AC. Berman’s pediatric decision making. 5ª ed. Elsevier. Philadelphia; 2011. p. 124-7.

Guía en un texto de algoritmos pediátricos.

– Schwartz SR, Coggins R, Gagnon L, Hackell JM, Hoelting D, Hunter LL, et al. Clinical Practice Guideline: Otitis Media with Effusion Executive Summary (Update). Otolaryngology–Head and Neck Surgery. 2016; 154: 201-14.

– Wald ER, De Muri, GP. Antibiotic recommendations for acute otitis media and acute bacterial sinusitis. Conundrum no more. Pediatr Infect Dis J. 2018; 37: 1255-7.

– Pichichero ME. Otitis media. Pediatr Clin N Am. 2013; 60: 391-407.

Revisión sucinta de los conceptos más importantes de la enfermedad.

– Chonmaitree T, Ruohola A, Hendley JO. Presence of viral nucleic acids in the middle ear. Acute otitis media pathogen or bystander? Pediatr Infect Dis J. 2012; 31: 325-30.

Interesante artículo de controversia sobre el papel real de los virus en la etiología de la OMA.

– De la Flor J, Parellada N. Correlació d’otoscòpia visual, otoscòpia pneumàtica i timpanometria en la detecció de disfunció de trompa d’Eustaqui i d’exudat d’oida mitjana. Pediatr Catalana. 2003; 63: 62-8.

Trabajo realizado en el ámbito de la AP con una muestra amplia de pacientes, en el que se demuestra la necesidad de objetivar al máximo la detección de exudado de oído medio.

– Kujala T, Alho OP, Luotonen J, Kristo A, Uhari M, Renko M, et al. Tympanostomy with and without adenoidectomy for the prevention of recurrences of acute otitis media. Pediatr Infect Dis J. 2012; 31: 565-9.

Excelente trabajo en el que se demuestra que el primer abordaje quirúrgico del niño con OMEC/OMAR debe basarse solo en el drenaje transtimpánico, salvo si hay una clínica obstructiva nasal relevante.

Caso clínico 1

Un niño de 3 años, sin antecedentes valorables, acude a la consulta con un cuadro clínico de otalgia derecha de pocas horas de evolución, en el curso de un proceso catarral que se inició hace 5 días. La madre le ha administrado una dosis de paracetamol, que ha eliminado el dolor. A la exploración física, observamos un niño afebril, con buen estado general, faringe hiperémica, moco claro en cavum y rinorrea acuosa. El signo del trago es negativo. La otoscopia neumática nos muestra una intensa hiperemia de la membrana timpánica izquierda, sin presencia de abombamiento ni de exudado en conducto auditivo externo. La movilidad de ambas membranas a la presión positiva y negativa está abolida. La timpanometría muestra una curva izquierda totalmente plana.

Caso clínico 2

Acude a la consulta un niño de 5 años sin antecedentes de interés, con un cuadro clínico de fiebre de 3 días de duración, acompañado de un cuadro catarral de larga evolución y otalgia intensa. El examen físico muestra una faringe congestiva, moco espeso en cavum, rinitis, otoscopia con marcada hiperemia y coloración amarillenta de la membrana timpánica. Con el diagnóstico de OMA se inicia tratamiento con amoxicilina a dosis de 80 mg/kg/día. Al tercer día, el niño acude de nuevo al no experimentar ninguna mejoría, pese a un cumplimiento y aceptación de la vía oral adecuados y se prescribe un antibiótico de 2ª línea. 48 horas después el niño permanece febril y sigue con otalgia.

Caso clínico 3

Se trata de un niño de 2 años y medio, asistente a guardería. Es un paciente habitual de nuestra consulta, con frecuentes procesos catarrales y antecedentes de 7 episodios de OMA bien documentados en un periodo de 11 meses. Su último proceso agudo fue hace 3 meses. Al coincidir con el periodo estival, se decidió una conducta expectante. El niño ha recibido diversas tandas de tratamiento antibiótico en los últimos meses, frecuentemente en fines de semana en servicios de urgencia. El motivo de consulta actual es que la madre está preocupada por el lenguaje del niño. No es capaz de juntar dos palabras y su vocabulario es muy restringido. En las revisiones de los 18 meses y de los 2 años, el cuestionario de detección precoz del autismo M-CHAT fue normal. Se adjunta un informe escolar en el que se describe una conducta poco participativa. El examen físico no muestra hallazgos significativos, salvo la presencia de una otoscopia con tímpanos de coloración azulada, ligera retracción timpánica, otoscopia neumática con inmovilidad total de ambas membranas timpánicas y timpanograma completamente plano. Estos mismos hallazgos se documentan varias veces en la historia desde el último episodio de OMA.


Hipoacusia. Identificación e intervención precoz


F. Benito González, H. Sánchez Gómez
Temas de FC


F. Benito González, H. Sánchez Gómez

Unidad de ORL pediátrica. Servicio de Otorrinolaringología y Patología Cráneo-Cervical. Hospital Universitario de Salamanca. Instituto de Investigación Biomédica de Salamanca

Resumen

La investigación ha demostrado que el diagnóstico precoz que es seguido de una intervención temprana intensiva puede alterar positivamente los resultados cognitivos y de desarrollo de los niños que nacen con hipoacusia. Los avances tecnológicos nos permiten, utilizando medidas fisiológicas, determinar la audición de un niño de corta edad de manera objetiva. Todo ello, ha hecho que los Programas Universales de Identificación e Intervención Precoz hayan alcanzado una gran difusión, incorporándose de manera irreversible dentro de los Programas de Salud Infantil. El pediatra de Atención Primaria, con el fin de facilitar una atención coordinada e integral del niño con déficit auditivo y su familia, debe conocer y participar en el Programa. Así mismo, independientemente del resultado del cribado, debe tener siempre presente el control de la audición y el desarrollo comunicativo dentro del seguimiento habitual del niño.


Abstract

Literature has shown that the early diagnosis of hearing loss followed by an aggressive early intervention can positively alter the cognitive and developmental outcomes of children who are deaf or hard of hearing. Technological advances allow us, using physiological measures, to objectively determine a young child´s hearing. All of the issues mentioned have meant that the Early Hearing Detection an Intervention Programs have become widespread and irreversibly been incorporated into the Child Health Programs. The Primary Care Provider, in order to facilitate coordinated and comprehensive care for children with hearing impairment and their family, must participate in the Program. Regardless of previous hearing screening outcomes, monitoring hearing and communicative development should always be taken into account in the child’s ongoing surveillance.


Palabras clave: Hipoacusia; Detección precoz; Intervención temprana; Seguimiento.

Key words: Hearing loss; Early hearing detection; Early intervention; Ongoing surveillance.

Pediatr Integral 2022; XXVI (6): 369 – 378


OBJETIVOS

• Conocer los tipos de pérdida auditiva y sus consecuencias.

• Conocer los principios de la identificación e intervención precoz de la hipoacusia infantil.

• Conocer el protocolo de cribado, diagnóstico y tratamiento de la hipoacusia neonatal.

• Conocer las implicaciones del pediatra de Atención Primaria en el seguimiento del paciente con hipoacusia.

Hipoacusia. Identificación e intervención precoz

Introducción

Los objetivos de la identificación e intervención auditiva tempranas han de ir encaminados a lograr maximizar las competencias lingüísticas y comunicativas, el desarrollo de la alfabetización y el bienestar psicosocial de los niños con dificultades auditivas.

Ya Aristóteles, hace siglos, escribió: “el oído es el (sentido) que aporta la más amplia contribución a la sabiduría. El discurso, en efecto, o el razonamiento, que es la causa del aprender, es así por ser audible; pero, no es audible en sí mismo, sino indirectamente, debido a que el lenguaje se compone de palabras, y cada palabra es un símbolo racional. En consecuencia, entre aquellos que, de nacimiento, se ven privados de uno u otro sentido, los ciegos son más inteligentes que los sordos o los mudos”(1). De haber sido conocedor del actual conocimiento y del carácter innato del aprendizaje del lenguaje en la especie humana, quizás habría añadido que el oído es el sentido que permite la adquisición del lenguaje y, por tanto, el aprendizaje.

Según los datos estimados por la Organización Mundial de la salud en 2018, el número de personas en el mundo que padecen una pérdida auditiva discapacitante ascienden a 466 millones (6,1% de la población mundial); de ellos, 34 millones (7%) son niños(2). La prevalencia estimada de la hipoacusia bilateral permanente en el neonato es de entre 1 y 3 por cada 1.000 recién nacidos, si bien esta estimación casi se duplica en la edad escolar(3). Históricamente, la identificación de los problemas de audición en el niño no se llevaba a cabo hasta los dos o tres años y, en el caso de las hipoacusias leves, a menudo no se detectaban hasta la edad escolar.

La presencia de una hipoacusia desde el nacimiento, va a limitar la apropiada exposición y acceso al lenguaje dentro del llamado periodo crítico de neuroplasticidad para su adquisición. Esto supondrá que estos niños se retrasarán, respecto de sus pares oyentes en: el desarrollo de la comunicación, el lenguaje, el habla, la lectura y el conocimiento, lo que va a tener posteriores consecuencias en su alfabetización y en su desarrollo académico, emocional y social(4). Según se ha demostrado ampliamente en la literatura, la detección temprana de la hipoacusia, que es seguida de una intervención adecuada y dirigida, puede hacer que un recién nacido con hipoacusia alcance la consecución de los hitos del desarrollo, logrando así, con mayor seguridad, todo su verdadero potencial(5).

Tipos de hipoacusia y sus consecuencias

Las consecuencias de la pérdida auditiva sobre el desarrollo comunicativo y lingüístico del niño variarán dependiendo: del momento y edad de aparición, del tipo o localización de la lesión y del grado o intensidad.

La hipoacusia puede ser clasificada:

• Según el momento de adquisición:

– Hipoacusia prelocutiva: la pérdida auditiva se establece antes del momento en el que las representaciones del lenguaje comienzan a desarrollarse.

– Hipoacusia perilocutiva: la pérdida de audición ocurre durante el periodo de adquisición del lenguaje, cuando la producción del habla no ha sido todavía firmemente establecida.

– Hipoacusia postlocutiva: la pérdida auditiva aparece cuando ya se han desarrollado las representaciones del lenguaje.

• Según la edad de adquisición:

– Hipoacusia congénita: déficit auditivo presente en el nacimiento y, por tanto, detectable por medio de pruebas de cribado auditivo. Este concepto implica que el sistema auditivo central no ha tenido nunca ninguna experiencia auditiva, por lo que es más preciso que el de hipoacusia prelocutiva.

– Hipoacusia progresiva o de aparición tardía: déficit auditivo que aparece después del nacimiento y, por tanto, no detectable con las pruebas de cribado auditivo.

• Según la localización. Las pérdidas auditivas pueden ser:

– De conducción o de transmisión (HT): presentan alteraciones en la transmisión del sonido a través del oído externo (malformaciones con atresia de conducto) y/o medio (malformaciones con ausencia total o parcial de la cadena osicular, otitis, procesos con ocupación de caja timpánica…). Son el tipo de hipoacusias más frecuentemente identificadas en la edad pediátrica. Tienen un pronóstico favorable, con escasas consecuencias sobre el lenguaje, siempre que se realice un abordaje: farmacológico, quirúrgico y/o audioprotésico adecuado en tiempo y forma.

– De percepción o neurosensoriales (HNS): son debidas a lesiones en el oído interno o en la vía nerviosa auditiva. En esta denominación se incluyen las hipoacusias cocleares o sensoriales y las retrococleares o neurales. En las cocleares, la lesión se localiza en las células sensoriales del órgano de Corti, donde la energía mecánica del sonido se transforma en energía eléctrica. En las retrococleares, la lesión se localiza en la vía nerviosa que conduce el impulso eléctrico, bien a nivel periférico (nervio coclear) o central (tronco cerebral y centros superiores hasta la corteza cerebral). Las HNS son casi siempre permanentes e irreversibles.

• Según el grado o intensidad de la hipoacusia(6). En el caso de las pérdidas auditivas neurosensoriales prelocutivas, existen grandes diferencias en función del grado de la hipoacusia (según la Clasificación de “El Bureau International d´Audiophonologie” BIAP(7)):

– Leve: (umbral auditivo medio entre 21 y 40 dB). En este caso, los niños son capaces de oír todo, pero solo comprenden parte de lo que oyen, lo que puede derivar en problemas de atención y comportamiento en clase, dificultad de comunicación en conversaciones en grupos o en ambientes ruidosos. Es frecuente que aparezcan dislalias, por insuficiente discriminación de ciertos rasgos fonéticos, y retraso general leve del lenguaje y del habla. Las hipoacusias de grado leve muchas veces pasan desapercibidas a la familia y, por ello, pueden repercutir en el rendimiento escolar.

– Moderada: (umbral auditivo medio entre 41 y 70 dB). Aparece lenguaje espontáneo, pero con retraso y muchas dificultades fonoarticulatorias, resultando en significativos problemas a nivel educativo. El habla es percibida si se eleva un poco la voz. Presentan importantes dificultades en la comprensión de las conversaciones en ambientes ruidosos o cuando existen múltiples interlocutores. El sujeto entiende mejor si se apoya en la lectura labial.

– Severa: (umbral auditivo medio entre 71 y 90 dB). La audición residual no es funcional por sí sola para lograr un desarrollo del lenguaje de forma espontánea. El habla es percibida con voz fuerte cerca del oído. Su aprendizaje resulta difícil, lento y, en ocasiones, muy limitado.

– Profunda: (umbral auditivo medio entre 91 y 110 dB). Son incapaces de oír o entender palabras o sonidos y solo perciben ruidos muy potentes. Toda la comprensión verbal del niño depende de la lectura labial y, como consecuencia, la adquisición del lenguaje oral es difícil.

Principios de la identificación e intervención auditiva precoz

Con el fin de poder alcanzar su máximo potencial, todos los niños y sus familias tienen derecho a conocer el estado de su audición. Los niños identificados y sus familias deben tener acceso a los recursos necesarios para conseguirlo.

El Joint Committee on Infant Hearing (JCIH) ha establecido, a lo largo de los años, una serie de principios que proporcionan las bases para la creación de sistemas de identificación e intervención auditiva precoz efectivos(8). Estos principios han sido adoptados posteriormente por diferentes organismos, entre ellos la Comisión para la Detección Precoz de la Hipoacusia (CODEPEH) en nuestro país(9). A modo de resumen, se recogen los siguientes:

• Todos los recién nacidos deben someterse a un examen auditivo antes del alta hospitalaria y no más tarde del 1 mes de vida.

• Todos los niños que no superen el cribado auditivo deben ser sometidos a una evaluación que confirme su situación audiológica no más tarde del 3er mes de vida.

• Todo niño que presenta una hipoacusia en uno o ambos oídos debe ser remitido inmediatamente para una intervención temprana. Los servicios de intervención temprana deben comenzar tan pronto como sea posible después del diagnóstico, pero no después de los 6 meses de edad y deben reflejar las preferencias y metas de la cada familia para su hijo.

• La identificación e intervención precoz debe estar centrado en la familia, garantizando los derechos y la privacidad del niño y la familia mediante la toma de decisiones informada y compartida, y el consentimiento de la familia de acuerdo a la legislación vigente. Las familias deben tener acceso a información sobre todos los recursos y programas de intervención, así como apoyo y asesoramiento sobre las necesidades educativas y de comunicación/lenguaje del niño.

• El niño y su familia deben tener acceso inmediato a tecnología de alta calidad, incluidos audífonos, implantes cocleares y otros dispositivos de asistencia cuando corresponda.

• Todos los niños, independientemente del resultado del cribado auditivo al nacimiento, deben ser monitorizados dentro de los programas de salud de acuerdo con las tablas de desarrollo evolutivo de la comunicación.

• Los programas de intervención temprana deben ser realizados por profesionales conocedores de las necesidades y requisitos de los niños con hipoacusia, reconocer las prácticas basadas en la evidencia y aprovechar las fortalezas, las elecciones informadas, las tradiciones lingüísticas y las creencias culturales de las familias a las que sirven.

Cribado auditivo neonatal universal

Todos los recién nacidos deben tener acceso a un examen de audición, utilizando medidas fisiológicas con determinación objetiva del resultado antes del primer mes de vida.

Desde el comienzo, por el interés en la detección precoz de la hipoacusia neonatal en la década de los 70 del siglo pasado, estos programas han experimentado una amplia variación, tanto en la población diana como en los medios utilizados. Así, tras centrarse inicialmente en la población con factores de riesgo para padecer una hipoacusia, se comprobó cómo esta estrategia dejaba sin diagnosticar entre un 40-50% de las hipoacusias congénitas. Tras ampliar el objetivo a todos los recién nacidos, los esfuerzos tuvieron que centrarse en vencer las objeciones sobre su necesidad y efectividad.

Paralelamente, el desarrollo tecnológico en el campo de la audiología, especialmente en el de las pruebas de carácter objetivo, supuso un cambio radical que superó el uso de las pruebas basadas en la observación de la conducta y favoreció la evidencia científica del beneficio del cribado universal.

Técnicas de cribado

En la actualidad, los métodos utilizados para el cribado auditivo neonatal universal están basados en registros objetivos no invasivos de la actividad fisiológica subyacente a la función auditiva normal. Estas mediciones incluyen el registro automático, tanto de las otoemisiones acústicas como de los potenciales evocados auditivos de tronco cerebral.

• Otoemisiones Acústicas Transitorias (OEAT): son sonidos medibles que se producen cuando se estimula la cóclea con un tono puro y constituyen una respuesta del normal funcionamiento de las células ciliadas externas (CCE). Las OEAT se registran a través de una sonda con un micrófono, colocado en el canal auditivo externo. No se observan en umbrales de audición superiores a 30-35 dB.

• Potenciales Evocados Auditivos de Tronco Cerebral Automatizados (PEATCA): se obtienen a partir de electrodos de superficie que registran la actividad neuronal generada en la cóclea, el nervio auditivo y el tronco encefálico, en respuesta a estímulos acústicos emitidos a través de un auricular. Su uso como método de cribado, se basa en el uso de algoritmos matemáticos que eliminan la subjetividad del explorador. Los umbrales son previamente seleccionados entre 35 a 45 dB.

Ambas son fácilmente realizables en recién nacidos y han demostrado una efectividad similar en programas de cribado auditivo neonatal universal(10). Sin embargo, existen diferencias importantes entre ambas. Así, mientras las OEAT miden una respuesta fisiológica de las células ciliadas externas cocleares, los PEATCA reflejan, tanto el estado coclear como la función neural auditiva que se extiende más allá de la cóclea hacia el tronco encefálico. Debido a ello, los PEATCA darán un “no pasa” cuando se evalúe a bebés con neuropatía/disincronía auditiva, mientras que las OEA resultarían en un “pasa”(6,8).

Es importante reseñar que, en algunos recién nacidos que pasan la prueba de cribado auditivo, se demostrará posteriormente una pérdida auditiva permanente. Aunque esta pérdida auditiva detectada más tarde puede reflejar cambios progresivos o de inicio tardío, las tecnologías de detección con PEATCA y OEAT no identificarán a los niños con hipoacusia leves o con pérdidas de regiones frecuenciales aisladas.

Estrategias de cribado

Tradicionalmente, se han instaurado protocolos de cribado en dos fases para los recién nacidos que “no pasan” la primera prueba antes del alta, con el fin de minimizar el número de falso-positivos referidos a diagnóstico(11). Sin embargo, no es recomendable la repetición excesiva de la prueba, dado que incrementa la posibilidad de un error Tipo I (la probabilidad de obtener un resultado “pasa” por mera casualidad aumenta cuando la prueba se realiza repetidamente).

Existen diferentes protocolos de cribado, bien utilizando: OEAT, PEATCA o la combinación de ellos de manera secuencial. Así, algunos programas plantean realizar una prueba de PEATCA en caso de que las OEAT fallen, dando el cribado como “pasa” si los potenciales son favorables. Esta estrategia presenta la ventaja del bajo coste y la rapidez de las OEAT y las bajas tasas de referencia a diagnóstico de los PEATCA; sin embargo, puede dejar sin diagnosticar niños con neuropatía auditiva. En opinión de los autores, la opción más recomendable es el uso de PEATCA seguido por OEAT, en caso de no superar los primeros, ya que así se puede plantear la sospecha de una neuropatía auditiva de cara al diagnóstico.

El JCIH, en su última declaración de 2019(8), establece que para los niños nacidos en la maternidad, un resultado de “pasa” en ambos oídos, utilizando cualquiera de estas tecnologías antes del alta hospitalaria, es aceptable como prueba de audición aprobada. Sin embargo, para los niños ingresados en Unidades de Cuidados Intensivos Neonatales (UCIN), recomienda la realización de un cribado con PEATCA, debido a la mayor prevalencia, tanto de hipoacusias como de neuropatías/disincronías auditivas.

La segunda fase de cribado después del alta, debe ser realizada tan pronto como sea posible y siempre antes del mes. Debe ser realizada en ambos oídos, independientemente de que hubiera pasado alguno de los oídos en la primera fase. Es crucial para el correcto funcionamiento de un programa de cribado auditivo neonatal universal, evitar las pérdidas. De igual manera, es muy importante facilitar la incorporación al programa a todos aquellos niños que no hayan sido cribados antes del alta o hayan nacido fuera del hospital.

Cribado citomegalovirus congénito (CMVc)

Actualmente, no existe una prueba estandarizada adecuada para el cribado universal del CMVc en recién nacidos, aunque la investigación para el desarrollo de un cribado apropiado y relativamente económico es un tema prioritario(8). Sin embargo, existe un amplio consenso sobre el beneficio de la implantación de cribados selectivos, mediante la identificación por PCR de genoma viral en muestras de orina o saliva, en los niños que no superan la prueba de cribado auditivo. Esto permite realizar un diagnóstico, en las 2-3 primeras semanas de vida, del origen congénito de la infección y plantear así una adecuada actitud terapéutica y de seguimiento(12).

Fase de diagnóstico

Todos los niños que no superen la fase de cribado auditivo en uno o ambos oídos deben ser sometidos a un diagnóstico, con el fin de evaluar el estado de su audición y determinar la etiología de su hipoacusia.

Si bien, el JCIH establecía, tradicionalmente, la edad de 3 meses como máxima para confirmar la presencia de una hipoacusia, en su última declaración de 2019, recomienda realizarla antes de los 2 meses(8).

Diagnóstico audiológico

Su objetivo es cuantificar los umbrales específicos por frecuencia para la vía aérea y ósea, y determinar el tipo y grado de pérdida auditiva para cada oído. El diagnóstico audiológico se basa en el principio de “comprobación cruzada” y complementaria de las diferentes pruebas existentes(13). Los aspectos claves en la valoración auditiva son:

• Los Potenciales Evocados Auditivos de Tronco Cerebral son la prueba gold-standard para la determinación de los umbrales auditivos por debajo de los 6 meses de edad. Los obtenidos con estímulos click informan sobre el estado de las altas frecuencias (2-4 KHz), mientras que los obtenidos con estímulos toneburst son específicos para cada frecuencia. Otros tipos de pruebas electrofisiológicas, como los Potenciales Evocados Auditivos de Estado Estable (PEAee) permiten determinar los umbrales por frecuencias específicas. Su realización, tanto por vía aérea como por vía ósea, proporciona información sobre el tipo, el grado y la configuración de la pérdida auditiva para la provisión de la amplificación auditiva.

• La Timpanometría nos informa de la función del oído medio y ayuda a diferenciar las hipoacusias de transmisión/conducción de las sensoriales o neurales.

• Los Umbrales del Reflejo del Estribo informan de la función del oído medio y de la integridad de la vía auditiva. Su ausencia, en presencia de unas otoemisiones acústicas, nos hará sospechar una neuropatía auditiva.

• Las otoemisiones acústicas brindan una información importante sobre la integridad de las células ciliadas externas y nos permiten hacer un diagnóstico topográfico, diferenciando el trastorno del espectro de la neuropatía auditiva de la pérdida auditiva neurosensorial.

• Los métodos basados en respuestas condicionadas al sonido son las únicas pruebas válidas para realizar una verdadera medición de la audición. La audiometría de refuerzo visual (ARV) se basa en la localización auditiva en el plano horizontal para observar y reforzar el comportamiento de giro de cabeza en respuesta a estímulos de tono puro y habla, y nos permitirá obtener, en la mayoría de los casos, los umbrales tonales de cada uno de los oídos en los niños entre 6 y 24 meses. La audiometría lúdica o condicionada al juego obtiene, mediante condicionamiento operante al sonido, unos umbrales fiables por vía aérea y ósea a partir de los 24 meses(14). Además, la prueba de percepción de la palabra hablada nos proporciona información sobre cómo el niño reconoce y discrimina los estímulos del habla.

Diagnóstico etiológico

Es necesario realizar una evaluación médica integral inmediatamente después de confirmar la pérdida auditiva. Su propósito es: intentar determinar la etiología, detectar problemas asociados, proporcionar opciones terapéuticas y colaborar con la familia en la toma de decisiones sobre su hijo.

El estudio comienza por una exhaustiva historia clínica. Entre las causas prenatales a investigar destacan: las infecciones del complejo TORCH (toxoplasmosis, rubeola, CMV, herpes simple y sífilis congénita), la ingesta de sustancias ototóxicas (aminoglucósicos, cloroquina…) o el síndrome alcohólico fetal (produce HNS en el 27% de los casos). La infección congénita por CMV, cuya incidencia se estima en un 0,2- 2% de los nacidos vivos en todo el mundo, es la causa más frecuente de HNS adquirida. Solo el 10% son sintomáticos al nacimiento y asocian HNS en un 50-70%; mientras que el 90% restante no muestra signos de infección congénita, pudiendo desarrollar HNS tardía en un 10-20% de casos de forma uni o bilateral, leve o profunda y perilocutiva o progresiva(15). Si no se ha realizado cribado selectivo, podemos solicitar una PCR de la muestra de sangre de las pruebas metabólicas, aunque tiene peor sensibilidad. Entre las causas postnatales, se deben buscar: la hiperbilirrubinemia grave, la encefalopatía hipóxico-isquémica, especialmente si requiere tratamiento hipotérmico, estancias en Unidades de Cuidados Intensivos Neonatales superior a 5 días y uso de Oxigenación por Membrana Extracorpórea (ECMO).

Una exploración física detallada puede mostrar hallazgos asociados a síndromes (el 30% de las hipoacusias genéticas prelocutivas son de tipo sindrómico). Entre los que asocian hipoacusias conductivas destacan: síndrome de Down, Treacher-Collins, Crouzon, Klippel-Feil, braquio-oto-renal, CHARGE, VACTERL y Goldenhar; y los más asociados a HNS son: síndrome de Waardenburg, CHARGE, VACTERL, braquio-oto-renal, Pendred y Usher(8). La exploración otorrinolaringológica confirma la presencia de: defectos auriculares (microtia), alteraciones de los conductos auditivos externos (atresia), anomalías de la membrana timpánica o el oído medio (derrames retrotimpánicos, deformidades osiculares congénitas), presencia de fístulas o quistes preauriculares, posicionamiento anómalo de ojos, órbitas, pómulos o mandíbula, y evidencia de asimetría facial.

Los avances producidos en el conocimiento genético de las hipoacusias han convertido, en los últimos años, a esta herramienta en crucial. Su importancia radica no solo en conocer la causa y permitir el consejo genético, sino también: identificar síndromes asociados a condiciones médicas no reconocidas que requieren intervención, conocer la localización topográfica de la afectación, prever el pronóstico de progresión de la hipoacusia y planificar una mejor actitud terapéutica. Tanto el JCIH como la CODEPEH proponen que, si se sospecha una hipoacusia sindrómica, se realicen estudios genéticos dirigidos a los genes sospechosos; mientras que, en el caso de las no sindrómicas, se realice primero un análisis de los genes GJB2/GJB6 (las mutaciones de la Conexina 26 y 30 suponen entre el 10-40% de estas); y si es negativo, se continúe el estudio con paneles de genes o secuenciación de nueva generación (NGS)(8,16).

El estudio radiológico, además de contribuir en el diagnóstico etiológico, identifica marcadores anatómicos para la progresión (dilatación del acueducto del vestíbulo), y nos permite predecir el pronóstico de intervenciones terapéuticas, como la amplificación y/o la implantación coclear. Tanto la tomografía axial computarizada (TAC) como la resonancia magnética nuclear (RMN), nos proporcionan información sobre anomalías estructurales o malformaciones del oído externo, del medio, de las estructuras cocleovestibulares, del conducto auditivo interno, de los nervios craneales y del cerebro.

Otros estudios necesarios incluyen: el ECG, especialmente en HNS profundas para descartar un intervalo Q-T prolongado asociado al síndrome de Jervell y Lange-Nielsen y prevenir así la posibilidad de muerte súbita; y la evaluación oftalmológica para documentar la agudeza visual y descartar trastornos de la visión concomitantes o de aparición tardía, como cataratas o síndrome de Usher.

Fase de tratamiento

La intervención precoz engloba todas aquellas actividades encaminadas a proporcionar a los niños el acceso a la información lingüística y debe proveerse tan pronto como se haya confirmado la hipoacusia, pero no más tarde de los 6 meses de edad.

La fase de tratamiento engloba, tanto las terapias encaminadas a facilitar un desarrollo auditivo (amplificación auditiva) como a promocionar la adquisición del lenguaje (terapia auditivo-verbal). Si bien, se establece la edad de 6 meses como máxima para su inicio, el JCIH en su última declaración de 2019, recomienda realizarla antes de los 3 meses de edad(8). La filosofía de los profesionales encargados de prestar estos servicios (ORL, pediatra, foniatra, logopeda, audiprotesista, trabajador social, profesor) ha de ser: interdisciplinar, coordinada, centrada en el niño y su familia, y respetuosa con sus creencias y decisiones.

Amplificación auditiva

El propósito de la amplificación auditiva es facilitar el desarrollo auditivo oportuno y óptimo como precursor del desarrollo del lenguaje hablado. Para ello contamos con:

• Audífonos: es la opción preferente en las HNS, tanto bilaterales como unilaterales de grado leve a severo, y se plantea como la primera opción de habilitación auditiva en todos los niños diagnosticados de HNS, independientemente del umbral obtenido inicialmente. Su adaptación debe ser realizada por un audiprotesista con conocimientos, habilidades y experiencia en audiología pediátrica(17), y ha de ser progresiva y revaluada en el tiempo.

• Dispositivos auditivos de conducción ósea: actúan estimulando la coclear a través del hueso craneal. Pueden colocarse directamente sobre el hueso mediante una diadema, la patilla de una gafa o una pegatina, o necesitar de un procedimiento quirúrgico (implantables). Están indicados en HT o mixtas permanentes (atresia auricular, agenesia de conducto auditivo externo, malformaciones osiculares…).

• Implante coclear: puede realizarse de manera unilateral o bilateral que, a su vez, puede ser simultáneo o secuencial, y puede utilizarse en combinación con un audífono en el oído contralateral (estimulación bimodal). Tradicionalmente, se ha considerado el tratamiento de elección para las HNS bilaterales en el rango de severo a profundo; si bien, las hipoacusias asimétricas con un oído en grado no severo o incluso normal, son indicaciones cada día más asentadas. En la actualidad, se reconoce que la implantación coclear, entorno a los 12 meses o antes, es la mejor opción para una buena comprensión del lenguaje hablado, con tasas de resultados a nivel de adquisición de lenguaje similares al de sus pares con audición normal(8). Todo niño que no responde a los PEATC realizados con estímulos toneburst multifrecuencia, es audiológicamente candidato para la implantación coclear(18).

• Ayudas tecnológicas: abarcan una variedad de dispositivos, tanto auditivos como visuales o vibrotáctiles. De gran importancia, pues ayuda a mejorar la relación señal-ruido, especialmente en el medio escolar, son los sistemas de transmisión sin cable desde un micrófono remoto (sistemas de frecuencia modulada, sistemas FM).

Terapia auditivo-verbal

Consiste en estimular los elementos del habla a fin de desarrollar la habilidad de escucha, usando la audición residual amplificada, para procesar el lenguaje verbal y producir repuestas orales. El terapeuta trata de fomentar las habilidades de la familia para ofrecer al niño el mayor y mejor número de oportunidades de lenguaje apropiadas para la edad, facilitando rutinas de participación conjunta a lo largo de las interacciones naturales del día a día. El aprendizaje se desarrolla en fases sucesivas: percepción del sonido, discriminación del sonido, identificación, reconocimiento y comprensión.

Seguimiento

Todos los niños, independientemente del resultado del cribado auditivo, deben recibir una vigilancia continua de su capacidad auditiva y su desarrollo comunicativo durante las visitas del programa del niño sano a partir de los 2 meses de edad(19).

Como ya hemos indicado, aunque uno o dos recién nacidos de cada mil son identificados con hipoacusia, se estima que posteriormente se diagnostican uno o dos niños con pérdida auditiva permanente por cada mil(3). Esto puede reflejar, tanto una pérdida auditiva de inicio tardío como una hipoacusia no detectada por el cribado auditivo. Por esta razón, todos los niños, independientemente del resultado del cribado auditivo, deben tener un seguimiento de su capacidad auditiva y de su desarrollo del habla y del lenguaje durante las visitas del programa del niño sano(19). Todos aquellos que no pasen la evaluación del habla y el lenguaje dentro de su examen médico general o aquellos cuyos padres que refieran una inquietud con respecto a su audición o su lenguaje, deben ser derivados para una evaluación audiológica. Este protocolo permite la detección de niños con pérdida auditiva neonatal o de aparición tardía, independientemente de la presencia o ausencia de un factor de riesgo asociado a hipoacusia.

La tabla I muestra los factores de riesgo asociados a hipoacusia y las recomendaciones de seguimiento establecidas por el JCIH en 2019(8). Estas recomendaciones se refieren a los recién nacidos que superan el cribado auditivo. Cuando existen factores de riesgo de pérdida auditiva de aparición tardía o progresiva, se debe realizar una evaluación audiológica integral en el periodo comprendido entre el alta hospitalaria y el indicado para cada uno de los factores (9 meses para la mayoría de ellos). Además, los niños que reingresen en el primer mes de vida, cuando hay situaciones asociadas con deterioro auditivo (p. ej., hiperbilirrubinemia o sepsis con cultivo positivo), deben ser sometidos a otra prueba de cribado con PEATCA antes de ser dado de alta.

tabla

Función del pediatra de Atención Primaria

El pediatra, como agente principal en el control de la salud general, el desarrollo y el bienestar del niño, juega un papel fundamental en el proceso de identificación e intervención precoz de la hipoacusia infantil. Cuando un recién nacido no supera el cribado auditivo, el pediatra de Atención Primaria debe participar junto con el resto de especialistas (ORL, audioprotesista, logopeda, foniatra, trabajador social…), con el fin de facilitar una atención coordinada e integral del niño y su familia. Pero, además, el pediatra, independientemente del resultado del cribado y de la existencia o no de factores de riesgo, debe tener siempre presente el control de la audición y el desarrollo comunicativo dentro del seguimiento del Programa del Niño Sano(19).

Por tanto, entre las funciones del pediatra de Atención Primaria están:

• Ayudar a las familias a entender el propósito de la identificación e intervención precoz de la hipoacusia neonatal.

• Asegurarse de que todos los recién nacidos han sido testados dentro del programa de identificación precoz de su área de salud y, en caso contrario, garantizar su recaptación, enfatizando en la importancia de su realización y en el seguimiento de los que presenten factores de riesgo asociados a hipoacusia. Nunca se ha de restar importancia al resultado de una prueba de cribado incluso, aunque no haya pasado un solo oído.

• Asegurar que los recién nacidos, que no superan la fase de cribado, son sometidos a pruebas de diagnóstico en los plazos establecidos.

• Garantizar que los pacientes diagnosticados de hipoacusia reciben tratamiento en los plazos establecidos y continúan posteriormente su seguimiento.

• Ayudar a las familias en la consecución y coordinación de los servicios de intervención temprana (Centros Bases de Atención a la Discapacidad, Trabajadores Sociales…).

• Dar apoyo a las familias y abordar las preocupaciones de los padres: superar el shock y la negación, esbozar los próximos pasos, dar esperanza, fomentar el asociacionismo.

• Identificar posibles factores de riesgo asociados a hipoacusia y establecer derivación para su valoración audiológica según protocolo (Tabla I).

• Realizar un seguimiento de la audición y del normal desarrollo comunicativo dentro del Programa del Niño Sano, independientemente del resultado del cribado y de la existencia o no de factores de riesgo (Tablas II y III). Es importante prestar especial atención a las preocupaciones de los padres sobre la audición y nunca asegurar una audición normal por haber pasado el cribado auditivo.

tabla

tabla

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito. Declaración de intereses: ninguno.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1. Aristóteles. Del Sentido y lo sensible; De la memoria y el recuerdo. Ed. Maxtor; 2019.

2. World Health Organization. Prevention of Blindness and Deafness. Estimates. Global Estimates on Prevalence of Hearing Loss. 2018. Disponible en: https://www.who.int/pbd/deafness/estimates/en/.

3. Watkin P, Baldwin M. The longitudinal follow up of a universal neonatal hearing screen: The implications for confirming deafness in childhood. International Journal of Audiology. 2012; 51: 519-28.

4.** Pimperton H, Kennedy CR. The impact of early identification of permanent childhood hearing impairment on speech and language outcomes. Arch Dis Child. 2012; 97: 648-53. DOI: 10.1136/archdischild-2011-301501.

5.*** Yoshinaga-Itano C, Sedey A, Coulter D, Mehl A. Language of early- and later-identified children with hearing loss. Pediatrics. 1998; 102: 1161-71.

6.** Northern JL. Hearing and hearing loss in children. En: Northern JL, Downs, Deborah H. Hearing in Children. San Diego. Plural Publishing; 2014. p. 37-9.

7. Recomendaciones del BIAP (Bureau Internacional D’Audiophologie). Bruselas. 1997.

8-*** The Joint Committee on Infant Hearing. Year 2019 Position Statement Principles and Guidelines for Early Hearing Detection and Intervention Programs. The Journal of Early Hearing Detection and Intervention. 2019; 4: 1-44. DOI: https://doi.org/10.15142/fptk-b748.

9.** CODEPEH (Comisión para la detección precoz de la hipoacusia infantil). Trinidad-Ramos G, Alzina V, Jaudenes-Casaubón C, Núñez Batalla F, Sequí-Canet JM. Recomendaciones de la CODEPEH para 2010. Acta Otorrinolaringol Esp. 2010; 61: 69-77.

10. Norton SJ, Gorga MO, Widen JE, Folsom RC, Sininger Y, Cone-Wesson B, et al. Identification of neonatal hearing impairment: evaluation of transient evoked otoacoustic emission, distortion product otoacoustic emission, and auditory brain stem response test performance. Ear Hearing. 2000; 21: 508-28.

11** Joint Committee on Infant Hearing. Year 2000 Position Statement: Principles and Guidelines for Early Hearing Detection and Intervention Programs. Am J Audiol. 2000; 9: 9-29.

12. Benito-Orejas JI, Benito-González F, García-Vicario F, Martín-Sigüenza G, Rey-Marcos M, Serrano-Madrid ML, et al. Detección de la infección por citomegalovirus congénito en neonatos que no pasan el cribado auditivo universal. Revista ORL. 2019; 10: 253-61.

13. Widen J, Johnson JL, White KR, Gravel JS, Vohr BR, James M, et al. A multisite study to examine the efficacy of the otoacoustic emission/automated auditory brainstem response newborn hearing screening protocol: Results of visual reinforcement audiometry. American Journal of Audiology. 2005; 14: S2000-S2216.

14. Norrix LW. Hearing thresholds, minimum response levels, and cross-check measures in pediatric audiology. American Journal of Audiology. 2015; 24: 137-144.

15.** Benito Orejas JI, Silva Rico JC. Hipoacusia. Identificación e Intervención precoz. Pediatr Integral. 2017; XXI: 418-28.

16.*** CODEPEH (Núñez F, et al.). Actualización de los programas de detección precoz de la sordera infantil: recomendaciones CODEPEH 2019 (Niveles 2, 3 y 4 Diagnóstico, Tratamiento y Seguimiento). ­Revista FIAPAS octubre-diciembre 2019, Nº 171 Especial. (2ª ed.). Madrid, FIAPAS 2020.

17.** Bagatto M, Moodie S, Brown C, Malandrino A, Richert F, Clench D, et al. Prescribing and verifying hearing aids applying the American Academy of Audiology Pediatric Amplification Guideline: Protocols and outcomes from the Ontario Infant Hearing Program. Journal of the American Academy of Audiology. 2016; 27: 188-203.

18. Hang AX, Roush PA, Teagle HFB, Zdanski C, Pillsbury H, Adunka O, et al. Is “no response” on diagnostic auditory brainstem response testing an indication for cochlear implantation in children? Ear & Hearing. 2015; 36: 8-13.

19.** American Academy of Pediatrics Committee on Practice and Ambulatory Medicine and American Academy of Pediatrics Bright Futures Periodicity Schedule Workgroup. 2017 Recommendations for Preventive Pediatric Health Care. Pediatrics, 2017; 139: e20170254.

Bibliografía recomendada

– The Joint Committee on Infant Hearing. Year 2019 Position Statement Principles and Guidelines for Early Hearing Detection and Intervention Programs. The Journal of Early Hearing Detection and Intervention. 2019; 4: 1-44.

Documento imprescindible en el que se presenta la última declaración del Joint Committee on Infant Hearing (JCIH). Mezcla de consenso y revisión bibliográfica, en el que se incluyen aspectos sobre: fundamentos globales, cribado neonatal, diagnóstico e intervenciones audiológicas, intervención precoz y apoyo familiar, y consideraciones médicas.

– CODEPEH (Núñez F, et al.). Actualización de los programas de detección precoz de la sordera infantil: recomendaciones CODEPEH 2018 (Nivel 1 Detección). ­Revista FIAPAS, octubre-diciembre 2018, Nº 167, Especial. (2ª ed.). Madrid, FIAPAS 2019.

La Comisión para la Detección Precoz de la Hipoacusia infantil, formada por representantes de la Sociedad Española de Otorrinolaringología, de la Asociación Española de Pediatría y de la Confederación Española de Familias de Personas Sordas, da unas recomendaciones orientadas a actualizar los programas de cribado, abordando: los progresos tecnológicos, el impacto del conocimiento actual sobre la infección congénita por citomegalovirus y los avances en el estudio genético de la hipoacusia.

– CODEPEH (Núñez F, et al.). Actualización de los programas de detección precoz de la sordera infantil: recomendaciones CODEPEH 2019 (Niveles 2, 3 y 4 Diagnóstico, Tratamiento y Seguimiento). Revista FIAPAS octubre-diciembre 2019, Nº 171 Especial. (2ª ed.). Madrid, FIAPAS 2020.

Dando continuidad al trabajo previo, la CODEPEH completa sus recomendaciones sobre los programas de cribado auditivo neonatal universal con la revisión de las evidencias científicas sobre el proceso de diagnóstico, tratamiento y seguimiento. Destaca el rol que han de desempeñar las familias en estos procesos y el punto de apoyo que ofrecen los movimientos asociativos.

– Yoshinaga-Itano C, Sedey A, Coulter D, Mehl A. Language of early- and later-identified children with hearing loss. Pediatrics. 1998; 102: 1161-71.

Estudio sobre 150 niños, divididos en dos grupos según la edad de intervención, que demuestra un desarrollo del lenguaje significativamente mejor en el grupo de niños detectados y tratados precozmente (antes de los seis meses de vida), frente a los detectados y tratados después de esa edad. Trabajo a reseñar por su transcendencia histórica, al ser el primero en demostrar los beneficios de la identificación e intervención precoz.

– Early Hearing Detection and Intervention (EHDI) Quality Improvement (QI) Project Change Package. Disponible en:
https://www.infanthearing.org/quality-improvement/docs-ehdi-qi-toolkit/Presentations%20and%20Webinars/EHDI-The%20Role%20of%20the%20Medical%20Home.pdf.

Presentación realizada por la Academia Americana de Pediatría, en el que se aporta información y se recoge, de manera sintética, el papel que ha de desempeñar el pediatra de Atención Primaria dentro de los Programas de Identificación e Intervención Precoz de la Hipoacusia.

Caso clínico

Paciente varón de 20 meses que acude a su pediatra de Atención Primaria llevado por los padres, refiriendo que el niño no tiene respuestas frente al sonido, incluso de alta intensidad, prácticamente desde el nacimiento. Realizó alguna emisión fonética a los 5 meses, pero desde entonces solo emite algunos sonidos fónicos. Además, no entiende órdenes sencillas sin apoyo gestual.

Como antecedentes, solo cabe destacar que nació a la semana 36 mediante cesárea por presentación podálica con Apgar 8/9 y que presentó leve ictericia sin precisar exanguinotransfusión. Sin antecedentes familiares de hipoacusia ni otros antecedentes de interés.

En la exploración física, la otoscopia es normal en ambos oídos y los pabellones auriculares son de aspecto normal. Sin rasgos físicos sindrómicos.

tabla

tabla


Upper respiratory tract infections-2: otitis media (etiology, symptoms and diagnosis; complications and treatment); recurrent acute otitis media and chronic otitis media; external otitis

J. de la Flor i Brú
Topics on
Continuous Training


J. de la Flor i Brú

Health Care Center “El Serral”. ABS Sant Vicenç dels Horts-1. DAP Baix Llobregat-Litoral. ICS. Barcelona

Abstract

Otitis media is one of the most frequent diagnoses in Primary Care (PC). Acute otitis media (AOM) is mainly caused by pneumococcus and non-typeable Haemophilus influenzae. The specific clinical symptomatology is otalgia or its equivalents. Otoscopy should show tympanic bulging or bluish or yellowish tympanic discoloration, or a combination of hyperemia and dullness. Treatment should begin with proper pain relief. The use or not of antibiotics (ATB) should be based on a correct diagnosis. Watchful waiting may be an initial choice in children older than 2 years, without risk factors. High-dose amoxicillin is the first choice treatment. Suppurative AOM with perforation should always be treated with ten days of antibiotics.

Recurrent acute otitis media (RAOM) and chronic otitis media with effusion (COME) are the most prevalent chronic diseases in primary pediatric care. RAOM is defined by the presence of 3 or more episodes in less than 6 months, or 4 or more in less than 12 months, provided that the last episode occurred in the last 6 months. COME is defined as the presence of bilateral effusion for more than 3 months or unilateral for more than 6 months. RAOM must be initially managed with intervention on predisposing factors. Surgery should be the last resort. COME should be diagnosed with objective detection of middle ear effusion (tympanometry). Persistent conductive hearing loss greater than 30 decibels must be considered amenable to treatment with tympanostomy tubes. Otorrhea in carriers of tympanostomy tubes must be treated with topical ciprofloxacin.

External otitis is produced by moist in external auditory conduct. Hygienic counseling and topical antibiotic will suffice in a vast number of cases.


Resumen

La otitis media es uno de los diagnósticos más frecuentes en Atención Primaria (AP). La otitis media aguda (OMA) es causada fundamentalmente por neumococo y Haemophilus influenzae no capsulado. La sintomatología clínica específica es la otalgia o sus equivalentes. La otoscopia debe mostrar abombamiento timpánico o, en su defecto, coloración
timpánica azulada o amarillenta, o la combinación de hiperemia y matidez. El tratamiento debe empezar por una correcta analgesia. La utilización o no de antibióticos (ATB) debe fundamentarse en un correcto diagnóstico. En determinadas situaciones, la opción de analgesia y seguimiento sin ATB inicial puede ser recomendable. La amoxicilina a altas dosis es el tratamiento de primera elección. La OMA supurada, con perforación, debe tratarse siempre con ATB durante 10 días.

La otitis media aguda de repetición (OMAR) y la otitis media crónica con exudado (OMEC) son los problemas crónicos más frecuentes en la consulta del pediatra de AP. Se define como OMAR: la presencia de 3 o más episodios de OMA en 6 o menos meses, o 4 o más en 12 o menos meses, siempre que el último de los episodios se haya producido en los últimos 6 meses. Se define como OMEC: la presencia de exudado bilateral más de 3 meses o unilateral más de 6 meses. La OMAR debe ser manejada con la intervención sobre los factores predisponentes. La cirugía debe ser el último recurso. La OMEC debería diagnosticarse basándose en técnicas objetivas de detección de exudado de oído medio (impedanciometría). Una repercusión funcional con pérdida de más de 30 decibelios es significativa y debe considerarse como susceptible de tratarse con drenaje transtimpánico. La otorrea en portadores de tubos de drenaje debe tratarse con ciprofloxacino tópico.

La otitis externa se produce generalmente por exceso de humedad en el conducto auditivo. Las normas higiénicas y un tratamiento antibiótico local serán suficientes en la mayoría de casos.


Key words: Otitis media; Otoscopy; Impedanciometry; Mastoiditis; Recurrent otitis media; Chronic otitis media; Conductive hearing loss; Tympanostomy tubes; External otitis.

Palabras clave: Otitis media; Otoscopia; Impedanciometría; Mastoiditis; Otitis media persistente; Otitis media de repetición; Otitis media crónica; Hipoacusia de transmisión; Drenaje transtimpánico; Otitis externa.


Pediatr Integral 2022; XXVI (6): 353 – 368


OBJECTIVES

• To understand the importance of differentiating otitis media from acute otitis media.

• To present the clinical criteria for diagnosing otitis media.

• To be aware of the diagnostic techniques to objectify effusion from the middle ear.

• To know the indications for expectant management without the initial use of antibiotics in acute otitis media.

• To recognize the need to use narrow-spectrum antibiotics in the initial treatment of acute otitis media.

• To identify the complementary diagnostics means to objectively assess the functional impact of chronic otitis media.

• To know the management and referral criteria for recurrent acute otitis media and chronic otitis media.


Upper respiratory tract infections-2: otitis media (etiology, symptoms and diagnosis; complications and treatment); recurrent acute otitis media and chronic otitis media; external otitis

Otitis media (etiology, symptoms and diagnosis; complications and treatment)

Introduction and epidemiology

The epidemiological importance of otitis media in PC Pediatrics is given by its frequency, by the consumption of health resources that it entails and, possibly, by its potential repercussions on the child’s development and learning.

Acute otitis media (AOM) is the most frequent diagnosis in a PC consultation after the common cold and well-child health check-ups. 80% of 3-year-olds have experienced at least one episode, and 33% have had 3 or more attacks. The peak incidence is between 6-18 months. This pathology generates a large number of spontaneous clinical visits and check-ups, and an incalculable expense derived from the often unnecessary use of drugs, referrals and surgical procedures.

Definitions

It is necessary to exactly define the different clinical pictures and to precisely recognize which entity we are referring to.

It is very convenient to clarify the terms with which we will refer to the different variants of this disease, given that there is great confusion in their use(1) (Table I).

Otitis media is defined as: inflammation of the mucosa of the middle ear, generally accompanied by the presence of fluid in such cavity. The middle ear is an air cavity in which the existence of any liquid (be it exudate, transudate, pus or blood) is always pathological.

If there are acute clinical symptoms attributable to this presence of fluid, we speak of acute otitis media (AOM).

If there are no acute clinical symptoms, otitis media is called secretory otitis media, with effusion or exudate (SOM). It is usually an evolutionary post-acute infection event and is generally related to the presence of cytokines and other inflammatory mediators in the middle ear. It presents with a transmission hearing loss of an average of 50 dB.

This situation has been classically known as “serous otitis”, a term that is currently in disuse, since it presupposes the sterility of said effusion, when in fact germs are cultivated in 20-30% of cases, with a higher prevalence of viruses. Using PCR techniques, germs are found much more frequently. These germs can be structured by covering the mucosa of the middle ear in the form of a film or biofilm, a mucoid substance with a polysaccharide matrix that protects bacteria from antibiotic activity and hides them from the immune system.

If the effusion lasts more than 3 months and is bilateral, it is called otitis media with chronic effusion (OMCE). If the effusion is only unilateral, it must last more than 6 months to be classified as chronic.

We may speak of persistent otitis media in two situations:

• When the acute symptomatology (earache and/or fever) persists beyond 48-72 hours in the course of antibiotic treatment (therapeutic failure).

• When a new acute episode occurs within 14 days of completion of antibiotic treatment for a previous episode (recurrent AOM). In these two situations, it is more likely that the same germ isolated in the initial tympanocentesis will be cultured. Beyond this limit, a new acute episode is more often a reinfection or recurrence due to another germ than a recurrence due to the same one, and should be considered a differentiated attack from the previous one(2).

If a child experiences 3 or more episodes of AOM in 6 or fewer months, or 4 in 12 or fewer months, as long as the last one occurred in the last 6 months, we will say that he or she suffers from recurrent acute otitis media (RAOM).

Etiology

In our environment, AOM must be fundamentally considered a disease caused by pneumococcus and secondarily by non-typable Haemophilus influenzae. Other germs (Moraxella, streptococcus, staphylococcus) are of secondary importance.

Knowing the bacterial flora that causes AOM makes it necessary to carry out studies in which the middle ear secretion obtained by tympanocentesis is cultured. Cultures of exudate obtained from the external auditory canal from suppurative AOM with perforation are not useful and will invariably show saprophytic flora and, especially, pseudomonas. Most of these studies come from the USA(3), and show coincidence in the order of frequency of the responsible bacteria: pneumococcus, non-typable Haemophilus influenzae (HI) (with a similar incidence in all ages) and Moraxella catarrhalis. At a great distance, Streptococcus pyogenes and staphylococcus. Alloiococcus otitidis causes up to 9% of AOM cases. Another emerging pathogen is Turicella otitidis. The few analogous studies carried out in Spain show the almost total absence of Moraxella, so for the practical purposes of proposing an empirical treatment, only pneumococcus and HI will be considered. Streptococcus is isolated more frequently in spontaneous otorrhea and in those older than 5 years, and Staphylococcus (with a growing incidence of community-acquired methicillin-resistant/MRSA) in otorrhea in children with drains. In environments with high coverage of pneumococcal conjugate vaccination, there has been a shift in etiological frequencies, with greater importance of HI(4). Up to 30% of cultures show no bacteria. In many of them, various respiratory viruses are isolated, some of which seem to induce subsequent bacterial superinfection (rhinovirus, respiratory syncytial virus, adenovirus, influenza), but their primary etiological role could account for 10% of all cases(5,6). The association of RSV bronchiolitis-otitis media is very frequent. Virus-bacteria coinfection is an added risk factor for therapeutic failure in antibiotic treatment, since viruses favor bacterial adhesion to the respiratory epithelium and alter the pharmacokinetics of ATB. It is relevant to highlight the frequent association between RSV and HI, and between influenza virus and pneumococcus.

Pathogeny

Viral infection of the nasopharynx favors Eustachian tube dysfunction, a phenomenon that combines the presence of negative pressure in the middle ear with difficulty in draining secretions into the nasopharynx.

AOM is a disease related to the common cold, of which it is a common complication. It is much more common in the first 3 years of life (with a peak between 6-20 months), a time when most respiratory infections occur, especially in school children. To understand the pathogenesis of otitis media, it is necessary to know the functioning of the Eustachian tube. Its main function (Fig. 1) involves the ventilation of the middle ear with air that comes from the nasopharynx, since the balance of air pressure between the external auditory canal and the middle ear favors correct hearing.

Figura

Figure 1. Eustachian tube anatomy.

This balance is achieved with the intermittent opening of the tube with each swallowing movement, by the action of the tensor veli palatini muscle. This function is less effective in children than in adults, due to insufficient innervation, which leads to a higher frequency of negative pressures in the middle ear. This would justify the crying of the infant during pressure changes in a flight: the positive pressure of the air opens the tube and rebalances the pressure in the middle ear. The other two important functions of the tube are the protection of the middle ear from secretions coming from the nasopharynx (which during swallowing can penetrate to the isthmus or narrowing that separates the cartilaginous part of the tube from the bony part, but not to the middle ear), and drainage of mucosal secretions from the middle ear into the nasopharynx. The obstruction of the tube by mucus involves the initiation of a complex mechanism of inflammation in the middle ear. Viral infection of the upper respiratory tract also causes toxicity to the respiratory epithelium, causing ciliary dyskinesia in the Eustachian tube (Eustachian tube dysfunction, also known as ototubaritis, ETD), with impaired normal clearance of secretions. Tympanometric recordings show ETD in 75% of common cold cases. The accumulation of mucus in the tube, with the resulting obstruction, involves absorption of O2, CO2 and other gases, due to the rich vascularization of the middle ear, which generates negative pressure in the middle ear, with the net result of transudate of liquid from the mucosa, aspiration of nasopharyngeal secretions and ease for bacterial superinfection. This phenomenon is favored in the first year of life by the rectilinear conformation of the tube and its shorter length and, at any age, by passive or active smoking and allergic rhinitis. There is no otitis media without ETD.

Clinical manifestations

Otalgia or its equivalents in infants (irritability, pinna traction) is the capital sign and the one with the greatest specificity. AOM can be accompanied by other totally non-specific symptoms (fever, vomiting, diarrhea) (Table II).

AOM usually appears a few days after the onset of a common cold, but it is not unusual for it to do so suddenly, without apparent prior catarrhal signs or when the respiratory infection already seemed to have resolved. The most specific symptom is otalgia, in the absence of which or its equivalents, AOM should not be diagnosed. However, its presence is not pathognomonic of AOM (Table III) and may be due to: external otitis, radiating pain from pharyngitis, dental phlegmon, ETD with negative pressure in the middle ear or myringitis.

It is more frequently of nocturnal appearance, since the change of position of the child when lying down favors a greater pressure of the effusion on the tympanic membrane. It can be very intense and is a frequent reason for visiting the emergency services at night. Fever is inconstant (30-60%), but can be high, especially in infants. Another symptom, less specific, but with a high predictive value, is irritability in infants who sometimes pull the ears down or rub them with their hands. It is considered equivalent to otalgia. Vomiting and/or diarrhea, in children under 3 years of age, frequently accompany AOM, but they are totally non-specific. When the tympanic membrane is perforated, discharge is visualized, which may be purulent or bloody. Perforation is usually followed by lessening or disappearance of pain. The abundant irrigation of the tympanic membrane favors rapid healing, sometimes in 24-72 hours, which can lead to a new accumulation of secretions and the reappearance of acute symptoms. Hearing loss in older children is a sign that frequently accompanies AOM and, if it is short-lived, has great specificity. Although pneumococcal AOM was classically considered to have a more acute presentation and that caused by HI tended to have a slower onset and progression, it is currently considered that the clinical picture does not allow differential assessments regarding the etiology.

Diagnosis

It is difficult, given that the symptoms can be very nonspecific, otoscopy is frequently performed in suboptimal conditions, and its interpretation is highly subjective.

Despite being one of the most frequent diagnoses that a PC pediatrician makes, the diagnosis of AOM is difficult, since it depends on the combination of clinical symptoms, sometimes nonspecific, and the adequate visualization and interpretation of tympanic membrane abnormalities by practicing otoscopy. Otoscopy is a difficult examination and subjective assessment, so it must be performed in the best conditions, with the child properly immobilized, using the widest speculum that the ear canal allows, with the absence or small amount of earwax and using an adequate light source, since when portable otoscopes are used, moderately worn batteries show images of tympanic hyperemia. The presence of obstructive cerumen (possible cause of chronic cough) is one of the most frequent problems encountered by the PC pediatrician when performing a correct otoscopy. Direct cleaning with curettes (metal or plastic) is done blindly, with the risk of causing injuries to the ear canal. Direct lavage without prior softening is often painful, usually ineffective, and must be done with absolute certainty of tympanic integrity. Pre-wash softening requires several days, which invalidates it as a method for diagnosing acute symptoms. Curettes with a built-in light source (Fig. 2) allow guided removal and immediate visualization of the tympanic membrane in more than 50% of cases where cerumen initially prevented it.

Figura

Figure 2. Luminous curette for guided removal of earwax.

It is essential to make a brief reminder of the basic aspects of otoscopy (Table IV):

• The normal tympanic membrane is slightly concave and pearly gray or pale pink in color, being slightly transparent and allowing some visualization of the middle ear structures.

• It is especially difficult to assess in the neonatal period, due to the narrowness of the duct and the opacity of the tympanic membrane.

• Isolated hyperemia without other accompanying signs (bulging, dullness, blue or yellow discoloration) has no value, especially if the child cries, and may simply mean myringitis (inflammation of the tympanic membrane), which frequently accompanies a viral catarrhal process, without associated effusion in the middle ear. Myringitis can be an initial phase of AOM, so the child who presents it must be followed, or observed in the resolution phase of an AOM. The bullous form (bullous myringitis) is a form of presentation of AOM, with the same etiology, although in this case a possible additional etiological agent is Mycoplasma pneumoniae.

• Lack of visualization of the light reflex has no value.

• Blue or yellow color is suggestive of otitis media. The bluish eardrum is seen more frequently in SOM, and yellow in AOM, but this rule is not pathognomonic.

• Hyperemia associated with dullness is suggestive of otitis media.

• White patches in the membrane usually translate chronic or scarring processes (tympanosclerosis).

• Marked tympanic retraction indicates negative pressure in the middle ear and is suggestive of SOM.

• Tympanic bulging (Fig. 3) (exceptionally present in OME) and the presence of acute suppuration from the middle ear are almost pathognomonic of AOM. Bulging is considered the otoscopic sign with the highest positive predictive value for AOM.

Figura

Figure 3. Tympanic bulge.

• The classic “tragus” or “pinna” pain signs have no value in the diagnosis of AOM. Instead, they are highly suggestive of external otitis.

• If these otoscopic examinations are accompanied by acute clinical symptoms, and fundamentally otalgia or its equivalent of irritability in infants, the diagnosis of AOM will be made.

Pneumatic otoscopy, widely described in the international literature, is rarely used in our country, not even by specialists. Its possible added value would be in improving the sensitivity of visual otoscopy in the detection of SOM, approaching the results of objective techniques, such as impedanciometry. The technique is very simple, since it involves adapting a rubber insufflator to the air intake that many otoscopes have (Fig. 4).

Figura

Figure 4. Pneumatic otoscopy.

With the widest speculum that the child’s canal allows, negative pressure is applied (introduction of the fully collapsed insufflator into the auditory canal and subsequent dilation of the same, which should show approximation of the tympanic membrane towards the examiner), and then positive (contraction of the insufflator, which should show distance from the examiner’s tympanic membrane), observing the mobility of the tympanic membrane. The decrease or abolition of mobility to the application of negative pressure is suggestive of negative pressure in the middle ear. Decreased or abolished mobility upon application of positive pressure is suggestive of SOM. These changes are observed fundamentally in the postero-superior quadrant. As in conventional otoscopy, the duct must be clean of cerumen for an adequate assessment. The combination of the findings obtained with visual otoscopy and the assessment of tympanic mobility increases the sensitivity, specificity and positive and negative predictive values in the diagnosis of otitis media, but still does not present sufficient correlation with the results obtained with objective detection techniques of middle ear exudate. Pneumatic otoscopy is still a subjective assessment, thus experience is required to obtain adequate information, and an even greater degree of restraint of the child, since the duration and slight discomfort of the examination is somewhat greater, but the harmlessness and zero cost of the technique makes it highly recommended in PC consultations as an objective detection method of SOM.

Due to the frequency of diagnosis of otitis media, the sometimes precarious conditions in which it occurs, and the repercussions on Public Health that failing to diagnose entails (generally due to excess), it is necessary for the PC pediatrician to have objective detection techniques for exudate in the middle ear. Tympanometry/impedanciometry is a validated non-invasive technique that makes it possible to predict the presence of said exudate with a sensitivity and specificity that approximates it to the gold standard in diagnosis, which is tympanocentesis, an invasive technique that should be reserved for highly selected situations. We must briefly describe tympanometry, since we consider it essential that the PC pediatrician becomes familiar with its use and interpretation in daily consultation(7). Tympanometry is based on the transfer of acoustic energy from an air medium with low resistance (impedance) to a liquid medium with high impedance (cochlea). If there is fluid in the middle ear that increases the resistance to the passage of sound, there will be a rebound of sound energy back towards the tympanic membrane, a situation that will be recorded by the device. The tympanometer automatically applies, in a single exploration, different pressures that modify the rigidity of the tympanic membrane. The changes can be seen in a curve called a tympanogram (Fig. 5), with 3 basic records: normal, with a pointed and centered curve; ETD (curves shifted to the left); and SOM (flat or undetectable curves).

Figura

Figure 5. Tympanogram curves. OM: otitis media. TTD: transtympanic drainage.

In addition, the tympanometer provides information about the pressures in the middle ear, which allows us to assess the presence of ETD (negative pressure in the middle ear, a frequent cause of otalgia, often associated with a common cold, not accompanied by middle ear exudate and, therefore, not amenable to treatment with ATB) and on the volume of the external auditory canal (EAC). When there is perforation, there is a continuity of cavities between the middle ear and the EAC, with a record of increased volume (>1 ml up to 7 years of age and greater than 2 ml in those over 7 years of age) and a diagnosis of tympanic perforation. This data is of extraordinary value for: detecting small perforations not otoscopically visible, assessing the functionality of the tympanic drains (children with functional drains must have volumes equivalent to a perforation) and making the differential diagnosis, which clinically is not always simple, between a suppurative otitis media (high volume due to perforation and continuity between the middle and external ear) and external otitis with otorrhea (normal volume, since there is no perforation or continuity). Tympanometry also allows us to differentiate between myringitis associated with a catarrhal process (hyperemia of the tympanic membrane, with intense otalgia, possibly with negative pressure in the middle ear or ETD, but without associated effusion) and AOM. A totally flat curve, a very common record in SOM, indicates middle ear effusion and negative pressure (ETD). Tympanometry offers reliable results from 7 months of age, since the distensibility of the external auditory canal in children under this age somewhat reduces its sensitivity, but its specificity is maintained. Modern tympanometers are very handy, lightweight, portable, not much larger than a conventional otoscope, which can even be transported in an emergency kit, and examination is fast, with the option of printing the record obtained, or viewing it and interpreting it live on the device screen. The graphs obtained are simple to assess, easily interpretable with minimal prior training, and the test is totally painless, being very well accepted by both children and their parents. Tympanometry shows the presence of middle ear effusion, but it does not allow us to differentiate between SOM and AOM, a differentiation that must be based on clinical interpretation.

Complications

With the exception of mastoiditis, the rest of the acute complications described in relation to AOM are currently exceptional. Hearing deficit is the most frequent complication in the medium and long term.

Serious complications in the acute phase (petrositis, labyrinthitis, facial paralysis, meningitis, brain abscess…) have been drastically reduced since the use of ATB in AOM. Only mastoiditis is observed with some frequency nowadays. Mastoiditis should be suspected whenever there is redness, swelling, and pain in the mastoid region. The suspicion should be confirmed by referring the child to the hospital for imaging studies. It has been speculated that the reduction in the use of ATB in AOM has been accompanied by a slight increase in the frequency of mastoiditis, but more recent studies(8) seem to rule out this hypothesis.

The most common complication is hearing loss, which is practically universal in the acute phase (25 dB average loss, equivalent to wearing earplugs) and is usually reversible once healing has been achieved. After an episode of AOM, 40% of patients present SOM at 4 weeks and 10% at 3 months, with variable functional repercussions that do not depend on the consistency of the fluid, so adequate control must be ensured after treatment confirming the disappearance of the effusion. The duration of the effusion does not seem to be related to the efficacy of the antibiotic treatment in its sterilization.

The PC pediatrician must monitor the possible appearance of complications in chronic otitis: the retraction of the tympanic membrane that is observed when the pressure in the middle ear is permanently negative, can be accompanied by cholesteatoma, a mass of stratified epithelium that invades the ossicular chain, with adhesion of the ossicles (adhesive otitis) or discontinuation/disarticulation between them, which generates potentially irreversible hearing loss. It may be suspected in the presence of a chronic perforation, with or without associated suppuration, or when a retrotympanic whitish mass is observed. In case of suspicion, the patient should be referred to a specialist.

It is more common to observe tympanosclerosis, white patches on the surface of the tympanic membrane, secondary to post-tympanic drainage scars or in children affected by recurrent AOM. Hearing should be assessed in these children, although it is generally a finding without functional repercussions.

Hospital referral

AOM is a pathology of exclusive initial management by the PC pediatrician. Referral should be made only when mastoiditis or neurological complications are suspected, and when exact knowledge of the causative germ is imperative or in situations of therapeutic failure in which tympanocentesis plays a diagnostic and therapeutic role in the resolution of otalgia.

AOM is a disease managed practically exclusively by the PC pediatrician. Hospital referral will be made due to the need to perform tympanocentesis in the following situations (Table V):

• When it is a requisite to precisely identify the causative germ: primary or secondary immunocompromised and AOM in the neonatal period, frequently caused by gram negative and opportunistic germs.

• When there is symptom persistence (pain and/or fever) in spite of a correct standard antibiotic regimen (1st-line ATB, no improvement and change to 2nd-line ATB at 72 hours and new therapeutic failure). In this case, tympanocentesis has both diagnostic and therapeutic value, relieving persistent pain, and its performance should be considered an emergency. It is not reasonable to prescribe a third ATB, even if it is common practice, if the options handled previously were correct, with the possible exception of the use of ceftriaxone, which we will analyze later.

• When there are neurological symptoms: refer in case of suspicion of infrequent complications, such as: petrositis, meningitis, labyrinthitis and facial paralysis.

• When suspecting mastoiditis.

Treatment

The treatment of AOM must begin with correct analgesia. The use or not of ATB should be based on a correct diagnosis of AOM (with the presence of pain or its equivalent in infants) and on not treating positive otoscopy, but rather the combination of specific symptoms and suggestive otoscopic signs, preferably confirmed with pneumatic otoscopy and, if possible, with tympanometry. High-dose amoxicillin is the treatment of choice. Cefuroxime is the best option if a cephalosporin is used. Macrolides should not be used, except in case of anaphylactic allergy to penicillin. Ceftriaxone may be an option to consider if the parenteral route is required or as a last resort prior to hospital referral.

Analgesics

It is the first mandatory step (sometimes forgotten!) in managing AOM. The use of paracetamol at 15 mg/kg/dose every 4-6 hours (maximum 60 mg/kg/day in infants and 90 in those older than 1 year) is usually enough. Ibuprofen at 10 mg/kg/dose every 6 hours (maximum 60 mg/kg/day) is a reasonable option, especially if paracetamol is not accepted. There is less pediatric experience with magnesium metamizole, which should be reserved for cases of non-response to the above. The supposed advantage of using analgesics that have anti-inflammatory action motivates some pediatricians (and many parents) to prefer ibuprofen, but this advantage has not been conclusively demonstrated in any study. In case of therapeutic failure, it is useful to associate codeine (0.5-1 mg every 4 hours) with paracetamol, but never in children under 12 years of age. It is advisable, in the first 24 hours, to prescribe the analgesic at fixed doses, and later pro re nata (prn). The use of local heat can be useful. Topical analgesics should not be used, since they do not improve the results obtained with general analgesia, making subsequent otoscopy more difficult.

Antibiotics

ATB treatment of AOM has always been a controversial topic. Several meta-analyses have agreed in concluding that, although most AOM resolve spontaneously, ATB treatment has a significant, albeit modest, effect on the improvement of acute symptoms (disappearance of fever and otalgia). According to different studies, between 8 and 17 cases of AOM would have to be treated with ATB to obtain symptomatic improvement in one (number of treatments needed to obtain improvement in 1 case or NNT). Recently, and with more restrictive diagnostic criteria, which tend to differentiate AOM from SOM more clearly, the NNT has been reduced to 3, enhancing the real value of ATB. Nowadays, It is considered that the main advantage of the use of ATB is in the prevention of short-term (mastoiditis) and long-term complications (chronic otitis media with conductive hearing loss and possible delay in language and school performance), despite the fact that this complication is currently being called into question. The so-called “Dutch guideline”, a name that is due to the fact that observational behavior began to be applied in the Netherlands, consisting of observation for 2-3 days without initial antibiotic treatment with a second evaluation to make a definitive decision, or in some cases, with the –in our opinion– inadvisable “deferred” prescription of ATB (“and if there is no improvement in 3 days, start administering it…”), which presupposes a capacity for evolutionary assessment and interpretation of symptoms by parents that is often not present, has initially been related to a slight increase in the number of mastoiditis in the countries where it is applied massively. The assessment of the real impact of this fact is being discussed, and does not seem to be confirmed in recent studies. Certainly, in the countries that treat AOM with the “Dutch guideline” (Holland, Scandinavia…) or “watchful waiting”, there is a much lower rate of resistance of pneumococcus to penicillin than in those where AOM is treated systematically. On the other hand, attention has been drawn to the conclusions of the meta-analyses that assess the effect of ATB on the evolution of AOM. In many of the analyzed works, there are no clear criteria for the AOM definition. It is very likely that many cases included in these works are actually SOM, in which the effect of ATB is much less or null, conditioning a marked similarity with the untreated control group. We believe that the objective of the PC pediatrician should be to treat authentic AOM and not positive otoscopy (differentiation is not always easy) and, above all, to avoid ATB in primarily viral respiratory pathology (common cold, most pharyngitis, laryngitis, acute bronchitis, bronchiolitis, pneumonitis). More studies are needed to definitively determine what factors are related to spontaneous resolution and absence of complications to leave AOM initially without ATB treatment. There are no conclusive data on this, however, based on current evidence, it seems reasonable to assume that in children over 2 years of age, with mild symptoms (mild ear pain and fever below 39ºC) and without general risk factors (chronic disease, immunodeficiency…) or local ones (tympanic perforation with suppuration, history of RAOM, surgical procedures related to middle ear pathology, such as tympanostomy, grommets, adenoidectomy) and unilateral AOM, the risk of not initially treating an AOM with antibiotics is minor, and can probably be safely assumed. In the clinical practice guideline of the American Academy of Pediatrics (AAP)(9), this minimum age for starting observational behavior is reduced to 6 months, considering this possibility as an alternative to ATB treatment between 6 and 24 months when the symptoms are mild and the AOM unilateral, and treating with ATB when the symptoms are severe (fever >39ºC or intense otalgia) or the AOM is bilateral (Table VI). It has been shown that the presence of bilateral AOM is more frequently related than unilateral AOM with: the presence of bacteria in the middle ear exudate, especially HI, greater tympanic inflammatory signs, younger age, and greater persistence of symptoms without ATB treatment. Studies that assess the follow-up of initial observation behaviors show that only 1/3 of cases resort to rescue ATB.

Once the need for ATB treatment has been established, its duration is also a matter of controversy. Classically, AOM have been treated for 10 days, by extrapolation from the treatment of streptococcal pharyngitis. However, streptococcus accounts for less than 5% of the etiology of AOM. There are studies that show similar clinical results with regimens of 3, 5, 7 and 10 days. On the other hand, there are more doubts about the effect of short treatments in the prevention of relapses and long-term sequelae. Given that these sequelae are more frequent in children under 2 years of age, who are underrepresented in studies of short regimens, the current recommendation is to treat these children, and those of any age with suppurative AOM (with perforation) for 10 days, and those of any age with suppurative AOM (with tympanic perforation), history of recurrent AOM, chronic otitis media or surgical procedures related to conductive hearing loss (adenoidectomy, transtympanic drainage, myringotomy) and reduce the duration to 5-7 days for older children without risk factors.

Current assessment of potentially usable ATB in AOM

We are going to refer only to the most used ones in our environment. The effectiveness of an ATB in the treatment of AOM depends fundamentally on the susceptibility of the pathogens causing it and on the ability of the drug to reach sufficient levels in the middle ear to eradicate the otopathogen. This ability is directly related to the time the ATB is above the minimum inhibitory concentration (MIC). This time is determined for beta-lactams at 40% of the dosage interval.

Amoxicillin; amoxicillin+clavulanic acid (A+C)

Amoxicillin, alone or in association with clavulanic acid, should be considered the treatment of first choice, due to its spectrum of activity, safety, tolerance and cost. Its minimum inhibitory concentrations (MIC) against pneumococcus are the lowest of all the oral ATB usable in Pediatrics and its penetration in the middle ear is only equaled by ceftriaxone. Clavulanic acid is a beta-lactam that, by itself, has little antibacterial activity and insignificant resistance-inducing capacity. Its function is the competitive, irreversible and suicidal inhibition of beta-lactamases, restoring amoxicillin to its initial spectrum, which it progressively lost, first against staphylococcus and, later, against HI and other beta-lactamase-producing germs. Following this concept, one must consider that, at present, we have two amoxicillins: one with a narrower spectrum, which at the AOM level has adequate activity against pneumococcus sensitive to penicillin (MIC < 2 ng/ml), and at high doses against pneumococcus with intermediate sensitivity (MIC 2-8 ng/ml) and even some strains of resistant pneumococcus (>8 ng/ml), and against Streptococcus pyogenes, but inactive against beta-lactamase-producing HI, Moraxella catarrhalis (100% beta-lactamase producer, but scarce presence in our environment) and Staphylococcus aureus. The other amoxicillin, associated with clavulanic acid, extends its activity to beta-lactamase-producing germs. The preference for one or the other will be given by the epidemiological situation. HI resistant to the A+C association have begun to be described, by a mechanism of alteration of penicillin-binding proteins similar to that of resistant pneumococcus, and not by production of beta-lactamases. The impact of this phenomenon for now seems insignificant. In our setting, there are a few studies on tympanocentesis and culture of middle ear exudate. The available data allow us to assume a 25% frequency of HI as the causative agent of AOM in the pre-vaccination era, but the increase in pneumococcal vaccination coverage seems to shift the etiological frequency towards the predominance of HI.

Some authors have defended the innocuousness and spontaneous resolution of AOM caused by non-typeable HI, as an argument to recommend treating only pneumococcus. However, there are studies that show the important role of HI in the production of relapses and chronic sequelae and, contrary to common belief, the clinical picture is not distinguishable from that caused by pneumococcus. Some authors propose the initial use of the A+C association in severe cases (fever above 39ºC and/or severe otalgia), but the greater intensity of the symptoms is not related to the HI etiology. Whichever amoxicillin is chosen, it should be used at doses not lower than 80 mg/kg/day, (maximum 3 g per day) divided into 2-3 doses and administered prior to food intake, which significantly improves tolerance. It is not necessary to use a strict schedule of every 8 hours. The division of the total dose in 3 shots at irregular intervals offers the same results. The use of high doses is especially indicated in children under 2 years of age attending school and in those who have recently received a beta-lactam. In other circumstances, it may be correct to start treatment with conventional doses (40-50 mg/kg/day). In current practice, high initial dosage has become the general norm, but there are no studies that quantify the therapeutic failure rate in both circumstances. The systematization of pneumococcal conjugate vaccines leads to a decrease in the prevalence of serotypes resistant to penicillin, therefore, dosage recommendations are likely to be revised downwards in the near future. In the US, presentations intended for administration in 2 doses have been approved, but there is little pediatric experience in this regard and doubts about its ability to eradicate pneumococcus in the middle ear, as conflicting data are presented on the time in which levels are maintained higher than the MIC in the interval between doses. The association with clavulanic acid in its current formulation of 8:1 facilitates reaching these doses without increasing gastrointestinal side effects, which are more frequently dependent on clavulanic acid than on amoxicillin. Clavulanic acid increases the peristalsis of the small intestine and more frequently produces diarrhea. Nevertheless, these effects are minimized with pre-meal administration, yogurt or probiotics, and rarely require discontinuation of treatment.

Cefuroxime axetil

It has the highest antipneumococcic activity of all the oral cephalosporins, but it is far inferior to amoxicillin in both potency and middle ear penetration. It is an option to consider in the frequent histories of doubtful allergies to penicillin with a history of non-anaphylactic symptoms in which the use of a beta-lactam is preferred to a macrolide, in those unknown or unusual patients in our consultation, cataloged previously, probably erroneously, as “allergic to penicillin”. It is an antibiotic of little acceptance by children due to its taste. It should be noted that cross allergies between penicillins and cephalosporins are much less frequent than previously thought, and are more frequent in first class cephalosporins (17%) than in second and third class cephalosporins (which are the ones that would be used in AOM, with 0.5%).

Cefixime

It has poor activity against pneumococcus with intermediate sensitivity or resistance to penicillin. On the other hand, it has the best activity against HI of all oral ATB, so it may be a good option, given its tolerability and dosage convenience, when its presence is strongly suspected, such as in homolateral AOM-purulent conjunctivitis syndrome.

Ceftriaxone

Its antipneumococcic potency and its excellent penetration into the middle ear make it a very interesting option for initial treatment with a single dose (50 mg/kg), an indication approved by the FDA, or in 3 successive doses every 24 hours when suspicion of penicillin-resistant pneumococcus, in situations of therapeutic failure, as the last step prior to referral for tympanocentesis. Given their high half-life, these 3 doses can also be administered every other day or even every 3 days, if necessary. In any case, its use must be individualized and strongly restricted to very special situations. It is an option to assess, especially in cases of marked intolerance to the oral route.

Clarithromycin

In terms of dosage convenience and tolerance, it is inferior to azithromycin.

Azithromycin

First-line treatment of choice for AOM in children with anaphylactic allergy to penicillin. However, it should not be the treatment of first choice in other circumstances, despite its convenient dosage, since it has been shown to be clearly inferior to amoxicillin in its ability to eradicate pneumococcus and haemophilus from the middle ear. The 3-day regimen and the 5-day regimen have been shown to have similar efficacy, so it seems more advisable to use the short regimen. The increasing use of macrolides in the 1990s led to a marked increase in resistant pneumococcus and Streptococcus pyogenes. A more restrained ATB policy in recent years has begun to reverse this trend. Contrary to pneumococcus resistance to beta-lactams, increasing the dose does not mean improving activity.

Clindamycin

30-40 mg/kg/day. It is an option to consider in children with anaphylactic allergy to penicillin who have experienced therapeutic failure with macrolides, but there is no pediatric presentation.

Progression control and therapeutic failure

The patient should be monitored if he does not improve after 72 hours, whether an antibiotic has been used or a watchful waiting has been decided. The slow resolution of otoscopic abnormalities makes it advisable to defer monitoring for several weeks after diagnosis.

The growing incidence of resistant germs leads to an increase in therapeutic failures. This situation should be considered when, 72 hours after ATB treatment, the child continues to have pain and/or fever. This situation occurs in 15% of cases. In this case, a 2nd line ATB will be chosen according to the initial option and the suspicion of the germ involved (Table VII). If there is no response within 48 hours and always individualizing the case, the patient should be referred for tympanocentesis (which will relieve pain) and culture of the exudate. The difficulties of coordination with the specialized level that many pediatricians have in our environment means that, on many occasions, these children end up receiving a third ATB inappropriately, so at this point, the always very selective and restrictive use of ceftriaxone could be considered. The subsequent control of the disappearance of SOM should be done no earlier than 3-4 weeks after the end of treatment. In older children with mild sporadic AOM and without risk factors, it is even possible to consider not doing any control if the clinical evolution is favorable.

Acute otitis media with suppuration

Suppurative AOM should always be treated with ATB and receive the same therapeutic management as AOM with an intact tympanic membrane, except for the duration of antibiotic treatment, which should be 10 days.

Tympanic membrane perforation with evacuation of purulent exudate and eventually blood is so common in the evolution of AOM that it should be considered a form of clinical presentation rather than a complication. The pain usually goes away after the piercing. Therapeutic management should be done following the same action algorithm for AOM without suppuration, since the presence of suppuration has no implication regarding the suspicion of the germ involved, although in this case the isolation of Streptococcus pyogenes and staphylococcus increases. A very acute onset with intense otalgia and rapid suppuration was classically related as highly suggestive of pneumococcus, but this evolution is compatible with HI and other germs. ATB treatment should always last for 10 days, regardless of the child’s age. There is not enough documentation to support initial treatment with otic ciprofloxacin, which, on the other hand, is an excellent option in the event of therapeutic failure and in chronic suppurative otitis media (greater than two months), which were previously amenable to admission for parenteral antipseudomonal treatment. Mycobacterium tuberculosis is a rare cause of chronic suppurative OM. In chronic suppurative otitis media there is concomitant involvement of the mastoid cells and the presence of cholesteatoma must always be ruled out. Cholesteatoma is a benign tumor of the middle ear formed from epithelial remnants. It should be suspected when there is an opaque whitish coloration in the tympanic membrane, the presence of a polyp, caseous remains or persistent foul-smelling suppuration. You should always be referred to the ENT for surgery. A follow-up of the tympanic perforation should be done to verify its closure, and those that have not closed in 3 months should be referred to a specialist, for close follow-up and to assess the need for a plasty. Some recent studies seem to show superiority of the association of systemic antibiotic with topical ciprofloxacin in relation to the 2 options separately, but these data must be confirmed.

Recurrent acute otitis media (RAOM) and chronic otitis media with exudate (COME)

Definitions

RAOM is defined as: the presence of 3 or more episodes of AOM in 6 or fewer months, or 4 or more in 12 or fewer months, provided that the last episode occurred in the last 6 months. COME is defined as: the presence of bilateral exudate for more than 3 months or unilateral for more than 6 months. Frequently, both entities coexist.

A child is considered to suffer from recurrent acute otitis media when 3 or more episodes in a period equal to or less than 6 months or 4 or more in a period of less than 12 months present, provided that the last one has occurred in the last 6 months. This frequency has been significantly correlated with the appearance of medium- and long-term sequelae (COME) and/or conductive hearing loss. When otitis media with effusion, exudate or bilateral effusion persists for more than 3 months, or 6 months if it is unilateral, we speak of COME. Frequently, both pathologies coexist (RAOM with COME).

Epidemiology

Recurrent acute otitis media and chronic otitis media with exudate are the most frequent chronic problems in the PC pediatrician’s office.

80% of children under 3 years of age have had at least one episode of AOM, and 33% have had 3 or more attacks. RAOM is not usually the only manifestation of important immunological problems, and additional studies are not indicated in these children, unless there are other recurrent concomitant infections or other clinical signs that are suspicious for immunodeficiency. It is likely that certain mild and maturational immune problems may manifest only as RAOM. A significantly lower IgA level has been shown in these children, compared to children without RAOM. A relevant group of these children has significantly lower Ab responses to routine vaccinations than children without RAOM. The possible role of IgG2 subclass deficiency is discussed. In some studies, administration of gamma globulin to young children with RAOM showed some benefit. It has been reported that children with RAOM present non-protective responses against some common immunizations, benefiting from herd immunity in environments with high vaccination coverage(10). Regardless of the problems created by acute episodes, the primary objective of the PC pediatrician in managing this pathology must be to preserve hearing in the decisive phase of language learning. Numerous studies suggest that RAOM and COME in the first years of life have a significant adverse effect: on language comprehension, speech, reading and even the acquisition of gross motor functions, which is maintained up to 9 years of age. Follow-up studies up to 18 years of age, show a higher frequency of attention deficit hyperactivity disorder at 15 years, lower IQ at 13, and greater reading difficulties at 11-18 years in children with COME in the first years of life. In other studies, these results have been questioned, based on supposed methodological flaws. A multicenter study, with a strict control of the different and multiple variables, showed that there are no significant differences in language acquisition, learning or psychomotor or social development at 3 years, between children with COME who undergo early transtympanic drainage or late. The confusion of these data forces the pediatrician to handle them with caution and to assess the child with RAOM and/or COME as a child at risk for a possible hearing-learning problem, perhaps being more conservative in the treatment than in general practice.

Recurrent acute otitis media

Certain factors favor its presence (Table VIII): male sex, sibling with a history of RAOM, first attack of AOM before 4 months of age, primary or secondary immunodeficiency, artificial feeding, attendance to a nursery with more than 6 children in the group, passive smoking, pacifier use beyond 6 months, presence of apparent or hidden cleft palate (uvula bifida), Down syndrome and sensitization to allergens.

Actions

Before addressing a possible case of RAOM, the PC pediatrician should be very careful in labeling a patient in this way, since the diagnosis is rarely established based on correct documentation of the different episodes of AOM, actually confusing SOM with AOM. Diagnoses made without objective detection methods of exudate in the middle ear are unreliable without the presence of very specific symptoms or otoscopy (ear pain, bulging eardrum). On many occasions, any catarrhal or febrile condition without focality in which the otoscopy suggests SOM is classified as AOM.

The initial step is to eliminate predisposing factors whenever possible: suggest to parents the possibility of withdrawing, at least temporarily, from the nursery, avoiding passive smoking, exposure to allergens, vaccinating against influenza in the indicated period (with the reduction of up to 40% of AOM episodes in the epidemic period in children who go to nursery school in some studies, and without significant differences in others) and preventive restriction of the use of pacifiers in children older than 6 months at the time of sleep conciliation, with absolute withdrawal from 10 months (reduction of up to 33% of AOM attacks in some studies). The 13-valent pneumococcal conjugate vaccine has shown a significant reduction in the number of episodes. Some studies showed that xylitol chewing gums have a significant beneficial effect, but at unrealistic doses (5 chewing gums a day, since 3 are not effective, and during the entire epidemic period of respiratory infections). The PC pediatrician must also rule out pathology associated with ROAM, such as: immunodeficiencies, which will only manifest with ROAM without other pathologies in exceptional cases; primary ciliary dyskinesia; and the (rare) cavum neoplasm. However, it is likely that the child with AOM presents alterations in the immune response, both innate and adaptive, to the otopathogens that cause AOM. It has been shown that the presence of a varied flora in the nasopharynx, specifically that of Corynebacterium spp and Dolosigranulum, is a protective factor for the development of ROAM(11).

Although abundant literature showed that ROAM could be adequately managed in PC with antibiotic prophylaxis for a period of time from 3 (spring-summer) to 6 months (autumn-winter), which significantly reduced the number of episodes (1.04/child/year with placebo to 0.28/child/year with ATB), this practice has been abandoned due to the growing problem of inducing antibiotic resistance. When clinical symptoms of persistent nasal obstruction are present, almost certainly due to hypertrophy of the adenoids, specialized entry referral for adenoidectomy is reasonable. Adenoidectomy associated with drains is also recommended in a hypothetical second surgical treatment in children, who after the first expulsion of the same maintain their pathology(12), regardless of its size, due to the benefit of eliminating a focus of chronic infection associated with the generation of biofilms and the inflammation of adenoids that alters the function of the Eustachian tube. In the absence of obstructive symptoms, referral or not to a specialist will be individualized based on the time of year (abstention is recommended in the summer), the presence or absence of COME and/or symptoms compatible with conductive hearing loss, and of the possibility or not that the PC pediatrician has objectively documented in his consultation the presence of exudate in the middle ear (impendancemetry) and its functional repercussion (otoacoustic emissions, audiometry in older children). It has been reported that there is a relationship between RAOM and low levels (<30 ng/ml) of vitamin D and it has been suggested(13) that supplementation with 1000 IU/day of vitamin D for 4 months significantly reduces the number of episodes. More studies are needed to make a recommendation in this regard. Sleeping in the prone position is associated with an increased risk of RAOM.

Chronic otitis media with exudate

Chronic otitis media with exudate is defined as: the presence of otitis media with bilateral effusion lasting more than 3 months or with unilateral effusion lasting more than 6 months.

Although the fluid may be transudate or exudate, children with SOM or COME may experience exacerbations (AOM) and the culture obtained by tympanocentesis shows, in a high percentage of cases, the growth of the same germs that cause AOM. COME is always associated with conductive hearing loss with variable functional repercussions and, on some occasions, with reversible sensory hearing loss (due to pressure and rigidity on the round window membrane) or permanent (due to the spread of the infection or the products of inflammation through the round window membrane, by the development of a perilymphatic fistula in the round window or by suppurative labyrinthitis). Visual otoscopy is not sensitive enough to detect many cases of SOM and, consequently, of COME. Otoscopic signs suggestive of SOM are: hyperemia associated with dullness, yellowish coloration and bluish coloration of the tympanic membrane. The latter is especially associated with COME. The visualization of a retraction in the tympanic membrane, in which the ossicles of the middle ear will be very marked, is highly suspicious of negative pressure in the middle ear (ETD) and correlates with COME. Although pneumatic otoscopy improves the sensitivity of visual otoscopy, it requires experience to interpret the results and is also a subjective interpretation examination. In a COME we will observe immobility of the tympanic membrane, both in the application of negative and positive pressure. Only impendatiometry has a sensitivity and specificity close to tympanocentesis. Unfortunately, the PC pediatrician does not usually have this technique.

We can reach the diagnosis of COME via 3 ways (Table IX):

• AOM follow-up in which the SOM does not resolve within 3 months (bilateral) or 6 months (unilateral).

• SOM detected in a routine health check, whose follow-up in 3 months (bilateral) or 6 months (bilateral) leads to the diagnosis of COME (called “de novo”).

• COME diagnosed in a child who consulted for long-standing hearing loss or compatible associated symptoms (language delay, school delay).

The diagnosis of COME, whether suspected by visual or pneumatic otoscopy, or preferably by confirmation with objective techniques for detecting middle ear exudate (impedanciometry), should require a specialized referral to assess the functional repercussion, since the transtympanic drainage associated or not to adenoidectomy, depending on the presence or not of associated nasal obstruction symptoms, is the treatment of choice for COME with conductive hearing loss greater than 30 dB. In our environment, the collaborative relationships between both levels and the saturation of reference specialists makes it difficult for this referral to be productive, with which the PC pediatrician retains many cases in which the manifestations seem to be of less relevance or there is no apparent hearing impairment or alteration in school performance. The objective assessment of the functional repercussion of COME is not usually available for many PC pediatricians until 6 years of age, the age at which a normal child collaborates in a conventional audiometry. However, the impact of this pathology occurs at much lower ages. The possibility that the PC pediatrician could have an otoacoustic emissions detector in his consultation, which allows ruling out significant conductive or sensory hearing loss, with a cut-off level of 30 dB, would be a very significant advance in the outpatient management of this pathology(14).

The intervention is well tolerated and during the time the drains remain in the middle ear (6-18 months), the child’s hearing significantly improves and exacerbations decrease. Specialists do not usually follow up these children post-intervention, but a hearing assessment is required after it. A small percentage has persistent otorrhea, which responds well to topical ciprofloxacin. In clinical practice guidelines, it is recommended that the initial approach to COME should be more conservative and that referral for surgery seems especially indicated (Table X) in cases of: cleft palate, retraction or atelectasis of the tympanic membrane, suspected cholesteatoma, bilateral involvement, suspected delay in language or psychomotor development in general, autism spectrum disorders or congenital syndromes associated with developmental or language delay(15). Several studies have been published in which medical treatment is used before proceeding with surgery. Good results were obtained with the use of antibiotics for a month at therapeutic doses, associated with oral corticosteroids in the last week. However, the benefits obtained were short-term and, in any case, the aggressiveness of this regimen entails the need to individualize the case before using it very punctually. However, a therapeutic attempt with a course of antibiotics for 2 weeks, if they have not been used recently, seems a reasonable attempt before surgery and is commonly used by many pediatricians. In any case, given the high rate of spontaneous resolution of SOM in summer, it is common practice to let this season pass before any surgical approach.

The use in COME of therapies with nasal decongestants, mucolytics or antihistamines, alone or in association, is frequent. No controlled study has shown any benefit from their use. It is likely that antihistamines have some beneficial effect on SOM in patients with associated allergy, but this has not been studied.

Otorrhea in children with transtympanic drainage (TTD)

It is a frequent complication that must be treated with topical ciprofloxacin.

Otorrhea occurs in 20-50% of children with drains. Acute otorrhea should be considered as another episode of AOM. In contrast, the absence of otorrhea in a carrier of functional DTT rules out the possibility of AOM. The responsible germs are the same as in unoperated children, and the flora that comes from the external auditory canal must also be considered (Pseudomonas aeruginosa, Staphylococcus aureus and Proteus mirabilis). There is a growing isolation of community-acquired methicillin-resistant staphylococci (MRSA). The use of topical ciprofloxacin is the first choice, as it has been shown to be as effective as amoxicillin/clavulanic acid and superior in bacteriological eradication, with few local side effects and without induction of resistance. In recurrent or persistent cases, the combination of both treatments, topical and systemic, has been successfully tested. Recent studies suggest that the association of topical use of ciprofloxacin with corticosteroids is superior to ciprofloxacin alone. The failure of topical treatment makes it advisable to perform a culture, since quinolones slightly increase the risk of fungal superinfection.

External otitis

External otitis is generally caused by excess moisture in the ear canal. Hygiene standards and local antibiotic treatment will suffice in most cases.

External otitis is the inflammation and/or infection of the external auditory canal. In the daily practice of the PC pediatrician it is important to recognize: diffuse external acute otitis, circumscribed external acute otitis or furuncle of the ear canal and bullous or bullous myringitis.

Diffuse acute external otitis (“swimming pool otitis”)

Persistent moisture in the ear canal: alters local immune mechanisms, decreases the antimicrobial activity of cerumen, the thickness of the keratin layer of the epithelium, increases the pH, macerates the skin and microcracks appear. However, extreme dryness, the complete absence of earwax (which acts against moisture) or an impacted earwax plug (which retains water) are also predisposing factors for external otitis. The etiology can be bacterial, generally due to Pseudomonas (80%), which overgrows in a humid environment, and staphylococcus (epidermidis and aureus), but also due to enterobacteria (Proteus mirabilis), diphtheroids or citrobacter, mycotic (candida in immunodeficient patients and Aspergillus in diabetics) or viral: herpes simplex and varicella-zoster (Ramsay-Hunt syndrome). Diffuse otitis externa also appears as a frequent complication of otorrhea in carriers of transtympanic drainage(16).

Clinical manifestations

These are fundamentally characterized by pain, sometimes preceded by itching, with the classic tragus and pinna signs, which are very positive. It is normally one-sided. Usually, there is clinical-otoscopic dissociation, since the child has much greater pain than the few or no inflammatory signs that can be seen in the initial phases. Severe pain is due to innervation of the external auditory canal by 4 cranial nerves. Subsequently, hyperemia of variable intensity appears in the skin of the external auditory canal and narrowing of up to 50% of its lumen, with difficulties in visualizing the tympanic membrane. Hearing loss is common and suppuration is not uncommon. Fever is not frequently observed and, when it occurs, it usually indicates a mixed staphylococcal-Pseudomonas infection. It may be accompanied by preauricular adenopathy.

The differential diagnosis with AOM is not always easy, especially when there is suppuration that prevents visualization of the tympanic membrane. The pain usually improves when there is perforation in the AOM and, instead, worsens with otorrhea in external otitis. In case of doubt, the tympanometer is an essential ally, verifying whether or not there is tympanic perforation with the assessment of the volume of the external ear. The tragus and pinna signs are typical of external otitis and not of AOM. In AOM there is usually a history of catarrh, and fever is more common. External otitis is more typical of summer. If external otitis presents with periauricular edema, it must be differentiated from mastoiditis, in which there is usually a previous episode of AOM, hearing loss, pain on pressure of the mastoid process, and the absence of the tragus sign.

Treatment

The main treatment is the analgesic, since pain is the capital sign. The use of paracetamol or ibuprofen at adequate doses is usually sufficient. Local heat is helpful. In more severe cases, a good response is obtained with the association of paracetamol and codeine, which should not be used in children under 12 years of age. If there is a lot of organic material and exudate, the ear canal should be cleaned with a curette or irrigation, and if it is not possible to do so in the office, the patient should be referred to the ENT specialist. If this cleaning is not done, the topical ATB will not contact the canal wall and the treatment will fail. If the duct is patent, local ATB should be administered. Classically, preparations have been used that associate aminoglycosides (neomycin, polymyxin or colistin) with corticosteroids, at the rate of 2 drops, 4 times a day for 7 days. There are no studies that compare the additional advantage of the use of corticosteroids with respect to the use of ATB alone. For the use of these classic preparations, it must be certain that the tympanic membrane is not perforated, which can be difficult if there is secretion, if a tympanometer is not available, since ototoxicity has been described on rare occasions. These preparations contain propylene glycol and acetic acid, which are irritating and can cause contact eczema. On the other hand, sensitization reactions to topical aminoglycosides have been described. Otic ciprofloxacin is equally effective and, despite the fact that its cost is much higher, it seems to be the most recommended option at present, due to its better tolerance, more comfortable dosage (twice a day) and absence of side effects and sensitization. The child with the usual mild external otitis can continue to bathe, as long as he does not dive in the course of treatment.

Despite its theoretical banality, external otitis is not exempt from potential complications, so the PC pediatrician should refer all external otitis with fever, which will require culture of the secretion and probable parenteral treatment, and whenever no improvement is obtained with 7 days of local treatment.

The prevention of recurrences is essential in children who practice swimming. They must be educated to carefully dry the canal after coming out of the water, using the corner of the towel, since humidity is the main breeding ground for Pseudomonas overgrowth. It can be very useful in recurrent cases, the instillation of a few drops of acetic acid (common kitchen vinegar) diluted 50% in water, in the external auditory canal when leaving the pool, since the reduction of the pH in the auditory canal prevents bacterial proliferation, especially that of Pseudomonas. Electric dryers for external auditory canal have recently been marketed, but a conventional hair dryer is also helpful. The usefulness of the use of plugs is controversial.

Circumscribed acute external otitis (furuncle of the external auditory canal)

Caused by Staphylococcus aureus, it should receive initial systemic treatment with cloxacillin or ATB with anti-staphylococcal activity, associated with adequate analgesia. If the condition is severe or does not respond to treatment in 3 days, the child should be referred to the ENT to proceed with drainage.

Myringitis

Myringitis is inflammation of the tympanic membrane. It is common to observe tympanic hyperemia with otalgia in the course of upper tract viral symptoms, without the presence of middle ear exudate. Once again, the tympanometer will offer us the differential diagnosis between simple myringitis and AOM. These catarrhal forms should not receive antibiotic treatment, although their evolution should be monitored, since they can evolve into AOM. The visualization of tympanic bullae (which must be differentiated from the presence of retrotympanic liquid levels, typical of chronic forms of otitis media with exudate) associated with intense pain, is diagnostic of bullous or bullous myringitis. Bullous myringitis is a form of otitis media involving the tympanic membrane, which, although previously considered to be due to Mycoplasma pneumoniae, has been shown that it is most frequently caused by the usual AOM-producing germs (pneumococcus, Haemophilus…). The initial treatment will be identical to that of AOM. Therapeutic failure should make us consider the possibility of establishing a macrolide with activity against Mycoplasma. Mycoplasma myringitis rarely occurs without concomitant involvement of the lower respiratory tract (tracheobronchitis, pneumonia).

Necrotizing external otitis (“malignant external otitis”)

It is the infection of the cartilage and bone of the external auditory canal. It is a rare entity that should be known by the PC pediatrician given its potentially severe nature. It affects infants, diabetics and immunocompromised. It is usually caused by Pseudomonas and is characterized by: fever, poor general condition, toxicity, necrosis of the auditory canal, extension to the middle and inner ear, facial paralysis and CNS involvement. It can be diagnosed in the initial phase, with the visualization of granulation tissue in the cartilage-bone transition zone of the external auditory canal. Upon suspicion, the child should be urgently referred to the hospital for surgical treatment. Without treatment, mortality rises to 80%.

Conflict of interests

There is no conflict of interest in the preparation of the manuscript. Declaration of interests: none.

Bibliography

Asterisks reflect the interest of the article in the author’s opinion.

1.** Pichichero ME. Otitis media. Pediatr Clin N Am. 2013; 60: 391-407.

2.* Kaur R, Casey JR, Pichichero ME. Relationship with original pathogen in recurrence of acute otitis media after completion of amoxicillin/clavulanate. Pediatr Infect Dis J. 2013; 32: 1159-62.

3.* Pichichero ME. Ten-year study of acute otitis media in Rochester, NY. Pediatr Infect Dis J. 2016; 35: 1027-32.

4.*** Pumarola F, Mar ès J, Losada I, Minguella I, Moraga F, Tarragó D, Ulla G, et al. Microbiology of bacteria causing recurrent acute otitis media (AOM) and AOM treatment failure in young children in Spain: Shifting pathogens in the post-pneumococcal conjugate vaccination era. International Journal of Pediatric Otorhinolaryngology. 2013; 77: 1231-6.

5.* Nokso-Koivisto J, Marom T, Chonmaitree T. Importance of viruses in acute otitis media. Curr Opin pediatr. 2015; 27: 110-5.

6.** Chonmaitree T, Ruohola A, Hendley JO. Presence of viral nucleic acids in the middle ear. Acute otitis media pathogen or bystander? Pediatr Infect Dis J. 2012; 31: 325-30.

7.* De la Flor J, Parellada N. Correlació d’otoscòpia visual, otoscòpia pneumàtica i timpanometria en la detecció de disfunció de trompa d’Eustaqui i d’exudat d’oida mitjana. Pediatr Catalana. 2003; 63: 62-8.

8.** Anthonsen K, Hostmark K, Hansen S, Andreasen K, Juhlin J, Homoe P, et al. Acute mastoiditis in children: a 10 year retrospective and validated multicenter study. Pediatr Infect Dis J. 2013; 32: 436-40.

9.*** Leiberthal AS, Carroll AE, Chonmaitree T. Clinical practice guideline: the diagnoses and management of acute otitis media. Pediatrics. 2013; 131: e964-9.

10.* Pichichero ME, Casey JR, Almudevar A. Nonprotective responses to pediatric vaccines occur in children who are otitis-prone. Pediatr Infect Dis J. 2103; 32: 1163-8.

11.* Folino F, Fattizzo M, Roggiero L, Oriano M, Aliberti S, Blasi F, et al. Nasopharyngeal microbiota analysis in healthy and otitis-prone children. Pediatric Infect Dis J. 2021; 40: 16-21.

12.* Kujala T, Alho OP, Luotonen J, Kristo A, Uhari M, Renko M, et al. Tympanostomy with and without adenoidectomy for the prevention of recurrences of acute otitis media. Pediatr Infect Dis J. 2012; 31: 565-9.

13.* Marchisio P, Consonni D, Baggi E, Zampiero A, Bianchini S, Terranova L, et al. Vitamin D supplementation reduces the risk of acute otitis media in otitis-prone children. Pediatr Infect Dis J. 2013; 32: 1055-60.

14.* Balatsouras DG, Kokoutsis G, Ganellis P. Transiently evoked otoacoustic emissions in children with otitis media with effusion. Int J Otolaryngol. 2012; 2012: 269203.

15.** Rosenfeld RM, Schwartz SR, Pynnonen MA. Clinical practice guideline: tympanostomy tubes in children. Otolaryngol Head Neck Surgery. 2013; 149: S1-S35.

16.** Rosenfeld RM, Schwartz SR, Cannon CR. Clinical practice guideline: acute otitis externa. Otolaryngol Head Neck Surg. 2014; 150: S1-S24.

Recommended bibliography

– American Academy of pediatrics. Swimmer’s ear/acute otitis externa. In: Kimberlin DW, Brady MT, Jackson MA, Long SS. Red Book: 2015 Report on the Committee on infectious diseases. 30th ed. Elk Grove Village IL: American Academy of Pediatrics; 2015. p. 218.

– Arnold DH, Spiro DM. Otitis media with effusion. In: Bajaj L, Hambidge SJ, Kerby G, Nyquist AC. Berman’s pediatric decision making. 5th ed. Elsevier. Philadelphia; 2011. p. 128-31.

Updated guide in a pediatric algorithms text.

– Boyce TG, Balakrishnan K. External otitis and necrotizing external otitis. In: Long SS, Prober CHG, Fischer M. Principles and practice of pediatric infectious diseases. 5th ed. Elsevier. Phidalephia; 2017. p. 223-5.

– Casey JR, Bluestone CHD. Middle ear. In: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8th ed. Philadelphia; 2018. p. 14969.

– Friedman EM, Carrillo M. External otitis. In: Cherry JD, Harrison JG, Kaplan SL, Steinback WJ, Hotez PJ. Textbook of pediatric infectious diseases. Saunders Elsevier. 8th ed. Philadelphia; 2018. p. 1449.

– HaddadJ, Dodhia SN. External otitis (external otitis). In: Kliegman RM, St. Geme III JW. Nelson textbook of pediatrics. 21st edition Elsevier. Philadelphia; 2020. p. 3414-7.

– Hullegie S, Venekamp R, van Dongen T, Hay AD, Moore MV, Little P, et al. Prevalence and antimicrobial resistance of bacteria in children with acute otitis media and ear discharge. Pediatr Infect Dis J. 2021; 40: 756-62.

– Kerschner JE, Preciado D. Otitis media. In: Kliegman RM, St. Geme III JW. Nelson textbook of pediatrics. 21st edition Elsevier. Philadelphia; 2020. p. 3418-31.

Complete and updated review in the most consulted general Pediatrics textbook in the world. 15 must-read pages for the PC pediatrician.

– Pelton YES. Middle ear. In: Long SS, Prober CG, Fischer M. Principles and practice of pediatric infectious diseases. 5th ed. Philadelphia: Elsevier; 2017. p. 216-23.

The fundamentals in otitis media, condensed in 7 essential pages of a treatise on pediatric infectious diseases. Ideal for PC pediatricians with little time for reading.

– Pichichero ME. Ten-year study of the stringently defined otitis-prone child in Rochester, NY. Pediatr Infect Dis J. 2016; 35: 1033-9.

– Spire DM, Arnold DH. Acute otitis media. In: Bajaj L, Hambidge SJ, Kerby G, Nyquist AC. Berman’s pediatric decision making. 5th ed. Elsevier. Philadelphia; 2011. p. 124-7.

Guide in a text of pediatric algorithms.

– Schwartz SR, Coggins R, Gagnon L, Hackell JM, Hoelting D, Hunter LL, et al. Clinical Practice Guideline: Otitis Media with Effusion Executive Summary (Update). Otolaryngology–Head and Neck Surgery. 2016; 154: 201-14.

– Wald ER, De Muri, GP. Antibiotic recommendations for acute otitis media and acute bacterial sinusitis. Conundrum no more. Pediatr Infect Dis J. 2018; 37: 1255-7.

– Pichichero ME. Middle ear. Pediatr Clin N Am. 2013; 60: 391-407.

Brief review of the most important concepts of the disease.

– Chonmaitree T, Ruohola A, Hendley JO. Presence of viral nucleic acids in the middle ear. Acute otitis media pathogen or bystander? Pediatr Infect Dis J. 2012; 31: 325-30.

Interesting controversial article on the real role of viruses in the etiology of AOM.

– De la Flor J, Parellada N. Correlació d’otoscòpia visual, otoscòpia pneumàtica i timpanometria en la detecció de disfunció de trompa d’Eustaqui i d’exudat d’oida mitjana. Pediatr Catalana. 2003; 63: 62-8.

Work carried out in the field of PC with a large sample of patients, in which the need to objectively detect middle ear exudate as much as possible is demonstrated.

– Kujala T, Alho OP, Luotonen J, Kristo A, Uhari M, Renko M, et al. Tympanostomy with and without adenoidectomy for the prevention of recurrences of acute otitis media. Pediatr Infect Dis J. 2012; 31: 565-9.

Excellent work in which it is shown that the first surgical approach of the child with COME/RAOM should be based only on transtympanic drainage, except if there is are relevant obstructive nasal signs.


Clinical case 1


A 3-year-old boy, with no background history of interest, attends the consultation with a clinical picture of a few hours of right otalgia, in the course of a catarrhal process that began 5 days ago. The mother has administered a dose of paracetamol, which has eliminated the pain. On physical examination, we observe an afebrile child, in good general condition, hyperemic pharynx, clear mucus in the cavum and watery rhinorrhea. The tragus sign is negative. Pneumatic otoscopy shows us an intense hyperemia of the left tympanic membrane, without the presence of bulging or exudate in the external auditory canal. The mobility of both membranes under positive and negative pressure is abolished. Tympanometry shows a completely flat left curve.


Clinical case 2


A 5-year-old boy with no history of interest comes to the clinic with a clinical picture of fever lasting 3 days, accompanied by a long-standing catarrhal picture and intense otalgia. Physical examination shows a congested pharynx, thick mucus in cavum, rhinitis, otoscopy with marked hyperemia and yellowish discoloration of the tympanic membrane. With the diagnosis of AOM, treatment with amoxicillin was started at a dose of 80 mg/kg/day. On the third day, the child comes back as he has not experienced any improvement, despite adequate compliance and oral route acceptance, and thus, a 2nd line antibiotic was prescribed. 48 hours later the child remains febrile and continues to have otalgia.


Clinical case 3


This is a 2 and a half year old boy, attending a nursery school. He is a regular patient in our practice, with frequent catarrhal processes and a history of 7 well-documented AOM episodes in a period of 11 months. His last acute process was 3 months ago. Coinciding with the summer period, expectant management was decided. The boy has received several rounds of antibiotic treatment in recent months, often on weekends in emergency services. The current reason for consultation is that the mother is concerned about the child’s language. He is not able to put two words together and his vocabulary is very restricted. At the 18-month and 2-year check-ups, the M-CHAT autism screening questionnaire was normal. They attach a school report describing non-participatory behavior. The physical examination does not show significant findings, except for the presence of an otoscopy with bluish eardrums, slight tympanic retraction, pneumatic otoscopy with total immobility of both tympanic membranes and a completely flat tympanogram. These same findings are documented multiple times in history since the last AOM episode.


Gynecological examination and most common abnormalities of the menstrual cycle in adolescence

M. Guerrero Ibáñez, M. Franco Horta, J. Martínez-Guisasola Campa
Topics on
Continuous Training


M. Guerrero Ibáñez, M. Franco Horta, J. Martínez-Guisasola Campa

Department of Obstetrics and Gynecology for Children and Adolescents. Burgos University Hospital

Abstract

The main aim of this article is to review the most frequent reasons for consultation related to disturbances of the menstrual cycle in the pediatric and adolescent age group. During their transition through puberty and especially in its first years, disorders of menstruation become the most common complaint requiring the attention of the gynecologist, including problems such as amenorrhea, dysfunctional uterine bleeding and dysmenorrhea. The immaturity of the hypothalamus-pituitary-ovary (HPO) axis with its associated anovulation, are involved in a high proportion of the episodes. Dysmenorrhea is another common reason for consultation due to its impact on the quality of life in the young female, making its adequate treatment essential. Primary amenorrhea is strongly associated with genetic diseases and endocrine disorders so it is important to achieve the diagnosis as early as possible. Moreover, the relevance of history taking and physical examination must be highlighted as they provide a crucial approach to the underlying diagnosis.


Resumen

El objetivo principal de este artículo es una actualización orientada a la práctica diaria sobre los motivos de consulta más frecuentes relacionados con las alteraciones del ciclo menstrual en la etapa puberal y en la adolescencia. Durante la transición a la pubertad y en los primeros años de esta, las alteraciones del ciclo menstrual, desde la amenorrea al sangrado menstrual frecuente o infrecuente, son uno de los principales motivos de consulta en Ginecología. En un alto porcentaje de jóvenes, están relacionadas con la propia inmadurez del eje hipotálamo-hipófisis-ovario (HHO) y la anovulación asociada. La dismenorrea es otro motivo de consulta habitual por la repercusión en la calidad de vida que puede tener en la joven, y es fundamental su tratamiento adecuado. Las amenorreas primarias presentan una elevada asociación con patología genética y endocrina, por lo que deben ser diagnosticadas de manera temprana. Además, queremos destacar la importancia de una adecuada anamnesis y exploración física general y ginecológica en la orientación diagnóstica de estos cuadros.


Key words: Adolescence; Gynecological examination; Menstrual cycle; Amenorrhea; Dysmenorrhea.

Palabras clave: Adolescencia; Exploración ginecológica; Sangrado menstrual; Amenorrea; Dismenorrea.


Pediatr Integral 2022; XXVI (5): 270 – 279


OBJECTIVES

• To carry out a specific history taking to assess the existence of abnormalities of the menstrual cycle, and recognize the circumstances that may favor communication with the girl or adolescent.

• To know how to carry out the gynecological examination in girls and adolescents and the environment that can favor its performance.

• To identify situations that meet the criteria for primary and secondary amenorrhea and start an etiological study.

• To recognize the adolescents with heavy menstrual bleeding and carry out the most appropriate treatment for each clinical situation.

• Diagnosis and treatment of primary dysmenorrhea.

• To identify premenstrual syndrome and the premenstrual dysphoric disorder.


Gynecological examination and most common abnormalities of the menstrual cycle in adolescence

Gynecological examination

Introduction

The request for attention in the Child and Adolescent Gynecology consultation is increasing, due to the appearance of certain signs or symptoms that, on occasions, generate confusion between the physiology and the pathology of pubertal development, and require a more specific study; but, on other occasions, this demand is related to the lack of knowledge of the wide variability of the physiology of puberty and the development of girls and adolescents; and in others, it is produced by the current social and family pressure to study the physiology in depth to rule out pathology outright.

History taking

Empathy and proximity are essential in the interview. Family history is particularly important due to its hereditary burden, especially in female relatives.

The chronological age of the patients who attend the Child and Adolescent Gynecology consultation is variable. Young girls require the support of a parent, both for the history taking and for the examination, in which case the presence of this adult figure is essential and accompanies them at all times. In the case of young adolescents or if the existence of sexual abuse is suspected, it is advisable to reserve a time and space for a one-to-one interview with the patient, where she feels comfortable and where the confidentiality of the data provided is ensured. Obtaining these data is essential for diagnosis and/or subsequent treatment.

Whenever possible, depending on age, it is important that the patient communicates the symptoms herself, since the information transmitted by her or by the family member or companion may be contradictory. It is essential to listen and learn about the girl or young woman’s concerns and experiences, and transmit the importance of knowing her own body as well as current and future changes, and also answering any doubts she may have. Proximity and empathy, but without paternalism, are necessary for the correct development of the consultation(1,2).

After identifying the reason for the consultation, the existence of a connection between the symptoms presented by the patient and her personal and family background, will be assessed.

The existence of current or previous diseases of special relevance must be inquired, including genetic or chromosomal abnormalities that may condition development, oncological processes with radiotherapy or chemotherapy that may affect ovarian reserve(3) and abdominal surgeries, especially pelvic or lower genital tract surgeries or medication intake that may interfere with the normal functioning of the hypothalamus-pituitary-ovary (HPO) axis. In young women, they should be asked about the consumption of toxic substances and informed about their repercussion on health, advising towards their discontinuation.

In the case of secondary amenorrhea, relevant factors include emotional, physical or nutritional stress(3,4), which inhibit the HPO axis by increasing cortisol secretion and suppressing reproductive function, with subsequent amenorrhea as a functional adaptive response. It is advisable to assess the existence of: mood swings, adaptation problems at school or work, academic stress, problems with family member/s or with other relationships… Changes in eating habits that lead to loss or gain are in a short period of time become of special relevance, since they also interfere with the functioning of the axis, especially those related to eating behavior disorders, as well as intense physical activity carried out by high-competition athletes. In our experience, we have particularly observed this situation among dance students, as, in addition to the daily practice of intense physical exercise, they sometimes associate a restrictive eating behavior.

If the adolescent has already presented menarche, the time elapsed since that date should be known, since menstrual irregularities are frequent during the first 2-3 years after menarche(1,3). Other important data are the menstrual pattern (MP: number of bleeding days/interval, between the start of a bleeding cycle and the onset of the following one), to assess the existence of alterations in the menstrual cycle, either in the amount of bleeding or the cyclicity of it, as well as the last menstrual period (LMP), to identify the moment of the cycle in which the patient is at the time of the examination and make a correct interpretation of the findings. The presence of dysmenorrhea, pain during menstruation, is common in adolescents and will be discussed subsequently. In the event that the patient has or has had sexual relations, it is a good opportunity to advise on contraception and on the prevention of sexually transmitted infections. Additionally, the existence of previous pregnancies should be recognized(1,3).

Taking into account the repercussion that family history can have on heredity and gynecological development, it is important to know the existence of diseases in parents and siblings, especially in female relatives such as mother and sisters, regarding: age of menarche, menstrual disorders and gynecological pathology, existence of coagulation disorders (hypo/hypercoagulability), endocrinological pathology and cases of early or late puberty(1,3).

Gynecological and breast examination

The gynecological examination should be the minimum with which the maximum information is obtained. Sometimes it can be postponed if the patient is not ready for it.

It is necessary to clearly differentiate between the examination and assessment of pediatric girls, especially the youngest ones, and the examination of young adolescents. Gynecological examination in pediatric patients is generally reduced to situations to: rule out pathology of the genital tract, diagnose gynecological infections or assess the presence of intravaginal foreign bodies. Consultation for genital bleeding or to assess the existence of sexual abuse is less frequent. The examination in the pediatric age generates fear and restlessness in the girl, thus it is preferable to be carried out with a companion who, in most cases, collaborates with the examination, unless the patient demands otherwise. Proximity is important, explaining the examination that is going to be carried out in understandable terms, the objective of each action and allowing time for the patient to be prepared for its performance(5). Sometimes, it may not be essential to perform the examination at that time, or the patient is not prepared for it, so it may be postponed until the situation is more favorable. The gynecological examination should be the minimum with which the maximum information is obtained(2).

To perform a complete examination, it is also necessary to obtain an assessment of: body mass index, blood pressure, thyroid gland, lymph nodes, breast development, abdomen, skin and skin appendages.

Placement of prepubertal girls and young women for an adequate gynecological examination

For the examination to be effective, it is important to adapt it to the age of the patient.

A clear, concise and simple explanation of the examination to be carried out can facilitate the calmness and cooperation of the patient.

In the case of girls under 4 years of age, they can be placed on the family member’s knees, placing the girl’s legs astride the adult’s thighs (Fig. 1A). Another option consists of placing the patient on a stretcher in the supine position with the hips abducted and the feet together, like a frog (Fig. 1B). Another alternative for the examination consists of placing the patient with her thighs close to her chest, raising the buttocks and hips (Fig. 1C), thus allowing the lower part of the hymen to be seen, the lower part of the vagina, and sometimes, the upper part of the vagina and the cervix, but as an inconvenience visual contact with the patient is lost.

Figura1

Figure 1. Placement of prepubertal girls and young women for an adequate gynecological examination. A. Sitting on the mother’s lap. B. Frog leg position. C. Position with knees to chest. D. Demonstration of visualization of external genitalia in prone knee-chest position. (Images A, C, and D from Finkel MA, Giardino AP [eds]: Medical examination of child sexual abuse: a practical guide, 2nd ed. Thousand Oaks, 2002, CA, 2002, pp. 46-64; Image B from McCann JJ, Kerns DL: The child abuse atlas, Evidentia Learning, 2018, www.childabuseatlas.com).

Older patients may prefer to use stirrups on the gynecological examination table, trying to get the patient in a position that allows constant eye contact during the examination. In the event that the patient has had sexual intercourse, the examination will be carried out in the same way as in young women, by inspecting the lower genital tract and visualizing the vagina and cervix using virginal specula.

Carrying out the gynecological examination with the patient alone is usually recommended, as long as she is over 13 years of age or if she is younger and requests it(1). A time for intimate dialogue should be reserved for the adolescent to pose questions that she has not asked in the presence of her companion, especially those related to the sexual sphere, or to raise that possibility on our part if it has not been done before and offer advice about contraception and sexually transmitted infections (Table I).

Breast inspection and examination is essential in cases of abnormalities in pubertal development, suspicion of malformations or asymmetry. The initial development of the breast can be uncomfortable and the examination can be painful, without this implying pathology. Palpation is important, especially in obese girls to assess for the presence of breast tissue that may lead to misstaging of Tanner stages. The development of the breast bud can be asymmetric and there can be up to 12 months of difference between the beginning of the development of one breast and that of the other(1).

At the end of the examination, regardless of the age of the girl or young person, it is important to inform her of our diagnosis or suspected diagnosis, addressing her in understandable language and engaging in conversation with her, involving her in the information so that she understands it and carries out opportune questions.

In the elaboration of the final report on the gynecological and breast examination, especially in the case of a study of pubertal development, the pubertal stage must be referenced according to the Tanner stages(6), which is essential if the follow-up is carried out by several specialists to objectively assess its progression (Fig. 2).

Figure

Figure 2. Pubertal Tanner stage in girls. Taken from: Tanner JM. Growth at adolescence. 2nd ed. Oxford: Blackwell; 1962.


Complementary examinations

Gynecological ultrasound is essential in the study of the internal genital tract.

When the internal genital apparatus must be evaluated for a diagnosis during consultation, gynecological ultrasound has become a basic and fundamental exploration due to its innocuousness, easy accessibility and the immediacy and relevance of the information. The exploration routes will depend on the age of the patient, so that transabdominal route with bladder repletion is used in girls or young females who are not sexually active, whereas intravaginal is reserved for sexually active adolescents. In cases in which it is not possible to visualize the internal genital apparatus through the aforementioned routes, transrectal or transperineal ultrasound can be used(1,7).

It is important to know the differences in the anatomy of the internal genital tract in the prepubertal and postpubertal stages (Table II).

If a nodule or the presence of secretions from the nipple (telorrhea) is detected in the breast examination, other complementary examinations may be required, such as: breast ultrasound, cytological study of the secretions or even breast puncture for the pathological study of lesions.


Menstrual cycle disturbances

The normal menstrual cycle ranges between 28 ± 7 days, with a bleeding duration of 4-8 days, and a menstrual loss between 30-80 ml per cycle. In adolescence, its alterations affect 75% of young people.

According to the ACOG (American College of Obstetricians and Gynecologists)(8), the identification of menstrual disorders in adolescence is essential to prevent health problems in adulthood. To meet this objective, it is necessary to know the physiology of puberty, to understand the difference between normal and pathological menstruation, considering the menstrual cycle as a vital sign, a reflection of a state of good health.

The normal menstrual cycle ranges from 28 ± 7 days, with a bleeding duration between 4-8 days, the amount of menstrual loss ranges from 30-80 ml per cycle. Some authors propose greater flexibility in adolescents, since 55-82% of cycles are anovulatory in the first 2 years after menarche; between 30-55% between 2-4 years and are even detected in 20% of young women 5 years after menarche(2,3,9,10).

Menstrual cycle disturbances affect a high number of adolescents (75%)(2,3) and are usually secondary to functional disorders, due to immaturity of the HPO axis. They are a common reason for consultation and are usually related to: the absence of menstruation (primary or secondary amenorrhea), the interval between cycles (frequent, infrequent or irregular menstrual bleeding), heavy menstrual bleeding, as well as the presence of pain during menstruation (dysmenorrhea).

Amenorrhea

Amenorrhea or absence of period should be studied. Secondary amenorrhea, of endocrine or functional cause, is more frequent. In the presence of primary amenorrhea, anomalies of genital development must be ruled out.

The absence of periods can be primary or secondary. Primary amenorrhea is defined as the absence of a period at 16 years of age in the presence of secondary sexual characteristics, or at 14 years of age in the absence of secondary sexual characteristics. 60% of cases are due to genetic abnormalities that affect genital development, and 40% to endocrine disorders. Secondary amenorrhea is defined as the disappearance of the period for more than 6 months(11).

The main causes of amenorrhea are collected in tables III and IV, and they overlap in both types of amenorrhea, although the vast majority are reduced to the diagnoses of: polycystic ovary syndrome (PCOS), hyperprolactinemia, premature ovarian failure (POF) and hypothalamic amenorrhea.


The Reproductive and Endocrinology Interest Group (Grupo de Interés de Endocrinología Reproductiva [GIER]) for the diagnosis of amenorrhea, established in 2010 a classification of amenorrhea based on the anatomical etiology area and, in this way, they were classified as: central (hypothalamus-pituitary), gonadal (ovaries) or genital (uterus-vagina)(12).

On these bases, a simplified diagnostic algorithm for amenorrhea is proposed.

Primary amenorrhea is less common than secondary amenorrhea and requires a complete study in which the general examination and the staging of pubertal development are especially relevant(3,13).

• Normal pubertal development with normal height and weight, is suspicious for anatomical malformation of the uterus or vagina: hymenal atresia, imperforate hymen, vaginal septum, agenesis of the uterus and/or vagina (Rokitansky syndrome or Morris syndrome or testicular feminization or androgen insensitivity). The gynecological examination must be complemented with ultrasound and/or MRI; sometimes, hormonal study and karyotype are required.

• Pubertal delay: temporary pubertal delay, hypothalamic-pituitary failure (hypogonadotropic hypogonadism) or peripheral failure (hypergonadotropic hypogonadism). Complementary studies to be requested based on evolution. It is important to assess progression using the Tanner stages.

• Infantilism: absence of sexual development by the age of 15-16 years (Tanner stage I). Hormonal determinations, radiological exams of the brain (X-ray, CT, MRI) and chromosomal analysis are necessary. The cause may be central: pituitary tumors (prolactinoma or craniopharyngioma) or of hypothalamic origin (Kallman syndrome) or gonadal, gonadal dysgenesis that occurs with primary ovarian insufficiency (chromosomal, it is important to make the diagnosis of chromosomopathy associated with the presence of Y chromosome) or secondary to oncological treatments (chemo or radiotherapy).

• Infantilism and low weight: assess body image disorders (anorexia and bulimia) or by history taking, high performance athletes, with important daily discipline and dietary control.

• Virilization and/or hirsutism: complement the examination and ultrasound with androgen concentrations and karyotype. Etiological suspicion of: adrenal hyperplasia, virilizing tumors and chromosomal alterations associated with the presence of the Y chromosome.

In all cases of primary amenorrhea the treatment is etiological, hence, the responsible cause must be treated.

Secondary amenorrhea is much more frequent than primary amenorrhea and the most common causes in adolescence are related to: physical or psychological stress, eating disorders and their effect on weight, intense physical exercise (competition athletes, dance students…) and polycystic ovary syndrome (PCOS). Always, before starting the secondary amenorrhea study, if the adolescent has sexual intercourse, the possibility of pregnancy should be assessed(2,4,10,11).

History taking, physical examination, hormonal study and gynecological ultrasound are usually the most used tests to reach the diagnosis.

Hypothalamic stress amenorrhea is suspected after a directed history, in which the adolescent refers to a personal stage of restlessness or worry, or the performance of intense physical activities. In eating behavior disorders, it may be that the adolescent does not verbalize it, but the family does, or it may be suspected after calculating the BMI. In hypothalamic amenorrhea, ultrasound shows no pathology and hormonal analysis shows hypoestrogenism secondary to lack of gonadotropic stimulation. Treatment is etiological, although in some situations of eating disorders, if amenorrhea persists over time after weight regain, it may be necessary to establish hormone replacement therapy(11).

Polycystic ovary syndrome (PCOS) has a prevalence between 8-26% in adolescence. It can present itself in many ways: infrequent menstrual bleeding, clinical hyperandrogenism (acne and/or hirsutism, of variable intensity) and, occasionally, obesity or overweight. Typical hormonal laboratory tests reflect anovulation and hyperandrogenism and, in some cases, insulin resistance. Ultrasound aids diagnosis, especially if the ovaries have the characteristic appearance. Treatment must be individualized. If there is clinical hyperandrogenism, combined hormonal therapy with antiandrogenic progestins (cyproterone acetate, dienogest, or drospirenone) or spironolactone may be necessary. In cases of insulin resistance, the use of insulin-sensitizing drugs (metformin®) may be indicated and, in cases where there is a high BMI, weight loss and physical exercise are essential(3,10,11).

Premature ovarian failure (POF) is diagnosed as hypergonadotropic hypogonadism and no ovarian follicles are visualized on ultrasound. It causes a significant impact on the health and reproductive future of adolescents, as well as an increase in mortality of up to two times. The association should be considered, especially in patients who have received oncological treatments (alkylating agents and/or pelvic radiotherapy). The treatment will be hormone replacement therapy with the use of estrogens and gestagens(3,11).

Heavy menstrual bleeding

Heavy menstrual bleeding (HMB) is common in adolescence, as it is related to the immaturity of the HPO axis and anovulation. It is a common cause of anemia in adolescents.

The American Academy of Pediatrics (AAP) recommends considering menstruation at routine visits as one more vital sign. It must be taken into account that, in the first year after menarche, menstruation should not have a frequency of less than 45 days. With age, menstruation becomes regular; in the third year after menarche, the period is usually 21-35 days, with a duration of menstruation of 3-7 days. Normally, the cycle length of an adolescent is established at 19-20 years of age(14).

Heavy menstrual bleeding (HMB) can be prolonged in duration, abundant in quantity or irregular in nature, and it occurs without being related to a systemic pathology or an anatomical substrate. In most cases, the problem lies in an immaturity of the HPO axis that causes anovulation, and produces HMB on the base of a proliferative endometrium that does not have the stabilizing action of the progesterone produced at ovulation(15).

Irregular bleeding, particularly that caused by anovulation, can be prolonged and heavy. However, in patients with regular and cyclical menstruation who present with prolonged and/or heavy bleeding, a haematological cause should be suspected. Von Willebrand disease and coagulation disorders may account for 13 and 44%, respectively, of patients with menstrual bleeding heavy enough to warrant hospitalization(16).

In the study of HMB it is important to ask about: episodes of epistaxis, ecchymosis or excessive bleeding during any surgery, as well as a family history that reveals any coagulation, liver (coagulation factors and estrogen metabolism) or kidney disorders that may interfere with platelet function. It is known that a decrease in glomerular filtration produces an elevation in prolactin that leads to anovulation. In addition, there are autoimmune diseases, such as lupus or juvenile rheumatoid arthritis, which have been more frequently associated with dysfunctional bleeding(17,18).

In sexually active patients, the possibility of an infectious etiology that conditions a pelvic infection, such as that caused by Chlamydia or Gonococcus, must be taken into account. Much less frequently at this stage, may the etiology be related to the existence of endometrial polyps that can be assessed by gynecological examination(19).

Treatment is determined by the severity of the case. In mild cases, a diet rich in foods with iron or iron intake is recommended, and assessment of cycles using a menstrual calendar, in order to know the pattern of bleeding in subsequent cycles. NSAIDs have been shown to be more effective than placebo in controlling menstrual bleeding, while improving dysmenorrhea, if it coexists. If there is no therapeutic response or if it is inadequate, tranexamic acid (Amchafibrin® 500 mg), an antifibrinolytic that acts by interrupting the coagulation cascade, can be used: 1 g/6-8 h orally, for 3-5 days, until 22 g total dose is reached. It reduces bleeding by 40-50% in patients with HMB and can be administered together with combined hormonal treatment(20). In severe or prolonged cases in which bleeding is not controlled with antifibrinolytics, and with systemic repercussions, combined hormonal treatment is started with 1 tablet/12 h until it stops, subsequently maintaining treatment with 1 tablet/24 h for a period of time, either continuously or following a cyclical pattern. It is possible to use treatment with gestagens in case estrogens are contraindicated, or to add gestagens in the second part of the cycle sequentially. In rare cases where combined hormone therapy at 1-2 tabs/day does not control bleeding, hormone therapy may be increased to 3-4 tabs/day with gradual tapering over the next 2 weeks. In severe cases, patients with continuous bleeding, syncope or dizziness, as well as those whose hemoglobin is <7-8 g/dl, will require hospital admission(20-22).

Dysmenorrhea

Dysmenorrhea has a negative effect on the quality of life of adolescents, affecting their personal development. It is related to ovulation. It generally responds well to NSAIDs.

Dysmenorrhea is defined as pain that precedes and/or accompanies menstruation, of variable intensity and accompanying symptoms (headache, diarrhea, nausea, vomiting, dizziness…), but which can interfere with quality and normal life habits, such as attending school or other activities. It can affect 20-60% of the adolescent population according to various authors, with cases of severe and limiting involvement being 10-15%(2,10,23).

Dysmenorrhea is classified as primary or secondary. Primary dysmenorrhea is the most frequent form of presentation in adolescents. The pathophysiology is related to the postovulatory period: after ovulation, the decrease in progesterone induces the synthesis of prostaglandins at the endometrial level, which produce vasoconstriction, ischemia and pain at the uterine level, and smooth muscle contraction, thus explaining the coexistence of other accompanying gastrointestinal symptoms. In general, it does not usually coincide with menarche, but appears later, when the menstrual cycles begin to be ovulatory.

Secondary dysmenorrhea has its origin in other underlying pathologies, anatomical alterations or pelvic infections. In the case of adolescents, the most frequent cause of secondary dysmenorrhea is endometriosis(24).

The treatment of primary dysmenorrhea should be aimed at reducing the excess of prostaglandins, with NSAIDs being the first therapeutic step, the intake of which should be started one day before the onset of menstruation. If pain persists despite treatment with optimal doses of NSAIDs or if contraception is required, hormonal therapy can effectively improve dysmenorrhea (Table V). In the case of secondary dysmenorrhea, the treatment will be etiological.


Premenstrual dysphoric disorder and premenstrual syndrome

Mood disturbances related to the menstrual cycle are not common in adolescence. The need for hormonal or antidepressant treatment will be assessed.

Premenstrual dysphoric disorder (PMDD) occurs in 2-6% of menstruating women worldwide and has been included in the Diagnostic and Statistical Manual of Mental Disorders, 5th ed. (DSM-5). PMDD is included within depressive disorders and its characteristic entails its moment of presentation in relation to the menstrual cycle. Symptoms of anxiety and depressed mood begin in the second phase of the cycle, after ovulation, with significant improvement when menstruation occurs. This entity produces general malaise and significant functional impairment, and can also be accompanied by physical and behavioral symptoms. It is important to differentiate between PMDD and premenstrual syndrome (PMS), which has a much higher incidence, around 30% of adolescents, and it does not have the same repercussion or seriousness at an affective level. Almost half of the patients who report symptoms that fall within PMS do not meet diagnostic criteria for PMDD(25).

More data is needed to support the efficacy of hormonal contraceptive methods as a treatment for PMS, especially in adolescents, but it is true that some experts recommend this treatment if, in addition, they are patients who suffer from dysmenorrhea or need contraception. In the case of severe PMS and PMDD, there is evidence that the use of serotonin reuptake inhibitors (SSRIs) constitutes the first line of treatment in adult women. They have a rapid onset of action, so they can be prescribed continuously or intermittently, beginning with ovulation (or with the onset of symptoms in the luteal phase) and stopping when symptoms subside. The treatment indicated in adolescents is the same as in the adult population, for example: fluoxetine 20 mg/day orally.

Role of the Primary Care pediatrician

The Primary Care pediatrician establishes contact with his patients from the first days of life, so he has the advantage of having a close relationship with them and their families. The control of growth and development that he carries out over the years offers him the possibility of being able to detect alterations in the pubertal development of the girl at the beginning of adolescence. It is essential to know the chronology of pubertal development and its possible variations, and the association that certain systemic diseases or genetic or chromosomal abnormalities may present with alterations in pubertal development or the menstrual cycle, to suspect the existence of pathology in the progression of puberty.

If menarche has not occurred by 14 years of age with the absence of secondary sexual characteristics or by 16 years of age with their presence, it is necessary to refer for an endocrinological and/or gynecological assessment due to primary amenorrhea. Delaying referral is not recommended, as it is highly associated with the existence of pathology, except in cases of developmental and constitutional delay, in which case there is a family history. Menstrual cycle disturbances are very common in the first years after menarche, especially during the first one, so in their presence, the adolescent and family must be reassured, informing that as the HPO axis matures it will resolve without requiring treatment in most cases. In case of prolonged amenorrhea or if they are accompanied by clinical signs of hyperandrogenism, it is advisable to refer to the Endocrinology and/or Gynecology consultation due to a high suspicion of ovarian or adrenal pathology. It is necessary to take into account the influence that physical or psychological stress can have on the menstrual cycle and investigate its possible relationship.

In cases in which the alterations of the menstrual cycle are due to excess, it is necessary to assess whether they meet the criteria for heavy menstrual bleeding, carry out analyzes and from Primary Care initiate the treatment of those of mild intensity and follow up. Most of the clinical pictures are related to anovulation and will resolve with maturation of the HPO axis. Cases of more severe intensity with clinical or analytical repercussions, those that do not show improvement after treatment with NSAIDs or antifibrinolytics, or those that are prolonged over time, require more specific studies and treatments.

Dysmenorrhea is a frequent symptom in adolescence, more typical time after menarche, since it is related to the presence of ovulatory cycles. It usually presents a good response to treatment with different NSAIDs. In cases of severe dysmenorrhea or those that do not show improvement with an adequate pattern of analgesia, it is recommended to perform a gynecological evaluation to rule out organic pathology. Severe cases present a good response to hormonal therapy.

PMS is not frequent in adolescence, but from Primary Care its diagnosis can be suspected in the presence of anxious or depressive symptoms directly related to the post-ovulatory stage and that improve after menstruation. In severe cases, it may be necessary to start hormone therapy or SSRI, so referral to Gynecology or Psychiatry should be considered.

Conflict of interest

There is no conflict of interest in the preparation of the manuscript.

Bibliography

The asterisks reflect the interest of the article according to the authors.

1.*** Protocolos SEGO. Sociedad Española de Ginecología y Obstetricia. Entrevista y exploración en ginecología en la adolescencia. Last update: January 2013. Gynecological history-taking and physical examination in adolescents. Prog Obstet Ginecol. 2014; 57: 375-9. Available at: http://dx.doi.org/10.1016/j.pog.2014.05.003.

2.** Curell Aguilà N, Parera Junyent N. Exploración ginecológica de la adolescente. Trastornos del ciclo menstrual (sangrado infrecuente o ausente, sangrado excesivo, dismenorrea). Adolescere. 2019; VII: 6-15.

3.*** Rodríguez Jiménez MJ, Curell Aguilá N. El ciclo menstrual y sus alteraciones. Pediatr Integral. 2017; XXI: 304-11.

4.* Mancini F, Martínez F, Tur R. Estudio y tratamiento de las amenorreas hipotálamo-hipofisarias. Prog Obstet Ginecol. 2017; 60: 495-504.

5.*** Ginecología Pediátrica. Documentos de Consenso SEGO 2017. Coordinador: Cancelo Hidalgo MJ. Miembros: Parera i Junyent N, Almansa González C, Rodríguez Jiménez MJ, Hernández de la Calle I.

6.* Tanner JM. Growth at adolescence. 2nd ed. Oxford: Blackwell; 1962.

7.* Avilés Vistorte Y, Tallón Guerola P, Calabuig Barbera E, Rojas Blandón JF. Ecografía ginecológica en la infancia y adolescencia. Radiología. 2016; 58: 1549.

8.* Committee Opinion No. 651 Summary: Menstruation in Girls and Adolescents: Using the Menstrual Cycle as a Vital Sign. Obstet Gynecol. 2015; 126: 1328.

9.* Adams PJ, Menstruation in Adolescents: What’s normal? Medscape J of Med. Available at: https://www.ncbi.nlm.nih.gov/pmc/articles/PMC2644006/.

10.*** Curell Aguilà N. Normalidad y alteraciones de la menstruación en adolescentes. Pediatr Integral. 2013; XVII: 161-70.

11.*** Protocolo SEGO. Amenorrea primaria y secundaria. Sangrado infrecuente. Update: February 2013. Protocolo SEGO. Primary and secondary amenorrhea. Infrequent bleeding. Prog Obstet Ginecol. 2013; 56: 387-92.

12.* Tur R, Fontes J, Salvador C, Manzanares MA, Herrero J, Graña M, et al. Consenso de Granada del Grupo de Interés de Endocrinología Reproductiva (GIER) para el diagnóstico de las amenorreas. Rev Iberoam Fert Rep Hum. 2011; 28: 35-43.

13.*** Ascaso Matamala AM, Guerrero-Fernández J, Bueno Lozano G, Rodríguez Contreras FJ. Pubertad retrasada. Hipogonadismo en el niño mayor y adolescente. Cap. 24. In: EndocrinoPEDia. 2021.

14.*** American Academy of Pediatrics. Menstruation in girls and adolescents: using the menstrual cycle as a vital sign. Pediatrics. 2016. p. 137.

15.*** La Cour D, Long D, Perlman S. Dysfunctional Uterine Bleeding in adolescent females associated with endocrine causes and medical conditions. J Pediatr Adolesc Gynecol. 2010; 23: 62-70.

16.* Khamees D, Klima J, O’Brien SH. Population screening for von Willebrand disease in adolescents with heavy menstrual bleeding, J Pediatr. 166: 195-7, 2015.

17.* Ostensen M, Almberg K, Koksvik H. Sex, reproduction, and gynecological disease in young adults with a history of juvenile chronic arthritis. J Reumatol. 2000; 27: 1783-7.

18.* Pasto SG, Mendonca BB, Bonfa E. Menstrual disturbances in patients with systemic lupus erithematosus without alkylating therapy: clinical, hormonal and therapeutic associations. Lupus. 2002; 11: 175-80.

19.* Noorhasan DJ, Weiss G. Perimenarchal menorrhagia: evaluation and Management. J Pediatr. 2010; 156: 162.

20.*** Wilkinson J, Kadir R. Management of abnormal uterine bleeding in adolescents. J Pediatr Adolesc Gynecol. 2010; 23: S22-30.

21.*** American College of Obstetricians and Gynecologists. ACOG Committee Opinion No 557: Management of acute abnormal uterine bleeding in nonpregnant reproductive-aged women. Obstet Gynecol. 2013; 121: 891-6.

22.** Haamid F, Sass AE, Dietrich JE. Heavy menstrual bleeding in adolescents, J Pediatr Adolesc Gynecol. 2017; 30: 335-40.

23.** Ryan SA. The treatment of dysmenorrhea. Pediatr Clin North Am. 2017; 64: 331-42.

24.** Youngster M, Laufer MR, Divasta AD. Endometriosis for the primary care physician. Curr Opin Pediatr. 2013; 25: 454-62.

25.** Hofmeister S, Bodden S. Premenstrual syndrome and premenstrual dysphoric disorder. Am Fam Physician. 2016; 94: 236-40.

Recommended bibliography

- Ginecología Pediátrica. Documentos de Consenso SEGO 2017 (Pediatric Gynecology. Consensus Documents SEGO 2017). Coordinator: Cancelo Hidalgo MJ. Members: Parera i Junyent N, Almansa González C, Rodríguez Jiménez MJ, Hernández de la Calle I.

Basic introduction to the physiology and gynecological pathology of children and adolescents, essential for both gynecologists and pediatricians, with the participation of the Gynecology Group for Children and Adolescents of the SEGO.

- Guía de Atención Ginecológica en la Infancia y Adolescencia. Sociedad Española de Ginecología y Obstetricia. 2013 (Gynecological Care Guide for Children and Adolescents. Spanish Society of Gynecology and Obstetrics. 2013).

Essential guide for child and adolescent gynecology consultation and adolescent pediatrics. The chapters analyzed include the pathologies that are the most frequent reason for consultation. Concise, easy to use, and with a diagnostic and therapeutic approach guide.

- Argente Oliver J, Soriano Guillén L. Manual de Endocrinología Pediátrica. 2ª ed. Madrid. Ergon. 2014. (Manual of Pediatric Endocrinology).

This manual of Pediatric Endocrinology, fundamental for the knowledge of this topic, is understandable and has an agile reading. Its diagnostic-therapeutic algorithms are of great interest for their application in daily practice.

- Pediatric Endocrinology website. Available at:
http://www.webpediatrica.com/endocrinoped/endocrinopedia.php.

Web page that is constantly updated on Pediatric Endocrinology. It is easy to navigate and contains very good diagnostic and therapeutic guidance. It is also very well documented.

- Hidalgo Vicario MI, Rodríguez Molinero L, Muñoz Calvo MT. Medicina de la adolescencia. Atención integral (3ª ed.). SEMA. Ergon. 2021. (Adolescent medicine).

Very complete work directed exclusively to adolescence. Multiple pathologies related to this stage are addressed. It includes important participation of professionals from different fields and has recently been updated.


Clinical case


Chief complaint

A 16-year-old female is referred for primary amenorrhea. She refers progression of secondary sexual characteristics (breast and hair). There are no other associated symptoms.

Personal history

Left unilateral vesicoureteral reflux. No previous surgical interventions. No current medications. She is currently an 11th grade student. Good academic performance. Good nutrition. She does not play sports.

Family background

She has a healthy younger brother and healthy parents. Mother´s age of menarche was 12 years.

Physical and gynecological examination

Weight: 59.5 kg. Height: 169 cm. BMI: 20.83 kg/m2. Feminine fat distribution. Tanner stage IV for breasts and stage IV for axillary and pubic hair. Gynecological examination: vulva without abnormalities. No perineal alterations. Normal clitoris and urethra. Transverse hymenal septum. Mild abdominal and sacral hirsutism. Abdominal gynecological ultrasound: the uterus is not visualized by this technique. Right ovary well visualized containing follicles, it measures 38 x 18 mm. Left ovary: it is visualized with difficulty, measurements: 24 x 17 mm.

Ancillary tests

Blood analysis: FSH: 4.3 mIU/mL; LH: 5.8 mIU/mL; Estradiol: 177 pg/mL; Progesterone: 11.5 ng/mL. Karyotype 46 XX; MRI: complete absence of uterus and most of the vagina, except for a small outline or stump of the distal end of the vagina and vaginal vestibule with normal appearance of the labia and vulva region.


Exploración ginecológica y alteraciones más frecuentes del ciclo menstrual en la adolescencia

M. Guerrero Ibáñez, M. Franco Horta, J. Martínez-Guisasola Campa
Temas de FC


M. Guerrero Ibáñez, M. Franco Horta, J. Martínez-Guisasola Campa

Servicio de Obstetricia y Ginecología Infanto-juvenil. Hospital Universitario de Burgos

Resumen

El objetivo principal de este artículo es una actualización orientada a la práctica diaria sobre los motivos de consulta más frecuentes relacionados con las alteraciones del ciclo menstrual en la etapa puberal y en la adolescencia. Durante la transición a la pubertad y en los primeros años de esta, las alteraciones del ciclo menstrual, desde la amenorrea al sangrado menstrual frecuente o infrecuente, son uno de los principales motivos de consulta en Ginecología. En un alto porcentaje de jóvenes, están relacionadas con la propia inmadurez del eje hipotálamo-hipófisis-ovario (HHO) y la anovulación asociada. La dismenorrea es otro motivo de consulta habitual por la repercusión en la calidad de vida que puede tener en la joven, y es fundamental su tratamiento adecuado. Las amenorreas primarias presentan una elevada asociación con patología genética y endocrina, por lo que deben ser diagnosticadas de manera temprana. Además, queremos destacar la importancia de una adecuada anamnesis y exploración física general y ginecológica en la orientación diagnóstica de estos cuadros.


Abstract

The principal aim of this article is to review the main disturbances of the menstrual cycle in the pediatric and adolescent age group. During their transition through puberty, disorders of menstruation become the most common complaint requiring the attention of the gynecologist, referring to problems like amenorrhea, dysfunctional uterine bleeding and dysmenorrhea. The immaturity of the hypothalamic -pituitary-ovary axis and the anovulation that it associates, are involved in a high proportion of the episodes. The importance of an accurate diagnosis and treatment lies in the impact of dysmenorrhea on the quality of life. Primary amenorrhea is strongly associated with genetic diseases and endocrine disorders so it is important to achieve the diagnosis as soon as possible. Moreover, we want to highlight the relevance of the anamnesis and physical exam which can provide us with an interesting approach to the problem.


Palabras clave: Adolescencia; Exploración ginecológica; Sangrado menstrual; Amenorrea; Dismenorrea.

Key words: Adolescence; Gynecological examination; Menstrual cycle; Amenorrhea; Dysmenorrhea.


Pediatr Integral 2022; XXVI (5): 270 – 279


OBJETIVOS

• Realizar una anamnesis específica para valorar la existencia de alteraciones del ciclo menstrual, y conocer las circunstancias que pueden favorecer la comunicación con la niña o adolescente.

• Conocer cómo se debe llevar a cabo la exploración ginecológica en la niña y en la adolescente y el entorno que puede favorecer su realización.

• Identificar situaciones que cumplan criterios de amenorrea primaria y secundaria e iniciar estudio etiológico.

• Identificar a las adolescentes que presentan sangrado menstrual abundante y realizar el tratamiento más adecuado para cada situación clínica.

• Diagnóstico y tratamiento de la dismenorrea primaria.

• Identificar el síndrome premenstrual y el trastorno disfórico premenstrual.


Exploración ginecológica y alteraciones más frecuentes del ciclo menstrual en la adolescencia


Exploración ginecológica

Introducción

La demanda de atención en la consulta de Ginecología Infantojuvenil va en aumento, ante la aparición de determinados signos o síntomas que, en ocasiones, crean dudas entre la fisiología y la patología del desarrollo puberal, y requieren un estudio más específico; pero, en otras ocasiones, esta demanda está en relación con el desconocimiento de la amplia variabilidad de la fisiología de la pubertad y del desarrollo de la niña y la adolescente; y en otras, se produce por la presión social y familiar actual de estudiar en profundidad la fisiología para descartar rotundamente la patología.

Anamnesis

La empatía y la proximidad son fundamentales en la entrevista. Los antecedentes familiares cobran especial importancia por su carga hereditaria, en especial, los femeninos.

La edad cronológica de las pacientes que son recibidas en consulta de Ginecología Infantojuvenil es variable. Las niñas de corta edad, requieren del apoyo de un progenitor, tanto para la anamnesis como para la exploración, en cuyo caso la presencia de esta figura adulta es esencial y realiza el acompañamiento en todo momento. En el caso de jóvenes adolescentes o si se sospecha la existencia de abusos sexuales, es aconsejable reservar un tiempo y espacio para una entrevista a solas con la paciente, en la que se sienta cómoda y en la que se asegure la confidencialidad de los datos aportados. La obtención de estos datos es fundamental para el diagnóstico y/o el tratamiento posterior.

Siempre que sea posible, en función de la edad, es importante que sea la paciente la que nos comunique la sintomatología que presenta, ya que la información transmitida por ella o por el familiar o acompañante puede ser contradictoria. Es fundamental escuchar y conocer de la niña o la joven sus inquietudes y vivencias, y transmitirle la importancia del conocimiento de su propio cuerpo y de los cambios actuales y futuros, así como despejar las dudas que pueda presentar. La proximidad y la empatía, pero sin paternalismos, son necesarias para el correcto desarrollo de la consulta(1,2).

Tras conocer el motivo de la consulta, se valorará la existencia de relación entre la sintomatología que presenta la paciente y sus antecedentes, tanto personales como familiares.

Se debe conocer la existencia de enfermedades actuales o previas de especial relevancia, alteraciones genéticas o cromosómicas que puedan condicionar el desarrollo, procesos oncológicos con radioterapia o quimioterapia que puedan afectar la reserva ovárica(3), intervenciones quirúrgicas abdominales especialmente pélvicas o en tracto genital inferior o la toma de medicación que pueda interferir en el normal funcionamiento del eje HHO. En mujeres jóvenes, se debe interrogar sobre el consumo de tóxicos e informar sobre su repercusión en la salud, aconsejando su interrupción.

En el caso de las amenorreas secundarias, un factor de relevancia es el estrés(3,4) emocional, físico o nutricional, que inhibe el eje HHO por aumento de la secreción de cortisol y que suprime la función reproductiva, con la posterior amenorrea como respuesta de adaptación funcional. Se aconseja valorar la existencia de: alteraciones del estado de ánimo, problemas de adaptación en centros escolares o laborales, estrés académico, problemas familiares o con relaciones del entorno… Son de especial relevancia, los cambios de hábitos alimentarios que conllevan pérdida o ganancia de peso en un periodo corto de tiempo, ya que también interfieren en el funcionamiento del eje, especialmente los que están en relación con los trastornos de la conducta alimentaria, así como el ejercicio físico intenso que realizan las atletas de alta competición. En nuestra experiencia hemos observado esta situación en las estudiantes de danza, en las que además de la práctica diaria de ejercicio físico intenso, en ocasiones, asocian una conducta alimentaria restrictiva.

Si la adolescente ya ha presentado la menarquia, se debe conocer el tiempo transcurrido desde esa fecha, ya que son frecuentes las irregularidades menstruales durante los 2-3 primeros años tras la menarquia(1,3). Otros datos importantes son la fórmula menstrual (FM: días de sangrado/intervalo, entre el inicio de un ciclo de sangrado y la aparición del siguiente), para valorar la existencia de alteraciones del ciclo menstrual, ya sea en la cantidad de sangrado o la ciclicidad de este, así como la fecha de la última regla (FUR), para conocer el momento del ciclo en el que se encuentra la paciente en el momento de la exploración y hacer una interpretación correcta de los hallazgos. La presencia de dismenorrea, dolor durante la regla, es habitual en las adolescentes y lo desarrollaremos posteriormente. En el caso de que la paciente tenga o haya tenido relaciones sexuales, es un buen momento para asesorar sobre anticoncepción y sobre la prevención de infecciones de trasmisión sexual, y se debe conocer la existencia de embarazos previos(1,3).

Teniendo en cuenta la repercusión que pueden tener los antecedentes familiares en la herencia y en el desarrollo ginecológico, es importante conocer la existencia de enfermedades en padres y hermanos, especialmente en los familiares de sexo femenino como madre y hermanas, respecto a: la edad de la menarquia, las alteraciones menstruales y la patología ginecológica, la existencia de trastornos de la coagulación (hipo/hipercoagulabilidad), la patología endocrinológica y los casos de pubertad precoz o tardía(1,3).

Exploración ginecológica y mamaria

La exploración ginecológica debe ser la mínima con la que se obtenga la máxima información. En ocasiones, puede posponerse si la paciente no está preparada para ella.

Hay que diferenciar claramente la exploración y valoración de la niña en edad pediátrica, sobre todo, las más pequeñas, y la exploración en la joven adolescente. La exploración ginecológica en la paciente pediátrica se reduce, en general, a situaciones para: descartar patología del aparato genital, el diagnóstico de infecciones ginecológicas o valorar la presencia de cuerpos extraños intravaginales. Es menos frecuente la consulta por sangrado genital o para valorar la existencia de abuso sexual. La exploración en la edad pediátrica crea temor e inquietud en la niña y es preferible que se realice con acompañante que, en la mayor parte de las ocasiones, colabora en la exploración, a no ser que la paciente demande lo contrario. Es importante la cercanía, explicar la exploración que se va a llevar a cabo en términos comprensibles, el objetivo de cada actuación y dar tiempo a que la paciente esté preparada para su realización(5). En ocasiones, puede ser que la exploración no sea imprescindible realizarla en ese momento, o que la paciente no esté preparada para ella, pudiendo posponerse hasta que la situación sea más favorable. La exploración ginecológica debe ser la mínima con la que se obtenga la máxima información(2).

Para realizar una exploración completa es preciso, además: una valoración del índice de masa corporal, la presión arterial, la glándula tiroides, los ganglios linfáticos, el desarrollo mamario, el abdomen, la piel y los anejos cutáneos.

Colocación de niñas y jóvenes prepúberes para una exploración ginecológica adecuada

Para que la exploración resulte eficaz, es importante adaptarla a la edad de la paciente.

Una explicación clara, concisa y sencilla de la exploración que se va a realizar puede facilitar la tranquilidad y cooperación de la paciente.

En el caso de niñas menores de 4 años, pueden colocarse sobre las rodillas del familiar, colocando las piernas de la niña a horcajadas sobre los muslos del adulto (Fig. 1A). Otra opción consiste en la colocación de la paciente en una camilla en decúbito supino con las caderas en abducción y los pies juntos, a modo de rana (Fig. 1B). Otra alternativa para la exploración, consiste en colocar a la paciente con los muslos pegados al pecho elevando los glúteos y las caderas (Fig. 1C), así se permite visualizar la parte inferior del himen, la parte baja de la vagina y, en ocasiones, la parte alta de la vagina y el cuello del útero, como inconveniente perdemos el contacto visual con la paciente.

Figura1

Figura 1. Colocación de niñas y jóvenes prepúberes para una exploración ginecológica adecuada. A. Sentada en el regazo de la madre. B. Posición en patas de rana. C. Posición de rodillas hacia el pecho. D. Demostración de visualización de genitales externos en posición decúbito prono genupectoral. (Imágenes A, C, y D de Finkel MA, Giardino AP [eds]: Medical examination of child sexual abuse: a practical guide, 2nd ed. Thousand Oaks, 2002, CA, 2002, pp. 46-64; Imagen B de McCann JJ, Kerns DL: The child abuse atlas, Evidentia Learning, 2018, www.childabuseatlas.com.

Las pacientes mayores pueden preferir utilizar los estribos en la camilla ginecológica, intentando que la paciente esté en una posición que permita el contacto visual constante durante la exploración. En el caso de que la paciente haya tenido relaciones sexuales, la exploración se realizará de la misma manera que en la mujer joven, mediante la inspección del tracto genital inferior y la visualización de vagina y cérvix mediante espéculos virginales.

Se recomienda realizar la exploración ginecológica con la paciente sola, siempre que sea mayor de 13 años o si es menor y lo solicita la paciente(1). Se debe reservar un tiempo de diálogo íntimo para que la adolescente plantee preguntas que no ha realizado con su acompañante, en especial las relacionadas con la esfera sexual o para plantear por nuestra parte esa posibilidad si no se ha realizado antes y ofrecer asesoramiento anticonceptivo y sobre infecciones de transmisión sexual (Tabla I).

La inspección y exploración mamaria es imprescindible en los casos de alteraciones del desarrollo puberal, sospecha de malformaciones o asimetría. El desarrollo inicial de la mama puede ser molesto y la exploración ser dolorosa, sin que esto implique patología. Es importante la palpación, especialmente en niñas obesas para valorar la presencia de tejido mamario que pueda llevar a cabo un estadiaje erróneo de los estadios de Tanner. El desarrollo del botón mamario puede ser asimétrico y pueden transcurrir hasta 12 meses de diferencia entre el inicio del desarrollo de una mama y el de la otra(1).

Al finalizar la exploración, independientemente de la edad de la niña o joven, es importante informarla de nuestro diagnóstico o sospecha diagnóstica, dirigiéndonos a ella con lenguaje comprensible y entablando la conversación con ella, haciéndola partícipe de la información para que la comprenda y realice las preguntas necesarias.

En la elaboración del informe definitivo sobre la exploración ginecológica y mamaria, especialmente en el caso de que se trate de un estudio de desarrollo puberal, se debe referenciar el estadio de maduración en función de los estadios de Tanner(6), fundamental, si el seguimiento se realiza entre varios especialistas para valorar de forma objetiva la evolución del desarrollo (Fig. 2).

Figura

Figura 2. Escalas de Tanner en niñas. Tomado de: Tanner JM. Growth at adolescence. 2ª ed. Oxford: Blackwell; 1962.


Exploraciones complementarias

La ecografía ginecológica es esencial en el estudio del aparato genital interno.

La ecografía ginecológica se ha convertido en una exploración básica y fundamental, cuando se debe evaluar el aparato genital interno por su inocuidad, fácil accesibilidad y la inmediatez y relevancia de la información para un diagnóstico en consulta. Las vías de exploración dependerán de la edad de la paciente, vía transabdominal con repleción vesical en las niñas o jóvenes no sexualmente activas, o intravaginal en las adolescentes con relaciones sexuales. En los casos en los que no sea posible la visualización del aparato genital interno por las anteriores vías, se puede recurrir a la realización de ecografía transrectal o transperineal(1,7).

Es importante conocer las diferencias de la anatomía del aparato genital interno en la etapa prepuberal y la pospuberal (Tabla II).

Si en la exploración mamaria se detecta algún nódulo o la presencia de secreciones por pezón (telorrea), es posible que se requieran otras exploraciones complementarias como: la ecografía mamaria, el estudio citológico de las secreciones o incluso la punción mamaria para estudio anatomopatológico de las lesiones.


Alteraciones del ciclo menstrual

El ciclo menstrual normal oscila entre 28 ± 7 días, una duración del sangrado de 4-8 días, y una pérdida menstrual entre 30-80 ml por ciclo. En la adolescencia, las alteraciones afectan al 75% de las jóvenes.

Según la ACOG(8) (Colegio Americano de Obstetras y Ginecólogos), es fundamental la identificación de alteraciones menstruales en la adolescencia, para prevenir problemas de salud en la edad adulta. Para cumplir este objetivo, es necesario conocer la fisiología de la pubertad, para comprender la diferencia entre la menstruación normal y patológica, considerando el ciclo menstrual como un signo vital, reflejo de un buen estado de salud.

El ciclo menstrual normal oscila entre 28 ± 7 días, con una duración del sangrado de 4-8 días, la cantidad de pérdida menstrual oscila entre 30-80 ml por ciclo. Algunos autores plantean una mayor flexibilidad en las adolescentes, ya que el 55-82% de los ciclos son anovulatorios en los 2 primeros años postmenarquia; entre el 30-55% entre los 2-4 años e incluso se detectan en el 20% de las jóvenes 5 años después de la menarquia(2,3,9,10).

Las alteraciones del ciclo menstrual afectan a un elevado número de adolescentes (75%)(2,3) y suelen ser secundarias a trastornos funcionales, por inmadurez del eje HHO. Son motivo frecuente de consulta y, habitualmente, están relacionadas con: la ausencia de regla (amenorrea primaria o secundaria), el intervalo entre ciclos (sangrado menstrual frecuente, infrecuente o irregular), el sangrado menstrual abundante, así como la presencia de dolor los días de la menstruación (dismenorrea).

Amenorrea

La amenorrea o ausencia de regla debe ser estudiada. Es más frecuente la amenorrea secundaria, de causa endocrina o funcional. Ante una amenorrea primaria, hay que descartar anomalías del desarrollo genital.

La ausencia de regla puede ser primaria o secundaria. La amenorrea primaria se define como la ausencia de regla a los 16 años en presencia de caracteres sexuales secundarios, o a los 14 años en ausencia de caracteres sexuales secundarios. El 60% de los casos se debe a anomalías genéticas que afectan al desarrollo genital, y el 40% a trastornos endocrinos. La amenorrea secundaria se define como la desaparición de la regla durante más de 6 meses(11).

Las principales causas de amenorrea quedan reflejadas en las tablas III y IV, y se superponen en ambos tipos de amenorrea, aunque la gran mayoría se reducen a los diagnósticos de: síndrome del ovario poliquístico (SOP), hiperprolactinemias, fallo ovárico prematuro (FOP) y amenorrea hipotalámica.

El Grupo de Interés de Endocrinología Reproductiva (GIER) para el diagnóstico de las amenorreas, en el año 2010 estableció una clasificación de las amenorreas en función del área anatómica etiológica y, de esta manera, se clasificaron en: central (hipotálamo-hipofisario), gonadal (ovárico) o genital (útero-vaginal)(12).

Sobre estas bases, se propone un algoritmo diagnóstico simplificado de las amenorreas.

La amenorrea primaria es menos frecuente que la secundaria y exige un estudio completo en el que la exploración general y el estadiaje del desarrollo puberal cobran especial relevancia(3,13).

• Desarrollo puberal normal con talla y peso normales, es sospechoso de malformación anatómica del útero o vagina: atresia de himen, himen imperforado, septo vaginal, agenesia de útero y/o vagina (síndrome de Rokitansky o síndrome de Morris o de feminización testicular o de insensibilidad a andrógenos). Complementar la exploración ginecológica con ecografía y/o RMN; en ocasiones, se precisa estudio hormonal y cariotipo.

• Retraso puberal: retraso puberal temporal, fallo hipotálamo-hipofisario (hipogonadismo hipogonadotropo) o fallo periférico (hipogonadismo hipergonadotropo). Estudios complementarios en función de la evolución. Es importante valorar la evolución mediante estadios de Tanner.

• Infantilismo: ausencia de desarrollo sexual a los 15-16 años (estadio Tanner I). Son necesarias determinaciones hormonales, exploraciones radiológicas de cráneo (Rx, TAC, RNM) y análisis cromosómico. La causa puede ser central: tumores hipofisarios (prolactinoma o craneofaringioma) o de origen hipotalámico (síndrome de Kallman) o gonadal, disgenesias gonadales que cursan con insuficiencia ovárica primaria (cromosómicas, importante el diagnóstico de cromosomopatía asociada a la presencia de cromosoma Y) o secundaria a tratamientos oncológicos (quimio o radioterapia).

• Infantilismo y bajo peso: valorar trastornos de la imagen corporal (anorexia y bulimia) o por anamnesis, deportistas de alto nivel, con importante disciplina diaria y control dietético.

• Virilización y/o hirsutismo: complementar la exploración y la ecografía con estudio androgénico y cariotipo. Sospecha etiológica de: hiperplasia suprarrenal, tumores virilizantes y alteraciones cromosómicas asociadas a la presencia de cromosoma Y.

En todos los casos de amenorrea primaria, el tratamiento es etiológico, tratar la causa responsable.

La amenorrea secundaria es mucho más frecuente que la primaria y las causas más frecuentes de aparición en la adolescencia están relacionadas con: el estrés físico o psíquico, los trastornos de la alimentación y su efecto en el peso, el ejercicio físico intenso (atletas de competición, estudiantes de danza…) y el síndrome del ovario poliquístico (SOP). Siempre, antes de iniciar el estudio de amenorrea secundaria, si la adolescente mantiene relaciones sexuales, se debe valorar la posibilidad de embarazo(2,4,10,11).

La anamnesis, la exploración física, el estudio hormonal y la ecografía ginecológica suelen ser las pruebas más utilizadas para llegar al diagnóstico.

Las amenorreas hipotalámicas por estrés se sospechan tras una anamnesis dirigida, en la que la adolescente refiere una etapa personal de inquietud o preocupación, o la realización de actividades físicas intensas. En los trastornos de la conducta alimentaria, puede ser que la adolescente no lo verbalice, pero sí la familia, o puede sospecharse tras realizar el cálculo del IMC. En las amenorreas hipotalámicas, la ecografía no muestra patología y la analítica hormonal muestra un hipoestronismo secundario a la falta de estímulo gonadotrópico. El tratamiento es etiológico, aunque en algunas situaciones de trastornos alimentarios, si tras la recuperación de peso persiste la amenorrea a lo largo del tiempo, puede ser necesaria la instauración de terapia hormonal sustitutiva(11).

El síndrome del ovario poliquístico (SOP) presenta una prevalencia entre un 8-26% en la adolescencia. Puede presentarse de múltiples formas: sangrado menstrual infrecuente, hiperandrogenismo clínico (acné y/o hirsutismo, de intensidad variable) y, en ocasiones, obesidad o sobrepeso. La analítica hormonal típica refleja anovulación e hiperandrogenismo y, en algunos casos, resistencia a la insulina. La ecografía ayuda al diagnóstico, en especial, si los ovarios presentan la estructura característica. El tratamiento debe ser individualizado. Si existe hiperandrogenismo clínico, puede ser necesario el tratamiento hormonal combinado con gestágenos antiandrogénicos (acetato de ciproterona, dienogest o drospirenona) o la espironolactona. En los casos de resistencia a la insulina, puede estar indicada la utilización de fármacos insulinosensibilizantes (metformina®) y, en los casos en los que exista un IMC elevado, es fundamental la pérdida de peso y la realización de ejercicio físico(3,10,11).

El fallo ovárico prematuro (FOP) se diagnostica como un hipogonadismo hipergonadotropo y en la ecografía no se visualizan folículos ováricos. Ocasiona una importante repercusión para la salud y el futuro reproductivo de la adolescente, así como un aumento de la mortalidad de hasta dos veces. Se debe pensar en la asociación especialmente en pacientes que han recibido tratamientos oncológicos (agentes alquilantes y/o radioterapia pélvica). El tratamiento será la terapia hormonal de sustitución con el uso de estrógenos y gestágenos(3,11).

Sangrado menstrual abundante

El sangrado menstrual abundante (SMA) es frecuente en la adolescencia, al estar relacionado con la inmadurez del eje HHO y la anovulación. Es una causa frecuente de anemia en la adolescente.

La American Academy of Pediatrics (AAP) recomienda tratar la menstruación como una constante vital más en las visitas rutinarias. Hay que tener en cuenta que, en el primer año tras la menarquia, la menstruación no debe tener una periodicidad inferior a los 45 días. Con la edad, la menstruación se va regularizando; al tercer año tras la menarquia, el periodo suele ser de 21-35 días, con una duración de la menstruación de 3-7 días. Normalmente, la duración del ciclo de una adolescente se establece a los 19-20 años de edad(14).

El sangrado menstrual abundante (SMA) puede ser prolongado en cuanto a duración, abundante en cuanto a cantidad o de características irregulares, y acontece sin tener relación con una patología sistémica o un sustrato anatómico. En la mayoría de casos, el problema subyace en una inmadurez del eje HHO que origina anovulación, y produce SMA en la base de un endometrio proliferativo que no tiene la acción estabilizadora de la progesterona producida en la ovulación(15).

Las hemorragias irregulares, en concreto las provocadas por anovulación, pueden ser prolongadas y abundantes. Sin embargo, en las pacientes con una menstruación regular y cíclica que presenten un sangrado prolongado y/o abundante, se debe sospechar una causa hematológica. La enfermedad de von Willebrand y los trastornos de la coagulación pueden suponer entre 13 y el 44% respectivamente, de las pacientes con sangrado menstrual lo suficientemente abundante como para justificar la hospitalización(16).

Es importante en el estudio del SMA, preguntar por: episodios de epistaxis, equimosis o sangrados excesivos durante alguna cirugía, así como antecedentes familiares que revelen alguna alteración de la coagulación, hepática (factores de coagulación y metabolismo estrogénico) o renales que puedan interferir en la función plaquetaria. Se sabe que una disminución en la filtración glomerular, produce una elevación de la prolactina que conlleva a la anovulación. Además, existen enfermedades autoinmunes, como el lupus o la artritis reumatoide juvenil, que se han asociado con mayor frecuencia a sangrados disfuncionales(17,18).

Ante pacientes sexualmente activas, hay que tener en cuenta la posibilidad de etiología infecciosa que condicione una infección pelviana, como la que produce Chlamydia o Gonococo. Con mucha menor frecuencia en esta etapa, la etiología puede estar relacionada con la existencia de pólipos endometriales que pueden valorarse mediante exploración ginecológica(19).

El tratamiento está determinado por la gravedad del caso. En los casos leves, se recomienda dieta rica en alimentos con hierro o aporte de hierro, y valoración de los ciclos mediante calendario menstrual, con el fin de conocer el patrón de sangrado en ciclos posteriores. Los AINE han demostrado ser más eficaces que el placebo en el control del sangrado menstrual, al tiempo que mejoran la dismenorrea si coexiste. Si no hay respuesta terapéutica o es inadecuada, se puede utilizar el ácido tranexámico (Amchafibrin® 500 mg), antifibrinolítico que actúa interrumpiendo la cascada de la coagulación: 1 g/6-8 h por vía oral, durante 3-5 días, hasta 22 g de dosis total. Disminuye el sangrado entre un 40-50% en las pacientes con SMA y puede administrarse conjuntamente con tratamiento hormonal combinado(20). En aquellos casos graves o prolongados en los que no se controla el sangrado con el antifibrinolítico, y con repercusión sistémica, se inicia tratamiento hormonal combinado con 1 comp/12 h hasta que cese, manteniendo posteriormente el tratamiento con 1 comp/24 h durante un periodo de tiempo, bien pauta continua o cíclica. Es posible el uso de tratamiento con gestágenos en caso de que los estrógenos estén containdicados, o añadir gestágenos en la segunda parte del ciclo de forma secuencial. En casos excepcionales en los que la terapia hormonal combinada a 1-2 comp/día no controle el sangrado, la terapia hormonal puede aumentarse a 3-4 comp/día con disminución gradual en las siguientes 2 semanas. En los casos graves, pacientes que presenten hemorragias continuas, síncope o mareo, así como en aquellas cuya hemoglobina sea <7-8 g/dl, será preciso el ingreso hospitalario(20-22).

Dismenorrea

La dismenorrea tiene un efecto negativo en la calidad de vida de la adolescente, repercutiendo en su desarrollo personal. Está relacionada con la ovulación. En general, presenta buena respuesta a los AINE.

La dismenorrea se define como el dolor que precede y/o acompaña a la menstruación, de intensidad y sintomatología acompañante variable (cefalea, diarrea, náuseas, vómitos, mareos…), pero que puede interferir en la calidad y hábitos de vida normales, como ir a la escuela u otras actividades. Puede afectar al 20-60% de la población adolescente según los autores, siendo los casos de afectación severa y limitante un 10-15%(2,10,23).

La dismenorrea se clasifica en primaria o secundaria. La dismenorrea primaria es la forma más frecuente de presentación en la adolescente. La fisiopatología está en relación con el periodo postovulatorio: tras la ovulación, el descenso de progesterona induce la síntesis de prostaglandinas a nivel endometrial, que producen vasoconstricción, isquemia y dolor a nivel uterino, y la contracción del músculo liso, explicando así mismo la coexistencia de otros síntomas gastrointestinales acompañantes. En general, no suele coincidir con la menarquia, sino que aparece tiempo después, cuando los ciclos menstruales comienzan a ser ovulatorios.

La dismenorrea secundaria tiene su origen en otras patologías subyacentes, alteraciones anatómicas o infecciones pélvicas. En el caso de las adolescentes, la causa más frecuente de dismenorrea secundaria es la endometriosis(24).

El tratamiento de la dismenorrea primaria debe ir orientado a la disminución del exceso de prostaglandinas, siendo los AINE el primer escalón terapéutico, recomendando el inicio de la toma un día antes del inicio de la menstruación. Si a pesar del tratamiento con dosis óptimas de AINE persiste el dolor o si se precisa anticoncepción, la terapia hormonal puede mejorar de forma eficaz la dismenorrea (Tabla V). En el caso de la dismenorrea secundaria, el tratamiento será etiológico.


Trastorno disfórico premenstrual y síndrome premenstrual

Las alteraciones del estado de ánimo relacionadas con el ciclo menstrual no son frecuentes en la adolescencia. Se valorará la necesidad de tratamiento hormonal o antidepresivo.

El trastorno disfórico premenstrual (TDPM) aparece en el 2-6% de las mujeres con menstruación del mundo y ha sido incluido en el Manual diagnóstico y estadístico de los trastornos mentales, 5ª ed. (DSM-5). El TDPM se engloba dentro de los trastornos depresivos y tiene como característica su momento de presentación en relación al ciclo menstrual. Los síntomas de ansiedad y de estado de ánimo depresivo comienzan en la segunda fase del ciclo, tras la ovulación, con mejoría importante de estos cuando acontece la menstruación. Esta entidad produce malestar general y deterioro funcional significativo, y además puede ir acompañada de síntomas físicos y conductuales. Es importante diferenciar entre el TDPM y el síndrome premenstrual (SPM) que tiene una incidencia mucho mayor, en torno al 30% de las adolescentes, y no tiene la misma repercusión ni gravedad a nivel afectivo. Casi la mitad de las pacientes que refieren síntomas que se encuadran dentro del SPM no cumplen criterios diagnósticos de TDPM(25).

Se necesitan más datos que avalen la eficacia de los métodos anticonceptivos hormonales como tratamiento del SPM, sobre todo en adolescentes, pero sí es cierto que algunos expertos recomiendan este tratamiento si, además, son pacientes que sufren dismenorrea o necesitan anticoncepción. En el caso de SPM y TDPM graves, hay evidencia de que el uso de inhibidores de recaptación de la serotonina (ISRS) constituye la primera línea de tratamiento en mujeres adultas. Tienen un inicio de acción rápido, por lo que pueden prescribirse de forma continua o intermitente, comenzando con la ovulación (o con el inicio de los síntomas en la fase lútea) e interrumpiendo cuando ceda la sintomatología. El tratamiento indicado en adolescentes es el mismo que en población adulta, por ejemplo: fluoxetina 20 mg/día vía oral.

Función del pediatra de Atención Primaria

El pediatra de Atención Primaria establece contacto con sus pacientes desde los primeros días de vida, por lo que se encuentra con la ventaja de tener una estrecha relación con ellos y sus familias. El control del crecimiento y desarrollo que realiza a lo largo de los años, le ofrece la posibilidad de estar en condiciones de detectar alteraciones en el desarrollo puberal de la niña al inicio de la adolescencia. Es fundamental conocer la cronología del desarrollo puberal y sus posibles variaciones, y la asociación que pueden presentar ciertas enfermedades sistémicas o anomalías genéticas o cromosómicas con alteraciones del desarrollo puberal o del ciclo menstrual, para sospechar la existencia de patología en la evolución de la pubertad.

Si no se ha producido la menarquia a los 14 años con ausencia de caracteres sexuales secundarios o a los 16 años con presencia de estos, es preciso remitir a estudio endocrinológico y/o ginecológico por amenorrea primaria. No es recomendable demorar la derivación, por presentar una alta asociación con la existencia de patología, excepto en los cuadros de retraso del desarrollo y constitucional, en cuyo caso existen antecedentes familiares. Las alteraciones del ciclo menstrual son muy comunes en los primeros años tras la menarquia, especialmente durante el primer año, por lo que ante su presencia, hay que tranquilizar a la adolescente y familia, informando que a medida que se produzca la maduración del eje HHO se resolverán sin precisar tratamiento en la mayoría de los casos. Ante amenorreas prolongadas o si van acompañadas de signos clínicos de hiperandrogenismo, es conveniente remitir a consulta de Endocrinología y/o Ginecología por alta sospecha de patología ovárica o adrenal. Es preciso tener en cuenta la influencia que puede tener el estrés físico o psíquico en el ciclo menstrual e investigar sobre su posible relación.

En los casos en los que las alteraciones del ciclo menstrual sean por exceso, hay que valorar si cumplen criterios de sangrado menstrual abundante, realizar analítica y desde Atención Primaria iniciar el tratamiento de los de intensidad leve y el control evolutivo. La mayor parte de los cuadros clínicos están relacionados con anovulación y se resolverán con la maduración del eje HHO. Los casos de intensidad más severa con repercusión clínica o analítica, los que no muestran mejoría tras tratamiento con AINE o antifibrinolíticos, o los que se prolongan en el tiempo, requieren estudio y tratamientos más específicos.

La dismenorrea es un síntoma frecuente en la adolescencia, más típico tiempo después de la menarquia, ya que está relacionada con la presencia de ciclos ovulatorios. Suele presentar buena respuesta a los tratamientos con diferentes AINE. En los casos de dismenorrea severa o los que no muestran mejoría con una pauta adecuada de analgesia, es recomendable realizar valoración ginecológica para descartar patología orgánica. Los cuadros severos presentan buena respuesta a la terapia hormonal.

El SPM no es frecuente en la adolescencia, pero desde Atención Primaria se puede sospechar su diagnóstico ante la presencia de sintomatología ansiosa o depresiva directamente relacionada con la etapa postovulatoria y que mejora tras la menstruación. En los casos severos, puede ser preciso iniciar terapia hormonal o ISRS, por lo que habría que valorar su derivación a Ginecología o Psiquiatría.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo según los autores.

1.*** Protocolos SEGO. Sociedad Española de Ginecología y Obstetricia. Entrevista y exploración en ginecología en la adolescencia. Actualizado en enero de 2013. Gynecological history-taking and physical examination in adolescents. Prog Obstet Ginecol. 2014; 57: 375-9. Disponible en: http://dx.doi.org/10.1016/j.pog.2014.05.003.

2.** Curell Aguilà N, Parera Junyent N. Exploración ginecológica de la adolescente. Trastornos del ciclo menstrual (sangrado infrecuente o ausente, sangrado excesivo, dismenorrea). Adolescere. 2019; VII: 6-15.

3.*** Rodríguez Jiménez MJ, Curell Aguilá N. El ciclo menstrual y sus alteraciones. Pediatr Integral. 2017; XXI: 304-11.

4.* Mancini F, Martínez F, Tur R. Estudio y tratamiento de las amenorreas hipotálamo-hipofisarias. Prog Obstet Ginecol. 2017; 60: 495-504.

5.*** Ginecología Pediátrica. Documentos de Consenso SEGO 2017. Coordinador: Cancelo Hidalgo MJ. Miembros: Parera i Junyent N, Almansa González C, Rodríguez Jiménez MJ, Hernández de la Calle I.

6.* Tanner JM. Growth at adolescence. 2ª ed. Oxford: Blackwell; 1962.

7.* Avilés Vistorte Y, Tallón Guerola P, Calabuig Barbera E, Rojas Blandón JF. Ecografía ginecológica en la infancia y adolescencia. Radiología. 2016; 58: 1549.

8.* Committee Opinion No. 651 Summary: Menstruation in Girls and Adolescents: Using the Menstrual Cycle as a Vital Sign. Obstet Gynecol. 2015; 126: 1328.

9.* Adams PJ, Menstruation in Adolescents: What’s normal? Medscape J of Med. Disponible en: https://www.ncbi.nlm.nih.gov/pmc/articles/PMC2644006/.

10.*** Curell Aguilà N. Normalidad y alteraciones de la menstruación en adolescentes. Pediatr Integral. 2013; XVII: 161-70.

11.*** Protocolo SEGO. Amenorrea primaria y secundaria. Sangrado infrecuente. Actualizado en febrero de 2013. Protocolo SEGO. Primary and secondary amenorrhea. Infrequent bleeding. Prog Obstet Ginecol. 2013; 56: 387-92.

12.* Tur R, Fontes J, Salvador C, Manzanares MA, Herrero J, Graña M, et al. Consenso de Granada del Grupo de Interés de Endocrinología Reproductiva (GIER) para el diagnóstico de las amenorreas. Rev Iberoam Fert Rep Hum. 2011; 28: 35-43.

13.*** Ascaso Matamala AM, Guerrero-Fernández J, Bueno Lozano G, Rodríguez Contreras FJ. Pubertad retrasada. Hipogonadismo en el niño mayor y adolescente. Cap. 24. En: EndocrinoPEDia. 2021.

14.*** American Academy of Pediatrics. Menstruation in girls and adolescents: using the menstrual cycle as a vital sign. Pediatrics. 2016. p. 137.

15.*** La Cour D, Long D, Perlman S. Dysfunctional Uterine Bleeding in adolescente females asociated with endocrine causes and medical conditions. J Pediatr Adolesc Gynecol. 2010; 23: 62-70.

16.* Khamees D, Klima J, O’Brien SH. Population screening for von Willebrand disease in adolescents with heavy menstrual bleeding, J Pediatr. 166: 195-7, 2015.

17.* Ostensen M, Almberg K, Koksvik H. Sex, reproduction, and gynecological disease in young adults with a history of juvenile chronic artritis. J Reumatol. 2000; 27: 1783-7.

18.* Pasto SG, Mendonca BB, Bonfa E. Menstrual disturbances in patients with systemic lupus erithematosus without alkylating therapy: clinical, hormonal and therapeutic associations. Lupus. 2002; 11: 175-80.

19.* Noorhasan DJ, Weiss G. Perimenarchal menorrhagia: evaluation and Management. J Pediatr. 2010; 156: 162.

20.*** Wilkinson J, Kadir R. Management of abnormal uterine bleeding in adolescents. J Pediatr Adolesc Gynecol. 2010; 23: S22-30.

21.*** American College of Obstetricians and Gynecologists. ACOG Committee Opinion No 557: Management of acute abnormal uterine bleeding in nonpregnant reproductive-aged women. Obstet Gynecol. 2013; 121: 891-6.

22.** Haamid F, Sass AE, Dietrich JE. Heavy menstrual bleeding in adolescents, J Pediatr Adolesc Gynecol. 2017; 30: 335-40.

23.** Ryan SA. The treatment of dysmenorrhea. Pediatr Clin North Am. 2017; 64: 331-42.

24.** Youngster M, Laufer MR, Divasta AD. Endometriosis for the primary care physician. Curr Opin Pediatr. 2013; 25: 454-62.

25.** Hofmeister S, Bodden S. Premenstrual syndrome and premenstrual dysphoric disorder. Am Fam Physician. 2016; 94: 236-40.

Bibliografía recomendada

- Ginecología Pediátrica. Documentos de Consenso SEGO 2017. Coordinador: Cancelo Hidalgo MJ. Miembros: Parera i Junyent N, Almansa González C, Rodríguez Jiménez MJ, Hernández de la Calle I.

Introducción básica a la fisiología y patología ginecológica de la niña y la adolescente, fundamental tanto para ginecólogos como pediatras, con la participación del Grupo de Ginecología de la Infancia y la Adolescencia de la SEGO.

- Guía de Atención Ginecológica en la Infancia y Adolescencia. Sociedad Española de Ginecología y Obstetricia. 2013.

Guía esencial en consulta de ginecología infantojuvenil y de Pediatría del adolescente. Los capítulos analizados recogen las patologías que son motivo de consulta más frecuente. Guía concisa, de fácil manejo, con enfoque diagnóstico y terapéutico.

- Argente Oliver J, Soriano Guillén L. Manual de Endocrinología Pediátrica. 2ª ed. Madrid. Ergon. 2014.

Manual de Endocrinología Pediátrica, fundamental para el conocimiento de esta área, de lectura comprensible y ágil. Los algoritmos diagnóstico-terapéuticos son de gran interés para su aplicación en la práctica diaria.

- Web de Endocrinología pediátrica. Disponible en:
http://www.webpediatrica.com/endocrinoped/endocrinopedia.php.

Página Web en constante actualización sobre la Endocrinología Pediátrica. Fácil manejo y muy buena orientación diagnóstica y terapéutica. Muy buena documentación.

- Hidalgo Vicario MI, Rodríguez Molinero L, Muñoz Calvo MT. Medicina de la adolescencia. Atención integral (3ª ed.). SEMA. Ergon. 2021.

Obra muy completa y dirigida exclusivamente a la adolescencia y en la que se abordan múltiples patologías relacionadas con esta etapa. Importante participación de profesionales de distintas áreas y recientemente actualizada.


Caso clínico


Motivo de consulta

Paciente de 16 años remitida por amenorrea primaria. Refiere desarrollo de caracteres sexuales secundarios (mama y vello). No hay otra sintomatología asociada.

Antecedentes personales

Reflujo vesicoureteral unilateral izquierdo. Sin intervenciones quirúrgicas. Sin medicación actual. Estudiante de 1º de bachillerato. Buen rendimiento académico. Buena alimentación. No practica deporte.

Antecedentes familiares

1 hermano menor sano. Padres sanos. Madre menarquia a los 12 años.

Exploración física y ginecológica

Peso: 59,5 kg. Talla: 169 cm. IMC: 20,83 kg/m2. Distribución de grasa femenina. Mamas estadio Tanner IV. Vello axilar y pubiano estadio IV. Exploración ginecológica: vulva sin anomalías. Sin alteraciones perineales. Clítoris y uretra normal. Tabique himeneal, transversal. Hirsutismo leve abdominal y en zona sacra. Ecografía ginecológica abdominal: no se visualiza útero mediante esta técnica. Ovario derecho bien visualizado con folículos 38 x 18 mm. Ovario izquierdo: se visualiza con dificultad 24 x 17 mm.

Exploraciones complementarias

Analítica: FSH: 4,3 mUI/mL; LH: 5,8 mUI/mL; E: 177 pg/mL; Prog.: 11,5 ng/mL. Cariotipo 46 XX; RMN: ausencia completa de útero y de la mayor parte de vagina, salvo un pequeño esbozo o muñón del extremo distal de vagina y vestíbulo vaginal con aspecto normal de la región de labios y vulva.


Consumo de drogas en la adolescencia

I. Nistal Franco*, P. Serrano Pérez**
Temas de FC


I. Nistal Franco*, P. Serrano Pérez**

*Psiquiatra Infanto-Juvenil. Hospital Universitario Sant Joan de Deu. Barcelona. **Psiquiatra experto en adicciones. Hospital Universitario Vall d’Hebron. Barcelona

Resumen

La adolescencia es un periodo especialmente delicado, debido a la multitud de cambios que se producen. En este contexto hay un mayor riesgo de experimentación con sustancias, tanto legales como ilegales. La apertura a la experiencia, la minimización de riesgos, el aumento de la sensación de capacidad de control y la necesidad de independencia de las figuras paternas y de identificación con el grupo de pares, son algunas de las características relacionadas con este aumento del riesgo.
En Atención Primaria es importante disponer de conocimientos básicos sobre el manejo y el cribado del consumo de sustancias en adolescentes. Asimismo, se recomienda conocer los recursos que tienen a su alcance para orientar y derivar a los pacientes que así lo requieran. Si bien, los casos complejos deben ser derivados a centros específicos de adicciones y salud mental, en muchas ocasiones, el seguimiento puede ser realizado por el propio pediatra.


Abstract

Adolescence is a particularly delicate period, due to the multitude of changes that take place. In this context there is an increased risk of experimentation with substances, both legal and illegal. Openness to experience, minimization of risk, increased sense of control, and the need for independence from parental figures and identification with the peer group are some of the characteristics related to this increased risk.
In Primary Care it is important to have basic knowledge about the management and screening of substance use in adolescents. Likewise, it is advisable to be aware of the resources available to guide and refer patients who require it. Although complex cases must be referred to specific addiction and mental health centers, on many occasions, the follow-up can be carried out by the pediatrician himself.


Palabras clave: Conducta del adolescente; Abuso y dependencia de sustancias; Tratamiento farmacológico.

Key words: Adolescent behavior; Substance abuse and dependence; Pharmacotherapy.


Pediatr Integral 2022; XXVI (5): 306 – 315


OBJETIVOS

• Conocer las características sociales y biológicas que predisponen a los adolescentes al consumo de sustancias.

• Aprender las bases neurobiológicas de la adicción.

• Diferenciar entre los tipos de patrones de consumo existentes.

• Saber cómo diagnosticar y orientar a los adolescentes con problemas de drogas.

• Conocer los tratamientos farmacológicos disponibles para el abordaje del consumo de sustancias.


Consumo de drogas en la adolescencia

Introducción

A nivel psicológico, en la adolescencia, destaca la tendencia a: la experimentación, la búsqueda de experiencias, el aumento de la sensación de control, la minimización de los riesgos, así como la oposición a las figuras parentales y a la identificación y adhesión incondicional con el grupo de pares.

La adolescencia es una etapa evolutiva del ser humano, con características propias que la diferencian de otros momentos del desarrollo.

Destaca la tendencia a: la experimentación, la búsqueda de experiencias, la mayor sensación de control, la minimización de riesgos, la oposición a las figuras de autoridad y la identificación y adhesión intensificada con el grupo de pares. Estos factores hacen al adolescente más proclive a la exposición a situaciones de peligro, entre ellas al consumo de sustancias. A nivel biológico, se trata de un cerebro en desarrollo y, por tanto, más sensible y vulnerable al efecto y consecuencias de estas conductas de riesgo(1,2).

La OMS define el término droga de abuso como: “toda sustancia de uso no médico con efectos psicoactivos y susceptible de ser auto-administrada, que puede alterar el estado de ánimo, conducta, conciencia, propiocepción y puede crear tolerancia y dependencia”. Habitualmente, se trata de sustancias que no tienen indicación médica y, si la tienen, pueden utilizarse en dosis y con fines no terapéuticos.

A lo largo de este artículo, emplearemos los términos droga o sustancia para referirse a droga de abuso.

Clasificación de las drogas de abuso (Tabla I)

tabla

En este texto diferenciaremos los diferentes tipos de sustancias en función de su efecto sobre el sistema nervioso central (SNC)(2):

• Drogas depresoras (psicolépticas): se caracterizan porque enlentecen la actividad nerviosa, disminuyen o inhiben los mecanismos cerebrales de la vigilia y disminuyen el ritmo de las funciones corporales, pudiendo ir desde la relajación, somnolencia hasta el coma. Destacan: opiáceos, etanol, barbitúricos, cannabinoides, disolventes y aerosoles.

• Drogas estimulantes (psicoanalépticas): se caracterizan porque excitan la actividad nerviosa, con acción euforizante, aumento de la energía, del estado de alerta, de la psicomotricidad y de la frecuencia cardiaca y tensión arterial. Producen midriasis. Disminuyen la sensación subjetiva de fatiga y apetito. Aumentan el rendimiento intelectual. Destacan: cocaína, anfetaminas (MDMA), cafeína y nicotina.

• Drogas alucinógenas (psicodislépticas): se caracterizan porque deforman la percepción, evocan imágenes sensoriales sin entrada sensorial (ilusiones, alucinaciones…). Destacan: LSD (ácido lisérgico), cannabis, hongos alucinógenos… Asimismo, existen diversas sustancias muy utilizadas en la actualidad, que presentan características de varios grupos. Esto se ve con frecuencia en las drogas de síntesis, el MDMA es, a la vez, estimulante y alucinógena y la ketamina es depresora y alucinógena.

Epidemiología

La percepción de riesgo con respecto al cannabis ha disminuido ligeramente.

Desde 1994, el Plan Nacional sobre Drogas realiza en España, cada dos años, una Encuesta Estatal sobre Uso de Drogas en Estudiantes de Enseñanzas Secundarias de 14 a 18 años (ESTUDES)(3).

En la encuesta realizada en el año 2018-2019, obtuvieron una muestra de 38.010 estudiantes de 917 centros educativos públicos y privados, con el objetivo de conocer: el estado del consumo de drogas y otras adicciones, los patrones de consumo, los factores asociados y las opiniones y actitudes ante las drogas de los estudiantes, y así orientar el desarrollo y evaluación de intervenciones destinadas a reducir el consumo y los problemas asociados. Según los datos obtenidos en esta encuesta, el 18,3% de los estudiantes nunca han consumido ninguna droga legal o ilegal.

Las sustancias más consumidas eran: alcohol, tabaco, cannabis e hipnosedantes. El 77,9% ha consumido bebidas alcohólicas en alguna ocasión en su vida, el 41,3% ha fumado tabaco alguna vez en la vida, el 33% admiten haber consumido cannabis en alguna ocasión y el 18,4% hipnosedantes. Menos del 3% ha consumido cocaína y el 2,6% éxtasis alguna vez en la vida. El resto de sustancias registran porcentajes de consumo inferiores a 2%.

Con respecto al consumo en los últimos 12 meses previos a la encuesta, el 75,9% ha consumido alcohol, el 35% tabaco, el 27,5% cannabis, el 12,5% hipnosedantes y 2,4% cocaína. El resto de sustancias registran valores inferiores al 2%. Con respecto al consumo actual, es decir, en los últimos 30 días previos a la encuesta, es del 58,5% para el alcohol, el 26,7% para el tabaco, el 19,3% para el cannabis y el 6,4% para hipnosedantes. El resto de sustancias registran valores inferiores al 1%.

Comparando estos datos con los reflejados en encuestas previas, se observa un ligero aumento del consumo de alcohol en alguna ocasión en la vida tras varios años de descenso. Sin embargo, para el consumo en el último año, se obtiene una cifra similar a la edición anterior, mientras que el consumo en el último mes desciende desde 2014.

La prevalencia del consumo diario de tabaco aumenta un punto por encima del valor registrado en 2016. Con respecto al cannabis, con independencia del tramo temporal analizado, se mantiene la tendencia ascendente en el consumo. El consumo de hipnosedantes alguna vez en la vida, aumenta ligeramente con respecto a los datos obtenidos en 2016, obteniéndose datos similares a los registrados en 2012. En cuanto al consumo de cocaína, continúa con el descenso iniciado en 2006. El éxtasis muestra, sin embargo, una tendencia temporal ligeramente ascendente.

La edad de inicio de consumo de alcohol, tabaco e hipnosedantes está en torno a los 14 años. La edad de inicio del consumo de cannabis es a los 14,9 años y para la cocaína es a los 15,2 años, muy similar a otras sustancias como el éxtasis (15,4 años), las anfetaminas (15,4 años) o los alucinógenos (15,2 años).

En la mayor parte de las sustancias, la prevalencia de consumo aumenta según aumenta la edad de los alumnos. Considerando el consumo de drogas en función del sexo, se observan prevalencias más elevadas entre las mujeres en el caso del alcohol, el tabaco y los hipnosedantes. Por el contrario, las sustancias ilegales, registran mayores prevalencias entre los chicos.

Un 50,2% de los estudiantes ha realizado policonsumo alguna vez en su vida. El 42,8% lo ha realizado en el último año y un 30,6% en el último mes. El policonsumo ha aumentado ligeramente con respecto a los datos de 2016. Si únicamente se consideran drogas ilegales, el policonsumo desciende, de manera importante, a un 5% de los estudiantes alguna vez en su vida. La extensión del policonsumo aumenta conforme aumenta la edad de los estudiantes y la prevalencia de policonsumo es mayor entre las chicas en todos los tramos temporales. Sin embargo, si nos ceñimos a sustancias ilegales, el policonsumo es más frecuente entre los chicos.

Las percepciones de riesgo más elevadas se asocian con el consumo habitual de sustancias ilegales, como la heroína, la cocaína en polvo o el éxtasis. La percepción de riesgo con respecto al consumo de alcohol e hipnosedantes ha aumentado con respecto a 2016. La percepción de riesgo con respecto al cannabis ha disminuido ligeramente.

En cuanto a la percepción de disponibilidad, el alcohol y el tabaco son, con diferencia, las sustancias más accesibles para los estudiantes y esa percepción va aumentando según aumenta la edad. Así mismo, consideran que el acceso a hipnosedantes y cannabis es fácil y el porcentaje de alumnos que considera que puede conseguir cocaína en polvo sin problemas, se ha incrementado con respecto al año anterior. El resto de sustancias son menos accesibles según los estudiantes.

Neurobiología de la adicción

El circuito de recompensa cerebral, compuesto por estructuras relacionadas con el sistema dopaminérgico mesolímbico está en conexión directa con otros sistemas de neurotransmisión, como el sistema opioide endógeno, serotoninérgico y gabaérgico.

El circuito de recompensa cerebral, compuesto por estructuras relacionadas con el sistema dopaminérgico mesolímbico y en conexión directa con otros sistemas de neurotransmisión, como el sistema opioide endógeno, serotoninérgico y gabaérgico, se activa en respuesta a estímulos primarios, como la comida o el sexo, con el objetivo de garantizar la supervivencia de la especie.

La administración de sustancias psicoactivas produce la activación de este circuito de forma incrementada. La administración crónica de las drogas produce una regulación a la baja de este circuito, contribuyendo a estados emocionales negativos y aumentando las necesidades de consumo. Este circuito envía aferencias a la zona cortical prefontral, que es donde se realizan la mayoría de los procesos cognitivos que nos capacitan para la toma de decisiones y modulación de los actos impulsivos.

Las funciones cognitivas que permiten la inhibición de impulsos todavía no han experimentado un desarrollo completo durante la adolescencia y esta modulación puede verse alterada por diferentes factores ambientales, entre ellos, el consumo de tóxicos. De manera que, más allá del efecto reforzador inmediato, las sustancias consumidas durante la segunda década de la vida interfieren en el neurodesarrollo.

Así mismo, los adolescentes son más sensibles a los efectos adictivos de las sustancias de abuso y es más probable que los primeros consumos vayan seguidos de un rápido incremento de las dosis y de un desarrollo acelerado de la dependencia, existiendo una relación inversa entre la edad de inicio de la adicción y su gravedad y cronicidad posterior(2).

Factores de riesgo que predisponen al consumo de drogas (Tabla II)

tabla

La comunicación satisfactoria protege del aislamiento, educa para las relaciones extrafamiliares, promociona la expresión de sentimientos y facilita el desarrollo personal.

Existen diversos factores de riesgo que predisponen a un adolescente a consumir sustancias. Dependiendo de la edad en que estos factores de riesgo aparezcan en la vida del adolescente, pueden dictaminar el grado de influencia que provoquen, así como el riesgo de desarrollar la conducta adictiva(4).

Los factores de riesgo pueden ser clasificados siguiendo diferentes modelos. Se trata de una etiología multifactorial y el abordaje debe ser, por tanto, integral(5). Los estudios han identificado diversos factores de riesgo del consumo de drogas en la adolescencia, así como factores protectores que reducen la probabilidad de que este fenómeno aparezca(6).

• Factores macrosociales. Factores que facilitan y permiten la disponibilidad y accesibilidad a las sustancias. El hecho de que una sustancia sea legal facilita la relación con esta y, por tanto, incrementa el consumo. En el momento en que una sustancia es legalizada, se presupone una aceptación social que habitualmente suele ir acompañada de una publicidad y visibilización creciente. Anuncios y películas en los que se consumen estas sustancias, son mensajes persuasivos difíciles de contrarrestar por los adolescentes que, en muchos casos, carecen de una actitud crítica frente a la publicidad. Por otro lado, muchas de las formas de ocio entre los adolescentes están socialmente relacionadas con el consumo de estas sustancias legales(6).

• Factores microsociales. Estilos educativos inadecuados. La ambigüedad en las normas familiares, el exceso de protección, una supervisión negligente, la mala comunicación, una disciplina parental excesiva o inadecuada, hogares desestructurados, la falta de reconocimiento y una organización familiar rígida, influyen negativamente en el adolescente y pueden desembocar en una personalidad con escasa aserción o en un enfrentamiento con el mundo adulto.

La comunicación satisfactoria protege del aislamiento, educa para las relaciones extrafamiliares, promociona la expresión de sentimientos y facilita el desarrollo personal. Una ausencia de comunicación, una falta de libertad para expresar lo que se siente y un ambiente familiar enrarecido, suelen asociarse a un mayor aislamiento del adolescente, que puede encontrar en el consumo una vía de escape al malestar provocado por estas dinámicas.

Diversos autores señalan la relación existente entre una vivencia negativa de las relaciones familiares y el consumo de sustancias. La presencia de antecedentes familiares de consumo de sustancias se ha relacionado de forma clara con el consumo por parte de los hijos(7). El papel de las amistades, en una edad en la que se está forjando la identidad del adolescente, la búsqueda de la pertenencia y aceptación puede asociarse con una mayor riesgo de inicio del consumo, si en el entorno se consumen sustancias(8).

• Factores personales. A nivel individual, también existen factores de riesgo de gran importancia. Tener una historia de abusos físicos o sexuales en la infancia, se ha relacionado con mayor riesgo de consumo de sustancias. El consumo de alcohol se relaciona estrechamente con pobre autoestima y locus de control externo, y con trastornos de ansiedad y del estado de ánimo. También se ha relacionado con historia de comportamiento negativista y agresivo en la infancia.

Estadísticamente, se han descrito como factores riesgo que incrementan el riesgo de consumo de drogas: el hecho de ser varón, caucásico, tener dificultades académicas, escaso control de impulsos, inestabilidad emocional, tendencia a la búsqueda de novedades y escasa percepción de riesgo hacia el consumo de sustancias(5). Por otro lado, la falta de conocimientos o la información errónea sobre la naturaleza de las drogas, la extensión del consumo entre adolescentes, las repercusiones negativas a corto y largo plazo, etc., alienta la curiosidad o impide valorar acertadamente los riesgos. Esto puede constatarse en el hecho de que una elevada proporción de adolescentes no considera que el alcohol sea una droga. Modelo integrador de los distintos factores etiológicos.

Dado el gran número de variables que intervienen en el desarrollo de un trastorno por uso de sustancias, es razonable plantear una etiología multifactorial. El modelo considera que los factores sociales y personales actúan conjuntamente, facilitando la iniciación y escalada del consumo de alcohol y otras drogas. Mientras que algunos sujetos pueden verse influidos por los medios de comunicación, otros pueden ser más sensibles a las dinámicas de consumo de familiares o amigos.

• Factores protectores. Se han identificado elementos que reducen el riesgo de consumir, tanto drogas legales como ilegales. La cohesión familiar y tener una buena relación con los padres, se ha identificado como uno de los factores de mayor peso a la hora de reducir el riesgo de consumo de sustancias.

Se ha visto que el hecho de que el menor pueda comunicarse y, por tanto, se apoye en los padres cuando existan problemas, también es un factor protector(9). Otro elemento que reduce el riesgo de consumo es que el menor anticipe una reacción negativa de la familia en caso de que supieran que consume(10). Por tanto, la probabilidad de que un adolescente acabe iniciando o manteniendo un consumo de alcohol u otras drogas, depende del equilibrio entre factores protectores y factores de riesgo. Menores pertenecientes a ambientes marginales, con déficits en habilidades sociales o académicas, y con deficiencias o problemas psicológicos, como baja autoestima, ansiedad o estrés, van a tener un mayor riesgo de acabar iniciándose en el consumo y es por ello que son los sectores en los que con mayor énfasis se debe actuar.

La prevención debe ser un aspecto prioritario en el abordaje del consumo de drogas en adolescentes. Existen muchos tipos de abordajes para tratar de prevenir el problema. Algunas recomendaciones para reducir conductas de riesgo han sido(11):

• La información acerca de las consecuencias es importante, aunque no debe ser el único elemento de la prevención.

• Fomentar la autoestima: cómo se valora, se respeta y se acepta una persona como tal.

• Construir la resiliencia (capacidad de funcionar de forma apropiada a pesar de las dificultades del entorno). Se desarrolla con el apoyo que exista en el entorno.

• Fomentar la participación en actividades extraescolares y la utilización creativa del ocio y del tiempo libre.

• La escuela como una comunidad de apoyo para los alumnos, donde se sientan integrados y participen.

• Participar en el cuidado de otros a través de la comunidad.

Patrones de consumo

El consumo aumenta de frecuencia e intensidad, provocando un deterioro en el funcionamiento del adolescente, en los ámbitos familiar, social y académico.

La multitud de cambios que se sufren a nivel biológico, psíquico y social, la voluntad de reafirmarse, de transgredir, de formar parte de un grupo y la susceptibilidad a un potencial rechazo, hacen de la adolescencia un momento muy propenso para la experimentación con las diferentes sustancias(6).

En este aspecto se ha encontrado que la edad es una variable fuertemente relacionada con el consumo de drogas; y la precocidad en el uso de sustancias, uno de los predictores del abuso en la adolescencia. En relación a los rasgos de personalidad, se ha determinado que aquellos pacientes que puntúan más en la búsqueda de sensaciones y tienen necesidad real de una mayor estimulación (derivada de factores bio-fisiológicos), suelen asociarse con más conductas de riesgo y consumo de sustancias(12).

Otras variables de personalidad relacionadas con mayor riesgo de consumo de sustancias son: baja autoestima, alto nivel de inseguridad, predominio del locus de control externo, baja tolerancia a la frustración y determinadas creencias y actitudes(2).

El consumo de sustancias entre adolescentes es un aspecto dinámico, cambiante y que puede progresar con el paso del tiempo. Por ello, es útil diferenciar entre los diferentes tipos de consumo que se pueden encontrar:

• Uso experimental o social: la necesidad de sentirse aceptados por el grupo de iguales, así como la curiosidad por lo desconocido o prohibido, suele relacionarse con este patrón de consumo.

• Uso regular: el adolescente identifica el refuerzo positivo (los efectos agradables) y el consumo comienza a normalizarse en sus rutinas. Puede afectar negativamente el funcionamiento del menor.

• Trastorno por abuso de sustancias (TUS): el consumo aumenta de frecuencia e intensidad, provocando un deterioro en el funcionamiento del adolescente, tanto a nivel familiar, como social y académico. Se produce un cambio en la conducta del adolescente, que se muestra reservado o miente en un intento de ocultar el consumo. Si el consumo se mantiene durante el tiempo suficiente, podrían aparecer síntomas de abstinencia, aunque suelen ser menos frecuentes que en los adultos. La búsqueda de las sustancias y el consumo absorben la mayor parte de la vida del adolescente, a pesar de conocer las consecuencias negativas. Llegados a este punto, cumpliría los criterios diagnósticos de trastorno por uso de sustancias del DSM-5 y CIE-11.

Diagnóstico

Respetar el principio de autonomía del paciente y en caso de TUS, prevalecerá el principio de beneficencia.

Debido a la importancia que tiene el consumo de sustancias en menores y que Atención Primaria es el lugar donde más contacto se tiene con el menor, los pediatras pueden llevar a cabo una labor de detección e intervención temprana.

En esta línea, la Academia Americana de Pediatría recomienda realizar un cribado anual, coincidiendo con los exámenes físicos periódicos. Además de esta recomendación, hay otros lugares y oportunidades donde sería recomendable tratar de detectar un posible consumo de sustancias:

• En los servicios de urgencias.

• Pacientes a los que no se les ha visitado en mucho tiempo.

• Pacientes con mayor riesgo de consumo, como aquellos que consumen drogas legales, como el tabaco.

• Aquellos con factores de riesgo para presentar un TUS (depresión, TDAH, ansiedad o alteraciones de conducta, robos de dinero).

• Pacientes con problemas de salud relacionados con el consumo de alcohol (enfermedades de transmisión sexual, embarazos, lesiones o problemas relacionados con accidentes, alteraciones del sueño o el apetito, pérdida de peso importante, lesiones cutáneas, alteraciones gastrointestinales, dolores crónicos)(5).

• Menores con cambios sustanciales del comportamiento (actitud oposicionista o errática, cambios marcados de humor, problemas legales, cambios en las amistades, pérdida de interés en actividades habituales y absentismo escolar).

El poder cribar e intervenir precozmente puede ser preventivo, tanto de la aparición como de la cristalización de problemas graves con el consumo de drogas(13). Para poder realizar un diagnóstico precoz, deben llevarse a cabo los siguientes pasos(1):

• Cribado breve aplicable muchas veces, incluso verbalmente, a la población general de adolescentes, para realizar prevención primaria y detección de casos de riesgo. Preguntar acerca del consumo, informar de los riesgos a nivel social y de salud, y orientar en reducción de daños, son algunas de las medidas que pueden aplicarse.

• Protocolos de cribado más extensos, que se aplican a los sujetos identificados en el screening breve o a aquellos que se consideren de riesgo (familiares con TUS, grupos marginales, etc.).

• Protocolos de evaluación exhaustiva, en los casos en los que se ha identificado la necesidad de intervención. El proceso de detección de drogas puede generar situaciones complejas. El vínculo y la confianza en el terapeuta podrían verse deterioradas. Una actitud hostil u oposicionista en la entrevista, por parte del adolescente, podría limitar o sesgar la obtención de información. Por este motivo, es importante adecuar los métodos de abordaje al momento y gravedad de la situación.

Desde el punto de vista ético, se han identificado varias situaciones conflictivas a la hora de evaluar un posible consumo de sustancias en adolescentes(13):

• Respetar el principio de autonomía del paciente.

• A la hora de establecer la posible beneficencia de la actuación, hay que tener en cuenta los factores de riesgo de los adolescentes para el consumo problemático de sustancias. A nivel personal, se evaluarían aspectos como: rasgos de personalidad, impulsividad, rasgos disociales, presencia de enfermedades médicas o psiquiátricas. Por otro lado, los aspectos familiares como: presencia de enfermedades psiquiátricas de los padres, presencia de conflictividad intrafamiliar o consumo por parte de los padres. Incluir también aspectos socieconómicos como: lugar de residencia, relaciones habituales, amistades, etc.

• En caso de concluir que sí existe consumo, prevalecerá el principio de beneficencia sobre el de autonomía. Existen limitaciones y errores a la hora de evaluar un posible consumo de sustancias. Las pruebas de detección son habitualmente inmunoensayos cualitativos rápidos en la orina que, en ocasiones, pueden provocar falsos positivos o falsos negativos. Otra limitación de estos métodos de detección es que no pueden determinar la frecuencia o la intensidad del consumo de sustancias, no permitiendo distinguir a los usuarios ocasionales de aquellos con problemas más serios. Es por ello que la anamnesis y el uso de cuestionarios deben complementar a las pruebas de laboratorio.

Cuestionarios

A pesar de los cuestionarios existentes, a menudo, es útil consultar con un experto en el abuso de sustancias, para ayudar a determinar si la detección de drogas se justifica en una situación dada.

Existen numerosas herramientas de cribado para el consumo de drogas en adolescentes. Algunas de las más conocidas son las siguientes:

• Protocolo de cribado para jóvenes: es uno de los cuestionarios más fáciles de implementar en la práctica clínica, para detectar un posible consumo de alcohol. La National Institute on Alcohol Abuse and Alcoholism (NIAAA) ha desarrollado una guía en la que se propone empezar con las dos siguientes preguntas y cuyas respuestas se interpretarían según la edad del menor. En la guía, también aparecen estrategias para manejar los problemas detectados(14).

– ¿Tiene amigos que bebieron alguna bebida que contenga alcohol en el último año? — En el último año, ¿alguna vez tomó más que unos sorbos de cualquier bebida que contenga alcohol?

• CRAFFT: es un cuestionario similar al CAGE en adultos. El nombre viene dado por iniciales de palabras clave que aparecen en las 6 cuestiones que propone. Dos o más respuestas afirmativas sugieren la probable presencia de un problema y requerirían de una evaluación más exhaustiva. Consta de las siguientes preguntas:

– C (Car): ¿has viajado en un coche conducido por alguien (incluido tú) que estaba bajo los efectos de alguna sustancia?

– R (Relax): ¿has usado alguna vez alcohol o drogas para relajarte o sentirte mejor contigo mismo?

– A (Alone): ¿has consumido alcohol u otra droga estando solo?

– F (Forget): ¿alguna vez no has recordado cosas que hiciste mientras estabas bajo los efectos del alcohol u otra droga?

– F (Friends): ¿alguna vez te ha dicho tu familia o tus amigos, que debes reducir el consumo de alcohol o cualquier otra droga?

– T (Trouble): ¿has tenido algún problema mientras estabas bajo los efectos del alcohol u otra droga?

• ADIS (Adolescent Drug Involment Scale): cuestionario autoadministrado de 12 ítems que incluye una tabla de medida general de la frecuencia de consumo. No está validada al castellano.

• CPQ-A (Cannabis Problem Questionnaire in Adolescents): otro cuestionario autoadministrado que evalúa específicamente el consumo de cannabis. Validada al castellano.

• Las herramientas Brief Screener for Tobacco, Alcohol, and other Drugs (BSTAD) y la Screening to Brief Intervention (S2BI) cubren una amplia gama de sustancias y brindan una guía clínica breve sobre cómo responder a los resultados de la detección. Ya disponibles en línea. Instrumentos para evaluación exhaustiva.

• DUSI (Drug Use Screening Inventory): se trata de un test autoaplicado que consta de 149 preguntas (responder sí o no), que exploran la presencia de problemas específicos en 10 áreas distintas.

• POSIT (Problem Oriented Screening Instrument for Teenagers): es un cuestionario parecido al anterior, que consta de 139 preguntas (verdadero o falso). No está validada al castellano.

• PESQ (Personal Experience Screening Questionnaire): es un cuestionario autoaplicado que consta de 38 preguntas. Mide la gravedad del problema y la historia de uso de sustancias.

• PEI (Personal Experience Inventory): otro cuestionario autoaplicado de 300 preguntas. Como el anterior, mide la severidad del problema de uso de sustancias, así como los factores de riesgo.

• ADI (Adolescent Diagnostic Interview): es una entrevista estructurada que evalúa la presencia de criterios DSM-III-R para diagnóstico de trastorno por abuso de sustancias. También evalúa el funcionamiento interpersonal, escolar y psicosocial. No está validada al castellano.

• Teen-ASI (Teen-Addiction Severity Index): es una entrevista semiestructurada que evalúa la severidad en 7 áreas distintas. Está validada al castellano.

A pesar de los cuestionarios expuestos, se pueden encontrar dificultades y limitaciones en la evaluación. En caso de dudas o ante la presencia de signos inespecíficos de TUS o salud mental, se recomienda derivar al especialista.

Tratamiento

El terapeuta debe decidir con su juicio clínico cómo ajustar los tratamientos farmacológicos y psicológicos al caso concreto del paciente.

Es importante facilitar el acceso a los diferentes dispositivos de tratamiento, la posibilidad de llevar a cabo evaluaciones exhaustivas y ofrecer servicios de apoyo a las familias, adaptados al nivel de desarrollo, cultura y sexo del menor. Los estudios de seguimiento muestran amplias diferencias en relación a las tasas de recaídas (35-65%), señalando la presencia de trastornos de conductas previos, como los factores más relacionados con este fracaso terapéutico(1).

Como se ha indicado previamente, los adolescentes son especialmente influenciables por su ámbito social, familiar y sus amistades. Por este motivo, a la hora de abordar el tratamiento de un problema de uso de sustancias (TUS) en adolescentes, es recomendable involucrar en la medida de lo posible a los padres y tener en cuenta los círculos en los que se mueve el menor, como la escuela y las amistades(1).

El mantenimiento de la abstinencia en los adolescentes se ha relacionado con una reducción de los problemas interpersonales, una mejora en el rendimiento académico y en la adaptación social(1). Las visitas de seguimiento deben ser frecuentes, especialmente si existe patología psiquiátrica comórbida, y el abordaje debería ser integral.

En cada visita debe hacerse un control de los síntomas psiquiátricos y de la frecuencia de consumos, la presencia de estresores sociales, el cumplimiento de la medicación y la posible aparición de efectos adversos. Se ha evidenciado la efectividad de diferentes abordajes terapéuticos para adolescentes. Cada uno de ellos está diseñado para tratar aspectos específicos del consumo de sustancias en adolescentes, así como las consecuencias de este problema a nivel individual, familiar y social.

La mayor parte de los abordajes se han probado durante periodos de tiempo cortos y es probable que en la práctica clínica real se requiera de tiempos más prolongados de tratamiento. El terapeuta debe decidir con su juicio clínico, cómo ajustar los tratamientos farmacológicos y psicológicos al caso concreto del paciente(15).

Tratamientos psicológicos

La intervención, en cuanto al tratamiento psicológico, consistirá en: animar a cambiar de actitud para mejorar su estado de salud, informar sobre los efectos negativos del consumo, reconocer o señalar aspectos positivos y fortalezas del menor y tratar de plantear un posible plan para reducir o detener el consumo.

• Intervenciones breves: intervención corta que puede llevar a cabo el propio pediatra y que, en ocasiones, es la única oportunidad que tiene un adolescente de plantear el problema de uso de sustancias. Debería centrarse en animarles a cambiar de actitud, para mejorar su estado de salud, informar sobre los efectos negativos del consumo, reconocer o señalar aspectos positivos y fortalezas del menor y tratar de plantear un posible plan para reducir o detener el consumo. En casos graves, es necesario derivar a un centro especializado.

• Terapia cognitivo-conductual: basada en el aprendizaje mediante condicionamiento clásico y operante, como medio para modificar pensamientos erróneos y sistemas negativos de creencias. Ha demostrado su eficacia en diversos ensayos clínicos. Se puede combinar con otras variantes psicoterapéuticas.

• Terapia motivacional: es una intervención terapéutica en la que, mediante una relación empática y sin confrontación, se ayuda al paciente a desplazarse en las diferentes fases de motivación para el cambio (fase precontemplativa, fase contemplativa, fase de preparación, fase de acción y fase de mantenimiento). En función del grado de motivación y la fase en la que se encuentre el paciente, deberían de llevarse a cabo acciones diferentes.

• Terapia familiar breve y estratégica: está dirigida a las interacciones familiares consideradas como las que mantienen o agravan el abuso de drogas y otros problemas conductuales concurrentes de los adolescentes. Incluyen: problemas de conducta en el hogar y en la escuela, conducta opositora, delincuencia, asociación con compañeros antisociales, conducta agresiva y violenta y conducta sexual riesgosa. Basado en el enfoque de tratamiento de los sistemas, donde las conductas de los individuos de la familia tienen relación con lo que ocurre en el sistema familiar en su conjunto(16).

• Terapia multisistémica: basado en la terapia de sistemas e integra la terapia familiar con intervenciones en los otros ámbitos asociados al comportamiento del menor como: características del menor, familia, escuela, grupo de amigos y comunidad. Es un ejemplo de integración de diversos tipos de intervención, ya que implica la terapia familiar y la terapia cognitivo conductual. Se ha obtenido una reducción significativa en el uso de drogas con este tipo de intervenciones, con resultados mantenidos hasta los 6 meses, después de finalizar el tratamiento(17).

• Comunidades terapéuticas: se trata de centros que permiten la separación geográfica del ambiente asociado al consumo y donde se trabajan actividades de comunidad que promueven la integración social y la estructuración de hábitos y rutinas. El objetivo es mantener la abstinencia a través del aprendizaje de conductas adaptativas. Las comunidades terapéuticas son un recurso de utilidad en casos complejos y cuando han fracasado repetidamente los intentos ambulatorios de conseguir la abstinencia.

Tratamiento farmacológico

El único medicamento para la adicción al tabaco en adolescentes aprobado por la FDA de los Estados Unidos, es el parche de nicotina transdérmico. La complicación por la que se consulta con mayor frecuencia y gravedad en el TUS cannabis, es la aparición de cuadros psicóticos.

Los estudios realizados presentan numerosas limitaciones metodológicas, lo cual limita poder alcanzar conclusiones claras. Se han encontrado diferencias en relación al pronóstico y respuesta al tratamiento en función de: edad, raza, nivel socieconómico, gravedad de trastorno y existencia o no de comorbilidad psiquiátrica. Existen diferentes tratamientos farmacológicos que han mostrado efectividad a la hora de tratar la adicción a diferentes sustancias. En numerosas ocasiones existe policonsumo, lo cual dificulta llevar a cabo tratamientos específicos.

El tratamiento psicofarmacológico debe combinarse siempre con intervenciones psicosociales. Los resultados, hasta el momento, en la investigación de tratamientos para el uso de alcohol, opiáceos y nicotina, son preliminares y no se dispone de evidencia suficiente sobre el impacto neurobiológico que podrían producir en un cerebro aún en desarrollo.

Los pacientes con TUS poseen mayor probabilidad de presentar efectos secundarios a la medicación, por la posible combinación con las sustancias de abuso. Otro factor que debe tenerse en cuenta, es el probable abuso del tratamiento prescrito, por lo que se recomienda utilizar fármacos con el menor riesgo de adicción.

El único medicamento para la adicción en adolescentes aprobado por la Administración de Drogas y Alimentos (FDA, por sus siglas en inglés) de EE.UU., es el parche de nicotina transdérmico. Al igual que sucede en el abordaje de pacientes adultos, en algunas ocasiones, se utilizan tratamientos “fuera de ficha técnica” para tratar a adolescentes con adicción a sustancias.

No hay ningún tratamiento aprobado por la FDA para el tratamiento de la adicción a cocaína, cannabis o metanfetamina. Hasta el momento, los fármacos que han mostrado resultados concluyentes en la adicción a opiáceos, nicotina y alcohol son los siguientes:

• TUS opioides: se trata de un trastorno crónico que, en la mayoría de los casos, requiere de un abordaje prolongado en el tiempo. No existen tratamientos que sirvan para todos los pacientes y, por tanto, los casos deben abordarse de forma individualizada.

– Buprenorfina: tratamiento de primera línea en adolescentes. Se trata de un agonista parcial de los receptores opioides que controla los síntomas de abstinencia, pero sin producir los efectos positivos o peligrosos del consumo de otros opiáceos. Existen diferentes presentaciones, bien sea solo o en combinación con naloxona, un antagonista opioide. Recientemente, se ha comercializado en versión depot, lo cual asegura el cumplimiento. Existen dos estudios en los que demuestran su eficacia en la población adolescente, a pesar de no disponer de indicación oficial para uso pediátrico.

– Metadona: se trata de un agonista opioide puro de origen sintético, con mayor duración de acción y menor efecto euforizante que otros agonistas. Se ha utilizado desde hace años en los programas de dependencia a los opiáceos en adultos. No encontraron ningún ensayo controlado que hubiera usado dicho fármaco en adolescentes. La realización de ensayos con jóvenes puede ser difícil, por razones tanto prácticas como éticas. A pesar de ello, en algunos lugares se permite el uso de este tratamiento en adolescentes mayores y en casos en los que han fallado otras alternativas de tratamiento, siempre previo consentimiento parental o del tutor legal, así como autorización del estado para poder usarla. Es la primera línea de tratamiento para las adolescentes embarazadas que presentan dependencia de opiáceos, así como en los casos de adolescentes con dependencia grave a esta sustancia, en los que han fracasado otro tipo de intervenciones. Sin embargo, la eficacia y la seguridad de este tipo de tratamiento no están suficientemente estudiadas en adolescentes(18).

– Naltrexona: antagonista opiáceo aprobado para la prevención de recaídas en pacientes ya abstinentes. Disminuye la obtención del efecto euforizante y/o provoca un cuadro de abstinencia si ha habido consumo reciente de opioides.

• TUS alcohol: en caso de ser necesario llevar a cabo una desintoxicación alcohólica, el tratamiento indicado serían las benzodiacepinas de vida media larga. Una vez desintoxicado y con el objetivo de mantener la abstinencia, existe la posibilidad de utilizar un tratamiento aversivo del alcohol. El uso de interdictores, como el disulfiram (Antabus®), es controvertido, debido a que el patrón más frecuente de consumo en los adolescentes suele ser el episódico e impulsivo. Su uso en la población pediátrica está desaconsejado; sin embargo, debe individualizarse en cada caso y, en ocasiones, puede ser una opción a valorar. La naltrexona se usa en la dependencia de alcohol grave y en patrones de consumo compulsivo de cantidades elevadas de alcohol en adolescentes que refieren craving. Se recomienda la monitorización de las transaminasas y el control del incremento de cortisol y gonadotrofinas, para evitar una posible repercusión en el crecimiento y desarrollo del adolescente. En un ensayo doble ciego que comparaba acamprosato con placebo, se demostró la eficacia de este tratamiento para mantener la abstinencia de alcohol. El uso de anticonvulsionantes, muy utilizados en los adultos, no ha demostrado ser eficaz en esta población, aunque con topiramato se ha publicado un estudio controlado con placebo, doble ciego, en adolescentes y adultos jóvenes en dosis hasta 200 mg/d, observándose una buena tolerancia y una reducción del número de consumiciones por semana. El acamprosato, estaría indicado en pacientes ya abstinentes, para reducir el riesgo de recaídas.

• TUS nicotina: tratamiento sustitutivo con nicotina: se ha demostrado en distintos meta-análisis, ser eficaces y seguros en adolescentes. Activa los receptores nicotínicos a nivel cerebral, alivia algunos de los síntomas físicos de abstinencia, de tal forma que pueda concentrarse en los aspectos psicológicos (emocionales) que causan abandonar el hábito. Lo hay disponible en forma de: parches, chicles, spray nasal, inhaladores o grageas para chupar. El bupropion es un antidepresivo que ha demostrado eficacia a la hora de reducir el craving y los síntomas de abstinencia en fumadores adultos. Por último, la vareniclina también ha demostrado reducir, tanto el deseo de consumo como la abstinencia en estudios en población adulta(19).

• TUS psicoestimulantes: existen muy pocos estudios en deshabituación de sustancias, como la cocaína, anfetaminas u otros psicoestimulantes y, por tanto, no se puede recomendar la utilización de los tratamientos habitualmente usados en adultos. Debido a su frecuente asociación con el alcohol y los efectos potenciadores que tiene este sobre los estimulantes, la abstinencia al alcohol es uno de los pilares de estos tratamientos.

• TUS cannabis: los estudios arrojan datos poco concluyentes. Se han observado resultados positivos con dos moduladores del sistema glutamatérgico (N-acetilcisteína) y gabaérgico (gabapentina) en pacientes con trastorno por consumo de cannabis. En adolescentes, específicamente, se han obtenido resultados positivos en un estudio controlado con N-acetilcisteina, donde se obtuvo un porcentaje de abstinencia superior al placebo (41% vs 27%) al cabo de las 8 semanas de tratamiento, asociado a intervención psicológica. La complicación por la que se consulta con mayor frecuencia y gravedad es la aparición de cuadros psicóticos en contexto de consumo de cannabis(20).

Función del pediatra de Atención Primaria

Es importante que los pediatras de Atención Primaria dispongan de conocimientos básicos sobre el manejo y el cribado del consumo de sustancias en adolescentes. Si bien, los casos complejos deben ser derivados a centros específicos de adicciones y salud mental; en muchas ocasiones, el seguimiento puede ser realizado por el propio pediatra. Actuaciones orientadas a la prevención e intervención precoz, son de gran importancia para el buen pronóstico del caso.

A la hora de realizar el diagnóstico, se pueden utilizar herramientas como: cuestionarios, entrevistas estructuradas y test cualitativos de tóxicos en orina; si bien, la evaluación clínica sigue siendo el elemento más importante en este proceso. En la siguiente página web, perteneciente al Plan Nacional sobre Drogas, podemos encontrar la localización y teléfonos de los centros de atención a drogodependencias, distribuidos por toda la geografía española: https://pnsd.sanidad.gob.es/.

Conflicto de intereses

No hay conflicto de interés en la elaboración del manuscrito.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio de los autores.

1. Ramos-Quiroga JA. Diagnóstico y manejo de los trastornos por consumo de sustancias en adolescentes. Editorial Médica Panamericana. ISBN: 978-84-9110-099-7.

2. Prado RM. Consumo de tabaco, alcohol y drogas en la adolescencia. Pediatr Integral. 2013; XVII: 205-16.

3. Plan Nacional Sobre Drogas (PNSD). Ministerio de Sanidad, Consumo y Bienestar Social. Encuesta sobre el uso de Drogas en Enseñanzas Secundarias en España, del Gobierno para el Plan Nacional sobre Drogas. 2021.

4. Belcher HME, Shinitzky HE. Substance abuse in children: Prediction, protection, and prevention. Arch Pediatr Adolesc Med. 1998; 152: 952-60.

5.** Ali S, Mouton CP, Jabeen S, Ofoemezie EK, Bailey RK, Shahid M, et al. Early detection of illicit drug use in teenagers. Vol. 8, Innovations in Clinical Neuroscience; 2011. p. 24-8.

6. Alejandro MH. Consumo de alcohol y drogas en adolescentes. Rev Médica Clínica Las Condes. 2011; 22: 98-109.

7.** Solis JM, Shadur JM, Burns AR, Hussong AM. Understanding the diverse needs of children whose parents abuse substances. Curr Drug Abuse Rev (Internet). Citado el 20 de junio de 2020. 2012; 5: 135-47.

8. Shadur JM, Hussong AM. Friendship intimacy, close friend drug use, and self-medication in adolescence. J Soc Pers Relat. 2014; 31: 997-1018.

9. Muñoz-Rivas MJ, Luis J, López G, Gómez G. Factores familiares de riesgo y de protección para el consumo de drogas en adolescentes. Vol. 13. Psicothema. 2001.

10. Pons Díez J. El modelado familiar y el papel educativo de los padres en la etiología del consumo de alcohol en los adolescentes. Rev Esp Salud Publica. 1998; 72: 251-66.

11.** Hopkins GL, McBride D, Marshak HH, Freier K, Stevens J V, Kannenberg W, et al. Developing healthy kids in healthy communities: eight evidence-based strategies for preventing high-risk behaviour. Med J Aust. 2007; 186: S70-3.

12. Vidal-Infer A, Arenas MC, Daza-Losada M, Aguilar MA, Miñarro J, Rodríguez-Arias M. High novelty-seeking predicts greater sensitivity to the conditioned rewarding effects of cocaine. Pharmacol Biochem Behav. 2012; 102: 124-32.

13. Matalí Costa JL, Pardo Gallego M, Trenchs Sainz De La Maza V, Serrano Troncoso E, Gabaldón Fraile S, Luaces Cubells C. Consumo de drogas en adolescentes. Dilema ético en el abordaje diagnóstico-terapéutico. An Pediatr. 2009; 70: 386-90.

14. Winters KC. Advances in the science of adolescent drug involvement: Implications for assessment and diagnosis-experience from the United States. Vol. 26, Current Opinion in Psychiatry. 2013. p. 318-24.

15. Principios de tratamientos eficaces. National Institute on Drug Abuse (NIDA). Disponible en: https://nida.nih.gov/es/publicaciones/principios-de-tratamientos-para-la-drogadiccion-una-guia-basada-en-las-investigaciones/principios-de-tratamientos-eficaces.

16. Santisteban DA, Suárez-Morales L, Bobbins MS, Szapocznik J. Brief strategic family therapy: Lessons learned in efficacy research and challenges to blending research and practice. Fam Process. 2006; 45: 259-71.

17. Henggeler SW, Halliday-Boykins CA, Cunningham PB, Randall J, Shapiro SB, Chapman JE. Juvenile drug court: enhancing outcomes by integrating evidence-based treatments. J Consult Clin Psychol. 2006; 74: 42-54.

18. Borodovsky JT, Levy S, Fishman M, Marsch LA. Buprenorphine Treatment for Adolescents and Young Adults with Opioid Use Disorders: A Narrative Review. Journal of Addiction Medicine. Lippincott Williams and Wilkins. 2018; 12: 170-83.

19. Jiloha RC. Pharmacotherapy of smoking cessation. Indian J Psychiatry. 2014; 56: 87-95.

20. Nielsen S, Gowing L, Sabioni P, Le Foll B. Pharmacotherapies for cannabis dependence. Cochrane Database Syst Rev. 2019; 1: CD008940.

Bibliografía recomendada

- Ali S, Mouton CP, Jabeen S, Ofoemezie EK, Bailey RK, Shahid M, et al. Early detection of illicit drug use in teenagers. Innovations in Clinical Neuroscience. 2011; 8: 24-8.

Artículo muy interesante sobre cómo diagnosticar precozmente el consumo de sustancias en adolescentes.

- Solis JM, Shadur JM, Burns AR, Hussong AM. Understanding the diverse needs of children whose parents abuse substances. Curr Drug Abuse Rev (Internet). Citado el 20 de junio de 2020. 2012; 5: 135-47.

Artículo en el que se abordan las carencias y necesidades de los jóvenes que crecen en ambientes donde se consumen drogas.

- Hopkins GL, McBride D, Marshak HH, Freier K, Stevens J V, Kannenberg W, et al. Developing healthy kids in healthy communities: eight evidence-based strategies for preventing high-risk behaviour. Med J Aust. 2007; 186: S70-3.

Artículo que se focaliza en estrategias con base científica, que ayudan a prevenir conductas de riesgo y consumo de sustancias en población infantil.


Caso clínico


Varón de 14 años que acude a consulta, refiriendo “tener la sensación de que le miran por la calle, le critican y, a veces, cree que le persiguen”. Explica que esto le ocurre desde hace 3 meses. Además de las percepciones referidas, dice encontrarse cada vez “más bajo de ánimo, sin energía para hacer las cosas que debería”. Cuando está con los amigos sí disfruta y no presenta absentismo académico. Niega episodios similares en el pasado. No tiene patologías orgánicas de interés ni antecedentes psiquiátricos. En relación a los hábitos tóxicos, refiere consumir alcohol de forma lúdica los fines de semana (unos 10 UBEs; Unidad de Bebida Estándar de alcohol, que en España equivale a 10 gramos de alcohol) y fumar 4 porros al día. Tiene un tío diagnosticado de esquizofrenia.


Copyright © 2026 Sociedad Española de Pediatría Extrahospitalaria y Atención Primaria

Resumen de privacidad

Esta web utiliza cookies para que podamos ofrecerte la mejor experiencia de usuario posible. La información de las cookies se almacena en tu navegador y realiza funciones tales como reconocerte cuando vuelves a nuestra web o ayudar a nuestro equipo a comprender qué secciones de la web encuentras más interesantes y útiles.

Puedes consultar más información sobre el tratamiento que hacemos de los datos o las cookies empleadas en nuestra política de privacidad y nuestra política de cookies.