 |
| Temas de FC |
J. Zubicaray Salegui* , J. Sevilla Navarro**
Servicio de Hematología y Oncología Pediátricas.
Hospital Infantil Universitario Niño Jesús. Madrid
* https://orcid.org/0000-0003-4115-9598
** https://orcid.org/0000-0002-6852-1860
| Resumen
Mediante este artículo se pretende ofrecer una visión global de los fallos medulares en la edad pediátrica. Diferenciaremos algunos de los fallos medulares de etiología congénita más frecuentes de otros de etiología adquirida, como es la aplasia medular. Se trata de enfermedades raras o de baja prevalencia, donde existe un gran solapamiento fenotípico a pesar de tener una base fisiopatológica distinta. Es por esto por lo que repasaremos las manifestaciones hematológicas y extrahematológicas más características, junto con la sistemática o el paso a paso a seguir para alcanzar un correcto diagnóstico. Así, el correcto diagnóstico va a ser fundamental para poder ofrecer el tratamiento adecuado para cada caso, siendo, en la mayoría de ellos, el trasplante de progenitores hematopoyéticos la piedra angular, así como para poder ofrecer información pronóstica o realizar consejo genético. |
| Abstract
This article aims to provide an overview of bone marrow failure syndromes in children. We will distinguish between some of the most prevalent congenital bone marrow failure syndromes and those of an acquired aetiology, such as aplastic anaemia. These rare diseases exhibit significant phenotypic overlap despite having different pathophysiological bases. For this reason, we will review the most characteristic haematological and extrahaematological manifestations, as well as the systematic approach to be followed to reach a correct diagnosis. The correct diagnosis is essential in order to offer appropriate treatment for each case, the cornerstone of which is usually a haematopoietic stem cell transplantation, as well as to provide prognostic information and genetic counselling. |
Palabras clave: Aplasia medular; Anemia de Fanconi; Disqueratosis congénita; Síndrome de Shwachman-Diamond; Neutropenias.
Key words: Bone marrow aplasia; Fanconi anemia; Dyskeratosis congenita; Shwachman-Diamond syndrome; Neutropenia.
Pediatr Integral 2026; XXX (5): 348 – 356
OBJETIVOS
• Comprender la base fisiopatológica de los fallos medulares, tanto congénitos como adquiridos, más frecuentes en edad pediátrica.
• Diferenciar entre las manifestaciones hematológicas y extrahematológicas de cada uno de los cuadros patogénicos que se describen.
• Entender la sistemática a seguir para alcanzar un correcto diagnóstico de estas enfermedades, hecho fundamental, ya que existe mucha heterogeneidad y solapamiento fenotípico, siendo difícil llegar al diagnóstico certero solo con la historia clínica y la exploración física, a pesar de ser fundamentales para orientar el caso.
• Conocer el estado actual de las herramientas terapéuticas que se emplean para corregir el fallo medular en cada caso concreto.
• Abordar las neutropenias en la edad pediátrica.
Fallos medulares y neutropenias en edad pediátrica
https://doi.org/10.63149/j.pedint.162
Introducción
Las insuficiencias medulares se pueden clasificar, según su origen, en hereditarias o adquiridas. Pueden afectar a una o más líneas celulares, dando lugar a mono o bicitopenias, así como a pancitopenias.
Las insuficiencias medulares (IM) constituyen un grupo heterogéneo de enfermedades caracterizadas por el fracaso de la función hematopoyética dependiente de la célula madre pluripotencial, hecho que comporta una inadecuada producción de hematíes, leucocitos y/o plaquetas. Así, la insuficiencia o fallo medular puede afectar a una o más líneas celulares, dando lugar a mono o bicitopenias, así como a pancitopenias.
Las IM se pueden clasificar según su origen en hereditarias o adquiridas(1). Las formas adquiridas se pueden categorizar como idiopáticas o secundarias. Las idiopáticas son aquellas en las que no tenemos una etiología identificable y, generalmente, obedecen a un mecanismo inmune. Las secundarias, por el contrario, pueden ser causadas por infecciones, enfermedades autoinmunes, tóxicos, fármacos o neoplasias, entre otros. No obstante, en la gran mayoría de los casos no se identifica una causa desencadenante de la insuficiencia medular, por lo que suele ser calificada como aplasia medular idiopática (AM). Las formas hereditarias se pueden dividir en globales o selectivas (Tabla I).
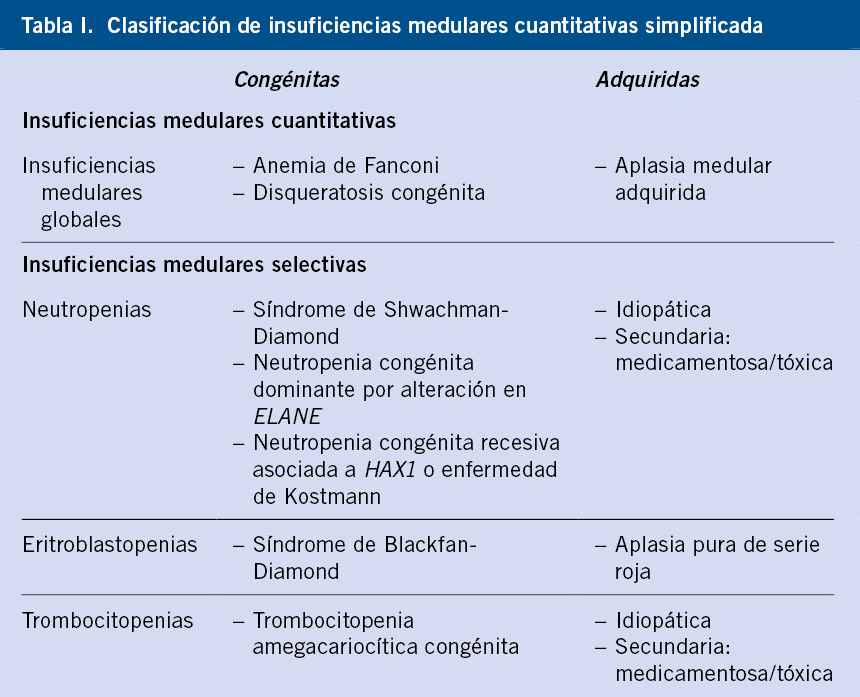
Si bien el término anemia aplásica sigue siendo, de manera general, empleado en todos aquellos casos de etiología adquirida, en el caso de los cuadros de origen congénito, se usa de manera más generalizada el término de fracaso o fallo medular.
En este capítulo revisaremos las particularidades de la aplasia medular adquirida, así como los fallos medulares hereditarios más frecuentes, tales como: la anemia de Fanconi (AF), la disqueratosis congénita (DC), el síndrome de Shwachman-Diamond (SSD) y las neutropenias hereditarias y adquiridas.
Epidemiología
Aunque se engloben dentro de las enfermedades raras, un pediatra siempre deberá considerar el diagnóstico de un fallo medular (sea hereditario o adquirido) ante citopenias/pancitopenias que aparezcan en la edad pediátrica.
En general, las insuficiencias o fallos medulares se catalogan como entidades clínicas raras. La incidencia de la AM en nuestro medio se estima entre 2 y 3 casos nuevos al año por cada millón de habitantes(2). En algunos países, como Japón o México, la incidencia reportada es de dos a tres veces superior. Dentro de los fallos medulares hereditarios, la AF constituye el cuadro clínico más frecuente, con una prevalencia de 1-5 pacientes por millón. La incidencia estimada de DC, por su parte, es menor de 1/1.000.000 de recién nacidos. En el caso del SSD, la incidencia estimada se encuentra alrededor de 1/75.000 recién nacidos, aunque las estimaciones son muy variables. Por último, en cuanto a la neutropenia congénita, se trata de un grupo heterogéneo de enfermedades que tiene una prevalencia de 1-1,7/333.300 habitantes y una incidencia anual de 1/250.000 nacimientos.
Fisiopatología
La aplasia medular se considera una enfermedad autoinmune, mientras que los fallos medulares hereditarios son consecuencia de defectos genéticos que alteran alguna ruta metabólica que explica la clínica y fenotipo del paciente. Presentan penetrancia y expresividad variables.
En cuanto a la patogenia, la inmensa mayoría de las AM adquiridas son de origen autoinmune. Linfocitos T autorreactivos ocasionan destrucción de la celularidad hematopoyética a nivel central y, como consecuencia, se producen las correspondientes citopenias periféricas. En ocasiones, el cuadro hematológico puede ser precedido o coexistir con una hepatitis aguda, también de origen autoinmune. Aunque sí puede haber cierta predisposición genética para padecerla, a diferencia de los fallos medulares hereditarios, no tendremos una alteración genética definitoria como causante de la enfermedad. Por el contrario, en cada uno de los fallos medulares hereditarios que describimos a continuación, la base fisiopatológica difiere entre ellos, pero existe un defecto genético(3) (Fig. 1) (Tabla II).
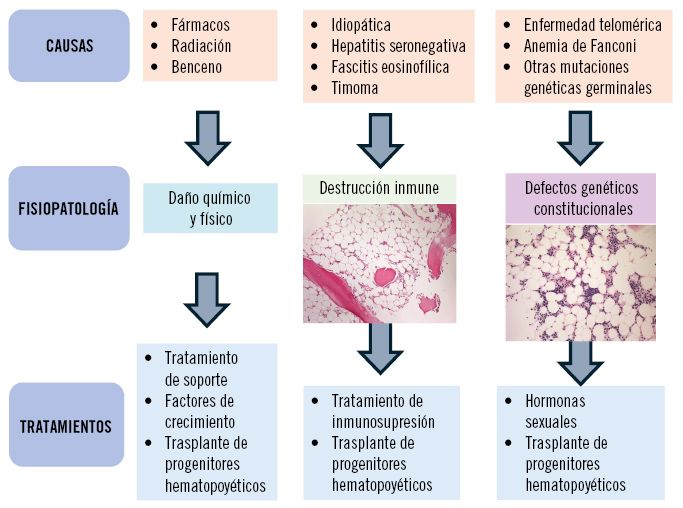
Figura 1. Fisiopatología de los fallos medulares. Modificada de: Young et al.(3).

La AF es un síndrome complejo que se caracteriza por insuficiencia medular progresiva, anomalías somáticas constitucionales e hipersensibilidad a agentes que producen entrecruzamientos en las cadenas del ADN, tales como mitomicina C (MMC) y diepoxibutano (DEB). La fisiopatología de la AF es consecuencia del fallo de la vía de reparación del ADN FA/BRCA. Desde el punto de vista genético, se conocen, al menos, 23 genes asociados a la enfermedad (denominados por el grupo de complementación FANC-A a FANC-W)(4). La herencia es autosómica recesiva en casi todos los casos. De entre todos los genes AF, las mutaciones en el gen FANCA son las que están más representadas, ya que más del 50 % de los pacientes AF poseen mutaciones en este gen. En nuestro entorno, llega a representar entre un 70 y un 80 %. La DC es una enfermedad asociada a defectos en el mantenimiento de los telómeros, que tienen la función de proteger y estabilizar el genoma. Hasta la fecha, se conocen hasta 20 genes relacionados con la enfermedad(5,6). La presentación más frecuente de la enfermedad es la producida por mutaciones en el gen DKC1, que codifica para la proteína disquerina y es de herencia ligada al cromosoma X. Aunque el espectro de manifestaciones clínicas es muy variable, todos ellos presentarán longitudes de telómeros significativamente acortadas. El SSD es un trastorno autosómico recesivo en el que las mutaciones bialélicas en el gen SBDS (Shwachman-Bodian-Diamond syndrome), que está localizado en el cromosoma 7, representan el 90 % de los casos de SSD(7). Recientemente, se ha observado que las variantes bialélicas en los genes EFL1 y DNAJC21, y variantes heterocigotas en el gen SRP54 pueden producir una enfermedad o fenotipo similar al SSD, conocidos como síndromes SSD-like(8). Por último, la neutropenia hereditaria se trata de un grupo heterogéneo de enfermedades de origen genético caracterizadas por neutropenia crónica grave, infecciones piógenas y bloqueo de la maduración de las células de la médula ósea. De entre ellas, la más frecuente es la neutropenia aislada por afectación del gen ELANE, que supone el 50-60 % de los casos(9).
Clínica
Presentación clínica heterogénea. En el caso de la aplasia medular, inespecífica, determinada por la citopenia más grave. En el caso de los fallos medulares hereditarios, determinada también por las manifestaciones extrahematológicas.
La clínica de todos estos síndromes, como ya hemos indicado, es extremadamente heterogénea. En el caso de la aplasia medular, la clínica no va a ser específica y estará determinada por las citopenias. Así, se puede manifestar clínicamente por cansancio, palidez e intolerancia al ejercicio, todo ello típico de la anemia que sufren estos pacientes. Sin embargo, con mayor frecuencia, la primera y más significativa alteración del fracaso medular es la trombocitopenia, que se manifestará por petequias y hematomas ante mínimos traumatismos y, en los casos más graves, por sangrado clínico.
En el caso de los fallos medulares de origen hereditario, la presentación inicial de muchos de estos síndromes es a través de las malformaciones asociadas, como rasgos dismórficos, talla baja o fallo de medro. Debemos tener en cuenta que, en muchos de estos pacientes, las malformaciones físicas están presentes desde el nacimiento; sin embargo, solo se orienta su diagnóstico cuando comienzan a manifestar el fallo medular. Además, la historia familiar será de gran ayuda, ya que las citopenias no explicadas, los casos previos familiares de leucemia o síndrome mielodisplásico (SMD), algún otro tipo de cáncer en edades tempranas de la vida, la excesiva toxicidad a los quimioterápicos y/o la radioterapia, u otras malformaciones típicas pueden orientar en gran medida el diagnóstico. No obstante, pacientes con bases genéticas iguales pueden expresar un síndrome completamente distinto. En este sentido, la historia clínica y la exploración física ayudarán a orientar el diagnóstico de estos pacientes; aunque, en muchas ocasiones, solo podremos aproximarnos a la sospecha de fallo medular hereditario, sin ser capaces de orientar dentro de este gran grupo de síndromes cuál puede ser el más probable. En la tabla III, se resumen las características clínicas de la AF, la DC, el SSD y la neutropenia hereditaria.

Diagnóstico
Importancia de la historia familiar y exploración física para orientar el diagnóstico. Es imprescindible completar el diagnóstico con pruebas funcionales y estudios genéticos para demostrar o descartar origen congénito.
En el algoritmo incluido al final del artículo, se describe la sistemática para el diagnóstico de los fallos medulares. En general, se realizará un estudio encaminado a demostrar el fallo medular y establecer su causa(2,10). Para ello, se recomienda realizar una analítica completa que valore y descarte causas secundarias, como defectos carenciales, serologías para descartar infecciones o aquellas determinaciones, como la determinación de la hemoglobina fetal, que puedan orientar el diagnóstico. Entre los estudios a realizar, será también mandatoria la realización de un aspirado y biopsia de médula ósea, no solo para demostrar la hipoplasia medular, sino también para descartar otras posibles entidades que cursan con pancitopenia. El cariotipo puede resultar de gran ayuda, al igual que los estudios citogenéticos más avanzados. Sin embargo, en muchos casos, los síndromes hereditarios que asocian fallo medular asocian también alto riesgo de progresión a mielodisplasia, por lo que, incluso ante citogenéticas muy frecuentemente asociadas con SMD, como la monosomía 7, es obligatorio descartar que se deba a un fallo medular hereditario.
Una vez establecido que nos encontramos ante un fallo medular, se aconseja, en todos los casos pediátricos, realizar, al menos, el despistaje de la AF (incluso en aquellos que a priori parecen adquiridos). Para ello, se indica un estudio de fragilidad cromosómica que, de mostrar alteraciones, no es diagnóstico de la enfermedad, ya que otros síndromes también pueden presentar alteraciones en este estudio (p. ej., la ataxia-telangiectasia), pero sí resulta muy sugerente. En otras enfermedades, se dirigirá el estudio a pruebas más específicas de acuerdo con la clínica que presente el paciente. Así, por ejemplo, en los casos con sospecha de DC por presentar la tríada clásica de la enfermedad (distrofia ungueal, leucoplaquia y pigmentación reticular), se indicará un estudio de longitud telomérica(11). Otras pruebas que pueden orientar el diagnóstico serían las determinaciones de isoamilasa pancreática y tripsinógeno para demostrar la insuficiencia pancreática del SSD. El diagnóstico final se realizará mediante la demostración de la alteración de alguno de los genes responsables de la enfermedad. Hasta hace muy poco, se realizaban estos estudios de manera dirigida. Más recientemente, se están afianzando los estudios de secuenciación masiva con paneles de genes específicos de todo este grupo de enfermedades(12). Sin embargo, la aparición constante de nuevos genes implicados en estas entidades, junto con la mejor relación coste-efectividad de la secuenciación exómica, ha llevado a que, en la actualidad, la práctica general tienda a ser secuenciar el exoma completo y realizar estudios dirigidos con paneles virtuales como primera aproximación.
En la tabla IV, se resumen algunos de los hallazgos de laboratorio característicos en cada caso.

Diagnóstico diferencial
El diagnóstico diferencial se plantea fundamentalmente con otras causas de pancitopenia hereditaria o adquirida.
• Otras insuficiencias medulares:
– Otras insuficiencias medulares cuantitativas (anemia de Fanconi, disqueratosis congénita…).
– Síndromes mielodisplásicos. El diagnóstico diferencial entre los fallos medulares hereditarios y las mielodisplasias es aún hoy un reto. Con mucha frecuencia, los aspirados y biopsias de médula ósea de estos pacientes muestran rasgos displásicos difícilmente interpretables, incluso para los citomorfólogos más expertos.
• Ocupación de la médula ósea por otras causas: leucemias agudas, síndromes linfoproliferativos, carcinomatosis medular, mielofibrosis, enfermedades de depósito, etc.
• Otros: hemoglobinuria paroxística nocturna, anemia megaloblástica, lupus eritematoso sistémico, hiperesplenismo, hepatopatía crónica y sepsis.
Tratamiento
El objetivo del tratamiento será restaurar la función medular. El trasplante hematopoyético (TPH) será la piedra angular del tratamiento en la mayoría de los casos hereditarios y en las formas muy graves adquiridas, siempre y cuando se disponga de un donante adecuado.
En las siguientes líneas repasaremos el tratamiento del fallo medular, dejando de lado el tratamiento de las manifestaciones extrahematológicas u otras complicaciones.
Consideraciones generales
Se deberá suspender cualquier potencial agente causal en el caso de las aplasias adquiridas. Si la condición clínica del paciente lo permite, la terapia transfusional debe ser restrictiva, más aún en los candidatos a TPH por la posibilidad de aloinmunización. Se debe tener en consideración la profilaxis de las infecciones si linfopenia profunda (<400/µL) o neutropenia severa (<200/µL), añadiendo bien un antivírico o un azol de espectro extendido. Una vez que se diagnostica un fallo medular (sea adquirido o congénito), se debe realizar lo antes posible la secuenciación genética y la tipificación del antígeno leucocitario humano (HLA) del paciente, así como la tipificación HLA de los miembros de la familia(13), ya que el tiempo desde el diagnóstico al tratamiento es fundamental para mejorar la supervivencia. Así, en caso de la AM, es importante empezar el tratamiento lo antes posible desde el diagnóstico (idealmente en las 3 primeras semanas tras el mismo)(14); en caso de los fallos medulares hereditarios, dependerá del grado de la citopenia y/o de las complicaciones derivadas de las mismas la decisión de esperar con un tratamiento puente o ir directos a TPH en caso de disponibilidad de donante ideal.
Tratamiento específico en cada caso
Aplasia medular
Las principales estrategias terapéuticas para tratar la AM son el TPH y el tratamiento de inmunosupresión (TIS), conformado por la combinación de la globulina antitimocítica (ATG) y la ciclosporina (CsA)(15,16). Las principales ventajas del TPH son las altas tasas de supervivencia a largo plazo determinadas por la menor frecuencia de recaídas y de eventos clonales. De manera que, si tenemos un donante familiar idéntico disponible, esta sería la alternativa terapéutica idónea para tratar a un paciente pediátrico con AM. No obstante, >70 % de los casos no tendrá disponibilidad de un donante familiar. En ese caso, se deberá plantear la alternativa de un TPH de donante no emparentado idéntico, si el trasplante se realiza antes de los 2 meses desde el diagnóstico, o, por el contrario, optar por TIS, que demuestra tasas de respuesta global del 50-70 %. Sin embargo, la recaída (30 %) y la evolución clonal (10-15 %) pueden condicionar la supervivencia libre de evento en estos casos, lo que supone un reto.
Anemia de Fanconi
Gracias a los avances realizados encaminados a reducir la toxicidad de los procedimientos de TPH, los resultados de los trasplantes han mejorado drásticamente en las últimas tres décadas, con supervivencias de más del 90 % en la actualidad. Desgraciadamente, la mayoría de los pacientes con AF no disponen de un donante HLA idéntico familiar. No obstante, en la actualidad la supervivencia global de TPH de donantes no emparentados es comparable a la de los donantes familiares, situándose por encima del 80 % según los resultados de la última serie del grupo europeo(17). En los últimos años, incluso se han reportado pequeñas series con resultados excelentes utilizando donantes haploidénticos con resultados esperanzadores(18,19); de manera que, si un paciente con AF tiene indicación para TPH, la ausencia de donante familiar no es justificación para retrasar dicho procedimiento, ya que, como sabemos, es importante realizar el TPH antes de que los pacientes evolucionen a SMD o LMA, hecho que disminuye drásticamente la supervivencia en estos pacientes. Aunque hoy por hoy el TPH constituye la terapia ideal del problema hematológico de pacientes con AF, la terapia génica constituye una alternativa de gran expectación para pacientes que no posean un donante histocompatible. Tal como se ha realizado exitosamente en pacientes con otras enfermedades monogénicas que afectan a las células sanguíneas, hoy en día la terapia génica en AF se fundamenta en la inserción ex vivo de genes de Fanconi en las células madre hematopoyéticas de los pacientes. Recientemente, se han publicado los resultados del ensayo clínico llevado a cabo por el grupo español. Estos resultados demuestran por primera vez que la terapia génica sin acondicionamiento genotóxico es capaz de conseguir un injerto estable de las células corregidas que permita frenar la evolución del fallo medular(20). Como tratamiento puente, los más establecidos son los andrógenos, con tasas de respuesta del 70 % aproximadamente(21). No obstante, se han ensayado otras nuevas moléculas con este mismo fin, con resultados variables, como el eltrombopag.
Disqueratosis congénita
En este caso también el único tratamiento curativo es el TPH; sin embargo, aquellos pacientes que carecen de donante compatible deben recibir tratamiento sustitutivo basado en el soporte transfusional y los derivados androgénicos. En la DC, parece que entre el 50 y el 70 % de los pacientes pueden responder al tratamiento con andrógenos, alcanzando incluso independencia transfusional en algunos casos(22,23).
Síndrome de Shwachman-Diamond
El TPH debe realizarse en aquellos pacientes con donante HLA idéntico no respondedores a G-CSF (Factor Estimulante de Colonias de Granulocitos), aquellos que evolucionan a fallo medular o desarrollan SMD/LMA. La experiencia en esta patología es muy escasa, aunque parece haber mejores resultados de supervivencia en aquellos pacientes que han desarrollado fallo medular con respecto a los que se trasplantan con SMD/LMA. Recientemente, el Grupo de Trabajo sobre Anemia Aplásica Grave de la European Society for Blood and Marrow Transplantation (EBMT) ha publicado recomendaciones basadas en el consenso de expertos que abogan por el uso de progenitores de médula ósea y regímenes de acondicionamiento de intensidad reducida para pacientes con SSD y fallo medular con el objetivo de mitigar la morbimortalidad del trasplante(24,25).
Neutropenia hereditaria
El tratamiento de elección es el G-CSF, al que responde la mayoría de los pacientes a dosis de entre 2 y 20 µg/kg/día; sin embargo, hay un pequeño porcentaje de pacientes que requiere dosis más altas o no consigue respuesta. El único tratamiento curativo es el TPH, que está indicado en pacientes que no responden al tratamiento con G-CSF y presentan infecciones de repetición, así como en aquellos que desarrollan SMD y LAM. Sin embargo, dada la heterogeneidad de los resultados publicados y el escaso número de pacientes reportados, es complicado establecer recomendaciones en estos pacientes(26,27).
Neutropenias
Ya hemos visto en el apartado anterior las características principales de las neutropenias hereditarias en la edad pediátrica. Describiremos aquí brevemente el abordaje de las neutropenias de manera global. En la tabla V podemos encontrar su clasificación(28).

Es precisa una adecuada historia clínica para el diagnóstico de las neutropenias. En aquellos sujetos que realizan o han realizado recientemente tratamientos, hay que sospechar neutropenia medicamentosa y ver su evolución. Todos los fármacos pueden provocar neutropenia. También es importante descartar infecciones previas, ya que las postinfecciosas son muy frecuentes en la infancia. Por último, hay que tener en cuenta el origen étnico, ya que la causa más frecuente en determinadas etnias es la neutropenia asociada a Duffy nulo.
Una vez orientado el diagnóstico, es fundamental evaluar las infecciones que ha presentado el paciente para evaluar de manera adecuada la gravedad del cuadro. Algunas de estas neutropenias, aun con recuentos muy bajos, apenas tienen riesgo infeccioso, mientras que otras asociadas a distintos síndromes tienen gran riesgo de infecciones graves. El diagnóstico en los casos hereditarios se apoya en la confirmación genética. El tratamiento dependerá de las causas de la misma y puede variar desde suprimir el agente causal (medicamentosas) hasta el trasplante hematopoyético en algunas formas hereditarias.
Función del pediatra de Atención Primaria
• Realizar una correcta anamnesis dirigida a evaluar la historia familiar, así como detectar malformaciones físicas que puedan orientar el diagnóstico.
• Evaluar las principales etiologías y elaborar un diagnóstico diferencial orientado, sobre todo a descartar causas secundarias.
• Derivar al Servicio de Hematología Pediátrica de referencia ante sospecha clínica de fallo medular, sea hereditario o adquirido.
Conflicto de intereses
Los autores declaran no tener conflictos de interés.
Financiación
Este trabajo no ha recibido financiación específica.
Bibliografía
Los asteriscos muestran el interés del artículo a juicio de los autores.
1. Morado M. Insuficiencias medulares: generalidades. Manual Práctico de Hematología Clínica, 7ª ed. 2022.
2.** Shimano KA, Narla A, Rose MJ, Gloude NJ, Allen SW, Bergstrom K, et al. Diagnostic work-up for severe aplastic anemia in children: Consensus of the North American Pediatric Aplastic Anemia Consortium. Am J Hematol. 2021; 96: 1491-504. Disponible en: https://doi.org/10.1002/ajh.26310.
3. Young NS. Aplastic Anemia. N Engl J Med. 2018; 379: 1643-56. Disponible en: https://doi.org/10.1056/NEJMra1413485.
4. Hoover A, Turcotte LM, Phelan R, Barbus C, Rayannavar A, Miller BS, et al. Longitudinal clinical manifestations of Fanconi anemia: A systematized review. Blood Rev. 2024; 68: 101225. Disponible en: https://doi.org/10.1016/j.blre.2024.101225.
5. Niewisch MR, Savage SA. An update on the biology and management of dyskeratosis congenita and related telomere biology disorders. Expert Rev Hematol. 2019; 12: 1037-52. Disponible en: https://doi.org/10.1080/17474086.2019.1662720.
6. Roka K, Solomou E, Kattamis A, Stiakaki E. Telomere biology disorders: from dyskeratosis congenita and beyond. Postgrad Med J. 2024; 100: 879-89. Disponible en: https://doi.org/10.1093/postmj/qgae102.
7. Furutani E, Liu S, Galvin A, Steltz S, Malsch MM, Loveless SK, et al. Hematologic complications with age in Shwachman-Diamond syndrome. Blood Adv. 2022; 6: 297-306. Disponible en: https://doi.org/10.1182/bloodadvances.2021005539.
8. Bezzerri V, Cipolli M. Shwachman-Diamond Syndrome: Molecular Mechanisms and Current Perspectives. Mol Diagn Ther. 2019; 23: 281-90. Disponible en: https://doi.org/10.1007/s40291-018-0368-2.
9. Fioredda F, Skokowa J, Tamary H, Spanoudakis M, Farruggia P, Almeida A, et al. The European Guidelines on Diagnosis and Management of Neutropenia in Adults and Children: A Consensus between the European Hematology Association and the EuNet-INNOCHRON COST Action. Hemasphere. 2023; 7: e872. Erratum in: Hemasphere. 2023; 7: e897. Disponible en: https://doi.org/10.1097/hs9.0000000000000872.
10. Fox LC, Wood EM, Ritchie DS, Blombery P. Diagnostic evaluation and considerations in hypocellular bone marrow failure-A focus on genomics. Int J Lab Hematol. 2020: 42: 82-9. Disponible en: https://doi.org/10.1111/ijlh.13179.
11. Gutiérrez-Rodrigues F, Santana-Lemos BA, Scheucher PS, Alves-Paiva RM, Calado RT. Direct comparison of flow-FISH and qPCR as diagnostic tests for telomere length measure-ment in humans. PLoS One. 2014; 9: e113747. Disponible en: https://doi.org/10.1371/journal.pone.0113747.
12. Gálvez E, Vallespín E, Arias-Salgado EG, Sánchez-Valdepeñas C, Giménez Y, Navarro S, et al. Next-generation Sequencing in Bone Marrow Failure Syndromes and Isolated Cytopenias: Experience of the Spanish Network on Bone Marrow Failure Syndromes. Hemasphere. 2021; 5: e539. Disponible en: https://doi.org/10.1097/hs9.0000000000000539.
13.** Gnanaraj J, Parnes A, Francis CW, Go RS, Takemoto CM, Hashmi SK. Approach to pancytopenia: Diagnostic algorithm for clinical hematologists. Blood Rev. 2018; 32: 361-7. Disponible en: https://doi.org/10.1016/j.blre.2018.03.001.
14. Yoshida N, Yagasaki H, Hama A, Takahashi Y, Kosaka Y, Kobayashi R, et al. Predicting response to immunosuppressive therapy in childhood aplastic anemia. Haematologica. 2011; 96: 771-4. Disponible en: https://doi.org/10.3324/haematol.2010.032805.
15. Shimano KA, Rothman JA, Allen SW, Castillo P, de Jong JLO, Dror Y, et al. Treatment of newly diagnosed severe aplastic anemia in children: Evidence-based recommendations. Pediatr Blood Cancer. 2024 Aug;71(8):e31070. Disponible en: https://doi.org/10.1002/pbc.31070.
16. Iftikhar R, DeFilipp Z, DeZern AE, Pulsipher MA, Bejanyan N, Burroughs LM, et al. Allogeneic Hematopoietic Cell Transplantation for the Treatment of Severe Aplastic Anemia: Evidence-Based Guidelines From the American Society for Transplantation and Cellular Therapy. Transplant Cell Ther. 2024; 30: 1155-70. Disponible en: https://doi.org/10.1016/j.jtct.2024.09.017.
17. Lum SH, Eikema DJ, Piepenbroek B, Wynn RF, Samarasinghe S, Dalissier A, et al. Outcomes of hematopoietic stem cell transplantation in 813 pediatric patients with Fanconi anemia. Blood. 2024; 144: 1329-42. Disponible en: https://doi.org/10.1182/blood.2023022751.
18. Zubicaray J, Pagliara D, Sevilla J, Eikema DJ, Bosman P, Ayas M, et al. Haplo-identical or mismatched unrelated donor hematopoietic cell transplantation for Fanconi anemia: Results from the Severe Aplastic Anemia Working Party of the EBMT. Am J Hematol. 2021; 96: 571-9. Disponible en: https://doi.org/10.1002/ajh.26135.
19. Giardino S, Eikema DJ, Piepenbroek B, Algeri M, Ayas M, Faraci M, et al. HLA-haploidentical stem cell transplantation in children with inherited bone marrow failure syndromes: A retrospective analysis on behalf of EBMT severe aplastic Anemia and pediatric diseases working parties. Am J Hematol. 2024; 99: 1066-76. Disponible en: https://doi.org/10.1002/ajh.27293.
20. Río P, Zubicaray J, Navarro S, Gálvez E, Sánchez-Domínguez R, Nicoletti E, et al. Haematopoietic gene therapy of non-conditioned patients with Fanconi anaemia-A: results from open-label phase 1/2 (FANCOLEN-1) and long-term clinical trials. Lancet. 2025; 404: 2584-92. Disponible en: https://doi.org/10.1016/s0140-6736(24)01880-4.
21.** Dokal I, Tummala H, Vulliamy T. Inherited bone marrow failure in the pediatric patient. Blood. 2022; 140: 556-70.
22. TBD guidelines. DHHS; 2022. Disponible en: https://www.dhhs.nh.gov/sites/g/files/ehbemt476/files/documents2/tickborne-disease-update-2022.pdf.
23. Townsley DM, Dumitriu B, Liu D, Biancotto A, Weinstein B, Chen C, et al. Danazol Treatment for Telomere Diseases. N Engl J Med. 2016; 374: 1922-31. Disponible en: https://doi.org/10.1056/nejmoa1515319.
24. Myers KC, Furutani E, Weller E, Siegele B, Galvin A, Arsenault V, et al. Clinical features and outcomes of patients with Shwachman-Diamond syndrome and myelodysplastic syndrome or acute myeloid leukaemia: a multicentre, retrospective, cohort study. Lancet Haematol. 2020; 7: e238-e246. Disponible en: https://doi.org/10.1016/s2352-3026(19)30206-6.
25. Cesaro S, Pillon M, Sauer M, Smiers F, Faraci M, de Heredia CD, et al. Long-term outcome after allogeneic hematopoietic stem cell transplantation for Shwachman-Diamond syndrome: a retrospective analysis and a review of the literature by the Severe Aplastic Anemia Working Party of the European Society for Blood and Marrow Transplantation (SAAWP-EBMT). Bone Marrow Transplant. 2020; 55: 1796-809. Erratum in: Bone Marrow Transplant. 2020. Disponible en: https://doi.org/10.1038/s41409-020-0863-z.
26. Dalle JH, Peffault de Latour R. Allogeneic hematopoietic stem cell transplantation for inherited bone marrow failure syndromes. Int J Hematol. 2016; 103: 373-9. Disponible en: https://doi.org/10.1007/s12185-016-1951-0.
27. Min KI, Byeon S. Diagnosis and management of neutropenia. Blood Res. 2025; 60: 30. Disponible en: https://doi.org/10.1007/s44313-025-00079-1.
28. Fioredda F, Onofrillo D, Farruggia P, Barone A, Veltroni M, Notarangelo LD, et al. Diagnosis and management of neutropenia in children: The approach of the Study Group on Neutropenia and Marrow Failure Syndromes of the Pediatric Italian Hemato-Oncology Association (Associazione Italiana Emato-Oncologia Pediatrica – AIEOP). Pediatr Blood Cancer. 2022; 69: e29599. Disponible en: https://doi.org/10.1002/pbc.29599.
Bibliografía recomendada
– Shimano KA, Narla A, Rose MJ, Gloude NJ, Allen SW, Bergstrom K, et al. Diagnostic work-up for severe aplastic anemia in children: Consensus of the North American Pediatric Aplastic Anemia Consortium. Am J Hematol. 2021; 96: 1491-504. Disponible en: https://doi.org/10.1002/ajh.26310.
Es un trabajo que resume de manera ordenada el enfoque del diagnóstico ante sospecha de aplasia medular. Así, describe los fundamentos para las evaluaciones iniciales en pacientes pediátricos que presentan signos y síntomas sugerentes de fallo medular, realizando, como corresponde, el despistaje de las causas hereditarias.
– Gnanaraj J, Parnes A, Francis CW, Go RS, Takemoto CM, Hashmi SK. Approach to pancytopenia: Diagnostic algorithm for clinical hematologists. Blood Rev. 2018; 32: 361-7. Disponible en: https://doi.org/10.1016/j.blre.2018.03.001.
La evaluación de un paciente con pancitopenia requiere un enfoque integral y la identificación de la causa subyacente puede resultar difícil, dada la amplia gama de etiologías, que incluyen fármacos, enfermedades autoinmunes, neoplasias malignas, infecciones, hemofagocitosis y enfermedades hereditarias. En este artículo, se realiza una revisión sistemática de todas ellas para ayudar a diseñar un algoritmo paso a paso que abarque todas ellas.
– Dokal I, Tummala H, Vulliamy T. Inherited bone marrow failure in the pediatric patient. Blood. 2022; 140: 556-70. Disponible en: https://doi.org/10.1182/blood.2020006481.
Trabajo que resume de manera global todos los aspectos fundamentales de los fallos medulares hereditarios más importantes, de modo que le servirá al lector para una inmersión rápida en los conceptos más importantes de cada una de estas enfermedades.
| Caso clínico |
|
Motivo de consulta: varón de 5 años que acude a Urgencias por petequias de 5 días de evolución, acompañadas de fiebre. Anamnesis: los padres refieren encontrarle muy asténico en los últimos días y discretamente pálido desde hace unas 4 semanas, en que tuvo un cuadro catarral con un episodio febril asociado. Antecedentes personales: sin otros antecedentes personales de interés. Tiene una hermana mayor sana. Exploración física: a la exploración no presenta rasgos dismórficos ni malformaciones. La talla y el peso se encuentran en el percentil 35. Presenta 4 manchas café con leche, la mayor de ellas de 1,5 cm en el tórax. Sin alteraciones ungueales. Pruebas complementarias: se realiza hemograma en Urgencias y se demuestra: leucocitos: 8,08 × 10⁹/L; neutrófilos: 0,66 × 10⁹/L; linfocitos: 7,05 × 10⁹/L; monocitos: 0,13 × 10⁹/L; eosinófilos: 0,01 × 10⁹/L; basófilos: 0,04 × 10⁹/L; cayados: 1 %; hematíes: 1,28 millones/µL; hemoglobina: 4,4 g/dL; hematocrito: 14,6 %; volumen corpuscular medio (VCM): 114,5 fL; plaquetas: 20 × 109/L; volumen plaquetario medio (VPM): 7,2 fL. El estudio bioquímico realizado no aporta ningún hallazgo. El estudio de cromatografía líquida de alta resolución (high performance liquid chromatography –HPLC–) de hemoglobinas demuestra una Hb F del 9 %. Ante la demostración de la pancitopenia grave, se realiza un aspirado/biopsia de médula ósea, donde lo más relevante son los cortes histológicos que muestran una médula ósea con ausencia de celularidad hematopoyética. El estroma es marcadamente adiposo y no muestra fibrosis. El cariotipo no revela alteraciones citogenéticas. Con el diagnóstico de aplasia medular se completan los estudios de identificación etiológica, demostrándose un test de fragilidad cromosómica a mitomicina C positivo con un aumento de roturas cromosómicas y figuras radiales respecto del control sano, compatible con anemia de Fanconi. Para confirmar el diagnóstico, se solicita un estudio genético en el que se demuestra la variante c.1115_1118delTTGG (p.Val372fs) en homocigosis en el gen FANCA. Juicio diagnóstico: anemia de Fanconi del grupo A. Tratamiento: se realiza el tipaje HLA al paciente y a la familia. Hasta obtener los resultados, las citopenias se manejan con soporte de hemoderivados: transfusión de hematíes cuando la Hb <7 g/dl con afectación clínica y transfusión de plaquetas solo si hay sangrado. No precisa profilaxis ni tratamiento con estimulantes, ya que tiene >200 neutrófilos, no presenta complicaciones infecciosas y ha pasado poco tiempo desde el diagnóstico hasta el potencial tratamiento. Por lo tanto, estamos ante un paciente que presenta un fallo medular moderado-grave, sin alteraciones citogenéticas, pero dependiente de transfusión. De manera que, ante el resultado de que la hermana es HLA compatible, se realiza un TPH para restaurar la función medular, consiguiendo restaurar la función medular. |

 The Most Common Purpuras. Primary Immune Thrombocytopenia and IgA Vasculitis (Henoch-Schönlein Purpura)