 |
| Temas de FC |
E. Sebastián Pérez *1, I. Castaño Caballero**2, J. Sevilla Navarro*3
*Servicio de Hematología y Oncología Pediátricas. Hospital Infantil Universitario Niño Jesús.
Fundación para la Investigación Biomédica del Hospital Infantil Universitario Niño Jesús. Madrid
**Servicio de Hematología. Hospital Universitario Álvaro Cunqueiro, Instituto de Investigación Sanitaria Galicia Sur. Vigo
 1https://orcid.org/0000-0002-5444-8076
2https://orcid.org/0009-0006-9048-0299
3https://orcid.org/0000-0002-6852-1860
| Resumen
Los síndromes mielodisplásicos (SMD) pediátricos son un grupo heterogéneo de neoplasias mieloides derivadas de la célula madre hematopoyética que representan aproximadamente el 5 % de las neoplasias hematológicas infantiles. Se caracterizan por citopenias y displasia en una o más líneas celulares, con riesgo de progresión a leucemia mieloblástica aguda. A diferencia de los SMD del adulto, los casos pediátricos se presentan predominantemente con médula ósea hipocelular, siendo la monosomía 7/ del(7q) y la trisomía 8 las alteraciones citogenéticas más frecuentes. La mayoría de los SMD pediátricos aparecen de novo, aunque algunos son secundarios a condiciones preexistentes como síndromes de fallo medular hereditario, exposición previa a quimioterapia o radioterapia, o aplasia medular adquirida. En los últimos años, se han identificado variantes germinales de predisposición implicadas en la patogénesis de los SMD pediátricos. La leucemia mielomonocítica juvenil, enfermedad rara de la primera infancia, se aborda de forma diferenciada a los SMD, donde anteriormente se clasificaba, por sus particularidades clínicas, diagnósticas y terapéuticas. Es fundamental una evaluación integral, incluyendo la historia clínica, estudios de sangre periférica y médula ósea, para establecer el pronóstico y el diagnóstico diferencial de estas entidades. El trasplante alogénico de progenitores hematopoyéticos constituye la única opción terapéutica potencialmente curativa. |
| Abstract
Pediatric myelodysplastic syndromes (MDS) are a heterogeneous group of myeloid neoplasms derived from the hematopoietic stem cell, accounting for approximately 5 % of childhood hematologic malignancies. They are characterized by cytopenias and dysplasia in one or more cell lineages, with a risk of progression to acute myeloblastic leukemia. In contrast to adult MDS, pediatric cases predominantly present with hypocellular bone marrow, with monosomy 7/del(7q) and trisomy 8 being the most frequent cytogenetic abnormalities. Most pediatric MDS arise de novo, although some are secondary to preexisting conditions such as inherited bone marrow failure syndromes, prior exposure to chemotherapy or radiotherapy, or acquired aplastic anemia. In recent years, germline predisposition variants involved in the pathogenesis of pediatric MDS have been identified. Juvenile myelomonocytic leukemia, a rare disease of early childhood, is approached separately from MDS, in which it was previously classified, due to its distinct clinical, hematologic, diagnostic, and therapeutic features. A comprehensive evaluation is essential, including clinical history, peripheral blood studies, and bone marrow examination, to establish prognosis and differential diagnosis. Allogeneic hematopoietic stem cell transplantation remains the only potentially curative treatment option. |
Palabras clave: Síndrome mielodisplásico (SMD) pediátrico; Predisposición germinal; Síndromes de fallo medular hereditarios (SFMH); Leucemia mielomonocítica juvenil (LMMJ).
Key words: Pediatric myelodysplastic syndrome (MDS); Germline predisposition; Inherited bone marrow failure syndrome (IBMF); Juvenile myelomonocytic leukemia (JMML).
Pediatr Integral 2026; XXX (6): 392 – 401
OBJETIVOS
• Definir los síndromes mielodisplásicos (SMD) pediátricos y revisar sus bases etiopatogénicas.
• Conocer los criterios diagnósticos y la clasificación actual de los SMD pediátricos.
• Comprender la importancia de una adecuada historia clínica y conocer las pruebas complementarias necesarias para el diagnóstico diferencial de los SMD pediátricos.
• Reconocer los principales síndromes de predisposición germinal asociados al desarrollo de los SMD pediátricos.
• Revisar el pronóstico y las estrategias terapéuticas actuales de los SMD pediátricos.
• Conocer las características clínicas, biológicas y terapéuticas de la leucemia mielomonocítica juvenil (LMMJ).
Síndromes mielodisplásicos en pediatría
https://doi.org/10.63149/j.pedint.170
Introducción
Los síndromes mielodisplásicos (SMD) constituyen un grupo heterogéneo de neoplasias hematopoyéticas clonales caracterizadas por hematopoyesis ineficaz, displasia de una o varias líneas celulares y un riesgo variable de progresión a leucemia mieloide aguda (LMA).
Los SMD pediátricos constituyen un grupo infrecuente de neoplasias de la célula madre hematopoyética que representan aproximadamente el 5 % de las neoplasias hematológicas de la infancia y la adolescencia. La edad media en el momento del diagnóstico suele situarse entre los 7 y 8 años; no hay distinción entre sexos y tiene una incidencia de 1 a 4 casos por millón al año.
Se caracterizan por una hematopoyesis ineficaz que causa citopenias en una o más líneas celulares, así como displasia en la médula ósea (MO), con una propensión variable a la transformación en leucemia mieloide aguda (LMA)(1).
Los SMD pediátricos presentan características epidemiológicas, clínicas, biológicas y genéticas propias en comparación con los SMD del adulto, así como diferencias relevantes en el pronóstico y el abordaje terapéutico(1,2) (Tabla I).

Recientemente, tanto la Organización Mundial de la Salud (OMS) como el Consenso Internacional de Clasificación (ICC) han actualizado la clasificación de los SMD, introduciendo cambios en la definición y clasificación de las entidades pediátricas. En la clasificación de la OMS, el término “síndrome mielodisplásico” ha sido sustituido por “neoplasia mielodisplásica” (manteniendo la abreviatura SMD). No obstante, en este capítulo se ha optado por conservar la denominación clásica de “síndrome mielodisplásico pediátrico”, al considerarla un término más amplio.
En contraste con los adultos, los SMD pediátricos se caracterizan por presentar con mayor frecuencia una médula ósea hipocelular al diagnóstico. Las alteraciones citogenéticas más comunes en la población pediátrica incluyen la monosomía 7 y la deleción del brazo largo del cromosoma 7 [del(7q)], seguidas de la trisomía 8, mientras que en los adultos predominan las deleciones del cromosoma 5q. Asimismo, en los SMD pediátricos los genes más frecuentemente mutados son SETBP1, ASXL1, RUNX1 y genes de la vía RAS, en contraste con los adultos, en quienes las mutaciones se localizan con mayor frecuencia en genes del espliceosoma o en reguladores epigenéticos(1,3,4).
La mayoría de los casos de SMD en pediatría son de novo, pero algunos pacientes desarrollan SMD secundarios a condiciones preexistentes, como síndromes de fallo medular hereditario (SFMH), exposición previa a quimioterapia o radioterapia, o aplasia medular adquirida (AMA). En los últimos años, varios estudios han mostrado que hasta un tercio de los SMD pediátricos pueden presentar alguna alteración germinal de predisposición. La evaluación de la presencia de un síndrome subyacente de predisposición germinal es fundamental para una clasificación y un manejo óptimos de los SMD pediátricos(5).
Aunque es previsible que, en los próximos años, se descubran nuevas variantes germinales implicadas en este subgrupo de predisposición, la etiología de la mayoría de los SMD pediátricos sigue siendo desconocida. Sin embargo, existe evidencia creciente que sugiere que la desregulación inmune podría constituir un mecanismo etiopatogénico relevante en un subgrupo de estos pacientes(1).
En este capítulo, también se incluye la leucemia mielomonocítica juvenil (LMMJ), reconocida como una entidad independiente debido a sus particularidades biológicas y moleculares, con características intermedias entre un SMD y un síndrome mieloproliferativo.
Etiopatogenia
El creciente reconocimiento de síndromes de predisposición germinal ha contribuido a una mejor comprensión de la etiopatogenia de los SMD pediátricos, aunque la mayoría de los casos siguen siendo de causa desconocida. Asimismo, los SMD pediátricos presentan un perfil de alteraciones somáticas diferente al descrito en los adultos (Tabla II).

Factores de predisposición germinal a SMD pediátricos
Se han identificado alteraciones germinales de predisposición en el 7 % y el 31 % de los SMD pediátricos de novo(1). Los principales genes implicados incluyen GATA2 y SAMD9/SAMD9L, que en conjunto representan aproximadamente el 15 % de los SMD de novo en la población pediátrica. Otros genes asociados a predisposición germinal son RUNX1 y ETV6, así como el síndrome relacionado con ERCC6L2(1,6-8).
Sin embargo, la edad avanzada en el momento de la presentación no es suficiente para descartar un trastorno de predisposición germinal. Así, las mutaciones germinales en DDX41 se presentan con neoplasias mieloides en adultos de edad avanzada(9).
Algunos de los síndromes de predisposición más frecuentes en los SMD pediátricos son los que se citan a continuación.
Déficit de GATA2
El déficit de GATA2 es una alteración innata autosómica dominante con alta penetrancia y predisposición a SMD pediátrico e inmunodeficiencia variable(1). El gen GATA2 codifica para un factor transcripcional que es esencial para la hematopoyesis y la función inmune. La neutropenia es frecuente y la monocitopenia es una alteración característica en esta entidad. La biopsia de médula ósea suele mostrar hipocelularidad con grados variables de displasia. La mediana de edad de diagnóstico del SMD en estos pacientes se estima entre 16 y 19,7 años, con ausencia de casos en lactantes, baja frecuencia en la primera infancia y un incremento progresivo en edades pediátricas más avanzadas(1). En cuanto al perfil genético, las mutaciones de pérdida de función de GATA2 se asocian con un mayor riesgo de SMD y un inicio más precoz de la enfermedad, además de manifestaciones extramedulares, como linfedema y sordera(10).
Las variantes germinales de GATA2 representan aproximadamente el 7 % de los SMD en la población pediátrica y alrededor del 15 % de los SMD avanzados. El análisis del perfil somático ha revelado patrones característicos de hematopoyesis clonal, siendo la monosomía 7 la alteración citogenética más frecuente en los SMD pediátricos asociados a deficiencia de GATA2, con un incremento de su prevalencia con la edad. En este contexto, la mayoría de los adolescentes con SMD y monosomía 7 presentan una deficiencia subyacente de GATA2. Esto sugiere que la monosomía 7 desempeña un papel relevante en la progresión clonal de la enfermedad. Las mutaciones en SETBP1 se han descrito exclusivamente en pacientes con monosomía 7 y su frecuencia disminuye con la edad. Por el contrario, la frecuencia de las mutaciones en STAG2 y de la trisomía 8 aumenta con la edad y parece asociarse con una menor probabilidad de desarrollo precoz de SMD avanzado. Es fundamental un seguimiento adaptado a la edad y una estratificación del riesgo basada en el genotipo en la deficiencia de GATA2(1,6,10) (Fig. 1).

Figura 1. Déficit de GATA2.
Modificada de: Bruzzese et al. 2021.
Síndromes SAMD9 y SAMD9L
Son trastornos genéticos raros, autosómicos dominantes, causados por mutaciones de ganancia de función en los genes homólogos SAMD9 o SAMD9L, localizados en el cromosoma 7q. Son causantes del 8 % al 18,6 % de los SMD pediátricos, presentándose típicamente en niños de edad preescolar tras una enfermedad infecciosa. Estos síndromes suelen manifestarse con citopenias, habitualmente en forma de trombocitopenia como hallazgo inicial, junto con infecciones recurrentes y alteraciones del crecimiento y desarrollo. La biopsia de MO suele ser hipocelular. La mayoría de estos pacientes cursan con SMD con bajo número de blastos o citopenia refractaria de la infancia (CRI). Las variantes germinales en SAMD9/SAMD9L constituyen una causa frecuente de SMD pediátrico asociado a monosomía 7 y son mutuamente excluyentes con la deficiencia de GATA2. Una característica distintiva de los síndromes asociados a SAMD9/9L es la elevada frecuencia de rescate genético somático, que permite la compensación progresiva del sistema hematopoyético y se asocia a una disminución del riesgo de desarrollo de SMD con la edad. Este patrón difiere del observado en otros síndromes de predisposición a SMD, en los que el riesgo aumenta de forma progresiva con el tiempo(1) (Fig. 2). El perfil somático de los pacientes con síndromes SAMD9/9L está caracterizado predominantemente por la pérdida del cromosoma 7, en un proceso de selección clonal no aleatorio en el que se pierde el alelo mutado, mientras que el cromosoma 7 resultante conserva el alelo no mutado. Estudios recientes han demostrado que, en una proporción de pacientes en edad preescolar, la monosomía 7 y las citopenias pueden revertir de forma espontánea(1,5,7,11). Por este motivo, los trastornos relacionados con SAMD9/9L constituyen la única predisposición a SMD en la que puede considerarse un seguimiento estrecho en pacientes estables con monosomía 7 adquirida(1).
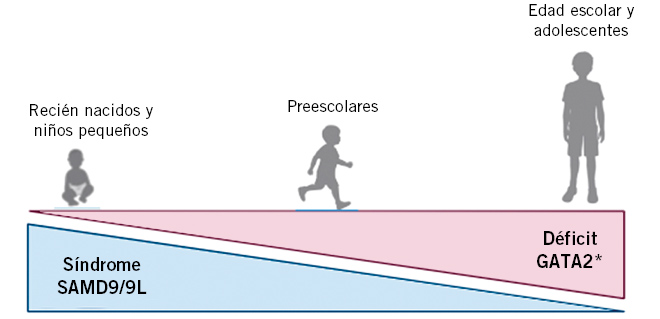
Figura 2. Riesgo de síndrome mielodisplásico (SMD) según la edad del paciente en los principales síndromes pediátricos predisponentes. *Incluye otros síndromes raros (RUNX1, ERCC6L2 y otros donde la incidencia de síndrome mielodisplásico aumenta con la edad). Modificada de: Kotmayer L et al.(1).
Otros
Las variantes germinales en RUNX1 y ERCC6L2 se encuentran en pacientes jóvenes con SMD, aunque la evolución a SMD en estos síndromes suele ser más común en adultos(10) (Fig. 2).
Alteraciones somáticas adquiridas
Entre el 20 % y el 60 % de los SMD en pediatría tienen alteraciones citogenéticas, siendo más comunes en los SMD con exceso de blastos (SMD-EB).
Alteraciones en el cromosoma 7
La monosomía 7 y la deleción del 7q se observan en el 6-12 % de los SMD con bajo número de blastos y en el 27-32 % de los SMD con exceso de blastos en pediatría. Estos pacientes tienen mayor riesgo de progresión a SMD de alto grado y a LMA(1,2,11,12).
Mutaciones somáticas
Las mutaciones somáticas más comunes en el SMD pediátrico son las que afectan a los genes de la vía RAS (PTPN11, NRAS, KRAS, CBL), SETBP1, ASXL1 y RUNX1, a diferencia del SMD en adultos. Las mutaciones de la vía RAS se encuentran en el 33 % de los SMD pediátricos. Recientemente, se ha visto un aumento de la prevalencia de duplicaciones en tándem de UBTF y mutaciones en NPM1 en el SMD pediátrico con exceso de blastos, en pacientes con SMD con cariotipo normal y sin predisposición germinal. La mayoría de los casos con mutaciones en NPM1 actualmente se clasifican como LMA(1,4,13,14).
Diagnóstico
Ante un paciente con citopenia persistente y/o displasia en una o varias series hematopoyéticas, debe confirmarse el hallazgo y excluir causas secundarias. Asimismo, se recomienda la realización de un estudio de predisposición germinal. El diagnóstico diferencial debe incluir los síndromes de fallo medular congénito y la aplasia medular adquirida.
El diagnóstico de los SMD pediátricos se basa en la presencia de citopenias persistentes, junto con evidencia de clonalidad hematopoyética y/o displasia medular.
Ante un paciente con citopenias en una o varias líneas celulares y hallazgos de displasia, el primer paso es confirmar dichas alteraciones mediante la repetición del estudio analítico. Es importante recordar que la presencia de displasia y/o citopenias no es sinónima de síndrome mielodisplásico, por lo que debe realizarse un diagnóstico diferencial amplio. Este debe incluir entidades hematológicas como los SFMH, la AMA, la anemia diseritropoyética congénita, la hemoglobinuria paroxística nocturna (HPN), el síndrome hemofagocítico y trastornos linfoproliferativos/autoinmunes, así como la valoración de posibles síndromes de predisposición germinal. Asimismo, deben considerarse causas no hematológicas, como infecciones, déficits nutricionales y enfermedades reumatológicas, entre otras.
Para la evaluación diagnóstica del paciente pediátrico con sospecha de SMD (v. Algoritmo al final del artículo):
• Es fundamental una historia clínica y exploración física detalladas, que incluyan:
– Antecedentes personales de exposición a tóxicos, radioterapia o fármacos mielotóxicos (quimioterapia, antibióticos, antivirales, inmunosupresores, factores de crecimiento o antiepilépticos).
– Antecedentes personales o familiares de patología tiroidea, renal, digestiva o sordera.
– Antecedentes familiares de enfermedades hematológicas congénitas (como anemia de Fanconi, síndrome de Diamond-Blackfan, disqueratosis congénita o síndrome de Shwachman-Diamond, entre otras), neoplasias hematológicas y no hematológicas, enfermedades hematológicas hereditarias no neoplásicas (talasemia, esferocitosis, etc.) o citopenias no filiadas.
– Caracterización clínica de la anemia, las infecciones y/o las hemorragias, valorando su intensidad, frecuencia y duración.
– Exploración física completa, con especial atención a la presencia de organomegalias y otros signos de enfermedad sistémica.
• De forma complementaria, la evaluación inicial debe incluir estudios en sangre periférica dirigidos a la caracterización de las citopenias y al diagnóstico diferencial con otras entidades:
– Hemograma completo y frotis de sangre periférica para el recuento celular y la valoración de rasgos de displasia.
– Hemoglobina fetal.
– Bioquímica con parámetros de función hepática, renal y tiroidea.
– Niveles de ácido fólico, vitamina B12, cobre y estudio del metabolismo del hierro.
– Niveles séricos de eritropoyetina.
– Inmunoglobulinas y perfil de autoinmunidad.
– Serologías de virus de la inmunodeficiencia humana (VIH), hepatitis B (VHB), hepatitis C (VHC), citomegalovirus (CMV) y parvovirus B19. Estudio de clon de HPN por citometría de flujo.
• El estudio de médula ósea constituye el siguiente paso diagnóstico y es fundamental para la confirmación del SMD y su caracterización:
– Estudio citológico, considerando displasia cuando más del 10 % de las células de, al menos, una línea mieloide presentan alteraciones morfológicas.
– Citometría de flujo para la identificación de alteraciones en los patrones de diferenciación y/o expresión aberrante de antígenos en progenitores hematopoyéticos.
– Estudios citogenéticos y moleculares, esenciales para la confirmación diagnóstica y la clasificación del SMD.
– Biopsia de médula ósea para la evaluación de la celularidad medular y la presencia de fibrosis.
• Además, el estudio genético de predisposición germinal y la exclusión de otros síndromes de fallo medular hereditarios (IBMF) constituyen un componente esencial en el diagnóstico de los síndromes mielodisplásicos pediátricos.
Si se encuentran mutaciones en genes de predisposición o síndromes congénitos en sangre periférica (SP) o médula ósea (MO), debe valorarse completar el estudio en línea germinal para una correcta clasificación del caso(5).
Otros estudios más específicos, que deberán realizarse en centros especializados una vez establecida la sospecha de SFMH o SMD pediátrico, son el estudio de fragilidad cromosómica y la determinación de la longitud telomérica.
Clasificación
En 2022 se publicaron dos clasificaciones de neoplasias mieloides: la 5ª edición de la Clasificación de la OMS y la Clasificación del ICC. Ambas reconocen diferente etiopatogenia entre el SMD en adultos y pediátrico y clasifican esta entidad de manera distinta(5,13,14).
Tanto la ICC como la 5ª edición de la OMS reconocen el papel de la genética y de la exposición previa a terapia citotóxica en la determinación de la biología de las neoplasias mieloides. En la 5ª edición de la OMS, las neoplasias mieloides que surgen tras la exposición a terapia citotóxica o en el contexto de predisposición germinal se incluyen dentro de la categoría principal de neoplasias mieloides secundarias(5,13).
Sin embargo, en el sistema de clasificación ICC, la historia de exposición a quimio/radioterapia y la predisposición germinal se consideran condiciones descriptivas dentro del diagnóstico, pero no criterios clasificatorios(5).
5ª edición de la Clasificación de la OMS(5,13)
Como se ha comentado previamente, la clasificación de la OMS ha sustituido el término “síndrome mielodisplásico” por “neoplasia mielodisplásica” (manteniendo la abreviatura SMD), con el objetivo de enfatizar la naturaleza neoplásica de estas entidades.
El término SMD pediátrico enfatiza que esta categoría de neoplasias mieloides es biológicamente diferente a la que vemos en adultos. La LMMJ se excluye de este grupo.
En esta clasificación, el término SMD pediátrico con bajo número de blastos (SMD pediátrico LB, del inglés low blast) reemplaza al término anterior “citopenia refractaria de la infancia (CRI)”, término que sigue apareciendo en la clasificación de la ICC.
El término SMD con bajo número de blastos engloba 2 subtipos: el SMD pediátrico LB hipocelular y el SMD pediátrico LB, no especificado de otra manera (NOS, del inglés not otherwise specified). Es un requisito esencial para diagnosticar un SMD pediátrico LB descartar otras causas de citopenias como infecciones, deficiencias nutricionales, enfermedades metabólicas, IBMF y variantes germinales patogénicas. Aproximadamente el 80 % de los SMD pediátricos muestran una médula ósea hipocelular con características similares a la AMA y a otros IBMF, por lo que se requiere un estudio morfológico detallado para evaluar la distribución, la maduración y la presencia de displasia hematopoyética.
Los SMD pediátricos con aumento de blastos (SMD-IB, del inglés increased blasts) se definen como ≥5 % de blastos en MO o ≥2 % en SP. Las alteraciones citogenéticas adquiridas y las mutaciones de la vía RAS son más frecuentes en el SMD pediátrico IB que en el LB.
En la clasificación de la OMS, los casos con alteraciones patogénicas germinales se denominan neoplasias mielodisplásicas con predisposición germinal(13) (Tabla III).

Clasificación del ICC(5,14)
La clasificación ICC (Tabla IV) mantiene la terminología de CRI y SMD pediátricos. Los criterios diagnósticos de CRI se recogen en la tabla V. Además, la ICC incorpora una clasificación específica de las neoplasias hematológicas con predisposición germinal(15). Asimismo, establece una serie de características asociadas a un mayor riesgo de progresión a SMD en pacientes con predisposición germinal(15).


Es previsible que futuras clasificaciones evolucionen hacia categorías basadas en la etiología e incorporen una entidad específica para los SMD asociados a predisposición germinal, incluyendo aquellos que surgen en el contexto de síndromes de IBMF y de síndromes de predisposición(1).
Pronóstico
No existen scores pronósticos específicos para el SMD pediátrico, pero hay alteraciones relacionadas con peor pronóstico y mayor riesgo de progresión a LMA.
Los scores pronósticos han sido desarrollados para adultos para evaluar la supervivencia global y el riesgo de evolución a LMA, lo que ayuda en la toma de decisiones. Dada la diferencia de los SMD entre adultos y niños, los scores pronósticos no se aplican de manera rutinaria en la práctica clínica(5,16).
Sin embargo, existen ciertas alteraciones que se relacionan con peor pronóstico y mayor riesgo de progresión a LMA en el SMD pediátrico(2,5,16).
• Alteraciones citogenéticas: monosomía 7, deleción 7q, cariotipo complejo en niños (≥3 alteraciones citogenéticas).
• SMD con exceso de blastos.
• Déficit de GATA2 asociado a monosomía 7.
• Mutaciones somáticas de alto riesgo (SETBP1, RUNX1, EZH2, ETV6 y vía RAS).
• Las mutaciones somáticas del gen TP53 están presentes en aproximadamente el 5-10 % de los SMD pediátricos y suelen asociarse con un cariotipo complejo y un pronóstico desfavorable.
Tratamiento
El único tratamiento curativo para el SMD pediátrico es el trasplante alogénico de progenitores hematopoyéticos.
El trasplante alogénico de progenitores hematopoyéticos (alo-TPH) constituye actualmente la única opción terapéutica con potencial curativo para el SMD pediátrico, mientras que el papel de la quimioterapia y de la terapia inmunosupresora sigue siendo controvertido(2,5).
Por ello, una vez establecido el diagnóstico de SMD, debe realizarse de forma precoz el tipaje HLA del paciente y de sus familiares. En ausencia de un donante familiar HLA compatible, debe iniciarse la búsqueda de un donante no emparentado adecuado(1,2,5).
No obstante, algunos pacientes pueden ser candidatos a una estrategia inicial de vigilancia estrecha sin necesidad de tratamiento inmediato. Entre ellos se incluyen aquellos sin dependencia transfusional ni neutropenia grave, sin inmunodeficiencia significativa y sin alteraciones citogenéticas de alto riesgo.
El alo-TPH se ofrece de forma sistemática a los pacientes con SMD con exceso de blastos, y a los casos de SMD LB o CRI asociada a monosomía 7, cariotipo complejo, neutropenia grave o dependencia transfusional. La terapia inmunosupresora puede considerarse una opción terapéutica en pacientes con CRI y médula ósea hipocelular, en ausencia de monosomía 7 o de cariotipo complejo, aunque la tasa de respuesta es inferior a la observada en la anemia aplásica grave, y una proporción relevante de estos pacientes requerirá posteriormente TPH por falta de respuesta o recaída(2) (v. Algoritmo al final del artículo).
El alo-TPH es también la única terapia curativa para la mayoría de los pacientes pediátricos con formas de SMD en el contexto de IBMF, el SMD secundario a terapia y el SMD asociado a predisposición germinal.
En los SMD pediátricos que no están asociados a SFMH, predisposición genética germinal o neoplasias malignas relacionadas con tratamientos previos, las tasas de curación tras el trasplante alogénico son del 50-60 %. Los pacientes con estas condiciones asociadas presentan, en general, peores resultados(5).
En general, se recomienda la realización del alo-TPH lo más pronto posible una vez se establece la indicación de tratamiento. El uso de quimioterapia intensiva previa al trasplante en el SMD pediátrico no ha sido evaluado de forma sistemática, por lo que sus resultados deben interpretarse con cautela. En la actualidad, no se recomienda su utilización rutinaria en niños con SMD-EB, aunque puede considerarse la administración de un ciclo de quimioterapia citorreductora en casos de LMA secundaria a SMD con el objetivo de disminuir la carga de blastos antes del trasplante(2). Se han realizado algunos estudios en los que, en los SMD, podría ser beneficioso el uso de terapia puente con hipometilantes y venetoclax para disminuir la carga tumoral, aunque aún no hay ninguna recomendación establecida(17).
Leucemia mielomonocítica juvenil
La leucemia mielomonocítica juvenil (LMMJ) es una enfermedad hematológica rara, característica de niños muy pequeños y con manifestaciones clínicas y hematológicas particulares. Por este motivo, se presenta en esta revisión separada del resto de síndromes mielodisplásicos pediátricos, entre los que se incluía previamente, haciendo hincapié en sus características clínicas, criterios diagnósticos y abordajes de tratamiento.
Recientemente, esta entidad se ha redefinido en la 5ª revisión de la clasificación de los tumores hematológicos de la OMS 2022 y también en la ICC. Mientras que la OMS la clasifica como una neoplasia mieloproliferativa derivada de la célula madre hematopoyética, la clasificación ICC la separa de los procesos mieloproliferativos/mielodisplásicos del adulto y la define como una entidad particular, definida genéticamente por presentar mutaciones en los genes NRAS, KRAS, PTPN11, NF1, CBL o, más raramente, en RRAS de la ruta canónica de señalización RAS(13,15).
Por todo ello, cabría considerar que esta entidad no debería formar parte de este capítulo; sin embargo, dada su histórica relación con la mielodisplasia infantil, se incluye un breve resumen.
Clínica
Las características clínicas más frecuentes en la presentación de la enfermedad son la fiebre, palidez, infecciones y exantema(18). El hemograma demuestra leucocitosis con monocitosis con rasgos displásicos y, usualmente, trombocitopenia. La anemia no es una manifestación inicial frecuente, pero habitualmente se observan macrocitosis o microcitosis persistentes. La esplenomegalia o evidencia de infiltración en órganos también es habitual.
El diagnóstico diferencial debe incluir cuadros infecciosos virales u otros procesos mieloproliferativos.
Diagnóstico
El diagnóstico se basa en la exclusión de otras entidades neoplásicas y en la confirmación de alteraciones hematológicas características (Tabla VI)(19). Su presentación se confunde con frecuencia con infecciones virales diseminadas, como las causadas por citomegalovirus o por el virus de Epstein-Barr, debido al deterioro del paciente, la fiebre y las visceromegalias. En ocasiones (7 %), el hemograma tarda en mostrar la monocitosis característica.

Tratamiento
El único tratamiento curativo es el trasplante hematopoyético. Solo algunas variantes con mutaciones germinales de NRAS, KRAS o PTPN11 y algunas LMMJ con mutación en CBL pueden alcanzar remisiones espontáneas de la enfermedad. La quimioterapia intensiva antes del trasplante no ha demostrado hasta el momento ninguna utilidad, aun cuando disminuye la masa tumoral de manera relevante. La elevada toxicidad de estos ciclos no ha beneficiado la supervivencia ni ha reducido la incidencia de recaídas tras el trasplante. En los últimos años se están probando dosis bajas de quimioterapia y agentes hipometilantes, pero los resultados de estas aproximaciones hasta el momento tampoco han demostrado mejoría en la supervivencia.
En líneas generales, los resultados del trasplante consiguen la curación en aproximadamente un 50 % de los pacientes, con peores resultados en niños mayores de 2-4 años según las series, en aquellos con mutaciones en PTPN11, con blastos en médula ósea >20 % al diagnóstico, o con patrones de firma genética de tipo LMA o de alta metilación(18).
Conclusiones
Los SMD constituyen un grupo heterogéneo de neoplasias clonales de la célula madre hematopoyética, de baja incidencia en la edad pediátrica. Se caracterizan por la presencia de citopenias en una o más series hematopoyéticas junto con displasia morfológica, y conllevan un riesgo aumentado de progresión a LMA. En la población infantil, se trata de una entidad biológica y clínica distinta a la del adulto. En algunos casos se ha identificado predisposición germinal como base etiológica. Es importante realizar el diagnóstico diferencial con los SFMH y la AMA, entre otros. En una proporción de casos se identifican mutaciones somáticas adquiridas o alteraciones citogenéticas. Las alteraciones citogenéticas más frecuentes en la edad pediátrica incluyen la monosomía 7 y la deleción del brazo largo del cromosoma 7 [del(7q)].
Es fundamental el análisis de la sangre periférica y de la médula ósea, así como el estudio de la posible predisposición germinal, con el objetivo de optimizar el diagnóstico y el tratamiento.
La LMMJ se considera actualmente una entidad independiente debido a sus características clínicas y biológicas, y se define genéticamente por la presencia de mutaciones en NRAS, KRAS, PTPN11, NF1 o CBL, y más raramente en RRAS.
El único tratamiento potencialmente curativo en el SMD pediátrico y la LMMJ es el alo-TPH.
Función del pediatra de Atención Primaria
Ante un paciente con citopenias en una o más series hematopoyéticas y/o datos de displasia en el hemograma, el primer paso será confirmar dichas alteraciones mediante una nueva determinación analítica.
Es fundamental realizar una anamnesis detallada y una exploración física completa, con especial atención a los antecedentes familiares de citopenias, neoplasias hematológicas u otras enfermedades hereditarias, así como a la presencia de malformaciones congénitas, alteraciones del desarrollo u otras manifestaciones sindrómicas, como la sordera, que puedan sugerir un síndrome de predisposición germinal o un SFMH.
A continuación, es imprescindible realizar un estudio dirigido para descartar causas secundarias de citopenias, entre las que se incluyen infecciones víricas (VIH, VHB, VHC, CMV, parvovirus B19), déficits nutricionales (hierro, cobre, vitamina B12 y ácido fólico), toxicidad farmacológica o ambiental, enfermedad hepática o renal crónica y anemia de enfermedad crónica. Asimismo, debe valorarse la derivación en caso de sospecha de citopenia de origen autoinmune, aplasia medular, SFMH, SMD o LMMJ.
Es fundamental recordar que la presencia de citopenias y/o displasia no implica necesariamente el diagnóstico de síndrome mielodisplásico.
Los pacientes con sospecha de SMD y LMMJ deben ser derivados a Hematología Pediátrica para su evaluación especializada, que incluirá el estudio detallado de sangre periférica y médula ósea, así como las pruebas complementarias necesarias para establecer el diagnóstico definitivo.
Conflicto de intereses
Los autores declaran no tener conflictos de interés.
Financiación
Este trabajo no ha recibido financiación específica.
Bibliografía
Los asteriscos muestran el interés del artículo a juicio de los autores.
1.** Kotmayer L, Kennedy AL, Wlodarski MW. Germline and somatic genetic landscape of pediatric myelodysplastic syndromes. Haematologica. 2025; 1100: 1974-86. Disponible en: https://doi.org/10.3324/haematol.2024.285700.
2.** Locatelli F, Strahm B. How I treat myelodysplastic syndromes of childhood. Blood. 2018; 131: 1406-14. Disponible en: https://doi.org/10.1182/blood-2017-09-765214.
3. Schwartz JR, Ma J, Lamprecht T, Walsh M, Wang S, Bryant V, et al. The genomic landscape of pediatric myelodysplastic syndromes. Nat Commun. 2017; 8: 1557. Disponible en: https://doi.org/10.1038/s41467-017-01590-5.
4. Pastor V, Hirabayashi S, Karow A, Wehrle J, Kozyra EJ, Nienhold R, et al. Mutational landscape in children with myelodysplastic syndromes is distinct from adults: specific somatic drivers and novel germline variants. Leukemia. 2017; 31: 759-62. Disponible en: https://doi.org/10.1038/leu.2016.342.
5.** Inam Z, Pan M, Diab Y, Schore R, Vatsayan A, Cheng J. Pediatric Myelodysplastic Syndrome: Updated Classifications and Current Diagnosis and Treatment Challenges. Arch Pathol Lab Med. 2025; 149: 679-87. Disponible en: https://doi.org/10.5858/arpa.2024-0164-RA.
6. Wlodarski MW, Hirabayashi S, Pastor V, Starý J, Hasle H, Masetti R, et al. Prevalence, clinical characteristics, and prognosis of GATA2-related myelodysplastic syndromes in children and adolescents. Blood. 2016; 127: 1387-97. Disponible en: https://doi.org/10.1182/blood-2015-09-669937.
7. Sahoo SS, Pastor VB, Goodings C, Voss RK, Kozyra EJ, Szvetnik A, et al. Clinical evolution, genetic landscape and trajectories of clonal hematopoiesis in SAMD9/SAMD9L syndromes. Nat Med. 2021; 27: 1806-17. Disponible en: https://doi.org/10.1038/s41591-021-01511-6.
8. Hakkarainen M, Kaaja I, Douglas SPM, Vulliamy T, Dokal I, Soulier J, et al. The clinical picture of ERCC6L2 disease: from bone marrow failure to acute leukemia. Blood. 2023; 141: 2853-66. Disponible en: https://doi.org/10.1182/blood.2022019425.
9. Kennedy AL, Shimamura A. Genetic predisposition to MDS: clinical features and clonal evolution. Blood. 2019; 133: 1071-85. Disponible en: https://doi.org/10.1182/blood-2018-10-844662.
10. Kotmayer L, Kozyra EJ, Kang G, Strahm B, Yoshimi A, Sahoo SS, et al. Age-dependent phenotypic and molecular evolution of pediatric MDS arising from GATA2 deficiency. Blood Cancer J. 2025; 15: 121. Disponible en: https://doi.org/10.1038/s41408-025-01309-6.
11. Kennedy AL, Shimamura A. Genetic predisposition to MDS: clinical features and clonal evolution. Blood. 2019; 133: 1071-85. Disponible en: https://doi.org/10.1182/blood-2018-10-844662.
12. Wlodarski MW, Sahoo SS, Niemeyer CM. Monosomy 7 in Pediatric Myelodysplastic Syndromes. Hematol Oncol Clin North Am. 2018; 32: 729-43. Disponible en: https://doi.org/10.1016/j.hoc.2018.04.007.
13. Khoury JD, Solary E, Abla O, Akkari Y, Alaggio R, Apperley JF, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022; 36: 1703-19. Disponible en: https://doi.org/10.1038/s41375-022-01613-1.
14. Arber DA, Orazi A, Hasserjian RP, Borowitz MJ, Calvo KR, Kvasnicka HM, et al. International Consensus Classification of Myeloid Neoplasms and Acute Leukemias: integrating morphologic, clinical, and genomic data. Blood. 2022; 140: 1200-28. Disponible en: https://doi.org/10.1182/blood.2022015850.
15. Rudelius M, Weinberg OK, Niemeyer CM, Shimamura A, Calvo KR. The International Consensus Classification (ICC) of hematologic neoplasms with germline predisposition, pediatric myelodysplastic syndrome, and juvenile myelomonocytic leukemia. Virchows Arch. 2023; 482: 113-30. Disponible en: https://doi.org/10.1007/s00428-022-03447-9.
16.** Grupo Español de Síndromes Mielodisplásicos (GESMD). Guías españolas de SMD y LMMC.
17. Masetti R, Baccelli F, Leardini D, Locatelli F. Venetoclax: a new player in the treatment of children with high-risk myeloid malignancies? Blood Adv. 2024; 8: 3583-95. Disponible en: https://doi.org/10.1182/bloodadvances.2023012041.
18. Gupta AK, Meena JP, Chopra A, Tanwar P, Seth R. Juvenile myelomonocytic leukemia-A comprehensive review and recent advances in management. Am J Blood Res. 2021; 11: 1-21.
19. Elghetany MT, Cavé H, De Vito R, Patnaik MM, Solary E, Khoury JD. Juvenile myelomonocytic leukemia; moving forward. Leukemia. 2023; 37: 720-2. Disponible en: https://doi.org/10.1038/s41375-023-01818-y.
20. Ochoa Fernández B, González Martínez B. Síndromes mielodisplásicos en Pediatría. Pediatr Integral. 2021; 6: 320-5. Disponible en: https://www.pediatriaintegral.es/publicacion-2021-09/sindromes-mielodisplasicos-en-pediatria/.
Bibliografía recomendada
– Kotmayer L, Kennedy AL, Wlodarski MW. Germline and somatic genetic landscape of pediatric myelodysplastic syndromes. Haematologica. 2025; 1100: 1974-86. Disponible en: https://doi.org/10.3324/haematol.2024.285700.
Artículo reciente que revisa de forma exhaustiva el escenario genético germinal y somático de los SMD pediátricos. Además, se centra en las nuevas clasificaciones diagnósticas de estas patologías y detalla los aspectos clínicos más importantes de estas alteraciones genéticas.
– Grupo Español de Síndromes Mielodisplásicos (GESMD). Guías españolas de SMD y LMMC. Edición 2026.
Guía de referencia con recomendaciones para el diagnóstico, clasificación, pronóstico y tratamiento de los SMD. Se trata de un documento muy práctico para su uso en la práctica clínica.
– Locatelli F, Strahm B. How I treat myelodysplastic syndromes of childhood. Blood. 2018; 131: 1406-14. Disponible en: https://doi.org/10.1182/blood-2017-09-765214.
Artículo con una orientación clínica y práctica de SMD pediátrico, sobre todo para la toma de decisiones terapéuticas, centrándose en especial en el TPH.
– Inam Z, Pan M, Diab Y, Schore R, Vatsayan A, Cheng J. Pediatric Myelodysplastic Syndrome: Updated Classifications and Current Diagnosis and Treatment Challenges. Arch Pathol Lab Med. 2025; 149: 679-87. Disponible en: https://doi.org/10.5858/arpa.2024-0164-RA.
Artículo reciente que aborda los avances de las últimas clasificaciones en el SMD pediátrico (incluyendo la OMS y la ICC) y los principales retos diagnósticos y terapéuticos actuales.
| Caso clínico |
|
Anamnesis: paciente mujer de 12 años derivada a consultas de Hematología por neutropenia (600-800/mcL) objetivada de manera incidental en análisis realizado por dolor abdominal. Revisadas analíticas previas con recuentos de neutrófilos normales. No presenta infecciones de repetición ni otra clínica asociada en la anamnesis realizada por aparatos. Antecedentes personales: NAMC (no alergias medicamentosas conocidas). Sin incidencias durante el embarazo ni perinatales. Ingreso al año de edad por otitis. Celulitis por mordedura de gato a los 8 años. En seguimiento por Digestivo por sobrecrecimiento bacteriano en tratamiento dietético. Calendario vacunal acorde con la edad. Antecedentes familiares: abuelo materno con trombocitopenia inmune (PTI). Alopecia. Abuelo paterno con leucopenia a expensas de neutropenia de entre 1.100-1.400/mcl, sin infecciones de repetición. Bisabuelo materno con artritis reumatoide. Madre portadora de talasemia beta heterocigota. Padre portador de talasemia beta heterocigota. Exploración física: buen estado general. Bien hidratada, nutrida y perfundida. Sin adenopatías. ACP normal. Abdomen sin megalias. Pruebas complementarias: análisis: hemograma: hematíes 3,97 mill/µL (3,9-5,3); hemoglobina: 13,1 g/dl (10,7-14,4); hematocrito: 37,8 % (34,3-44,3); volumen corpuscular medio: 95,2 fl (75-95); hemoglobina corpuscular media: 33,2 pg (23,2-30,6); índice de distribución eritrocitaria: 12,3 % (11,6-15); reticulocitos absolutos: 41,9 x 1.000/µL (24-84); reticulocitos %: 1,06 % (0,2-2); plaquetas: 159 x 1.000/µL (150-400); volumen plaquetar medio: 7,8 fL (5-10); leucocitos: 4,6 x 1.000/µL (4,5-14); neutrófilos: 0,8 x 1.000/µL (1,5-8) 17 % (38-68); linfocitos: 3 x 1.000/µL (1,5-6,8) 66,6 % (25-54); monocitos: 0 x 1.000/µL (0,2-1) 0,8 % (0-10); eosinófilos: 0,7 x 1.000/µL (0,1-1) 15,4 % (0-3); basófilos: 0 x 1.000/µL (0-0,1) 0,2 % (0-1). Anemias: transferrina: 257 mg/dL (206-331); índice de saturación de transferrina: 27,5 % (25-45); ferritina: 18 ng/mL (7-140); hierro: 101 µg/dL (55-140); vitamina B12: 339 pg/mL (180-914); ácido fólico: 20,7 ng/mL (3,9-23,9). Estudio de hemoglobinas (HPLC): hemoglobina F: 3,5 % (0-1); hemoglobina A2: 3,1 % (1,5-3,8). Valoración: no se observan picos anómalos. Reconstitución inmune (citometría de flujo): neutropenia. Serie linfoide con predominio de linfocitos T, ligero aumento de NKT y disminución de linfocitos B. Eosinófilos: 13 %. Bioquímica general: sin alteraciones. Hormonas: hormonas tiroideas normales. Inmunoglobulinas: IgA: 36,1 mg/dl (68-378); IgG: 661 mg/dl (768-1.632); IgM: 83 mg/dl (60-263); C3: 118,9 mg/dl (91-163); C4: 28 mg/dl (13-43). Autoinmunidad: ANA negativos; anticuerpos antineutrófilos perinucleares (MPO): negativos; anticuerpos antineutrófilos citoplasmáticos (PR3): negativos. Serologías: negativas. Ecografía abdominal: sin alteraciones.
|

 Oncologic emergencies in pediatrics