 |
| Temas de FC |
S. Sanroman Pacheco*, V. Quintero Calcaño**
Servicio de Hemato-Oncología Pediátrica. Hospital Universitario La Paz. Madrid
 *https://orcid.org/0000-0002-8010-3397
**https://orcid.org/0000-0003-4590-3062
| Resumen
Las lesiones histiocíticas o histiocitosis se consideran neoplasias inflamatorias de origen mieloide, compuestas por células dendríticas o derivadas de macrófagos/monocitos de origen clonal, que infiltran tejidos y son causadas por alteraciones recurrentes que activan quinasas, con mayor frecuencia en las vías de señalización de la proteína quinasa activada por mitógenos (MAPK), PI3K-AKT y tirosina quinasa del receptor (RTK). La vía común conduce a la sobreexpresión de ERK y a la supervivencia celular. Los efectos devastadores de la histiocitosis se relacionan menos con su capacidad proliferativa y más con el daño tisular permanente y el daño fibroinflamatorio en sitios críticos (p. ej., hipófisis, cerebro, hígado), que ahora se sabe que están orquestados por células mediadoras inflamatorias tisulares. La histiocitosis de células de Langerhans es la forma más común en pediatría, con un amplio espectro de presentación clínica. El pronóstico habitualmente es bueno, pero, algunas veces, está condicionado por secuelas significativas. Las histiocitosis no Langerhans son menos frecuentes y también cubren un amplio grupo de entidades nosológicas. La linfohistiocitosis hemofagocítica no es una patología neoplásica histiocitaria, sino producto de la alteración de los mecanismos de regulación inmunológica. |
| Abstract
Histiocytic lesions, or histiocytosis, are considered inflammatory neoplasms of myeloid origin, composed of clonal dendritic or macrophage/monocyte-derived cells that infiltrate tissues and are driven by recurrent alterations that activate kinases, most frequently in the mitogen-activated protein kinase (MAPK), PI3K-AKT, and receptor tyrosine kinase (RTK) signaling pathways. This common pathway leads to ERK overexpression and cell survival. The devastating effects of histiocytosis are less related to its proliferative capacity and more to permanent tissue damage and fibroinflammatory damage in critical sites (e.g., pituitary gland, brain, liver), which is now known to be orchestrated by tissue-mediated inflammatory cells. Langerhans cell histiocytosis is the most common form in pediatrics, with a broad spectrum of clinical presentation. The prognosis is usually good, but it sometimes accompanied by significant sequelae. Non-Langerhans cell histiocytosis is less frequent and also encompasses a broad range of diseases. Hemophagocytic lymphohistiocytosis is not a histiocytic neoplastic disease but rather the result of impaired immune regulation mechanisms. |
Palabras clave: Histiocitosis de células de Langerhans; Histiocitosis no Langerhans; Linfohistiocitosis hemofagocítica; Vía MAPK kinasa.
Key words: Langerhans cell histiocytosis; Non-Langerhans histiocytosis; Hemophagocytic lymphohistiocytosis; MAPK kinase pathway.
Pediatr Integral 2026; XXX (6): 402 – 408
OBJETIVOS
• Identificar signos y síntomas compatibles con histiocitosis.
• Establecer el momento de derivación al hospital.
• Conocer las complicaciones a largo plazo de la histiocitosis de células de Langerhans.
• Comprender la importancia de las mutaciones de la vía MAPK en las histiocitosis.
• Comprender la linfohistiocitosis hemofagocítica como una entidad diferente de las histiocitosis de Langerhans y no Langerhans.
Histiocitosis
https://doi.org/10.63149/j.pedint.171
Introducción(1-3)
Las histiocitosis son un grupo heterogéneo de enfermedades caracterizadas por la proliferación de origen neoplásico clonal de células del sistema mononuclear fagocítico (macrófagos y células dendríticas) en diferentes órganos y sistemas. Su presentación clínica es variable.
En el momento actual, la OMS incluye a las enfermedades histiocíticas/histiocitosis como un tipo de neoplasia de origen mieloide, estando incluidas en la clasificación actual de la OMS para las enfermedades neoplásicas hematolinfoides (5ª ed., 2022).
Histiocitosis de células de Langerhans (HCL)(2,4-7)
La histiocitosis de células de Langerhans (HCL) es actualmente considerada una neoplasia inflamatoria rara de origen mieloide (proliferación clonal de células dendríticas mieloides CD1a+/CD207) que afecta a diferentes órganos y sistemas, de presentación clínica heterogénea.
Epidemiología
Presenta una incidencia mayor en la infancia.
Se estima una incidencia anual de entre 2 y 10 casos por millón de niños menores de 14 años, con un pico de edad máximo en los menores de 1 año.
Etiología y patogenia
Actualmente, se considera una enfermedad clonal y oncológica. En 2010, Badalian-Very et al. describieron histiocitos patológicos CD1a+CD207+ portadores de la mutación somática del oncogén BRAFV600E. También se han descrito otras alteraciones de BRAF con menor frecuencia. Estos hallazgos moleculares han orientado la nueva clasificación de las histiocitosis.
Además, se han descrito otras alteraciones patogénicas que condicionan la activación de la vía RAS-RAF-MEK-ERK. Brown et al. demostraron mutaciones en MAP2K1 en el 27,5 % de los casos de HCL, en ausencia de mutaciones de BRAF. Además, se han descrito mutaciones en otros genes, como ALK, ARAF, ERBB3, PIK3CA y MAP3K1. En alrededor del 10-20 % de los pacientes no se detecta ninguna mutación y se postulan mecanismos adicionales, como cambios en el número de copias o alteraciones epigenéticas.
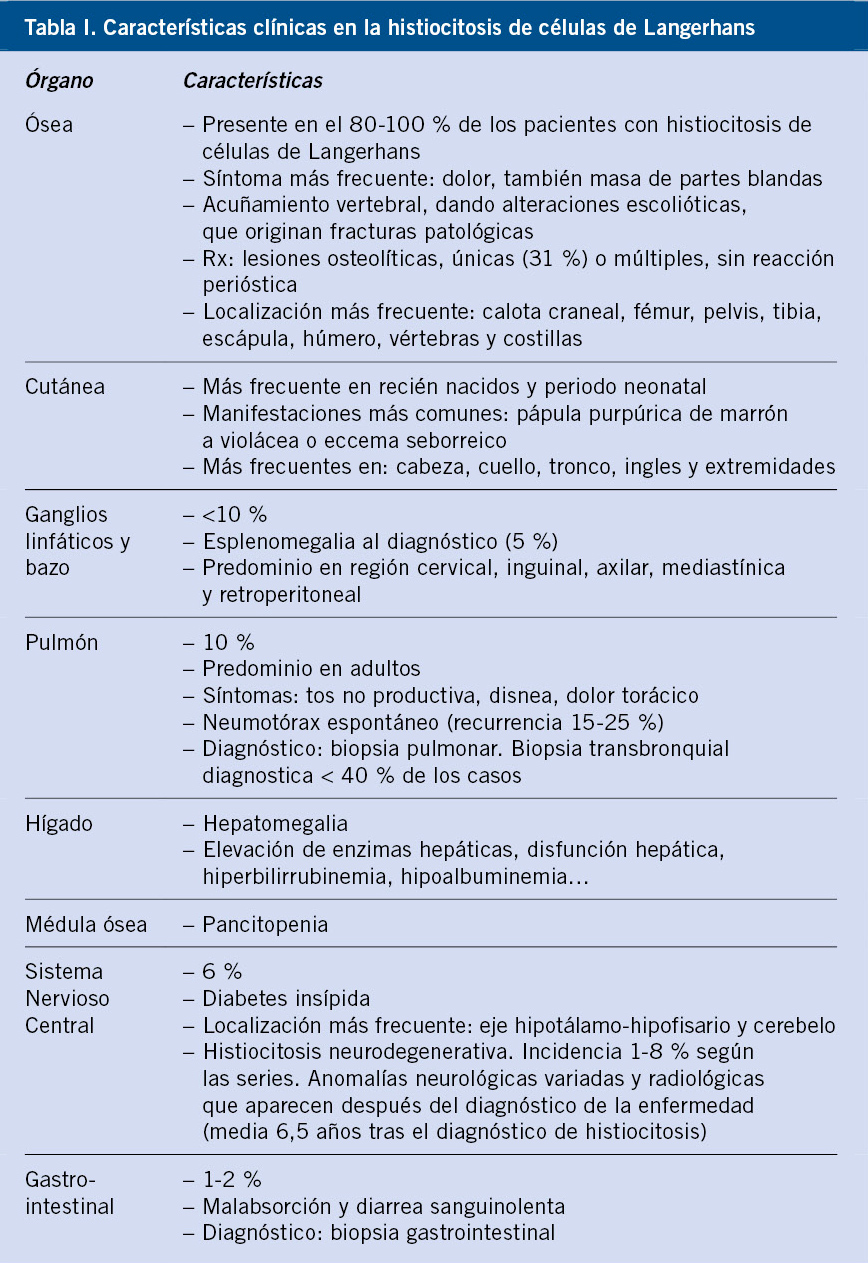
La afectación clínica y la extensión de la enfermedad podrían estar relacionadas con el momento de presentación de las mutaciones en los precursores. En relación con la fisiopatología de esta enfermedad, se postula que cuanto menos diferenciados estén los precursores mutados, más agresiva será la enfermedad y más extensa será esta (Fig. 1, Tablas I y II).
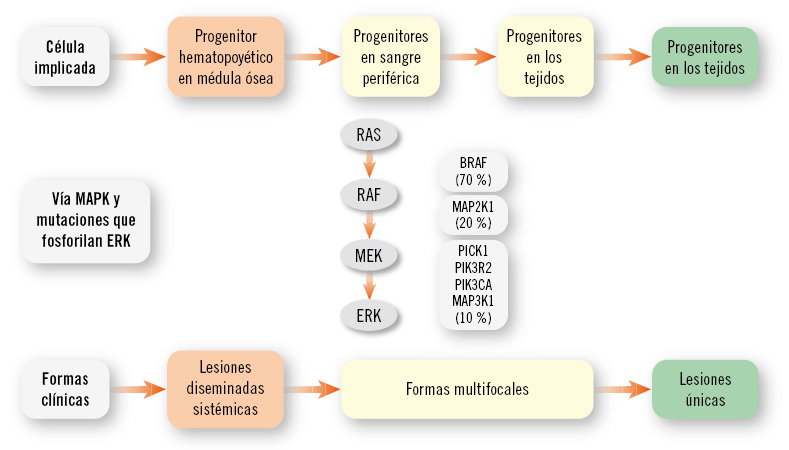
Figura 1. Modelo celular y molecular de desarrollo de las diferentes formas clínicas de la histiocitosis de células de Langerhans. La activación de la vía ERK por diferentes mutaciones en los precursores hematopoyéticos o precursores mieloides origina enfermedad diseminada multifocal; las mutaciones en las células precursoras en la sangre periférica y tejidos originan enfermedad multifocal, mientras que las mutaciones en las células más diferenciadas de los tejidos originan lesiones únicas. MAPK: del inglés mitogen-activated protein kinases. Modificado de: Astigarraga et al.(5).
Anatomía patológica
En la histología, se observan células de Langerhans patológicas (CD1a o CD207 positivo).
El diagnóstico definitivo es histológico, obtenido mediante biopsia de aquellas lesiones más accesibles, generalmente piel y hueso. Es necesario demostrar la presencia de células de Langerhans patológicas, que se definen por la expresión de CD1a en su membrana citoplasmática o positividad para langerina (CD207). Además, se observa un infiltrado de células redondas con núcleo surcado y abundante citoplasma. La inmunotinción de langerina ha hecho obsoleta la búsqueda de gránulos de Birbeck mediante microscopía electrónica.
El fondo inflamatorio típico es mixto, con eosinófilos y linfocitos, y menos neutrófilos y células plasmáticas. No es infrecuente observar células gigantes multinucleadas que pueden estar relacionadas con el proceso lesional, originadas a partir de precursores multipotentes CD34+, KIT+ y FLT3.
Se debe realizar inmunohistoquímica para la detección de BRAF p.V600, ya que concede un valor pronóstico en esta enfermedad. Se detecta más frecuentemente en pacientes más jóvenes y refractarios al tratamiento, con peor pronóstico en general.
En los casos que son negativos para mutaciones V600E BRAF, puede ser de utilidad clínica identificar otras mutaciones de MAPK, sobre todo si se considera el uso de terapias dirigidas a dianas genéticas.
Manifestaciones clínicas
Presentación clínica variable, con afectación más frecuente a nivel óseo y cutáneo.
La presentación clínica de estos pacientes va a depender de la localización de las lesiones y de su extensión (Tabla I). La enfermedad está limitada a un órgano en el 55 % de los pacientes (hueso, piel…); el resto presenta afectación multisistémica (Tabla III).
Clasificación según la extensión:
• Afectación de un solo órgano o sistema (unifocal o multifocal): afecta a hueso, piel, ganglios linfáticos, pulmón, sistema nervioso central u otros.
• Afectación multisistémica: afectación de 2 o más órganos o sistemas.
Diagnóstico
El diagnóstico definitivo es histológico, mediante biopsia, como ya se ha comentado. Esta enfermedad puede confundirse con otras muchas enfermedades. El diagnóstico diferencial es amplio, dificultoso y se deben descartar especialmente otros procesos malignos o infecciosos. Dada su escasa incidencia, es importante su sospecha clínica (Tabla II).
• Historia clínica, anamnesis y exploración física: especial atención a la presencia de: fiebre, dolor, rash cutáneo, pérdida de apetito o de peso, diarrea, poliuria, adenomegalias, etc. En la exploración física, incluir temperatura, peso y talla, así como el estadio madurativo sexual.
• Pruebas complementarias: hematimetría, coagulación, bioquímica (función renal, enzimas hepáticas, iones, ferritina, albúmina, osmolaridad en sangre y orina), VSG, orina, ecografía abdominal y radiografía de tórax.
La extensión de la enfermedad se realiza mediante la realización de pruebas de imagen, tales como RMN de cuerpo entero o PET-TAC. Si no existiera disponibilidad para realizar estas pruebas, se solicitarían serie ósea y ecografías de abdomen, cervicales y axilares.
• Biopsia: examen histológico, inmunohistoquímico e inmunofenotípico de la lesión, junto con infiltrado inflamatorio característico y células de Langerhans patológicas (positividad con las tinciones con anti-CD1a y/o anti-CD207). La afectación vertebral (vértebra en galleta/plana o lesión cervical alta sin afectación de partes blandas) con alto riesgo quirúrgico representa una de las excepciones para realizar biopsia previa a iniciar tratamiento, siempre que se descarten otras causas, especialmente malignas o infecciosas.
• La afectación de órganos de riesgo se realiza basándose en la presencia de alteraciones en pruebas de imagen y, en el caso de la médula ósea, si existen citopenias en el hemograma (Tabla III).
• Si existen lesiones múltiples, debe realizarse biopsia del órgano más accesible, generalmente piel o hueso. No es necesario realizar biopsia de todos los órganos si se ha confirmado HCL en un órgano afecto (Tabla III).
Actualmente se recomienda realizar estudios moleculares para identificar mutaciones en BRAF V600E y otros genes de la vía MAPK.
Tratamiento
Manejo terapéutico variable, basado fundamentalmente en la combinación de prednisona y vinblastina, indometacina o inhibidores de la vía MAPK.
El manejo terapéutico de los pacientes con HCL es muy variable y depende del tipo de afectación: algunas lesiones regresan espontáneamente, otras lesiones no precisan ningún tratamiento y la evolución es excelente, mientras que otras formas tienen un curso grave con afectación multiorgánica que puede evolucionar de forma fatal.
• Los pacientes que presentan afectación en un solo órgano o sistema, sin afectación sistémica (afectación exclusiva de piel, lesión única en hueso o afectación de un solo ganglio linfático), no reciben quimioterapia.
• En caso de afectación ósea multifocal, la indometacina puede ser una opción terapéutica.
– La indometacina oral puede ser una opción en casos de lesiones óseas sintomáticas (en primera línea o en recaídas) sin apenas efectos secundarios. Se mantiene entre 6-12 meses a una dosis de 1-2 mg/kg/día.
– La afectación de huesos faciales y fosas craneales anterior y media (temporal, órbita, esfenoides, etmoides y zigomático) que presenta extensión tumoral intracraneal comprende un grupo de riesgo para el sistema nervioso central (SNC) y puede asociar mayor probabilidad de diabetes insípida y afectación con patrón neurodegenerativo. En estos casos, se indica tratamiento con vinblastina y prednisona.
• Los pacientes que presentan una afectación más extensa precisan de tratamiento con quimioterapia. La pauta de tratamiento depende de la clasificación según el grupo de riesgo, pero se basa fundamentalmente en la combinación de 2 fármacos, prednisona y vinblastina, en ciclos de inducción, seguidos de diferentes pautas de mantenimiento según la respuesta inicial. Un problema importante son las reactivaciones en las formas multisistémicas, que oscilan entre el 25-55 %.
• En situaciones de refractariedad o recidivas de mal pronóstico, los inhibidores de la vía MAPK pueden resultar una opción eficaz.
Complicaciones a largo plazo de la histiocitosis de células de Langerhans(4,9)
• Diabetes insípida: la diabetes insípida es la endocrinopatía más frecuente asociada a la histiocitosis de células de Langerhans. Se debe a la afectación de la hipófisis posterior y puede manifestarse antes, simultáneamente o después del diagnóstico de HCL. Supone un factor de riesgo para la aparición de enfermedad neurodegenerativa a largo plazo. Es importante saber que, una vez diagnosticada, no es esperable que desaparezca a pesar de recibir tratamiento para la histiocitosis.
• Histiocitosis neurodegenerativa: la histiocitosis neurodegenerativa es una entidad tardía y poco frecuente, caracterizada por un cuadro clínico-radiológico progresivo que supone una importante morbilidad, con una evolución variable e impredecible. Las anomalías frecuentes suelen incluir anomalías cerebelosas (temblores, ataxia, dismetría, disartria) y del tronco encefálico (disfagia, parálisis de los nervios craneales), además de alteraciones cognitivas (memoria, habla, aprendizaje), con alteraciones en RMN en cerebelo, ganglios basales y protuberancia. Es importante tener en mente este cuadro clínico en pacientes que han presentado histiocitosis de células de Langerhans previamente. Se consideran factores de riesgo de enfermedad neurodegenerativa la presencia al diagnóstico inicial de diabetes insípida y la afectación de huesos de la base del cráneo y órbita.
• Colangitis esclerosante: la colangitis esclerosante es una manifestación tardía y grave de la histiocitosis que puede progresar a cirrosis biliar e insuficiencia hepática. Cuando aparece, es independiente del curso de la histiocitosis, por lo que, en esta situación, en numerosas ocasiones y dependiendo del grado, se puede llegar a requerir un trasplante de hígado independientemente del tratamiento que se reciba para la histiocitosis.
Histiocitosis no Langerhans(8,9)
Las histiocitosis no Langerhans (HNL) son un conjunto heterogéneo de neoplasias clonales inflamatorias caracterizadas por la proliferación de histiocitos que no expresan marcadores característicos de la HCL (langerina, CD207), pero que comparten con ella la presencia de mutaciones clonales de la vía MAPK. Las HNL tienen un comportamiento clínico claramente diferenciado de la HCL, a pesar de compartir alteraciones genéticas. Dentro de las HNL, las entidades clinicopatológicas más frecuentes son: xantogranuloma juvenil, enfermedad de Erdheim-Chester, histiocitosis con reordenamiento de ALK y las histiocitosis malignas.
Xantogranuloma juvenil (XGJ)(8,10,11)
Es la entidad más frecuente en pacientes pediátricos (1:1.000.000 niños), manifestándose habitualmente como nódulos amarillentos con halo eritematoso en el primer año de vida que habitualmente tienen un curso autoinvolutivo. Algunas veces la presentación cutánea puede ser extensa. En algunos casos, las lesiones cutáneas se acompañan de lesiones multisistémicas que afectan con más frecuencia a hígado, hueso, partes blandas, ojos y pulmones. La afectación multisistémica puede tener un curso clínico progresivo grave. También pueden ocurrir lesiones primarias aisladas en los ojos y el SNC. Se han descrito casos asociados a neurofibromatosis tipo 1. El aspecto histológico es una infiltración inflamatoria por histiocitos espumosos negativos para langerina y CD1a. Los estudios genéticos detectan la presencia de mutaciones en genes relacionados con la activación de MAPK (BRAF-FV600, Braf fusiones, NTRK1 fusión, MAP2K1). Los pacientes con pocas lesiones cutáneas tendrán un curso benigno y solo requieren una valoración limitada con estudio hematológico, bioquímico basal y examen oftalmológico. En los pacientes con presentaciones más extensas, se debe valorar la posibilidad de una enfermedad multisistémica, asociando a los estudios anteriores pruebas de imagen, como ecografías o RMN de cuerpo entero. Los pacientes con lesiones limitadas a la piel, incluso cuando son extensas, tienen un curso autolimitado y no requieren más tratamiento que el indicado por problemas locales. Las localizaciones profundas y oculares están condicionadas por el compromiso local y habitualmente son quirúrgicas si son lesiones únicas. Los pacientes con formas multisistémicas que comprometen la vida o causan disfunción orgánica significativa requieren tratamiento con quimioterapia. Nuestra experiencia con esquemas similares a las HCL con vinblastina/prednisona ha sido buena. Alternativamente, se puede considerar tratamiento con clofarabina, citarabina, inhibidores de mTOR o terapias dirigidas a la diana identificada en los estudios genéticos de la vía MAPK.
Enfermedad de Erdheim-Chester (EEC)(8,11,12)
Es una enfermedad multisistémica que habitualmente afecta a adultos mayores, rara vez diagnosticada en pacientes pediátricos. El patrón de presentación clínico es muy característico, con síntomas constitucionales acompañados de xantelasmas palpebrales, esclerosis bilateral de huesos largos periarticulares, infiltración renal con aspecto de “riñón peludo”, vaina fibrótica paraaórtica y pseudotumores en la aurícula derecha. Eventualmente, se pueden asociar manifestaciones neurológicas. El estudio anatomopatológico se caracteriza por infiltración histiocitaria positiva para CD68, S100 negativa para langerina y CD1a, por lo que puede ser indistinguible de XGJ. La diferenciación entre ambas entidades debe apoyarse en la presentación clínica del paciente. En la EEC, se han documentado mutaciones de BRAFV600E, MAP2K1, ARAF, KRAS y de la vía PI3K-AKT. La extensión de la enfermedad y la respuesta al tratamiento son usualmente valoradas por PET-TAC. El tratamiento de la EEC se basaba en quimioterapia con cladribina e interferón alfa, pero los hallazgos genéticos han llevado al tratamiento con inhibidores de la vía MAPK dirigido por la genética molecular con buen control de la enfermedad.
Histiocitosis con reordenamiento de ALK(8,13)
La histiocitosis no Langerhans con reordenamiento de ALK es una entidad rara recientemente descrita, caracterizada por infiltración neoplásica inflamatoria por histiocitos no Langerhans con presencia de reordenamiento recurrente KIF5B-ALK. La mayoría de los casos son pacientes pediátricos. La presentación es variable, definiéndose varios grupos clínicos: afectación multisistémica con alteraciones hepáticas y hematopoyéticas, afectación multisistémica y pacientes con alteraciones en un solo sistema. La afectación neurológica es frecuente al diagnóstico. El diagnóstico usualmente es guiado por la positividad inmunohistoquímica de ALK, confirmándose por otras técnicas la presencia del reordenamiento característico del gen. La evidencia actual sugiere que el tratamiento de elección en esta rara entidad son los inhibidores de ALK (alectinib) en las formas multisistémicas y la cirugía en las lesiones solitarias susceptibles de esta.
Enfermedad de Rosai-Dorfman (ERD)(8,14-16)
La ERD es una forma rara de histiocitosis no Langerhans que presenta como característica histológica más llamativa la emperipolesis. Se han descrito casos tanto en niños como en adultos. La presentación clásica de la ERD consiste en adenopatías bilaterales simétricas, con más frecuencia cervicales, asociadas a fiebre y otros síntomas constitucionales, evocando la posibilidad de malignidad. Se describen presentaciones extranodales en el 45 % de los casos, afectando con más frecuencia: piel, tejido celular subcutáneo, SNC, órbitas y ORL. La ERD puede ser la presentación clínica de enfermedades hereditarias asociadas a mutaciones de emperipolesis, como el síndrome H y la histiocitosis de Faisalabad, y también en el síndrome linfoproliferativo autoinmune (ALPS) asociado a mutaciones del gen TNFRSF. También se describen casos asociados a linfomas y enfermedades autoinmunes. El espectro clínico varía desde una adenopatía localizada a grandes masas y con afectación multisistémica. En la ERD se han encontrado en muchos casos mutaciones de la vía MAPK, incluyendo los genes KRAS, MAP2K1, NRAS y ARAF. No se ha visto una asociación con mutaciones de BRAF. El tratamiento está dirigido por la severidad de la enfermedad, comprendiendo la observación y vigilancia por el potencial curso autolimitado de las formas localizadas. En casos extensos sintomáticos pueden ser de utilidad los corticoides y, en las masas compresivas, la cirugía de reducción de volumen es una alternativa. Otras opciones son la quimioterapia con agentes como cladribina, derivados de vinca y clofarabina. También han sido utilizados los inhibidores de mTOR y otros inmunomoduladores. En los últimos años se han empleado en algunos casos con éxito inhibidores de MEK.
Histiocitosis malignas(17)
Las histiocitosis malignas comprenden un espectro de enfermedades histiocitarias con características de malignidad que pueden estar relacionadas con la presencia previa de enfermedades como linfoma no Hodgkin y, más raramente, como evolución de una HCL. Su pronóstico depende de la extensión de la enfermedad al diagnóstico y no existe un tratamiento estandarizado. Dada su rareza en niños, no se discuten con más extensión.
Linfohistiocitosis hemofagocíticas (HLH)(18,19)
La HLH, tradicionalmente, se ha estudiado dentro de las histiocitosis, pero, hoy en día, se debe considerar como una enfermedad de desregulación de la respuesta inflamatoria en la que los histiocitos son células acompañantes y, la mayoría de las veces, el defecto está en el linfocito T. La HLH es una entidad claramente definida en pacientes pediátricos y podemos observar dos presentaciones por su etiología: primarias/familiares y secundarias. En los casos primarios, existe una alteración genética que condiciona una respuesta inflamatoria descontrolada por la incapacidad de las células T de degranular y ejercer su efecto citotóxico correctamente o alteraciones en la regulación de las respuestas moduladoras de la activación inflamatoria de los linfocitos. En los casos secundarios, puede ser una infección o una patología tumoral. Son conocidos como desencadenantes infecciosos el virus de Epstein-Barr y la leishmaniosis. Los tumores con más frecuencia asociados a la HLH son los linfomas. Los casos asociados a enfermedades autoinmunes habitualmente son categorizados como síndrome de activación macrofágica. En los últimos años, se describen con cada vez más frecuencia casos de HLH secundarios a terapias de células efectoras CAR-T y anticuerpos biespecíficos (BiTE). La presentación habitual es un cuadro febril persistente con malestar general que se acompaña de citopenias, hiperferritinemia e hipertriacilgliceridemia. Son características la elevación de IL-6, interferón gamma y CD25 soluble. Puede acompañarse de coagulopatía, alteración de enzimas hepáticas y síntomas neurológicos.
El tratamiento es la modulación de la respuesta inmune y el control de la proliferación celular reactiva. El esquema clásico de la Sociedad del Histiocito (HLH-2004) propone el uso de dexametasona combinada con ciclosporina y etopósido. Grupos franceses proponen el tratamiento con alemtuzumab y corticoides. Recientemente, se han incorporado al tratamiento bloqueantes del interferón gamma (emapalumab) y los inhibidores de JAK2 (ruxolitinib). En los casos primarios/familiares, los pacientes deben ser consolidados con un trasplante de progenitores hematopoyéticos y, en los secundarios, es fundamental tratar la enfermedad desencadenante.
Función del pediatra de Atención Primaria
Reconocer síntomas y signos sugestivos del diagnóstico de histiocitosis. Saber valorar la posibilidad de complicaciones tardías de los pacientes pediátricos tratados por histiocitosis de células de Langerhans, como la diabetes insípida y la enfermedad neurodegenerativa. Reconocer la linfohistiocitosis hemofagocítica en el diagnóstico diferencial de los procesos febriles no filiados.
Conflicto de intereses
Los autores declaran no tener conflictos de interés.
Financiación
Este trabajo no ha recibido financiación específica.
Bibliografía
Los asteriscos muestran el interés del artículo a juicio de los autores.
1. Galluzzo Mutti L, Picarsic J. Updates on Langerhans cell histiocytosis and other histiocytosis in children: invited review challenges and novelties in paediatric tumours. Virchows Archiv. 2025; 486: 189-204. Disponible en: https://doi.org/10.1007/s00428-024-04018-w.
2. Madero López L, Soques Vallejo E. Histiocitosis o enfermedades histiocitarias. Pediatr Integral. 2016; 6: 412-7. Disponible en: https://www.pediatriaintegral.es/publicacion-2016-07/histiocitosis-o-enfermedades-histiocitarias/.
3. Khoury JD, Solary E, Abla O, Akkari Y, Alaggio R, Apperley JF, et al. The 5th edition of the World Health Organization Classification of Haematolymphoid Tumours: Myeloid and Histiocytic/Dendritic Neoplasms. Leukemia. 2022; 36: 1703-19. Disponible en: https://doi.org/10.1038/s41375-022-01613-1.
4.*** Santa-María López V, Gutiérrez-Carrasco I, Pérez-Martínez A, Rodríguez-Vigil Iturrate C, García-Obregón S, Lorite Reggiorih M, et al. Neurodegeneration in Langerhans Cell Histiocytosis: beyond a Sequela. An Pediatr (Engl Ed). 2026; 104: 504058. Disponible en: https://doi.org/10.1016/j.anpedi.2025.504058.
5.*** Astigarraga I, García-Obregón S, Pérez-Martínez A, Gutiérrez-Carrasco I, Santa-María V, Iturrate CR, et al. Histiocitosis de células de Langerhans. Avances en la patogenia y práctica clínica. An Pediatr (Engl Ed). 2022; 97: 130.e1-e7. Disponible en: https://doi.org/10.1016/j.anpedi.2022.05.002.
6. McKinney RA, Guanghua W. Langerhans cell histiocytosis and other histiocytic lesions. Head Neck Pathol. 2025; 19: 26. Disponible en: https://doi.org/10.1007/s12105-025-01766-2.
7. Histiocyte Society. LCH-IV, International Collaborative Treatment Protocol for Children and Adolescents With Langerhans Cell Histiocytosis. Protocol Version 1.0. Vienna: Children’s Cancer Research Institute; 2011.
8.*** Hershkovitz-Rokah O, Abeykoon JP, Ravindran A, Goyal G. Histiocyte Society blueprint for non-Langerhans cell histiocytosis research: unraveling complex diseases through collaboration. Haematologica. 2025; 110: 2603-19. Disponible en: https://doi.org/10.3324/haematol.2024.286479.
9. McClain KL, Bigenwald C, Collin M, Haroche J, Marsh RA, Merad M, et al. Histiocytic disorders. Nat Rev Dis Primers. 2021; 7: 73. Disponible en: https://doi.org/10.1038/s41572-021-00307-9.
10. Freyer DR, Kennedy R, Bostrom BC, Kohut G, Dehner LP. Juvenile xanthogranuloma: forms of systemic disease and their clinical implications. J Pediatr. 1996; 129: 227-37. Disponible en: https://doi.org/10.1016/s0022-3476(96)70247-0.
11. Goyal G, Go RS. The xanthogranuloma family of histiocytic neoplasms in the molecular era: Erdheim-Chester disease and beyond. Hematology Am Soc Hematol Educ Program. 2025; 2025: 199-205. Disponible en: https://doi.org/10.1182/hematology.2025000706.
12. Pegoraro F, Mazzariol M, Trambusti I, Bakhshi S, Mallick S, Dunkel IJ, et al. Childhood-onset Erdheim-Chester disease in the molecular era: clinical phenotypes and long-term outcomes of 21 patients. Blood. 2023; 142: 1167-71. Disponible en: https://doi.org/10.1182/blood.2023020569.
13. Kemps PG, Picarsic J, Durham BH, Hélias-Rodzewicz Z, Hiemcke-Jiwa L, van den Bos C, et al. ALK-positive histiocytosis: a new clinicopathologic spectrum highlighting neurologic involvement and responses to ALK inhibition. Blood. 2022; 139: 256-80. Disponible en: https://doi.org/10.1182/blood.2021013338.
14. Abla O, Jacobsen E, Picarsic J, Krenova Z, Jaffe R, Emile JF, et al. Consensus recommendations for the diagnosis and clinical management of Rosai-Dorfman-Destombes disease. Blood. 2018; 131: 2877-90. Disponible en: https://doi.org/10.1182/blood-2018-03-839753.
15. Goyal G, Ravindran A, Young JR, Shah MV, Bennani NN, Patnaik MM, et al. Clinicopathological features, treatment approaches, and outcomes in Rosai-Dorfman disease. Haematologica. 2020; 105: 348-57. Disponible en: https://doi.org/10.3324/haematol.2019.219626.
16. Aaroe A, Kurzrock R, Goyal G, Goodman AM, Patel H, Ruan G, et al. Successful treatment of non-Langerhans cell histiocytosis with the MEK inhibitor trametinib: a multicenter analysis. Blood Adv. 2023; 7: 3984-92. Disponible en: https://doi.org/10.1182/bloodadvances.2022009013.
17. Bigenwald C, Roos-Weil D, Pagès A, Hélias-Rodzewicz Z, Copie-Bergman C, Nashvi M, et al. Characterization and treatment outcomes of malignant histiocytoses in a retrospective series of 141 cases in France. Blood Adv. 2025; 9: 2530-41. Disponible en: https://doi.org/10.1182/bloodadvances.2024015208.
18. Canna SW, Marsh RA. Pediatric hemophagocytic lymphohistiocytosis. Blood. 2020; 135: 1332-43. Disponible en: https://doi.org/10.1182/blood.2019000936.
19. Naymagon L, Roehrs P, Hermiston M, Connelly J, Bednarski J, Boelens JJ, et al. Perspectives on the current diagnostic and treatment paradigms in secondary hemophagocytic lymphohistiocytosis (HLH). Orphanet J Rare Dis. 2025; 20: 200. Disponible en: https://doi.org/10.1186/s13023-025-03698-0.
Bibliografía recomendada
– Santa-María López V, Gutiérrez-Carrasco I, Pérez-Martínez A, Rodríguez-Vigil Iturrate C, García-Obregón S, Lorite Reggiorih M, et al. Neurodegeneration in Langerhans Cell Histiocytosis: beyond a Sequela. An Pediatr (Engl Ed). 2026; 104: 504058. Disponible en: https://doi.org/10.1016/j.anpedi.2025.504058.
Excelente revisión del estado actual del diagnóstico y tratamiento de esta temible y desconocida complicación.
– Astigarraga I, García-Obregón S, Pérez-Martínez A, Gutiérrez-Carrasco I, Santa-María V, Iturrate CR, et al. Histiocitosis de células de Langerhans. Avances en la patogenia y práctica clínica. An Pediatr (Engl Ed). 2022; 97: 130.e1-e7. Disponible en: https://doi.org/10.1016/j.anpedi.2022.05.002.
Revisión comprensiva de gran calidad de la HCL, que refleja los grandes conocimientos de los expertos del grupo de trabajo sobre el tema de la Sociedad Española de Hematología y Oncología Pediátricas, SEHOP.
– Hershkovitz-Rokah O, Abeykoon JP, Ravindran A, Goyal G. Histiocyte Society blueprint for non-Langerhans cell histiocytosis research: unraveling complex diseases through collaboration. Haematologica. 2025; 110: 2603-19. Disponible en: https://doi.org/10.3324/haematol.2024.286479.
Revisión de la historia y comprensión actual de este grupo de enfermedades raras por expertos de la Histiocyte Society.
| Caso clínico |
|
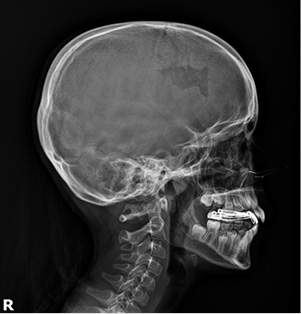
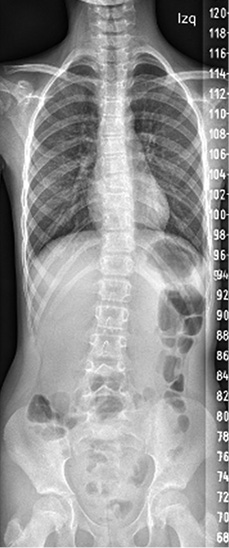
Niña de 9 años que consulta en pediatría por presentar desde hace 3 meses polidipsia y poliuria. Desde hace un par de meses está en estudio por una escoliosis. Está pendiente de una telerradiografía. Relata ingesta diaria de 4 litros de agua y una diuresis similar. Se despierta de noche a beber y hacer pis, que es claro. No ha perdido peso, no ha tenido fiebre y come bien. Sin dolores. Examen físico: normal. Analítica: hemograma completo normal. Sodio: 144 mEq/l; creatinina: 0,58 mg/dl; urea: 14 mg/dl; glucosa: 89 mg/dl; Hb glicosilada: 5,2 %; osmolaridad plasmática: 290 mOsm/kg. Análisis de orina normal; glucosuria negativa; osmolaridad urinaria: 40 mOsm/l. Se hace un test de restricción hídrica: no reduce diuresis. Osmolaridad urinaria por la mañana: 188 mOsm/kg; osmolaridad plasmática: 300 mOsm/kg. Respuesta a Minurin, osmolaridad urinaria: 390 mOsm/kg. Con estos resultados se hacen estas radiografías (Fig. 2).
Figura 2. |
 Oncologic emergencies in pediatrics