PEDIATRÍA INTEGRAL - Revista Oficial de la Sociedad Española de Pediatría Extrahospitalaria y Atención Primaria (SEPEAP)
Generic selectors
Exact matches only
Search in title
Search in content
Post Type Selectors

Neurofibromatosis tipo 1

A. Duat Rodríguez
Temas de FC


A. Duat Rodríguez

Sección de Neurología del Hospital Universitario Niño Jesús, Madrid

Resumen

La neurofibromatosis tipo 1 (NF1), también conocida como enfermedad de von Recklinghausen, es un trastorno autosómico dominante causado por mutaciones en la línea germinal del gen NF1, un gen de supresión tumoral que codifica una proteína dentro de la vía de señalización de Ras. La NF1 es la enfermedad neurocutánea más frecuente, caracterizada por la presencia de: máculas café con leche, efélides axilares e inguinales, nódulos de Lisch en el iris, neurofibromas cutáneos y un riesgo superior de desarrollar tumores. Es una enfermedad multisistémica, cuya expresión clínica es heterogénea y su progresión impredecible. Se diagnostica por la existencia de ciertos criterios clínicos. Algunas características de NF1 pueden estar presentes al nacer, pero la mayoría de las manifestaciones aparecerán con la edad. Existe una dificultad para el diagnóstico clínico en edades tempranas y las pruebas moleculares para identificar mutaciones causales en el gen NF1 son complejas. Se deben considerar otros diagnósticos en pacientes cuyos únicos síntomas son manchas café con leche. En la infancia, su principal diagnóstico diferencial, son las otras rasopatías, grupo de trastornos que se caracterizan por una desregulación en la vía de señalización Ras y un fenotipo parecido al síndrome de Noonan. Precisa un seguimiento multidisciplinar, donde los pediatras pueden desempeñar un importante papel mediante la identificación de signos que pueden llevar a un diagnóstico y con una supervisión adecuada.


Abstract

Neurofibromatosis type 1 (NF1), also known as von Recklinghausen disease, is an autosomal dominant disorder caused by germline mutations in the NF1 tumour suppressor gene which encodes a protein involved in the Ras signaling pathway. NF1 is the most common neurocutaneous disease, characterised by the presence of café-au-lait macules, axillary and inguinal freckling, iris Lisch nodules, cutaneous neurofibromas and a higher-than-average risk of tumour development. It is a multisystemic disorder, with heterogeneous clinical expression and unpredictable progression. It is diagnosed by the existence of certain clinical criteria. Some features of NF1 can be present at birth, but most manifestations emerge with age. It continues to be difficult to make a clinical diagnosis at early ages and molecular testing to identify causative mutations in NF1 is complex. Other diagnoses should be considered in patients whose only symptoms are café- au-lait spots. Other RASopathies, a group of disorders that are characterized by constitutional dysregulation of the Ras signaling pathway and a phenotype resembling Noonan syndrome, are the main differential diagnosis in childhood.
A multidisciplinary follow-up is necessary, where pediatricians can play an important role identifying signs that can lead to a diagnosis and by conducting appropriate surveillance.


Palabras clave: Neurofibromatosis tipo 1; Gen NF1; Glioma de vía óptica; Neurofibromas; Ras/MAPK.

Key words: Neurofibromatosis type 1; NF1 gene; Optic glioma; Neurofibromas; Ras/MAPK.

Pediatr Integral 2020; XXIV (6): 334 – 341


Neurofibromatosis tipo 1

Introducción

La neurofibromatosis tipo 1 (NF1) es una enfermedad multisistémica caracterizada por lesiones pigmentarias, neurofibromas y mayor riesgo de desarrollo tumoral, cuya morbimortalidad está asociada a las complicaciones multisistémicas que pueden aparecer a lo largo de su evolución.

La neurofibromatosis tipo 1 (NF1), también llamada enfermedad de von Recklinghausen, es la enfermedad neurocutánea más frecuente, un grupo heterogéneo de más de 50 enfermedades, generalmente hereditarias, con anomalías en el sistema nervioso y en la piel(1,2). Las enfermedades neurocutáneas son fenotípica y genéticamente diferentes, pero tienen un origen común en el tejido ectodérmico primitivo que da lugar a la piel y al sistema nervioso(1). La NF1 es una enfermedad multisistémica, que se caracteriza principalmente por la presencia de: manchas café con leche (MCCL), efélides axilares e inguinales, nódulos de Lisch en el iris, neurofibromas cutáneos y mayor riesgo de desarrollo tumoral. No obstante tiene una marcada variabilidad clínica y, aunque algunos rasgos se presentan al nacimiento, otros van a manifestarse con la edad(3,4).

Epidemiología

Se calcula que la NF1 tiene una incidencia de 1 cada 2.500 o 3.500 recién nacidos, con una distribución similar en cuanto al sexo(5-7).

Fisiopatología

Se transmite por herencia autosómica dominante, aunque el 50% de casos son esporádicos. Su gen responsable (NF1) se localiza en el cromosoma 17q11.2 y sintetiza una proteína denominada neurofibromina.

Presenta una penetrancia cercana al 100% en la edad adulta(4). Por ello, no se salta generaciones y, en casos familiares, la madre o el padre deben mostrar algún rasgo característico de esta enfermedad. No hay pacientes asintomáticos, no obstante, algunos pueden cumplir únicamente las características cutáneas sin presentar grandes complicaciones a lo largo de su vida. La expresividad es muy variable, incluso en la misma familia, por lo que los rasgos y complicaciones pueden ser distintos entre los familiares(4,8). La tasa de mutación del gen NF1 es muy alta y más del 50% no tienen historia familiar de NF1 y corresponden a mutaciones de novo(3).

El gen NF1 sintetiza una proteína denominada neurofibromina. Esta se expresa de forma ubicua en el organismo, por lo que las complicaciones pueden afectar a prácticamente cualquier parte del cuerpo. La neurofibromina inhibe la vía enzimática de la RAS/MAPK (mitogen activated protein kinase pathway), implicada en funciones de crecimiento celular, proliferación diferenciación y apoptosis(1). En la NF1, esta vía se activa de una manera incontrolada. La NF1 forma parte así, junto a otras enfermedades que regulan esta vía metabólica de las llamadas rasopatías. Estas enfermedades aun siendo diferentes, comparten entre sí ciertos rasgos fenotípicos como: dismorfia facial, alteraciones cardiacas, dermatológicas, gastrointestinales, alteraciones del aprendizaje y predisposición genética al desarrollo de tumores(9).

Existen formas de NF1 restringidas únicamente a un segmento corporal, se trata de NF1 segmentarias o en mosaico, producidas por una mutación somática durante el desarrollo fetal(8,10,11).

Clínica

Las manifestaciones clínicas de la NF1 son extremadamente variables, tanto en función del individuo como de la edad (Fig. 1).

Figura 1. Desarrollo de hallazgos clínicos de neurofibromatosis tipo 1 según la edad en años.

El patrón clínico característico está presente en la gran mayoría de los adultos, aunque en diferente proporción y consiste en: MCCL, efélides axilares e inguinales, neurofibromas periféricos y nódulos de Lisch. Las complicaciones severas afectan a una minoría de pacientes, sin embargo, es lo que va a condicionar la morbimortalidad de esta enfermedad(3).

Manifestaciones no tumorales

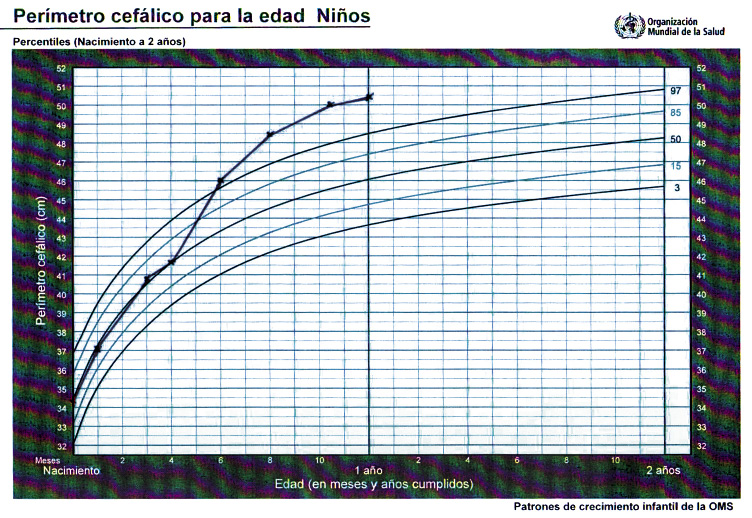
Rasgos fenotípicos menores. Existe un grupo de rasgos físicos menores que se encuentran en una gran proporción de pacientes, pero no se incluyen en los criterios diagnósticos. Son hallazgos característicos de la enfermedad, pero de menor importancia, que comparten con otras rasopatías. Descrito inicialmente como una variante llamada neurofibromatosis-Noonan, se observó que está causada mayoritariamente por mutaciones en el gen NF1(12). Los rasgos físicos más habituales son: macrocefalia, talla baja, rasgos faciales sutiles (hipertelorismo con fisuras palpebrales antimongoloides, epicantus, ptosis y orejas en rotación posterior con hélix engrosada) y anomalías torácicas (pectus carinatum y excavatum). La talla baja es común, pero pocos individuos con NF1 tienen una altura de más de 3 desviaciones estándar por debajo de la media.

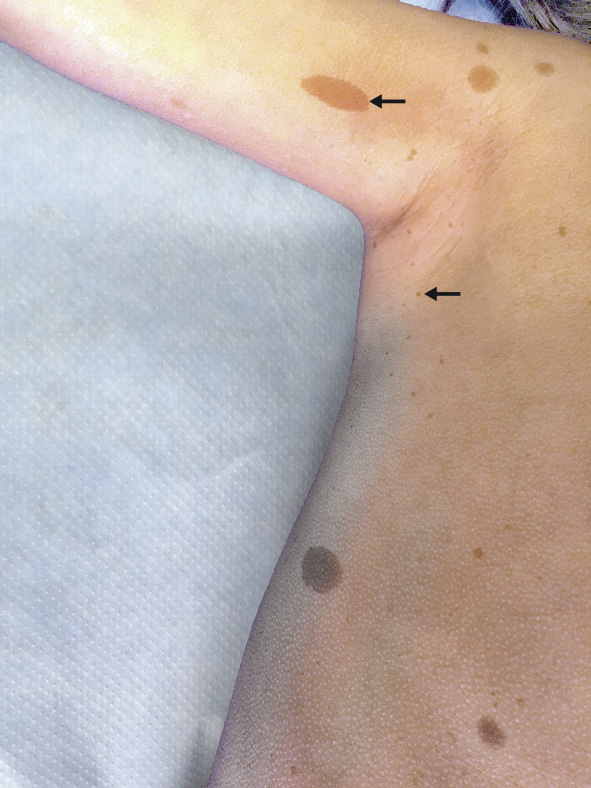
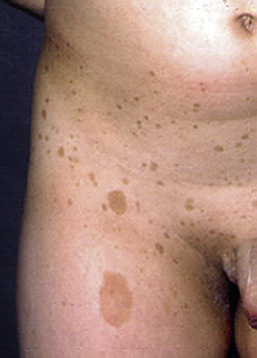
Manifestaciones cutáneas. Las manchas café con leche (MCCL) se presentan con una frecuencia cercana al 100% (Fig. 2).

Figura 2. Efélides axilares y manchas café con leche en paciente con neurofibromatosis tipo 1.

Las típicas son de tono homogéneo y contorno liso y regular(10). Alrededor del 10-20% de la población general de raza blanca tiene entre 1 y 3 MCCL, pero la presencia de más de 6 es muy sugestiva de NF1. No existe asociación entre el número de MCCL y la gravedad de la NF1(10). Las efélides o pecas son MCCL de pequeño tamaño de localización característica en pliegues axilares e inguinales que se desarrollan durante la infancia, siendo rara su presentación antes de los 2 años. También pueden observarse en otras localizaciones como la cara, el cuello y el tronco(10). Los nevus anémicos están presentes hasta en el 50%, son máculas pálidas de contorno polilobulado muy sutiles, generalmente en la región preesternal, que se ponen de manifiesto al frotar ligeramente la zona(13,14). Los xantogranulomas juveniles consisten en una pápula anaranjada, solitaria o múltiple, en cualquier localización corporal. Suele presentarse en los dos primeros años de vida en alrededor de 6-8% de los pacientes y regresa al cabo de pocos años(3,14). Otros hallazgos cutáneos como: el prurito, la hiperpigmentación generalizada, la presencia de máculas hipocrómicas o la suavidad de la piel son fácilmente constatables en los pacientes con NF1(14).

Manifestaciones esqueléticas. Las lesiones óseas características de la NF1 son: displasias de huesos largos, displasia del esfenoides, displasias vertebrales y pseudoartrosis. Son congénitas y aparecen solo en una minoría de pacientes afectos de NF1 (7%)(3). Presentan predilección por algunos huesos y su presentación es irregular (unilateral o con la participación solo de algunas vértebras). Por lo general, se presenta en la infancia con arqueamiento de la parte inferior de la pierna. Algunas lesiones tienen una naturaleza progresiva y, en ocasiones, se presentan de forma conjunta e indistinguible de otras lesiones adyacentes, como neurofibromas o lesiones de los tejidos blandos(5). Además, con frecuencia, los pacientes con NF1 sufren escoliosis. Es más frecuente que afecte la región cervical o torácica superior. Generalmente es discreta y poco evolutiva, pero también puede ser distrófica. Esta ocurre a una edad más temprana (6 a 8 años) con progresión rápida y difícil tratamiento, secundaria a neurofibromas plexiformes subyacentes que infiltran las vértebras o acompañarse de diferentes anomalías vertebrales, masas, subluxaciones, dislocaciones o destrucción ósea(5).

Manifestaciones oculares. Los nódulos de Lisch son hamartomas del iris pigmentados y asintomáticos, que aumentan en número y tamaño con la edad, y son observados fácilmente con lámpara de hendidura. Las anormalidades coroideas están presentes en prácticamente el 100% de pacientes con NF1, aunque su presencia es algo inferior en niños (71-78%). No son fáciles de detectar, pues precisan de tomografía de coherencia óptica con luz infrarroja y son difíciles de identificar en niños menores de dos años por falta de colaboración(10). Son proliferaciones concéntricas de células de Schwann y al igual que los nódulos de Lisch, tampoco son patognomónicos de NF1, pudiendo presentarse en sujetos sanos. Un 0,7% de niños con NF1 tienen glaucoma congénito(12).

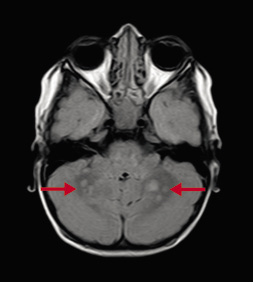
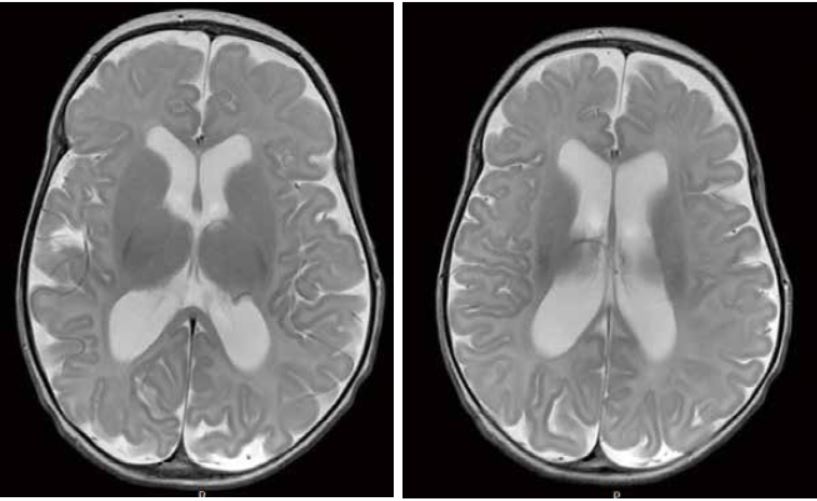
Manifestaciones neurológicas. Aunque la frecuencia de discapacidad intelectual es solo ligeramente superior a la población general, las alteraciones del aprendizaje, el trastorno por déficit de atención e hiperactividad (TDAH) y el fracaso escolar, suponen el mayor problema evolutivo de los niños con NF1, afectando a más de un 50% de los casos. El perfil neuropsicológico de los niños con NF1 se caracteriza por déficits en: habilidades de percepción (viso-espaciales y viso-perceptivas), en el funcionamiento ejecutivo (planificación y formación de concepto abstracto) y la atención (sostenida y mantenida)(5). Problemas con la función motora, la función ejecutiva, la memoria y el lenguaje también son frecuentes. Aunque el trastorno de espectro autista se estima en estudios epidemiológicos alrededor de un 4%, hasta un 30% tienen problemas en el funcionamiento social(12), presentando síntomas que puntúan en escalas cuantitativas de rasgos o síntomas autistas, con una distribución más severa en el 13,2%. Las malformaciones del sistema nervioso central (SNC) están presentes en aproximadamente un 4-5% de los pacientes con NF1(3). Las más comunes incluyen: la malformación de Arnold Chiari tipo I, las ectasias durales y los mielomeningoceles e hidrocefalia. Además, gran variedad de lesiones cerebrovasculares han sido descritas en la NF1 como: estenosis, aneurismas o síndrome de moyamoya(15). Las hiperseñales en las secuencias T2 de la resonancia magnética (RM) craneal o UBOs (unidentified bright objects), corresponden a áreas de vacuolización intramielínica (Fig. 3).

Figura 3. Resonancia craneal. Imagen axial FLAIR ponderadas en T2, corte en fosa posterior. Se observan áreas de señal hiperintensa bilaterales en cerebelo, compatibles con cambios de vacuolización mielínica.

Constituyen un patrón característico que se presenta más comúnmente en: ganglios basales (preferentemente en núcleos pálidos), tálamos, cerebelo, en el tronco cerebral y en la sustancia blanca subcortical. Aparecen en el 80% en niños a partir de los dos o tres años de edad(3). En ocasiones, hay que realizar el diagnóstico diferencial de estas con tumores, principalmente con astrocitomas. No se asocian con déficit focales y, aunque se ha intentado establecer una correlación con las alteraciones cognitivas, no existen estudios definitivos a este respecto(12).

La epilepsia se presenta en aproximadamente un 4-9% de los pacientes con NF1(3,16). Con mayor frecuencia son crisis focales, pero solo puntualmente se relacionan con algún tumor o malformación que lo justifique. No se ha demostrado que exista una relación de las hiperseñales en T2 características de la NF1 con la epileptogénesis(16). Algunos pacientes con NF1 presentan síndromes electro-clínicos bien definidos, principalmente, epilepsia ausencia infantil y síndrome de West(3). Las convulsiones suelen controlarse bien con tratamiento antiepiléptico y, aunque existen casos de fármaco-resistencia, suelen ser de mejor pronóstico que otras epilepsias neurogenéticas(16).

También presentan una mayor prevalencia de: trastornos del sueño(17), retrasos motores(3), polineuropatia difusa(12) y cefaleas, incluida migraña y cefalea secundaria(3,15).

Manifestaciones tumorales

Neurofibromas. La NF1 se asocia con una gran cantidad de tumores benignos y malignos. Entre ellos, los neurofibromas son los más frecuentes. Los tumores son probablemente la complicación más temida, porque incluso tumores de estirpe benigna, según el tamaño y la localización, pueden causar grandes complicaciones.

Los neurofibromas son tumores benignos que derivan de la vaina neural de los nervios periféricos. Se calcula que aproximadamente el 38% de los pacientes presenta uno o varios tipos de neurofibroma antes de los 17 años(10). La clasificación de los neurofibromas varía según los autores y, a menudo, resulta confusa, porque mezcla términos clínicos e histológicos, y porque algunos neurofibromas presentan un componente mixto. Los podemos clasificar en dos grandes grupos(10):

1. Neurofibromas superficiales (palpables): cutáneos y subcutáneos.

2. Neurofibromas profundos (internos): neurofibromatosis visceral, neurofibromatosis espinal o neurofibromatosis orbitaria.

Tanto los neurofibromas subcutáneos como los profundos, suelen corresponder histológicamente a neurofibromas plexiformes(10). En algunos casos, la presencia de los neurofibromas es la característica que predomina en el cuadro clínico, siendo referida como una entidad por su agresividad. Es el caso de la neurofibromatosis espinal, en la que existen neurofibromas profundos bilaterales en todas las raíces espinales con o sin otros estigmas de NF1, y la neurofibromatosis orbitaria terriblemente desfigurante, en la que el neurofibroma ocupa toda la órbita, invade los músculos orbitarios y se asocia a: exoftalmos, asimetría ocular, deformidad temporal, displasia del esfenoides y herniación del lóbulo temporal. La transformación maligna de un neurofibroma en un tumor maligno de la vaina nerviosa periférica o neurofibrosarcoma es rara en la infancia. Los síntomas de alarma incluyen: aumento brusco de tamaño, cambio de textura (aumento de la consistencia), dolor intenso o incoercible y sintomatología neurológica distinta de la habitual(14).

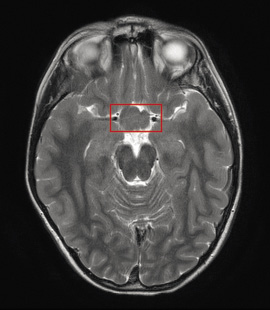
Gliomas de la vía óptica (GVO). Se trata del tumor más frecuente del SNC, suelen ser astrocitomas pilociticos de bajo grado y aparecen en cualquier zona a lo largo de la vía visual afectando hasta un 30% de los niños con NF1(3) (Fig. 4).

Figura 4. Resonancia craneal. Imagen axial FLAIR. Lesión en el quiasma óptico, compatible con glioma de vía óptica.

La mayoría cursa de forma asintomática con una evolución estable e incluso, en algunos casos, se ha descrito regresión espontánea(18). Sin embargo, la evolución natural del GVO en la NF1 es impredecible y aproximadamente un 7-17% de los casos serán sintomáticos. Los casos sintomáticos generalmente, se diagnostican antes de los 6 años de edad(18). La sintomatología incluye: disminución de agudeza visual uni o bilateral, proptosis, estrabismo, nistagmo y precocidad sexual o hidrocefalia (cefalea y vómitos) si el tumor se origina en el quiasma o comprime estructuras vecinas(3,19). Aquellos GVO de localización posterior (quiasma, tractos y radiaciones ópticas), o con presentación antes de los 2 años o después de los 10 años, o con una proptosis rápidamente progresiva se consideran de peor pronóstico, con un peor resultado visual(20).

Otros gliomas. Aunque el GVO es el más frecuente, también hay una mayor incidencia (entre un 3-8%) de gliomas en otra localización, cerebral o espinal (principalmente en mesencéfalo)(3,19). Suelen presentarse a mayor edad que los GVO, alrededor de los 7 años(19). Pueden cursar de forma asintomática, presentándose como un hallazgo en la neuroimagen o presentar: cefalea, náuseas, vómitos, alteración de pares craneales (disfagia, disartria, desviación de la úvula…) o ataxia, precisando tratamiento(19).

Otras neoplasias frecuentes incluyen: neurofibrosarcomas y tumores neuroepiteliales disembrioplásicos, rabdomiosarcoma, el neuroblastoma, el tumor de Wilms, el feocromocitoma y las leucemias mieloides(12). También se han descrito segundas neoplasias tras tratamientos con radioterapia y quimioterapia.

Otras manifestaciones

Alteraciones en el crecimiento, pubertad, osteoporosis o alteraciones en el sistema cardiovascular (preferentemente son: displasias arteriales fibromusculares de aorta, arterias mesentéricas, arterias renales o cerebrales y estenosis de la válvula pulmonar). La hipertensión arterial que puede producirse por causa idiopática, puede ser debida a la presencia de un feocromocitoma, o secundaria a una vasculopatía renal o aórtica. Obviamente, la posibilidad de que los neurofibromas se presenten en cualquier localización y de que se hayan descrito casos de tumores de afectación endocrinológica, pulmonar o del aparato urinario, e incluso la presencia de metástasis, amplía el potencial de afectación multisistémica de esta enfermedad.

Diagnóstico

El diagnóstico de NF1 generalmente se basa en criterios clínicos; sin embargo, en la infancia no siempre es fácil, dado que muchas de las manifestaciones clínicas van apareciendo con la edad. También puede realizarse el diagnóstico molecular, aunque por su complejidad suele requerir diferentes técnicas(3,12).

El Instituto Nacional de Salud de EE.UU. definió en 1988, un consenso de criterios clínicos para el diagnóstico de NF1 (Tabla I).

Estos criterios están aún vigentes. Tras valorar el número y el tamaño de las MCCL, hay que buscar otros hallazgos clínicos que nos permitan diagnosticar la NF1 con certeza, algo que puede ser difícil en los niños más pequeños, ya que si bien los criterios clínicos son muy específicos y sensibles a partir de los 8 años de vida, apenas el 45% de los niños menores de 1 año los cumplen(7,10). Durante estos años, algunos autores han considerado que otros criterios diagnósticos deberían admitirse, debido a la frecuencia con la que se presentan algunos hallazgos en estos pacientes. Es el caso de la presencia de hiperseñales en secuencias T2 en la RM craneal, que se presentan hasta en un 80-90% según estudios(3), o de las anormalidades coroideas, cuya frecuencia es cercana al 100% en adultos. Por ahora, se ha considerado que no es necesario introducir ni cambiar los criterios diagnósticos(12).

Los lactantes suelen acudir por MCCL, pero habitualmente si no presentan antecedentes familiares, no cumplen ningún otro criterio para su diagnóstico. Por eso, consideramos de especial relevancia detectar la presencia de otras manifestaciones clínicas que pueden ya estar presentes a esa edad, en que aún no cumplen criterios clínicos y no disponemos del estudio genético. De este modo, ocasionalmente, en algunos pacientes con NF1 podemos observar extensas máculas hiperpigmentadas de bordes irregulares con o sin hipertricosis que se confunden con MCCL gigantes, y que pueden corresponder con los denominados neurofibromas plexiformes superficiales congénitos, cuya confirmación nos lleva al diagnóstico en edades tempranas(7). Otros hallazgos clínicos frecuentes en menores de dos años, aún sin ser criterios diagnósticos, pueden aumentar la sospecha diagnóstica como: los nevus anémicos(13), el xantogranuloma juvenil o la presencia de un fenotipo de rasopatía (macrocefalia, hipertelorismo)(7).

La confirmación molecular del diagnóstico clínico puede llegar al diagnóstico hasta en un 95%. Sin embargo, es complicado por el tamaño del gen NF1 y la existencia de miles de mutaciones. Por este motivo, los protocolos para el diagnóstico genético suelen combinar varias técnicas. El análisis de secuencia de ADN genómico NF1 (ADNg) suele combinarse con el análisis de ADNc (ADN complementario, copiado de ARNm), ya que existe un 30% de variantes patogénicas que afectan al splicing. Además, se asocia un análisis de deleción/duplicación dirigido a genes por diferentes métodos de PCR o MLPA o microarray dirigidos con el fin de detectar deleciones o duplicaciones intragénicas(12). No en todos los centros la confirmación molecular resulta accesible y, en ocasiones, el resultado se demora más de un año. Además, hay que añadir el hecho de que aún no se ha establecido una correlación fenotipo-genotipo clara, salvo escasas excepciones como en las deleciones que se relacionan con un fenotipo más grave(12,4). No se puede conocer el alcance clínico en un individuo que porte determinada mutación.

Diagnóstico diferencial

Además de considerar otras enfermedades que presenten MCCL o causen tumores, en la infancia debemos establecer el diagnóstico diferencial especialmente con otras rasopatías por su superposición geno-fenotípica(3) (Tabla II).

Queremos destacar especialmente el síndrome de Legius, previamente conocido como NF1-Like que se debe a mutaciones en el gen SPRED1. Clínicamente, pueden presentar: MCCL, pecas axilares y/o inguinales, fenotipo de rasopatía y problemas de aprendizaje. Todo ello puede observarse indistintamente en ambas enfermedades. A pesar de no estar descritos nódulos de Lisch, neurofibromas u otros estigmas de NF1, el hecho de cumplir los criterios diagnósticos de MCCL y efélides, puede llevar al diagnóstico erróneo de una NF1(4).

Tratamiento

La NF1 es una enfermedad multisistémica que precisa de una atención multidisciplinar. Una supervisión periódica ayuda a una detección precoz de las complicaciones y a un tratamiento sintomático de las mismas, si fuera preciso. Recientemente, la FDA (Food and Drug Administration) ha aprobado el uso de Selumetinib en pacientes mayores de 2 años con neurofibromas plexiformes sintomáticos inoperables.

Los pacientes pueden requerir tratamientos farmacológicos, como metilfenidato por TDAH, antihipertensivos, así como cirugías por diversos motivos como: escoliosis, neurofibromas, hidrocefalia o tumores. En los casos de neurofibromas en las raíces espinales, la indicación de cirugía se basa en la progresión de los síntomas y déficits neurológicos.

Basado en el conocimiento creciente en la última década de las rasopatías, se están diseñando nuevas estrategias terapéuticas antineoplásicas con mecanismos de acción selectivos(9), los resultados más alentadores son los obtenidos con inhibidores de MEK, como el selumetinib en neurofibromas plexiformes. También se han realizado estudios en tumores malignos de la vaina del nervio periférico, en la restauración ósea de la pseudoartrosis y en el GVO con buenos resultados(6,9). La activación incontrolada de las vías RAS lleva asociada una disfunción GABAérgica implicada en los déficits cognitivos en la NF1(5), para los cuales también se están intentando encontrar fármacos eficaces. Actualmente, existen estudios con lamotrigina, tras no demostrarse la eficacia de la lovastatina(6).

El tratamiento del GVO en los pacientes con NF1 en general, es conservador, pues no hay que olvidar que en la mayoría de pacientes el GVO cursará de forma asintomática. La combinación de una disminución en la agudeza y campo visual junto con la presencia de cambios progresivos en la neuroimagen, son los principales factores decisivos para iniciar tratamiento(20). La quimioterapia (vincristina y carboplatino) es el tratamiento de primera línea, produce una regresión del tumor y, aunque mejora la visión en muchos niños, en otros casos no se produce una recuperación de la agudeza visual. El tratamiento con radioterapia no se recomienda en niños con NF1, debido al alto riesgo de tumores secundarios. El tratamiento quirúrgico está únicamente indicado para tumores orbitales de gran tamaño sin visión útil, con proptosis desfigurante o exposición corneal, o para tratar la hidrocefalia obstructiva o compresiones(20).

Prevención

Aunque la mitad de los individuos con NF1 presentan una forma leve, la severidad resulta muy variable y, por tanto, casi imposible de predecir. La gran variabilidad clínica, los riesgos tumorales y la evolución impredecible imponen el seguimiento anual de los niños asintomáticos(12).

En la evaluación médica, además del fenotipo y examen de la piel, se valora: el crecimiento, la tensión arterial, se realiza examen óseo y neurológico, valoración de la maduración sexual y cribado visual. Es importante supervisar los hitos del desarrollo y alteraciones del neurodesarrollo. Dada la frecuencia del GVO, la edad de presentación y de progresión, deberían realizar revisiones oftalmológicas hasta la pubertad, anuales hasta los 8 años y, posteriormente, bienales(20). La tomografía de coherencia óptica resulta útil para la detección de GVO. Para la supervisión periódica de los pacientes, hay que recordar que las manifestaciones y complicaciones de la NF1 son edad dependiente(4,12).

La detección de los tumores más frecuentes por técnicas de imagen en pacientes con NF1 asintomáticos es controvertida. La realización de una RM craneal programada para la detección del GVO en pacientes asintomáticos, no está aconsejada por la mayoría de autores, pues la identificación incidental de estos tumores rara vez cambian el manejo clínico(19) y conlleva dudas en la repetición posterior de pruebas de control(12). Sin embargo, en la práctica clínica es habitual su realización, pues alrededor de los 2 años de edad, la colaboración para realizar una exploración oftalmológica minuciosa que descarte sintomatología es limitada(3). De forma adicional a esa edad, la detección de un GVO en RM craneal resulta útil como herramienta de diagnóstico clínico, así como para apoyar la sospecha clínica con la presencia de las hiperseñales en las secuencias T2, a pesar de no ser diagnósticas ni patognomónicas. La RM craneal también permite el diagnóstico de complicaciones relacionadas con esta enfermedad, gliomas de otra localización, vasculopatía o malformaciones(3). Al igual que ocurre con la RM craneal, tampoco está establecida una RM corporal en pacientes asintomáticos para la detección de neurofibromas internos. Sin embargo, son muchos los clínicos que la plantean en la adolescencia o al inicio de la edad adulta(12). Tampoco los intervalos para realizar controles de imagen y vigilancia oftalmológica están bien establecidos cuando existe un GVO. En general, se considera inicialmente trimestral, posteriormente semestral y se espacia a anual a los dos años(20). Podríamos considerar también factores pronósticos por edad o localización del GVO.

Los pacientes con NF1 deben recibir consejo genético, en que se explique y asesore sobre la herencia que determina la enfermedad y el riesgo de recurrencia en cada familiar, siendo del 50% en el individuo afecto. Las personas con NF1 en mosaico tienen un riesgo mucho menor (2,5%)(14) de transmitir una NF1 generalizada a su descendencia. En ausencia de hallazgos clínicos de NF1 en los padres, el porcentaje de tener otro hijo con NF1 es muy bajo, de <1%. Para poder ofrecer el diagnóstico preimplantacional o prenatal se precisa conocer la mutación(12).

Funciones del pediatra de Atención Primaria

• Derivación precoz a atención especializada de pacientes sugestivos de NF1.

• Muchos de los niños con NF1 presentarán síntomas cutáneos sin otra sintomatología llamativa y su seguimiento en la atención especializada será anual. El pediatra debe ofrecer un buen manejo clínico, con conocimiento de las manifestaciones clínicas que pueden surgir y aconsejar adelantar la revisión cuando lo considere oportuno.

Bibliografía

Los asteriscos muestran el interés del artículo a juicio del autor.

1.*** Rosser T. Neurocutaneous Disorders. Continuum (Minneap Minn). 2018; 24: 96-129.

2. Fernández-Fernández MA, Morillo Rojas MD. Los síndromes neuro-cutáneos. Pediatr Integral. 2015; XIX: 565-71.

3.*** Duat Rodríguez A, Martos Moreno GA, Martín Santo-Domingo Y, Hernández Martín A, Espejo-Saavedra Roca JM, Ruiz-Falco Rojas ML, et al. Phenotypic and genetic features in neurofibromatosis type 1 in children. An Pediatr (Barc). 2015; 83: 173-82.

4.*** Miller DT, Freedenberg D, Schorry E, Ullrich NJ, Viskochil D, Korf BR. Health Supervision for Children With Neurofibromatosis Type 1. Pediatrics. 2019; 143:e20190660. doi: 10.1542/peds.2019-0660.

5. Anderson JL, Gutmann DH. Neurofibromatosis type 1. Handb Clin Neurol. 2015; 132: 75-86.

6. Ferner RE, Bakker A, Elgersma Y, Evans DGR, Giovannini M, Legius E, et al. From process to progress-2017 International Conference on Neurofibromatosis 1, Neurofibromatosis 2 and Schwannomatosis. Am J Med Genet A. 2019; 179: 1098-106.

7. Bergqvist C, Servy A, Valeyrie-Allanore L, Ferkal S, Combemale P, Wolkenstein P. Neurofibromatosis 1 French national guidelines based on an extensive literature review since 1966. Orphanet J Rare Dis. 2020; 15: 37.

8.** Gutmann DH, Ferner RE, Listernick RH, Korf BR, Wolters PL, Johnson KJ. Neurofibromatosis type 1. Nat Rev Dis Primers. 2017; 3: 17004.

9. Duat-Rodríguez A, Hernández-Martín A. Update on the treatment of RASopathies. Rev Neurol. 2017; 64: S13-S7.

10.** Hernández-Martín A, Duat-Rodríguez A. An Update on Neurofibromatosis Type 1: Not Just Cafe-au-Lait Spots, Freckling, and Neurofibromas. An Update. Part I. Dermatological Clinical Criteria Diagnostic of the Disease. Actas Dermosifiliogr. 2016; 107: 454-64.

11. Vázquez-Osorio I, Duat-Rodríguez A, García-Martínez FJ, Torrelo A, Noguera-Morel L, Hernández-Martín A. Cutaneous and Systemic Findings in Mosaic Neurofibromatosis Type 1. Pediatr Dermatol. 2017; 34: 271-6.

12. Friedman D. Neurofibromatosis. In: Adam MP, Ardinger HH, Pagon RA, Wallace SE, Bean LJH, Stephens K, Amemiya A, editors. GeneReviews. Updated 2019.

13. Hernández-Martín A, García-Martínez FJ, Duat A, López-Martín I, Noguera-Morel L, Torrelo A. Nevus Anemicus: A Distinctive Cutaneous Finding in Neurofibromatosis Type 1. Pediatr Dermatol. 2015; 32: 342-7.

14.** Hernández-Martín A, Duat-Rodríguez A. An Update on Neurofibromatosis Type 1: Not Just Cafe-au-Lait Spots and Freckling. Part II. Other Skin Manifestations Characteristic of NF1. NF1 and Cancer. Actas Dermosifiliogr. 2016; 107: 465-73.

15. Duat-Rodríguez A, Carceller Lechon F, López Pino MA, Rodríguez Fernández C, González-Gutiérrez-Solana L. Neurofibromatosis type 1 associated with moyamoya syndrome in children. Pediatr Neurol. 2014; 50: 96-8.

16. Serdaroglu E, Konuskan B, Karli Oguz K, Gurler G, Yalnizoglu D, Anlar B. Epilepsy in neurofibromatosis type 1: Diffuse cerebral dysfunction? Epilepsy Behav. 2019; 98: 6-9.

17. Marana Pérez AI, Duat Rodríguez A, Soto Insuga V, Domínguez Carral J, Puertas Martín V, González Gutiérrez Solana L. Prevalence of sleep disorders in patients with neurofibromatosis type 1. Neurologia. 2014. 30: 561-5.

18. Oh KS, Hung J, Robertson PL, Garton HJ, Muraszko KM, Sandler HM, et al. Outcomes of multidisciplinary management in pediatric low-grade gliomas. Int J Radiat Oncol Biol Phys. 2011; 81: e481-8.

19. Mahdi J, Shah AC, Sato A, Morris SM, McKinstry RC, Listernick R, et al. A multi-institutional study of brainstem gliomas in children with neurofibromatosis type 1. Neurology. 2017; 88: 1584-9. PMCID: 5395076.

20.** de Blank PMK, Fisher MJ, Liu GT, Gutmann DH, Listernick R, Ferner RE, et al. Optic Pathway Gliomas in Neurofibromatosis Type 1: An Update: Surveillance, Treatment Indications, and Biomarkers of Vision. J Neuroophthalmol. 2017; 37: S23-S32.

Bibliografía recomendada

– Rosser T. Neurocutaneous Disorders. Continuum (Minneap Minn). 2018; 24: 96-129.

Completo artículo de revisión de las enfermedades neurocutáneas.

– Duat Rodríguez A, Martos Moreno GA, Martín Santo-Domingo Y, Hernández Martín A, Espejo-Saavedra Roca JM, Ruiz-Falco Rojas ML, et al. Phenotypic and genetic features in neurofibromatosis type 1 in children. An Pediatr (Barc). 2015; 83: 173-82.

Se recogen los datos clínicos, epidemiológicos, radiológicos y genéticos de 239 niños con NF1.

– Miller DT, Freedenberg D, Schorry E, Ullrich NJ, Viskochil D, Korf BR. Health Supervision for Children With Neurofibromatosis Type 1. Pediatrics. 2019; 143:e20190660. doi: 10.1542/peds.2019-0660.

Detalla las recomendaciones para el seguimiento de los pacientes con Neurofibromatosis tipo 1.

– Hernández-Martín A, Duat-Rodríguez A. An Update on Neurofibromatosis Type 1: Not Just Cafe-au-Lait Spots, Freckling, and Neurofibromas. An Update. Part I. Dermatological Clinical Criteria Diagnostic of the Disease. Actas Dermosifiliogr. 2016; 107: 454-64.

Recomiendo la completa iconografía.


Caso clínico


Motivo de consulta

Niña de 3 meses con aparición de manchas café con leche de forma progresiva desde el nacimiento. No refieren otra sintomatología.

Antecedentes familiares

Madre y padre sanos no consanguíneos. Tras preguntar de forma dirigida, el padre refiere presentar varias manchas café con leche. Sin otros antecedentes familiares de interés.

Antecedentes personales

Embarazo parto y periodo neonatal normales. Sin otros datos de interés.

Exploración

Peso: 6 kg (percentil 59); talla: 58 cm (percentil 28); perímetro cefálico: 42 cm (percentil 95); y tensión arterial: 89/40 mm Hg (percentil 66/68).

Buen estado general, bien hidratada nutrida y perfundida. Auscultación cardiopulmonar normal. Abdomen blando sin palpación de masas ni visceromegalias. Presenta 8 manchas café con leche, de color homogéneo y contorno liso, regular y bien delimitado, que predominan en tronco y piernas de más de 0,5 cm de diámetro. Pectus carinatum. En la región preesternal, tras frotar ligeramente la zona, se observan máculas pálidas de contorno polilobulado de varios centímetros de tamaño. No presenta pecas axilares ni inguinales. No presenta bultos. Buen contacto, fija y sigue con la mirada. Frente prominente y ligero hipertelorismo. Sin asimetrías faciales. Sonrisa social. En decúbito supino, mantiene una postura estable con la cabeza centrada en línea media, realizando coordinación mano a mano y mano boca, llevando las piernas flexionadas hacia el abdomen. En decúbito prono, se apoya en antebrazos con codos en ángulo recto y en la parte baja del abdomen, elevando la cabeza hasta 45º. Sedestación inestable. Buen sostén cefálico. Tono y fuerza normal. Reflejos osteotendinosos normales. No deformidades óseas con columna alineada.


Equipos de orientación educativa y psicopedagógica y la atención a la diversidad

M. Pinilla Cortés, M.G. Lucendo Gómez
Temas de FC


M. Pinilla Cortés, M.G. Lucendo Gómez

EOEP de Coslada (Madrid)

Resumen

El texto trata de abordar la orientación educativa en los niveles de infantil, primaria y secundaria en España, describiendo de manera general la estructura y funciones de los orientadores en las distintas Comunidades Autónomas, para centrarse después en el modelo concreto de Madrid. Posteriormente, se describe nuestro trabajo en los centros de educación infantil y primaria a través de los Equipos de Orientación Educativa y Psicopedagógica (EOEPs), analizando en detalle una de nuestras funciones principales: la evaluación psicopedagógica. Recorreremos todos los pasos del proceso describiendo las herramientas, así como las personas implicadas en dicho proceso interdisciplinar. En último lugar, se ofrece un caso clínico de un alumno con necesidades educativas especiales asociadas a una pluridefiencia.


Abstract

The aim of this work is to address educational psychology in preschool, primary and secondary levels in Spain, broadly describing the structure and duties of educational psychologists in the different Autonomous Communities, to then focus in the particular case of the Community of Madrid. Subsequently, the work conducted in preschool and primary level schools through the Educational Psychology and Counseling Team is described, analysing in detail one of the main responsibilities of these professionals: the psychopedagogical assessment. We will go through all the steps of the process in detail, describing the tools as well as the people involved in this interdisciplinary process. Finally, a clinical case of a student with special educational needs associated with multiple disabilities is provided.


Palabras clave: Orientación educativa; Equipos de orientación; Evaluación psicopedagógica; ACNEAES.

Key words: Educational Psychology; Educational Psychology Teams; Psychopedagogical assessments; Students with special educational needs.

Pediatr Integral 2020; XXIV(6): 326 – 333


Equipos de orientación educativa y psicopedagógica y la atención a la diversidad

Introducción

El modelo institucional de orientación establecido en nuestro sistema educativo, a través del marco normativo, se organiza en los tres niveles estructurales de la organización escolar. Esta estructura se corresponde con un modelo sistémico, en el que el alumno se entiende en función de las interacciones que realiza con el entorno: en el aula con la acción tutorial, en el centro educativo con el Departamento de Orientación y en el distrito o sector, con los equipos.

La implantación del “Estado de las Autonomías”, configurado por la Constitución de 1978, supuso el paso de un modelo centralizado a otro descentralizado, dotando a las comunidades autónomas de importantes competencias, entre ellas, las educativas.

Estructura de la orientación educativa en España y concreción en la Comunidad de Madrid

La orientación educativa se organiza de diferentes maneras en función de las etapas educativas y las comunidades autónomas.

En las etapas de Infantil (de 0 a 6 años) y Primaria (de 6 a 12 años) es donde encontramos las mayores diferencias entre Comunidades Autónomas en la estructura de la orientación. En la tabla I, se pueden observar las diferencias entre cada una de ellas(1).

En la etapa de Educación Secundaria (de 12 a 18 años), en todas las Comunidades Autónomas, la orientación está organizada a través de los Departamentos de Orientación que se encuentran dentro de los institutos (a excepción de Cataluña, donde se denominan Equipos de Asesoramiento y Orientación Psicopedagógica y son un recurso externo al centro).

Teniendo en cuenta las diferencias citadas, este artículo se centrará en el modelo de la Comunidad de Madrid, donde las autoras desarrollan su trabajo.

Equipos de Orientación Educativa y Psicopedagógica(2)

Los Equipos de Orientación Educativa y Psicopedagógica son un recurso de atención y apoyo externo a los centros educativos. Están formados principalmente por orientadores y Profesores Técnicos de Servicios a la Comunidad (PTSCs). La modalidad organizativa de apoyo externo permite programar cada curso de manera flexible la intervención de los Equipos en los centros educativos del sector donde están ubicados. El trabajo a realizar y la frecuencia de intervención dependerán de las necesidades y los programas que desarrollen los centros y de los recursos de los propios Equipos.

El trabajo de los EOEP deberá dirigirse a toda la comunidad educativa:

• A los centros, asesorando a los equipos educativos en la elaboración de los proyectos de centro, especialmente el Plan de Atención a la Diversidad, favoreciendo el trabajo conjunto, la coordinación entre el profesorado y la ordenación y planificación de las necesidades de la población que escolariza.

• A todo el alumnado, definiendo las necesidades globales e individuales y proponiendo medidas de respuesta con especial atención a la prevención, detección y evaluación psicopedagógica de alumnos con necesidades educativas específicas.

• A las familias, asesorando en las necesidades que pueden presentar los niños en el proceso de crecimiento y potenciando su participación en las actividades de los centros.

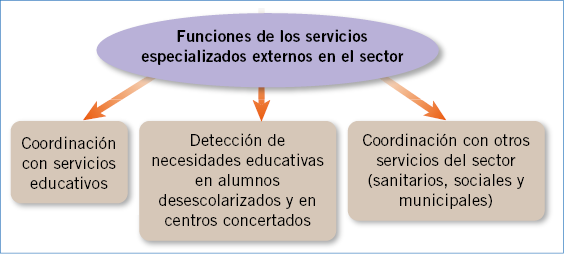
• Por último, existe un ámbito que no debemos perder de vista: el de la coordinación y colaboración con otros servicios e instituciones (ya sean estas educativas, sanitarias o sociales), que pretende optimizar los esfuerzos y garantizar el seguimiento a lo largo de la vida escolar.

Sería interesante, ya que este artículo se encuentra ubicado en una revista de pediatría, hacer mención especial a nuestra colaboración con los servicios sanitarios. Los EOEPs, realizan un proceso de evaluación psicopedagógica que será descrito posteriormente, donde se valoran aspectos de carácter psicopedagógico. En muchas ocasiones, es conveniente la aportación de aspectos médicos que complementen la valoración llevada a cabo. Por todo ello, creemos muy necesaria e importante la colaboración con los servicios de pediatría, ya que serán ellos quienes podrán determinar la pertinencia o no de una derivación a servicios médicos especializados que favorezcan una valoración del alumno de manera más integral (salud mental infanto-juvenil, neurología pediátrica, etc.).

Sería deseable que, desde las administraciones, se ofreciera un modelo que permitiera sistematizar la coordinación entre ambos profesionales, facilitando así la coordinación y el encuentro. Actualmente, dicha colaboración se lleva a cabo a través de las familias o de coordinaciones puntuales entre los profesionales de los ámbitos sanitarios y educativos.

El desarrollo de las funciones de los equipos implica un modelo de intervención centrado en: el asesoramiento y la colaboración con los centros, el profesorado y las familias; en la adopción de medidas de atención a la diversidad; tareas concernientes al proceso de adaptación del currículo y otras medidas que el alumnado con necesidades educativas específicas pudiera precisar.

A pesar de todas estas funciones que la normativa describe, la realidad de los EOEPs se impone. La asistencia semanal y en algunos casos quincenal, a los centros educativos, hace que la mayor parte de nuestro trabajo esté centrado en las evaluaciones psicopedagógicas, para dar respuesta inmediata a profesores y familias, relegando a un segundo plano actuaciones relacionadas con: la convivencia, la acción tutorial, la colaboración con las familias y el asesoramiento, que podrían suponer una intervención de carácter más preventivo.

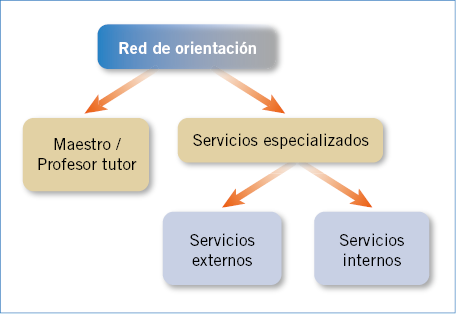
La adecuación de los servicios a las necesidades de la población escolar con la que trabajan, determina la existencia de una red especializada (Tabla II).

Departamentos de Orientación(3)

“Los departamentos de orientación, tal y como se recoge en el artículo 42 del Reglamento Orgánico de los Institutos de Educación Secundaria, tienen encomendado participar en la planificación y desarrollo de las actuaciones que se organicen en el instituto para atender a la diversidad del alumnado, tanto en lo que se refiere a su capacidad de aprendizaje, a sus intereses y motivaciones, como a las diferencias que entre ellos puedan darse debido a su origen social o cultural”.

Están formados, al menos, por un especialista en Psicología o Pedagogía, un maestro de Pedagogía terapéutica (PT) y, en su caso, un maestro de Audición y lenguaje (AL) y un profesor técnico en servicios a la comunidad (PTSC). Sus funciones están relacionadas con tres ámbitos:

• Apoyo al proceso de enseñanza-aprendizaje de los alumnos.

• Apoyo al plan de acción tutorial.

• Apoyo al plan de orientación académica y profesional.

Una vez planteada la estructura general de la orientación educativa en la Comunidad de Madrid, vamos a centrarnos en la labor que desarrollan los EOEP en los centros de infantil y primaria, partiendo del proceso de solicitud de nuestra intervención.

Proceso de solicitud para la intervención del EOEP

Se describen los pasos que un profesor realiza en el centro educativo para solicitar la intervención del EOEP.

Entre el trabajo diario de cada maestro en los centros educativos, se encuentra la labor de hacer un seguimiento diario de su alumnado, mediante la observación del rendimiento académico y la conducta de estos; así como, poner en marcha medidas ordinarias para atender a las necesidades educativas que vayan surgiendo. Estas medidas ordinarias vienen recogidas en el Plan de Atención a la Diversidad(4) de cada centro y comprenden: refuerzo educativo, atención individualizada, estrategias organizativas y modificaciones con respecto a agrupamientos, y técnicas de enseñanza-aprendizaje. Sin embargo, cuando el maestro observa que no hay resultados positivos ante las medidas ordinarias previas para dar respuesta a las necesidades educativas que presenta un alumno, puede solicitar el asesoramiento o evaluación de los servicios especializados de la orientación.

Los pasos para demandar la intervención del EOEP son los que se indican en la figura 1.

Figura 1. Pasos para demandar la intervención del Equipo de Orientación Educativa y Psicopedagógica (EOEP).

Por lo tanto, la evaluación psicopedagógica se realizará en los casos en que:

• Exista sospecha de que el alumno puede presentar necesidades educativas especiales, porque presenta graves problemas de aprendizaje escolar o desarrollo evolutivo y/o adaptación escolar: desfase curricular (no logra objetivos de su nivel) o tiene problemas graves de relación, de conducta, de participación, no logra los hitos evolutivos…

• Exista una dificultad específica en algún área o aspecto de desarrollo que afecte a su rendimiento escolar (lectura, escritura, cálculo, función ejecutiva, adaptación personal y social…).

• Exista sospecha de altas capacidades intelectuales.

Proceso de evaluación psicopedagógica

A continuación, se describen las fases del proceso de evaluación psicopedagógica que realiza el EOEP.

Según la ORDEN 1493/2015, de 22 de mayo (artículo 4)(5): la evaluación psicopedagógica es el proceso de recogida, análisis y valoración de la información relevante referida al alumno y a su contexto familiar y escolar, necesaria para determinar si un alumno tiene necesidades educativas especiales, si precisa adaptación curricular de acceso o significativa, de enriquecimiento, ampliación curricular o flexibilización del período de escolarización y para tomar las decisiones relativas a su escolarización y promoción.

Actualmente, la evaluación psicopedagógica es un proceso abierto, no definitivo, que se va realizando en función del momento de desarrollo que presenta el alumno y de los cambios que experimenta en interacción con el contexto. Las conclusiones derivadas de la información obtenida se recogen en un informe psicopedagógico, cuyo formato está determinado por la Administración Educativa.

El responsable de la realización de la evaluación psicopedagógica será, en todo caso, un profesor de la especialidad de orientación educativa del EOEP, el orientador del centro de educación especial o quien asuma las funciones de la orientación educativa.

Tiene un carácter interdisciplinar, por lo que se desarrolla en colaboración con las personas implicadas en el proceso: PTSC, alumnado, familia, centro educativo y otros profesionales que intervengan, como, por ejemplo, los servicios sanitarios.

Pasos de la evaluación psicopedagógica (Tabla III)

1. Recogida de información:

A. Desarrollo personal del alumno:

• Datos biológicos y médicos: recoge información sobre incidencias en el embarazo/parto, desarrollo de los hitos evolutivos, enfermedades (etiología, momento de aparición, posible evolución…), hábitos de autonomía (comida, higiene, vestido).

• Desarrollo cognitivo: consiste en la evaluación del desarrollo intelectual mediante pruebas psicométricas, como por ejemplo: las Escalas de Inteligencia Wechsler (WPPSI-IV para niños desde los 2 años y 6 meses hasta los 7 años y 7 meses; WISC-V para niños de 6-16 años); escalas de desarrollo global del niño como la Brunet-Lezine (de 0 a 30 meses y ampliada hasta los 6 años), la Merrill-Palmer-R (para niños de 0 meses a 6 años y medio) y la Escala McCarthy de Aptitudes y Psicomotricidad (para niños entre 2,5 hasta 8,5 años). Para niños con dificultades en el lenguaje (discapacidad auditiva, TGD), se puede aplicar la Escala no Verbal de Wechsler (de 5 a 21 años) y la NEPSY-II (evaluación global de las aptitudes cognitivas en dominios neuropsicológicos en niños y jóvenes entre 3-16 años y 11 meses).

• Desarrollo comunicativo-lingüístico: evaluación de la capacidad de comprensión y expresión oral y escrita. Se utilizan pruebas como: Registro Fonológico Inducido, Test Illinois de Aptitudes Psicolingüísticas ITPA (3-10 años), PLON-R prueba de Lenguaje Oral Navarra Revisada (3-6 años), Test de Vocabulario en Imágenes Peabody (2-90 años), Test de Comprensión de Estructuras Gramaticales CEG (4-11 años) y la CELF-5 (evaluación clínica de los fundamentos del lenguaje de sujetos entre 5-15 años). El lenguaje escrito se puede analizar mediante las producciones escolares, revisión de cuadernos y pruebas como: batería de evaluación de los procesos lectores PROLEC-R (6-12 años), batería de evaluación de los procesos de escritura PROESC (8-15 años) o el DST-J, y batería breve para la detección rápida de la dislexia dirigida a niños de 6 años y medio a 11 años y medio.

• Desarrollo psicomotor: se valoran las habilidades motrices específicas, la motricidad gruesa (equilibrio, control postural, tono, la marcha, coordinación) y la fina, como la grafomotricidad a través de la observación o la aplicación de pruebas estandarizadas.

• Desarrollo social y emocional: se recoge información que facilita el equipo docente, mediante la observación en el aula y en el recreo, y a través de la aplicación de pruebas estandarizadas sobre: habilidades sociales, conducta asertiva, autoconcepto, autoestima, equilibrio emocional, etc. Se utilizan pruebas estandarizadas como: SENA, instrumento dirigido a la detección de un amplio espectro de problemas emocionales y de conducta (3-18 años), y el Test Autoevaluativo Multifactorial de Adaptación Infantil TAMAI (a partir de 8 años).

• Desarrollo sensorial: se recoge información sobre dificultades relacionadas con la visión y/o la audición del alumno a través de los informes médicos que aporta la familia.

B. Contexto escolar: se recoge información sobre: cuándo se ha escolarizado por primera vez, medidas previas adoptadas en el centro escolar o fuera del centro, áreas en las que presenta un mejor o peor rendimiento académico, adaptación del niño en la escuela, relación con el adulto y los iguales, aspectos emocionales, nivel de competencia curricular (es el grado de adquisición de los objetivos propuestos en las distintas materias del curso) y estilo de aprendizaje; también es importante el nivel de atención/concentración en los distintos momentos de la jornada escolar, agrupamiento en el que trabaja mejor, motivación…

C. Contexto familiar: a través de la entrevista con los padres, se recoge parte de la información descrita hasta ahora, como: historia educativa, sanitaria, desarrollo evolutivo, hábitos de autonomía, características de su entorno, expectativas de los padres, interacción con los adultos y los hermanos/amigos…

2. Análisis y valoración de la información recogida a través de los diferentes instrumentos (entrevista, observación, pruebas psicotécnicas, cuestionarios, etc.) durante todo el proceso.

3. Síntesis de la Evaluación Psicopedagógica, donde se recoge una hipótesis diagnóstica o un diagnóstico determinado en un informe.

4. Identificación de las necesidades específicas de apoyo educativo que pueda presentar el alumno. En las conclusiones del informe, el orientador distinguirá entre si el alumno presenta o no necesidades específicas de apoyo educativo (Fig. 2).

Figura 2. Identificación de las necesidades específicas de apoyo educativo que pueda presentar el alumno según evaluación psicopedagógica.

La definición de alumno con necesidades específicas de apoyo educativo (ACNEAE) se recoge en la Ley Orgánica 2/2006, de 3 de mayo, de Educación (LOE), modificada por Ley Orgánica 9/2013, de 9 de diciembre, para la mejora de la calidad educativa (LOMCE)(6,7).

5. Respuesta educativa curricular y organizativa a las necesidades detectadas, apoyos y recursos necesarios, tanto ordinarios como específicos. Si tras la evaluación, el servicio de orientación concluye que el alumno presenta necesidades educativas especiales, elabora el informe de evaluación psicopedagógica y un dictamen de escolarización donde se reflejan las necesidades educativas especiales, la modalidad de escolarización más adecuada para ese alumno y los tipos de recursos (personales y/o materiales) que necesita. Además, se adjunta la opinión de la familia sobre esta propuesta, ya que deben mostrar su conformidad por escrito.

Según la LOE/LOMCE un ACNEE es: aquel alumno que requiera, en un periodo de su escolarización o a lo largo de toda ella, determinados apoyos y atenciones educativas específicas derivadas de discapacidad o trastornos graves de la conducta.

En la Comunidad de Madrid, se considera que un alumno presenta necesidades educativas especiales si el orientador observa que presenta una de las categorías siguientes según CIE-10 (OMS) (Tabla IV).

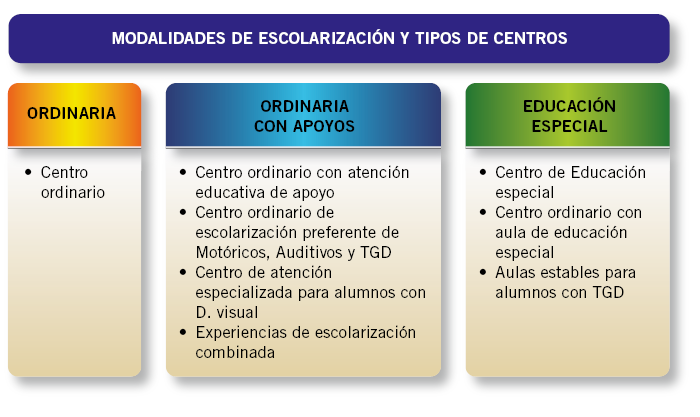
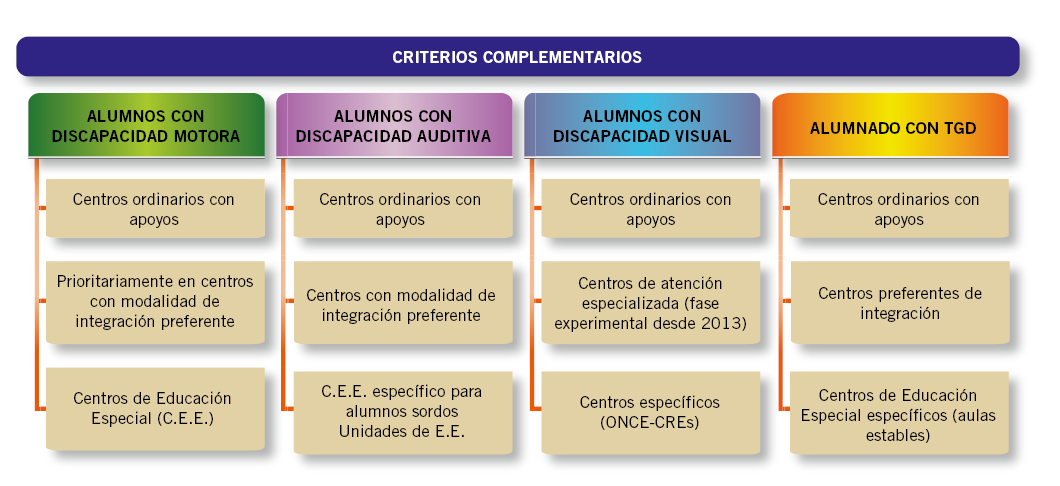
En la tabla V se enumeran las posibles modalidades de escolarización.

Finalmente, tanto en el informe de evaluación como en el dictamen de escolarización, el orientador señala un conjunto de orientaciones sobre las medidas generales y específicas de carácter educativo que precisa el alumno y refiere los recursos específicos que necesita.

Entre los recursos personales que el alumno puede necesitar se encuentran los siguientes: el profesor de pedagogía terapéutica (PT), el profesor de audición y lenguaje (AL), el técnico en integración social (TIS), el técnico educativo III, el fisioterapeuta(8) o el diplomado universitario en enfermería (DUE)(8). Así mismo en el caso del TIS y TEIII, para solicitar su presencia en los centros deben cumplir una serie de requisitos establecidos por la Administración Educativa, entre los que están un informe médico donde consten las dificultades conductuales y el diagnóstico del alumno junto con la evaluación psicopedagógica actualizada. Para esto último se hace imprescindible la colaboración de los profesionales del ámbito sanitario.

Se describe a continuación, un ejemplo del trabajo que realizan los profesores de PT y AL:

– AL: aborda el trabajo relativo al desarrollo de las bases anatomofisiológicas del lenguaje, adquisición progresiva de fonemas propios de su edad, así como aspectos morfosintácticos (vocabulario, construcción de frases, etc.), las habilidades conversacionales (turnos, capacidad de escucha, etc.), organización del discurso oral, refuerzo y trabajo de las bases del proceso de aprendizaje de la lectura y la escritura.

– PT: aborda el trabajo de promover el desarrollo del juego, las habilidades de interacción social, desarrollo de la autonomía, conocimiento y uso de los espacios del aula, seguimiento de rutinas, adquisición de hábitos de trabajo y estrategias de aprendizaje y mejora de funciones ejecutivas (atención, organización, planificación, flexibilidad cognitiva, la memoria de trabajo).

La respuesta educativa que puede ofrecerse para atender a la diversidad que tenemos en los centros es muy amplia y recoge varias modalidades y recursos personales, organizativos y materiales. Para conocer su desarrollo, se recomienda la lectura del artículo de Pediatría Integral(9) “Atención temprana y evaluación de los Equipos de Orientación Educativa y Psicopedagógica (EOEP)”, en donde se recoge un breve resumen de las medidas educativas más importantes.

En definitiva, con este texto hemos pretendido acercar el mundo de la orientación, y especialmente de los EOEP, al ámbito sanitario. Después de lo descrito, en muchos casos se hace fundamental la colaboración con los servicios de pediatría y otros especialistas sanitarios, para poder enriquecer el proceso de evaluación psicopedagógica y ajustar la respuesta educativa a las necesidades educativas de nuestros alumnos.


NOTA: Para facilitar la lectura del artículo, se ha decidido seguir las recomendaciones sobre el lenguaje inclusivo de organismos internacionales como las Naciones Unidas (https://www.un.org/es/gender-inclusive-language/guidelines.shtml). Se ha evitado así el desdoblamiento de género en aquellos casos en los que no hay lugar para la ambigüedad por las convenciones gramaticales y léxicas del español. Se evita así, un texto demasiado farragoso que no se corresponda con la comunicación natural.

Bibliografía

1. Normativa de orientación educativa vigente en cada Comunidad Autónoma.

2. Resolución de 28 de julio de 2005, del Director General de Centros Docentes, por la que se establece la estructura y funciones de la Orientación Educativa y Psicopedagógica en Educación Infantil, Primaria y Especial en la Comunidad de Madrid. Y Resolución de 17 de julio de 2006, del Director General de Centros Docentes para actualizar y facilitar la aplicación.

3. Circular del 12 de septiembre de 2005 de la Dirección General de Centros Docentes relativa al funcionamiento de los Departamentos de Orientación para el curso 2005/2006.

4. Instrucciones de 19 de julio de 2005, de la Dirección General de Centros Docentes relativas a la elaboración y revisión del Plan de Atención a la Diversidad, de los Centros Educativos sostenidos con fondos públicos de Educación Infantil y Primaria y Educación Secundaria de la Comunidad de Madrid.

5. Orden 1493/2015, de 22 de mayo, de la Consejería de Educación, Juventud y Deporte, por la que se regula la evaluación y la promoción de los alumnos con necesidad específica de apoyo educativo, que cursen segundo ciclo de Educación Infantil, Educación Primaria y Enseñanza Básica Obligatoria, así como la flexibilización de la duración de las enseñanzas de los alumnos con altas capacidades intelectuales en la Comunidad de Madrid.

6. Ley Orgánica 2/2006, de 3 de mayo, de Educación.

7. Ley Orgánica 9/2013, de 9 de diciembre, para la mejora de la calidad educativa.

8. Orden 629/2014, de 1 de julio, conjunta de la Consejería de Sanidad y de la Consejería de Educación, Juventud y Deporte, por la que se establece la colaboración entre ambas para la atención sanitaria de alumnos escolarizados en centros educativos públicos de la Comunidad de Madrid que presentan necesidades sanitarias de carácter permanente o continuado.

9. Bosch I y Fernández Ramos S. Atención temprana y evaluación de los Equipos de Orientación Educativa y Psicopedagógica (EOEP). Pediatr Integral. 2015; XIX(8): 556-64.

10. Cabrera C, López T, Matías P, Santamaría C. Agenda de trabajo del orientador. Madrid. Narcea. 2016.

Bibliografía recomendada

Los asteriscos muestran el interés del artículo a juicio del autor.

- ***Cabrera C, López T, Matías P, Santamaría C. Agenda de trabajo del orientador. Madrid. Narcea. 2016.

El libro aborda una propuesta concreta en la que aparecen las tareas que enmarcan y dirigen toda la actividad orientadora: la elaboración del Plan de Trabajo Anual de Orientación, la presentación del mismo para su consenso y aprobación en los órganos de coordinación pedagógica, el seguimiento a lo largo del curso y la evaluación final del mismo.

- *Sánchez-Cano M, Bonals J (comp.). La evaluación psicopedagógica. Editorial: Graó Educación. 2005.

El libro ofrece una variedad de situaciones específicas sobre la evaluación psicopedagógica, aspectos conceptuales, instrumentos y metodología a través de varios ejemplos en las diferentes necesidades educativas que generan demanda de evaluación en las escuelas.

- **Fiuza Asorey MJ, Fernández Fernández MP. Dificultades de aprendizaje y trastornos del desarrollo. Manual didáctico. Editorial: Pirámide. 2013.

Este libro ofrece una visión pragmática y aplicada de las diversas dificultades y trastornos que se pueden dar en las aulas y que suponen necesidades educativas especiales a las que el profesorado debe dar una respuesta de atención a la diversidad.

- *Luque Parra DJ. Orientación educativa e intervención psicopedagógica en el alumnado con discapacidad. Análisis de casos prácticos. Ediciones Aljibe. 2006.

Aspectos conceptuales en torno a la discapacidad, la educación y alumnado con necesidades educativas especiales, y la orientación e intervención psicopedagógica, mediante el análisis de diez casos prácticos.


Caso clínico


Alumno de 6º de Educación Primaria con necesidades educativas especiales asociadas a un trastorno del espectro del autismo y a una discapacidad psíquica. Se lleva a cabo una evaluación psicopedagógica por finalizar la etapa de primaria. Se valora un posible cambio en su modalidad de escolarización.

Historia personal

La madre refiere un embarazo de curso normal y parto a término. Adquirió los hitos evolutivos con retraso. Presenta una cardiopatía que fue operada y que, actualmente, se encuentra en seguimiento. También tiene seguimiento en el dermatólogo (ha desarrollado dermatitis atópica) y en el oftalmólogo (hipermetropía, ambliopía ametrópica y estrábica).

Fue valorado por el Servicio de Psiquiatría del hospital de referencia, derivado desde Neuropediatría por presentar un retraso en su desarrollo. Concluyen como diagnóstico: “retraso global del desarrollo con especial dificultad para el lenguaje y la comunicación, conductas compatibles con un TGD”.

También fue valorado por el Equipo Específico de Alteraciones Graves del Desarrollo de la Comunidad de Madrid, quienes concluyeron que el alumno presentaba un trastorno del espectro del autismo.

Historia familiar

Familia formada por los padres, una hermana que se encuentra escolarizada en el instituto y el alumno. La madre se encarga mayoritariamente de la educación de sus hijos y se muestra colaboradora con el entorno escolar.

Historia escolar

El alumno se incorporó al programa de alumno con necesidades educativas especiales en Educación infantil a los 3 años y comenzó a recibir apoyo de las maestras de PT y AL. Desde el nivel de Educación Infantil 5 años, recibe apoyo intensivo y especializado en un Colegio de Educación Infantil y Primaria (CEIP) preferente de TGD.

Precisa adaptaciones curriculares significativas en la mayoría de las áreas del currículo y ha repetido 2º de educación primaria.

Intervenciones realizadas: entrevista con la familia, entrevista con la tutora y los profesores de PT y el técnico en integración social, entrevista con el alumno, visita conjunta con la familia y el alumno al centro de educación especial de la localidad, análisis de los informes psicopedagógicos, médicos y psicológicos anteriores, WISC-V (escala de inteligencia Weschler para niños-V), RIAS (escala de inteligencia Reynolds), WNV (escala de inteligencia Wechsler no verbal), pruebas pedagógicas no estandarizadas, análisis de lectura, escritura y resolución de problemas matemáticos.

Desarrollo general del alumno

Desarrollo cognitivo: debido a las dificultades lingüísticas que presenta el alumno, la información aportada por el WISC-V y el RIAS solo ha permitido conocer datos cualitativos, pero no se ha podido obtener un cociente intelectual fiable. Para completar la evaluación, se ha aplicado la escala no verbal de aptitud intelectual de Wechsler (instrumento clínico de aplicación individual diseñado para medir con varias pruebas la aptitud intelectual general, eliminando o minimizando el contenido verbal), el alumno manifiesta un funcionamiento intelectual muy bajo compatible con una discapacidad cognitiva moderada, según la clasificación DSM-5 (puntuación escala total-56).

Respecto a las funciones ejecutivas, el alumno sigue mostrando dificultades en la flexibilidad cognitiva y en su capacidad de atención sostenida. Sus tiempos de atención son breves y precisa de tareas cortas. En ocasiones, durante el momento de la tarea escolar, está centrado en sus intereses restringidos y no en el contenido de la misma. En cuanto a otros aspectos cognitivos, como la anticipación, entiende bien las claves visuales que se utilizan en el aula para comprender y anticipar los cambios en la jornada.

Desarrollo motor: se observan dificultades en algunas manifestaciones dinámicas como: saltar, correr o bajar/subir escaleras. Tiene un bajo nivel de coordinación motriz y de condición física.

Desarrollo comunicativo-lingüístico: ha mejorado en su expresión oral y en intención comunicativa. Utiliza el lenguaje oral para preguntar y narrar acontecimientos, pero de forma muy básica, con una estructura inadecuada para su edad y, en ocasiones, no es capaz de organizar correctamente el discurso, por lo que es complicado entenderle. Tiene un escaso vocabulario, tanto a nivel expresivo como comprensivo, y referido a elementos del entorno inmediato. Tiene dificultades en las nociones abstractas y con los dobles significados.

Realiza oraciones simples y tiene dificultades en el uso de palabras funcionales como nexos, preposiciones…, por lo que la estructura no es adecuada y su entonación tampoco ayuda a dar al lenguaje la intencionalidad que debería.

No muestra ecolalias, pero sí tiene expresiones y coletillas que dice al final de las frases.

Ha mejorado en la capacidad de transmitir sus necesidades y gustos; y progresivamente, tiene más tiempos de intercambio verbal espontáneo con adultos, haciéndoles partícipes de sus inquietudes.

Desarrollo social, emocional y adaptativo en el contexto escolar: el alumno ha mejorado en el desarrollo de las habilidades sociales, aspecto que se ha visto reforzado por el apoyo y cercanía que muestran los compañeros de clase por él. La interacción que hace con los otros niños del aula es muy básica y, actualmente, sus intereses y juegos se encuentran alejados de los intereses propios de un niño con 12 años.

Es capaz de seguir las rutinas y los cambios de actividad, con apoyo visual de la agenda, pictogramas o dibujos. Sin embargo, continúa presentando baja tolerancia a la frustración, manifestándose a través de rabietas, por ejemplo, cuando se le retira el ordenador.

En el tiempo de patio, el alumno sigue buscando la compañía de los niños más pequeños, con los que tiende a jugar de forma muy infantil y, a veces, con conductas poco normalizadas.

Las obsesiones y conductas ritualizadas (mantener la puerta cerrada, que el profesor no le escriba notas en la agenda, etc.) siguen siendo una constante en el alumno, las sigue demandando y pidiendo de forma insistente, aunque ya acepta la negativa por parte del adulto.

Conclusiones de la evaluación psicopedagógica y orientaciones para la respuesta educativa

El alumno presenta necesidades educativas especiales asociadas a un trastorno del espectro autista y una discapacidad psíquica moderada. Por todo ello, va a precisar:

• Apoyo especializado por parte de Pedagogía terapéutica y audición y lenguaje.

• Adaptaciones curriculares significativas en evaluación, contenidos y en metodología (mayor atención individual y materiales específicos). Su nivel de competencia curricular se sitúa entre 1º y 2º de primaria, por lo que su desfase es significativo, lo que provoca sentimientos de frustración y desmotivación en el alumno.

• Seguir trabajando la adquisición de habilidades básicas de autonomía personal propias de su edad, que aún no están conseguidas o afianzadas.

• Seguir trabajando el uso espontáneo del lenguaje oral, su comprensión y expresión oral.

• Necesita desarrollar procesos cognitivos básicos facilitadores del aprendizaje: sentido de la actividad, atención, memoria y razonamiento.

• Potenciar las interacciones sociales con iguales: aprender a jugar con los otros, unirse al juego y participar; ampliar su capacidad de imitación de adultos y compañeros.

• Ajustar y regular su conducta en función de las exigencias externas para facilitar la incorporación a situaciones de juego, rutinas y tareas, reduciendo la actividad solitaria y deambulatoria.

Por todo lo expuesto anteriormente, la modalidad educativa recomendada es un centro específico de educación especial.


Los trastornos del espectro autista

A. Hervás Zúñiga*, N. Maraver García**
Temas de FC


A. Hervás Zúñiga*, N. Maraver García**

*Jefe de Servicio de Psiquiatría Infantil y Juvenil. Hospital Universitario Mutua Terrassa. Directora de IGAIN (Instituto Global de Atención Integral del Neurodesarrollo), Barcelona.

**Psicóloga Especializada en Trastornos del Neurodesarrollo. Coordinadora del Programa de Evaluación y Diagnóstico (PAD) y los Programas de Intervención a Domicilio (PID). IGAIN (Instituto Global de Atención Integral del Neurodesarrollo), Barcelona

Resumen

Los Trastornos del Espectro Autista o el autismo consisten en un grupo heterogéneo de alteraciones evolutivas que tienen, como síntomas nucleares, la afectación en el neurodesarrollo de la comunicación social, del patrón de intereses y conductas estereotipadas. La gran mayoría de las personas con autismo tienen otras alteraciones del neurodesarrollo o de la salud mental asociadas, por lo que la clínica cambia mucho entre las diferentes personas y también en ellos, según la edad de presentación. La mortalidad está incrementada y mueren, en general, antes de lo esperado por su edad. Problemas médicos asociados, comorbilidad con intentos autolíticos y suicidio, y hospitales poco adaptados para esta población, están entre las causas asociadas. Existen tratamientos psicológicos efectivos (no farmacológicos) para los síntomas nucleares del autismo. Los tratamientos farmacológicos son efectivos en la comorbilidad psiquiátrica, frecuentemente asociada al autismo.


Abstract

Autistic Spectrum Disorders (ASD) are heterogeneous neurodevelopmental disorders that affect, as core symptoms, the neurodevelopment of social communication, of the interest pattern and stereotyped behavior. Most of the people with autism have other neurodevelopmental alterations or mental health problems associated and clinical presentation differs among people with autism and at different times of their lives. Their mortality is increased and they usually die before expected for their age. The associated causes include other medical problems, self- harm behavior, suicide and unadapted hospitals. There are effective psychological treatments (no pharmacological treatments) for the core symptoms of autism. The pharmacological treatments are effective for psychiatric comorbidities, which are frequently associated with autism.


Palabras clave: Autismo; Trastornos del espectro autista; TEA.

Key words:Autism; Autistic Spectrum Disorders; ASD.

Pediatr Integral 2020; XXIV (6): 325.e1 – 325.e21


Los trastornos del espectro autista

Introducción

El autismo es un trastorno complejo y heterogéneo, tanto en lo referente a la etiología como en la manifestación y evolución de los síntomas en las diferentes etapas del desarrollo.

Los trastornos del espectro autista (TEA) o el autismo, término preferido por los profesionales y las personas afectadas, son alteraciones del neurodesarrollo de origen neurobiológico, que se inician en la infancia y que afectan al desarrollo de la comunicación social y de la conducta, con la presencia de comportamientos e intereses repetitivos y restringidos. El TEA permanece durante toda la vida con diferentes grados de afectación y adaptación funcional, según el caso y momento evolutivo.

El autismo es un trastorno complejo y heterogéneo, tanto en lo referente a la etiología como en la manifestación y evolución de los síntomas en las diferentes etapas del desarrollo, y en su expresión y presentación según el género, edad y otras alteraciones coexistentes. Los factores genéticos, ambientales y epigenéticos son muy importantes en la etiología del autismo y, aunque en parte, permanezcan desconocidos. La identificación precoz de los signos de autismo es esencial para la implementación de programas intensivos relacionales de base conductual, generalizados en todos los ambientes en los que vive el niño, contando con la amplia colaboración de padres y educadores. Los tratamientos farmacológicos pueden ser efectivos en la comorbilidad asociada, pero no existen tratamientos farmacológicos para los síntomas nucleares del autismo, aunque, en la actualidad, existen varias posibilidades futuras farmacológicas en desarrollo.

Concepto actual del TEA según las clasificaciones actuales

Con la publicación del DSM5 (APA, 2014) (Tabla I), la clasificación y criterios en el campo del autismo quedaron modificados notablemente comparados con las clasificaciones previas (DSM-IV-TR).

En el DSM5, los diferentes trastornos del espectro autista incluidos en el DSM IV-TR (trastorno autista, trastorno de Asperger, trastorno generalizado del desarrollo no especificado, entre otros) desaparecen para quedar todo englobado en una única nomenclatura de Trastornos del Espectro del Autismo (TEA). Parte del diagnóstico del DSM5 incluye grados de severidad (en 3 grados) para los síntomas de la comunicación social y de comportamientos restringidos y repetitivos (Tabla II).

Con el DSM 5, la variabilidad fenotípica del TEA queda reflejada a través de especificadores y modificadores que acompañarán al diagnóstico. Los especificadores clínicos hacen referencia a si el TEA está o no asociado a otro trastorno del neurodesarrollo (trastorno del lenguaje, aprendizaje, psicomotor, discapacidad intelectual, TDAH [trastorno por déficit de atención hiperactividad], trastornos por tics) o/y trastornos psiquiátricos (ansiedad, depresión, TOC [trastorno obsesivo compulsivo], trastornos alimentarios, trastornos psicóticos, presencia de catatonia, etc.) o a alguna afección médica o genética (como sería el caso de epilepsia, X-frágil, etc.), o a un factor ambiental asociado relevante.

La World Health Organization (WHO) ha publicado la última clasificación internacional de Enfermedades mentales (CIE-11) en junio de 2018(1), y la previsión es el inicio de su aplicación el 1-1-2022. El CIE11 es muy similar en criterios al TEA del DSM5. En los síntomas nucleares del autismo el CIE-11, no incluye las alteraciones sensoriales. El CIE -11 no utiliza índices de severidad, pero clasifica a las personas con autismo según presenten discapacidad intelectual o si presentan impedimento de lenguaje (Tabla III).

Epidemiología del autismo

La prevalencia del autismo en los estudios más recientes es de 1 en 54.

Estimaciones actuales consideran la prevalencia del autismo de 18,5 /1.000 (1 en 54) en chicos de 8 años, estudio realizado en el 2016 en 11 estados americanos, por el Centro de Prevención y Regulación de Enfermedades en EE.UU. (MMRW) (CDC). Más frecuente en chicos (4,3 veces más frecuente) que en chicas y, en el 33% de los casos, se acompañaban de discapacidad intelectual (CI ≤ = 70)(2). El mismo CDC americano encontró una prevalencia de 17 /1.000 (1,7%) en niños de 4 años, estudio realizado en el 2014, mayor en chicos con un rango entre 2,6-5,2 de niños por cada niña(3).

En España, se han realizado varios estudios epidemiológicos de autismo y se ha encontrado una prevalencia del 0,61% en preescolares, en un estudio realizado en las Islas Canarias, y otro estudio realizado en Tarragona encontró una prevalencia de 1,55% en preescolares y del 1% en niños en educación primaria. En Cataluña, un estudio de incidencia y prevalencia del diagnóstico de autismo en niños entre 2-17 años, utilizando datos administrativos del sistema público de salud encontró una prevalencia del: 1,23% en 2017, 1,95% para chicos y 0,46% para chicas. La incidencia del diagnóstico de autismo se había incrementado del 0,07% en 2009, al 0,23% en el 2017(4).

Se afirma que más de un 70% de las personas con autismo tendrán a lo largo de su vida, algún diagnóstico coexistente neuroevolutivo, de salud mental o de salud física y, en muchos de los casos, presentan comorbilidades múltiples que añaden complejidad al proceso diagnóstico y al tratamiento.

Dentro de los problemas psiquiátricos coexistentes con el autismo, los más frecuentes son: trastornos de ansiedad (42%), TDAH (31%), trastornos depresivos (10%), trastornos por tics (11%) y trastornos de conducta (4%).

En aquellas personas con diagnóstico de autismo sin discapacidad intelectual asociada y mejor nivel de funcionamiento, a medida que aumenta la edad, se incrementa la asociación con: trastornos alimentarios (4%), trastornos asociados al consumo de alcohol y drogas (4%) y síntomas psicóticos inespecíficos (2%).

Además, cabe destacar la elevada comorbilidad que presentan las personas con autismo con alteraciones del sueño y un 20% presentarán epilepsia. Alteraciones inmunológicas, gastrointestinales y otros problemas médicos son también frecuentes en el autismo.

Variabilidad fenotípica del autismo: síntomas nucleares de autismo

Existen diferencias fenotípicas según los síntomas, que podríamos llamar nucleares del autismo. No todas las personas que reciben un diagnóstico de autismo presentan los mismos síntomas.

Existe una enorme variabilidad en la presentación del autismo. Los criterios diagnósticos presentes en las clasificaciones internacionales (DSM5) marcan lo que es necesario para realizar un diagnóstico de autismo nuclear, excluyendo cualquier trastorno asociado.

Existen diferencias fenotípicas según los síntomas, que podríamos llamar nucleares del autismo. No todas las personas que reciben un diagnóstico de autismo presentan los mismos síntomas y pueden existir diferencias:

• Iniciación y respuesta social, que varía desde ausencia de iniciación social manifestada por no hablar o interactuar con otras personas, hasta un exceso de iniciación social, siendo desinhibidos en el contacto con personas desconocidas. En este caso, podríamos decir que la iniciación social es inadecuada por exceso más que por defecto. La reciprocidad social estará afectada en mayor o menor grado; ya que, por las dificultades de entender las intenciones o emociones de las otras personas, les cuesta adaptarse de una manera flexible a las necesidades interactivas, para que una comunicación fluya adecuadamente.

• Las personas con autismo tienen dificultades en la comunicación e integración de la comunicación verbal y no verbal. Podríamos decir que algunos tienen una marcada afectación no verbal y, o no utilizan gestos en su comunicación, o/y no cambian su expresión facial o/y no integran el contacto ocular de una manera comunicativa. En estos casos, los déficits relacionados con el autismo suelen ser más visibles. Por el contrario, otos tienen más preservada la expresión facial y los gestos comunicativos, aunque les cueste de alguna manera la integración gestual y visual, y en estos casos, las dificultades relacionadas con el autismo suelen ser menos visibles y podríamos decir más sutiles. Las dificultades comunes a todas las personas con autismo son las dificultades en el uso pragmático y social de la comunicación.

• Intereses restringidos y conductas repetitivas. El DSM5 ha incrementado el número de estas conductas necesarias para el diagnóstico, que pueden ocurrir en cualquier momento de la vida. Puede incluir: la inflexibilidad del pensamiento o conducta, causa frecuente de irritabilidad o/y problemas de conducta ante las negativas o demandas del adulto. Los rituales autistas, sean verbales o conductuales, pueden provocar interferencia significativa en la vida de la persona con autismo. El ritual autista determina, por ejemplo: un orden o número de veces que tiene que realizarse una acción no precipitada por ningún pensamiento ansioso, pero que provoca malestar si no se les permite llevar a cabo su ritual. Las estereotipias motoras y verbales están asociadas a estados diversos emocionales, tanto positivos como negativos. Los intereses restringidos entendidos como: aquellos intereses intensos y no funcionales de cualidad repetitiva y no social, pueden pasar desapercibidos en aquellos que son más funcionales. Las alteraciones sensoriales que, por primera vez en el DSM5 son síntomas esenciales diagnósticos, son causa de importante malestar. Se incluyen: bajos umbrales sensoriales auditivos, visuales, táctiles u olfativos en el que, por ejemplo, la luminosidad o ruido de fondo provoca malestar y también la poca tolerancia a determinados estímulos sensoriales específicos o, por el contrario, una marcada disminución sensorial (hiposensibilidad) para diferentes sensaciones como son: dolor, calor, hambre, etc., que pueden llegar a presentar un riesgo para la vida(5).

Autismo y comorbilidad, o coexistencia con otras alteraciones neuroevolutivas de la salud mental o física

La comorbilidad en el autismo es la primera causa de empeoramiento de los síntomas propios del autismo, agrava la adaptación funcional, el pronóstico y es la primera causa de requerir tratamientos farmacológicos e incluso, de precisar ingresos psiquiátricos.

La comorbilidad, por definición, es la coexistencia de dos o más alteraciones del neurodesarrollo, trastornos o patologías (médicas o psiquiátricas), no relacionadas entre sí, que se dan en un mismo individuo. En el autismo, muchas veces, la comorbilidad es una consecuencia de vivir con ello; por lo tanto, no es una comorbilidad real, sino una consecuencia del autismo. Según la edad, en las primeras edades, varias alteraciones del neurodesarrollo coexisten, debido a factores etiológicos comunes; y en la edad adolescente y adulta, podríamos considerar que la comorbilidad es la principal presentación del autismo, ya que los síntomas nucleares del autismo van siendo menos evidentes a estas edades.

Alteraciones del neurodesarrollo más comúnmente asociadas al autismo

Discapacidad intelectual

En el autismo asociado a una discapacidad cognitiva, se evidencian retrasos evolutivos diversos y generalizados. Aparecen alteraciones propias de la discapacidad intelectual como: retraso psicomotor, escasa curiosidad por el entorno y escasa funcionalidad en su relación con los objetos y en el juego. Podemos decir que los déficits son generalizados en las diferentes áreas del desarrollo y en la adaptación funcional. A ello, se asocian los síntomas propios del autismo, que no suelen estar presentes en aquellos niños con discapacidad intelectual sin autismo. Es la sociabilidad, iniciación social, los deseos comunicativos con la mirada, vocalizaciones, la reciprocidad comunicativa no verbal, lo que está presente en la discapacidad intelectual, pero no lo es en el autismo asociado a discapacidad intelectual.

Trastornos de lenguaje

El autismo no explica una ausencia o graves dificultades de lenguaje expresivo no explicados por la edad o su capacidad intelectual. En estos casos de diagnóstico de autismo, tendremos que añadir el diagnóstico asociado de un trastorno de lenguaje. Se asocian las características de un trastorno de lenguaje expresivo (menor complejidad y un lenguaje más inmaduro para la edad en su expresión y construcción gramatical) a las alteraciones de la comunicación social del autismo (uso repetitivo, autoestimulatorio del lenguaje, uso no social y poco funcional del lenguaje expresivo, afectación de la comprensión del lenguaje, ya que el contexto y los gestos dificultan su comprensión, no presentes en un trastorno de lenguaje sin autismo). Por esta razón, el índice cognitivo intelectual en personas con autismo es su capacidad no verbal, ya que podemos tener personas con autismo sin lenguaje y con habilidades cognitivas no-verbales en la superdotación, a diferencia de la discapacidad intelectual, en la cual las deficiencias cognitivas suelen ser más homogéneas.

Trastorno por tics, síndrome de Tourette y otras alteraciones motoras

En estos casos, se pueden asociar a las estereotipias síntomas comunes de autismo, tics que son difíciles de diferenciar de las estereotipias. Los tics son: movimientos repetitivos motores o/y vocales bruscos y cortos, involuntarios, intermitentes, generalmente no asociados a emociones, aunque se pueden incrementar con el estrés y pueden tener interferencia funcional, en especial cuando no se asocian a impulsos premonitorios. Generalmente, comienzan en la cabeza (ojos, boca, etc.), siguen por los brazos y hombros y, posteriormente, pueden desarrollarse tics complejos que implican grupos diferentes de músculos (a diferencia de los tics simples) y, en muchas ocasiones, a diferentes partes del cuerpo. También pueden presentarse tics vocales, como ocurre en el síndrome de Tourette. Las estereotipias son: movimientos rítmicos, muchas veces bilaterales, de mayor duración generalmente que los tics, con mayor capacidad de control, asociados a estados emocionales diferentes, que no suelen interferir de manera involuntaria la acción funcional. En el síndrome de Tourette puede estar presente, además: coprolalia, palilalia, ecolalia y ecopraxia. El autismo asociado a síndrome de Tourette se asocia a mayor severidad de las conductas repetitivas y a la presencia de una mayor comorbilidad (TDAH, cuadros de ansiedad, trastornos obsesivo compulsivo y problemas de conducta).

Además, el autismo se asocia frecuentemente a alteraciones motoras y deficiencias en la coordinación motora, en ocasiones, acompañado de hipotonía y dificultades en la motricidad fina, que les repercute en los juegos escolares, deportes y en las actividades de escritura y dibujo principalmente(5).

Trastornos por déficit de atención con hiperactividad (TDAH)

A pesar de que los criterios diagnósticos actuales de cada una de las entidades son diferentes, en ocasiones, la presentación clínica de los síntomas puede dar lugar a confusión y realizarse diagnósticos incorrectos. Los errores diagnósticos más habituales suelen ser por sobre identificación del TDAH, al interpretar como hiperactividad e inatención lo que realmente son síntomas propios del autismo. También pueden confundirse con TDAH, síntomas propios del autismo como: lentitud asociada a la rigidez y perfeccionismo, baja motivación por las tareas escolares, falta de interés por cualquier cosa que no sean sus intereses, falta de iniciativa e inadecuación social por desconocimiento de las normas sociales.

Cuando el diagnóstico de TDAH coexiste con el autismo, se asocian los síntomas clínicos y cognitivos de ambos diagnósticos. Encontraremos dificultades en: memoria de trabajo, autocontrol y severas dificultades en las funciones ejecutivas, que de manera habitual ya se presentan en ambos diagnósticos. Relacionado con el autismo observaremos: alteraciones en la flexibilidad cognitiva (rigidez), abstracción y generalización, planificación y una percepción centrada en el detalle con pérdida de información global; mientras que con el TDAH observaremos alteraciones: en la inhibición cognitiva y conductual, en la fluidez verbal y en la memoria de trabajo.

La sintomatología del TDAH puede adquirir una presentación clínica algo diferente a la observada en un TDAH sin comorbilidad. A pesar de que presenten síntomas de inatención claros, pueden tener una excelente memorización inmediata de datos concretos y preservar la atención en tareas que les motivan especialmente y en sus intereses restringidos. Además, algunos de ellos, pueden presentar muy buenas capacidades visuo-espaciales, con gran habilidad en puzles y construcciones, siendo capaces de entretenerse de manera mantenida en estas actividades. Ninguno de estos aspectos será motivo, por tanto, para excluir el diagnóstico de TDAH(6).

Problemas de salud mental más frecuentemente asociados al autismo

Trastornos de ansiedad

Las personas con autismo son particularmente vulnerables a desarrollar trastornos de ansiedad generalizada, ya que cualquier pequeño cambio en su estructura puede desencadenar sintomatología cognitiva y física de ansiedad. La elevada dependencia que tienen de los adultos, les hace más vulnerables a presentar síntomas de ansiedad de separación con sus referentes más queridos. Sus hipersensibilidades sensoriales (auditivas, visuales…) y su interpretación concreta de las situaciones, les hace vulnerables a fobias específicas (p. ej., fobias a: globos, petardos, etc.).

Según van creciendo, son más conscientes de sus diferencias respecto a los otros chicos de su edad, pudiendo aparecer en estos contextos, síntomas de ansiedad social. La ansiedad social también se relaciona con dificultades de Teoría de la Mente (no entienden lo que otro chico de su edad piensa sobre ellos, o lo malinterpretan) o bien con sus limitaciones de iniciar o mantener interacciones sociales apropiadas con iguales.

En el entorno escolar, coinciden todos estos factores estresantes (ruidos, grupos sociales…), siendo un foco principal de estrés para el niño con autismo.

Trastornos depresivos

El riesgo de su aparición aumenta con la edad y generalmente coincide con épocas de cambios vitales significativos o de incremento de estrés relacionado con estudios o relaciones, pérdidas de personas referentes o desilusiones afectivas.

Existe evidencia de un incremento de la vulnerabilidad genética entre el autismo y la depresión. En base a esto, ante una historia familiar de depresión, es recomendable vigilar la posible aparición de esta comorbilidad.

A nivel diagnóstico, los síntomas depresivos pasan inadvertidos por las dificultades que presentan las personas con autismo para identificar y comunicar adecuadamente sus emociones, y por sus limitaciones en la expresión facial. La alexitimia, definida como la dificultad de identificar y expresar sus emociones, está asociada al autismo.

La presentación clínica de la depresión en el autismo consiste en un empeoramiento agudo en su funcionamiento global, con mayor dificultad para realizar sus rutinas diarias y mantener los hábitos de autonomía previamente adquiridos. Pueden presentar un incremento de la irritabilidad, en ocasiones, con respuestas heteroagresivas o autolesiones. Es frecuente un aumento de las conductas repetitivas o autoestimulatorias, pérdida de interés, incluso en sus temas preferidos, temor ante la separación de sus personas queridas y, en los casos más severos, pueden llegar a presentar ideas de muerte o de suicidio. Pueden asociarse, además, a alteraciones en el sueño, apetito o episodios de enuresis/encopresis.

En edad adolescente o/y adulta existe también un riesgo aumentado de que realicen tentativas de suicidio, siendo, en ocasiones, letales. Sus tentativas autolíticas son impulsivas, poco predecibles, utilizan métodos rápidos y de difícil rescate (como la defenestración u otras conductas suicidas violentas). Siempre es necesario evaluar la ideación o/y planes suicidas en las alteraciones del estado de ánimo. También, el trastorno bipolar es una comorbilidad más frecuente en el autismo.

Trastorno obsesivo compulsivo (TOC)

Siendo también uno de los posibles responsables de errores diagnósticos. Algunas de las conductas repetitivas propias del autismo comparten cierta similitud con los síntomas que se observan en el TOC. La malinterpretación de las conductas repetitivas del autismo atribuyéndolas a obsesiones o compulsiones de un TOC, puede conducir a un diagnóstico y tratamiento equivocado.

El contenido de los rituales del autismo suelen ser de repetición de secuencias (cumplir con un ritual fijo para realizar una determinada actividad) y de posición concreta de objetos, consecuencia de su inflexibilidad al cambio por la rigidez cognitiva que presentan. No tienen una base ansiosa y no presentan la egodistonía del TOC, por ello tampoco ven la necesidad de cambiar el ritual. Además, en la mayor parte de los casos, las conductas repetitivas del autismo también van a tener una función desestresante. Es por ello, que adolescentes-adultos con autismo, muy funcionales, que no fueron diagnosticados en la infancia, cuando se exponen a situaciones más estresantes con los estudios o amistades, pueden incrementar sus conductas o pensamientos repetitivos de autismo, como una manera de autorregularse ante el estrés y entonces recibir un diagnóstico equivocado de TOC, que no responde a ningún tratamiento.

El autismo y el TOC también pueden manifestarse asociados como condiciones clínicas independientes y distintas, asociándose las características clínicas del TOC y del autismo.

Comorbilidad con psicosis

La asociación entre autismo y síntomas psicóticos es poco habitual y, cuando ocurre, se presenta en la adolescencia o edad adulta. Los síntomas psicóticos más frecuentes son ideas autorreferenciales y de perjuicio, siendo muy infrecuente la presencia de alucinaciones. Experiencias de victimizaciones por compañeros, pueden asociarse a síntomas autorreferenciales de gran intensidad y limitación. Sus dificultades de teoría de la mente, empatía e interpretación de las situaciones sociales, se relacionan con una interpretación errónea de las intenciones de los otros, que pueden manifestarse como pensamientos paranoides o persecutorios. Las dificultades severas de comprensión social, integración de información social, pensamiento concreto, incluso en aquellos con buenas habilidades cognitivas, predispone a que desarrollen ideas: sobrevaloradas, extrañas, incomprensibles para su edad o inteligencia. Nunca hay que inferir cuando una persona con autismo habla de “voces” o tiene ideas extrañas, irracionales, esté psicótico. En esos casos, hay que entrar en el contenido de su discurso y examinar si realmente está fuera de la realidad, y valorar si es una idea sobrevalorada entendida por las dificultades asociadas al autismo o en realidad es un síntoma psicótico. En contextos de elevado estrés emocional agudo (y/o físico, p. ej., cuando dejan de comer o de dormir varios días) o de una comorbilidad con trastornos emocionales, pueden asociarse episodios psicóticos agudos, que responden rápidamente a dosis bajas de antipsicóticos y se recuperan.

Otras comorbilidades psiquiátricas

En edad adolescente y adulta, en especial aquellos con dificultades de regularse emocionalmente, pueden presentar: conductas autolesivas, consumo de drogas, alimentación compulsiva o episodios de violencia, todas ellas son conductas maldaptativas para autocontrolarse emocionalmente(7). La inflexibilidad, perfeccionismo y rigidez incrementan el riesgo de asociarse a un TOC, como se ha explicado anteriormente, pero también de asociarse a la anorexia nerviosa, que puede seguir un curso crónico, si no se identifica el autismo subyacente. No suelen tener distorsiones de su imagen corporal y se asocia a un pensamiento rígido de un determinado peso o imagen física que, asociado a su escasa identificación perceptiva de hambre, cansancio y a su escasa introspección, pueden exponerles a graves situaciones de riesgo vital por la extrema inanición o ejercicio.

Comorbilidad con trastornos de conducta

Las alteraciones de conducta en el autismo son frecuentes, aparecen en edades tempranas y permanecen a lo largo del tiempo con una prevalencia entre 57-90%.

La auto-agresividad o hacia su familia, es una de las problemáticas más frecuentemente encontradas. Algunas familias conviven con episodios de agresividad continuada, causando elevados niveles de estrés emocional y físico a padres y hermanos.

Cuando van creciendo, la ruptura de normas, por dificultades en la cognición social y empatía, puede asociarse a problemas legales.

Los desencadenantes más frecuentes de los problemas de conducta son: sus dificultades sociales, comunicativas, de pedir ayuda, la inflexibilidad al mínimo cambio, las extremas reacciones a estímulos sensoriales y la excesiva información visual, comunicativa o demasiados estímulos que les sobrepasan. Siempre ante una aparición brusca de alteraciones de conducta, en especial en aquellos con discapacidad intelectual, hay que excluir: problemas físicos, un inicio o desestabilización de la epilepsia, alteraciones del sueño, apetito, cansancio o presencia de dolor, que no saben reconocer y/o localizar, o no saben comunicarlo(8).

Problemas médicos más frecuentemente asociados al autismo

La edad media de vida en las personas con autismo está reducida en 15-20 años, asociada a comorbilidades médicas de todo tipo, frecuentes en esta población(9). La falta de expresividad, comunicación del malestar físico, hace que muchas veces no se detecten cuadros médicos importantes hasta que están en fases muy avanzadas. La comorbilidad con epilepsia, sigue siendo la principal causa de mortalidad en esta población.

Un 70% de los niños con autismo tienen alteraciones del sueño, en un 85% de los casos, los problemas son diarios. Desde el punto de vista subjetivo: 54% presentan resistencia a dormirse, 56% insomnio, 53% parasomnias, 25% alteraciones del dormir relacionado con la respiración y 31% somnolencia diurna. Problemas inmunológicos, gastrointestinales y accidentes son más frecuentes en esta población.

Además, los padres son reacios a exponerlos a procedimientos médicos invasivos hospitalarios, poco adaptados para la población con discapacidad intelectual.

Autismo y género

Muchas mujeres con autismo no han recibido un diagnóstico en la infancia y no han tenido la oportunidad de recibir un tratamiento precoz.

Un aspecto poco comprendido y de creciente interés, es el menor número de chicas sin discapacidad intelectual enviadas a servicios para diagnóstico de autismo, con ratios de hasta 11 chicos por cada chica. En estudios epidemiológicos poblacionales de autismo con capacidad intelectual dentro de la norma, existen 3-4 niños por cada niña, reflejando que tener autismo y ser del género femenino es un factor de riesgo para no ser enviada a recursos especializados y permanecer sin diagnóstico, o con diagnósticos equivocados. En las niñas, es la comorbilidad conductual o/y la discapacidad intelectual, el factor determinante para que sean derivadas a centros especializados para diagnóstico. En parte, este sesgo de envío a servicios especializados está mediado, porque la presentación clínica del autismo en chicas, en especial con buenas capacidades cognitivas, tiene una cualidad diferente. Las chicas son más sociales, incluso desinhibidas, con intereses más sociales, como podría ser en: moda o artistas y con la presencia de un menor número de conductas repetitivas. Las chicas ya desde edades tempranas acomodan, disimulan y esconden sus síntomas de autismo, mediante la imitación, muchas veces sin identificar cuál es el propósito de la acción que imitan. Esto es lo que se ha conocido como el fenómeno de camuflaje. En las niñas con autismo, muchas veces, es más visible: la desinhibición social y conductual, cargada con un alto índice de iniciación social; la emocionalidad desregulada; la desorganización de su conducta, presentación muy poco asociada a los casos típicos de autismo en los niños, por lo que las mujeres adultas que no han recibido un diagnóstico de autismo en infancia, reciben muchas veces diagnósticos equivocados de trastornos límites de personalidad u otros trastornos de personalidad. Factores asociados a su: inocencia, limitada comprensión social, empatía, comprensión literal, falta de recursos sociales, excesiva confianza, pero acompañada de un alto nivel de autonomía, y sociabilidad, les hace vulnerables a explotación y abuso de todo tipo cuando llegan a la edad adolescente y adulta(10).

En el autismo asociado a discapacidad intelectual, el género femenino no está claro si se asocia a una mayor severidad de los síntomas de autismo, siendo la evidencia en este caso, contradictoria. En general, los estudios encuentran menos conductas repetitivas en chicas, pero más frecuentemente presentan epilepsia resistente al tratamiento, con un incremento de alteraciones en la neuroimagen.

Detección del autismo

La detección precoz sigue siendo un aspecto fundamental en el abordaje del autismo, ya que la iniciación de un tratamiento precoz está íntimamente ligado a su pronóstico.

La vigilancia universal del desarrollo del niño sano, debe incluir una combinación de información obtenida por los profesionales de Atención Primaria, que incluya: considerar las preocupaciones de los padres sobre el desarrollo de sus hijos; la utilización de escalas y pruebas sobre el desarrollo general de los niños; y la observación, detección y derivación de desviaciones generales y específicas que ocurren en su desarrollo.

Podemos decir que las diferentes asociaciones de profesionales no están de acuerdo si el uso de un cribaje específico para autismo debe ser universal. Mientras AAP (Asociación Americana de Pediatría, 2016, 2019) recomienda realizar un cribaje universal específico para autismo a todos los niños entre 18 y 24 meses en adición a la supervisión del desarrollo y monitorización, la US Preventive Service Task Force (USPSTF) considera inadecuado un cribaje específico para autismo, en aquellos niños en edades precoces que los padres no han mostrado preocupación sobre el desarrollo de sus hijos. Advierte sobre la insuficiente validez de los instrumentos de cribaje del autismo para justificar un cribaje universal. Recomienda vigilancia de rutina del desarrollo en todos los niños y un cribaje específico para autismo, en caso de que se tenga un hermano con autismo, un resultado alterado en un cribaje general del desarrollo o si los padres han expresado preocupación sobre síntomas de autismo, o bien sobre alteraciones del desarrollo en general.

Actualmente, existen signos de alerta de autismo (Tabla IV) e instrumentos de cribaje para vigilancia universal de alteraciones generales del desarrollo y de alteraciones relacionadas con el autismo, adaptados a las diferentes edades y que tienen evidencia de fiabilidad (Tablas V y VI)(11).

Valoración diagnóstica del autismo

Una vez que se identifican signos de riesgo para autismo, deben ser remitidos para una apropiada evaluación diagnóstica.

El diagnóstico lo realizará un profesional o grupo de profesionales, y la evaluación diagnóstica es el proceso de recogida de información amplia y variada que incluye información estandarizada e información clínica(12).

Historia clínica

• Consulta actual, previos diagnósticos y evaluaciones: motivo de las preocupaciones de los padres y consultas, y diagnósticos previos profesionales.

• Historia familiar: síntomas o diagnóstico de autismo, otras alteraciones evolutivas o trastornos psiquiátricos en familiares.

• Historia de la persona evaluada sobre problemas médicos, psicológicos, psiquiátricos previos: antecedentes médicos, regresiones evolutivas, crisis epilépticas, problemas con el sueño o la comida, alergias medicamentosas, problemas gastrointestinales, inmunológicos, previos tratamientos neuropediátrícos o psiquiátricos.

• Antecedentes perinatales: historia del embarazo (edad de padres, abortos previos, embarazo múltiple, fertilización in vitro o subrogado, adopción, problema médico o psicológico, medicaciones, alcohol, tabaco y otros tóxicos durante el embarazo. Información del parto, Apgar, cualquier complicación presente, peso al nacer y edad de gestación en el momento del parto.

• Historia detallada del desarrollo evolutivo en los primeros años de la vida: en edad infantil, del desarrollo de síntomas nucleares del autismo y de otros aspectos evolutivos: motores, sensoriales, de actividad, atención, emocional, conducta y hábitos:

– Aspectos temperamentales: si fue pasivo, no protestaba cuando tenía hambre, dolor o sueño (hiposensibilidad), o era muy irritable y reactivo (hipersensibilidad, rigidez, etc.).

– Desarrollo psicomotor y de la alimentación: presencia de intolerancias o alergias, aceptación de la introducción de alimentos, rechazo de texturas o sabores (alteraciones sensoriales) o de nuevos alimentos (rigidez), o bien no tenía hambre (hiposensorialidad).

– Desarrollo del sueño: alteraciones del ritmo de dormir, despertares continuados, dificultades para conciliar el sueño (relacionado con dificultades de regulación de sus emociones y ritmos circadianos, o bien por no identificación del estado de cansancio-hiposensibilidad), o relacionado con ansiedad y miedos nocturnos.

– Desarrollo del control de esfínteres: cualquier retraso por miedo a que sus contenidos vesicales o fecales se eliminen en aquellos con pensamiento muy concreto, que no tienen una visión integrada de su propio cuerpo o bien aquellos que no detectan sensorialmente las sensaciones de plenitud de su vejiga o intestino (hiposensorialidad), o aquellos que han tenido dolor con la defecación y desarrollan ansiedad evitativa de la defecación. Algunos pueden tener rituales complejos con la defecación.

– Desarrollo de la sociabilidad y comunicación, del juego, conductas estereotipadas, rigidez y alteraciones sensoriales: en todo lo referente al juego funcional y simbólico, capacidad de imaginar, dar vida a los juguetes y creatividad. Diferenciar los que reproducen secuencias imitadas de dibujos o vídeos de aquellos creativos, que tienen imaginación y creatividad. Temas o juegos o acciones repetitivas y aspectos sensoriales.

– Desarrollo de comorbilidades evolutivas: la presencia de comorbilidades descritas anteriormente.

– Desarrollo de la escolaridad y aprendizaje: información de cómo se adaptó a la guardería o a la escolarización. Si lloraba todo el tiempo y no comprendía que sus padres vendrían a recogerlo. Si respetaba las normas en la guardería o colegio, y si sabía compartir el espacio, juguetes y atención del adulto con otros niños. Si se interesaba por los niños o bien jugaba solo, y no se incorporaba en los grupos. Relevante a estas edades es: si entendía el contexto social, seguía las normas, escuchaba cuando tenían que escuchar o bien iba a su aire guiado por su interés o desconcierto.

Información sobre el desarrollo de su aprendizaje. Evaluar síntomas de TDAH, discriminación de grafía con sonido y problema de ortografía natural importante en la dislexia, dificultades en el cálculo matemático (discalculia) o problemas psicomotrices en el juego, o en la destreza manual. Recoger la actitud de la escuela hacia sus dificultades. Evaluar si es la escolarización adecuada y si recibe las ayudas adecuadas.

– Edad adolescente: en esta edad, los síntomas nucleares del autismo comienzan a ser menos evidentes, sobre todo en aquellos sin discapacidad intelectual asociada, pero la incapacitación funcional comienza a ser clave en esta edad en la evaluación diagnóstica. Muy relevante es el desarrollo social: amistades, si tienen selectividad en sus relaciones, si queda con ellos, sus intereses, si son adecuados a su edad o son muy infantiles.

El desarrollo e interés sexual, muchas veces desconocido e infravalorado por los padres, y las actitudes de búsqueda de información, contactos por internet, etc. Es muy importante hablar con los adolescentes sobre este aspecto (cuando haya más confianza con ellos), qué es lo que les interesa sexualmente, cómo obtienen información, si tienen contactos por redes sociales y siempre evaluar sobre experiencias traumáticas sexuales que hayan experimentado. Preguntar directamente y simplemente si han tenido relaciones sexuales con adultos o alguien les ha pedido experiencias sexuales. Es importante considerar que la mayoría de estas experiencias sexuales ocurren dentro de un ámbito de manipulación y abuso ante su inocencia, y los adolescentes con autismo pueden no vivirlas como traumáticas. Evaluar el desarrollo de su identidad sexual.

Valorar su rendimiento escolar, necesidad de ayuda y cuál es el recorrido educativo aconsejado relacionado con su capacidad cognitiva, motivación por el estudio e interés en temas concretos educacionales o/y profesionales. Hablar con los educadores recogiendo información sobre su aprendizaje, actitud escolar y relación con compañeros, identificando cualquier problema educacional, pero también sus fortalezas de motivación, capacidades y habilidades en este contexto.

Examen físico, neurológico y genético

• Perímetro cefálico: existe un incremento del perímetro cefálico a partir de los 6 meses de edad; pero, en un 80% de los casos, posteriormente se normaliza. Un 20% siguen con incremento del perímetro cefálico. Este incremento del perímetro cefálico se ha relacionado con la severidad del autismo. En casos sindrómicos o de exposición prenatal al alcohol, la microcefálea es más frecuente.

• Examen general: dada la asociación del autismo con la esclerosis tuberosa y neurofibromatosis, reconocimientos de manchas café con leche, o hipopigmentadas de forma de hoja en la piel, usando la lámpara de Wood.

• Examen motor: examen de la tonicidad muscular, reflejos motores, coordinación óculo-manual y en la marcha. Se aconseja una evaluación por fisioterapeuta y un abordaje especifico en aquellos con importantes problemas en el área motora.

• Audiometría y exploración visual: cuando muestran dificultades de atención o reconocimiento visual, acercarse objetos a los ojos o tropezarse con objetos.

• Pruebas de laboratorio:

– Estudios metabólicos: cuando existe un historial de regresión (pérdida significativa en la función social o comunicativa, o generalizada en todas las áreas del desarrollo), letargia, vómitos cíclicos, crisis epilépticas tempranas, rasgos dismórficos y/o retraso cognitivo.

– Pruebas electrofisiológicas: indicaciones para EEG incluyen: evidencia de crisis clínicas, historia de regresión y un alto índice de sospecha clínica de epilepsia.

– Neuroimagen: el autismo no se considera una indicación para una exploración de neuroimagen, incluso en niños con macrocefalia. Se realizará cuando existan rasgos neurológicos (examen motor asimétrico, disfunción en los pares craneales, severos dolores de cabeza) y la existencia de regresión generalizada.

• Evaluación genética clínica:

– Estudios genéticos: existe un incremento familiar de autismo y de otras alteraciones del neurodesarrollo. Un 10% de los hermanos desarrollarán autismo y, un 20-25% otras alteraciones del neurodesarrollo, que se incrementa a un 36% si existen dos hermanos con autismo en la familia. Todos deberían recibir una evaluación genética y, sus familias, al menos, una breve devolución sobre los resultados. Debe seguirse un protocolo de investigaciones genéticas según las características fenotípicas (Tabla VII).

Pruebas estandarizadas utilizadas en la evaluación diagnóstica

Adicionalmente a una detallada historia clínica longitudinal del desarrollo de los síntomas nucleares del autismo y de otras problemáticas asociadas, proveniente de información de padres, escuela y de las personas con autismo, siempre que sea posible, se combinará con una exploración con diferentes pruebas estandarizadas que completarán la evaluación diagnóstica. Se han descrito cuestionarios estandarizados (Tablas V y VI) que deben combinarse con, al menos, una de las entrevistas diagnósticas estandarizadas disponibles (Tabla VIII).

Debe complementarse con una exploración cognitiva estandarizada y validada en población española, según la edad y habilidades lingüísticas. Se utilizarán escalas del desarrollo o pruebas de valoración cognitiva verbal y/o no-verbal (Tabla IX).

Evaluación del habla, lenguaje, comunicación y lectoescritura

• Lenguaje: comprensión con el test de Peabody (2a, 6m-90a), evalúa el nivel de vocabulario receptivo y realiza una detección rápida de dificultades o de la aptitud verbal y lenguaje expresivo con la Escala Reynell de desarrollo de lenguaje (18 meses-7 años), o el Test Illinois de Aptitudes Psicolingüísticas (ITPA) (3-10 años).

• Test de lectoescritura: el Test de Análisis de la Lectoescritura (TALE) (6-10 años), Escalas Magallanes de Lectura y Escritura (EMLE-TALE 2000). Para escolares de Educación Primaria y Secundaria. Batería de evaluación de procesos lectores revisada- R (PROLEC-R) (6-12 años) y PROLEC-SE-R (12-18 años).

• Teoría de la mente: consiste en la capacidad de atribuir pensamientos, intenciones y sentimientos ajenos y diferentes de los nuestros. Los test más utilizados son las historias sociales de F. Happe 1994, el TOM test y test de los ojos Baron-Cohen. Otros test que se han ido incorporando en los estudios son: Awkward Moments Test, Reading the Mind in Films Test (RMF), The Awareness of Social Inference Test (TASIT), the Movie for the Assessment of Social Cognition (MASC) y the Strange Stories Test. Para medir la empatía, Interpersonal Reactivity Index (IRI) y la Social Cognitive Evaluation Battery (SCEB).

Evaluación de la comorbilidad

Se utiliza frecuentemente, la escala Achenbach Child Behaviour Check list (CBCL) para padres, Teacher Report Form (TRF) para profesores, y el autoinforme (YRF) (a partir de los 11 años). Cuestionarios para TDAH (p. ej.: Conners para padres y profesores), depresión (p. ej.: BDI, CDI), ansiedad (p. ej., STAI), TOC (p. ej., Leyton) etc., también son utilizados. The Autism – Tics, AD/HD and other Comorbidities inventory (A-TAC), escala que recoge información de padres a través de screening telefónico para evaluar comorbilidad asociada al autismo(13).

Tratamiento del autismo y de su comorbilidad

El tratamiento del autismo, a cualquier edad, siempre tiene que ser individualizado, basado en las particularidades de cada persona, considerando sus déficits, pero también sus fortalezas.

Principios generales del tratamiento: el tratamiento tiene que ser motivador en su aplicación, buscando una interacción socio-comunicativa, utilizando reforzadores sociales efectivos. Aplicado de una manera generalizada, en los contextos naturales en los que vive la persona y siempre debería ser multidisciplinar, con profesionales especializados, que dominen las diferentes técnicas utilizadas en el autismo. En el diseño del tratamiento tendremos que considerar diferentes aspectos: edad, capacidad intelectual, comorbilidad, entorno familiar y social.

Tratamiento psicoeducativo

Edades preescolares

La detección temprana y la consecuente implementación de un programa en el momento de mayor plasticidad cerebral, es esencial.

La intervención va dirigida a cambiar el foco de atención preferente hacia los objetos de los niños con signos precoces de autismo, hacia una motivación preferencial por el mundo social. Los programas deben incorporar objetivos basados en los hitos del desarrollo esperable de un niño “típico”. La intervención en estas edades tempranas gira alrededor de rutinas sociales centradas en los intereses del propio niño, teniendo como finalidad, estimular y trabajar las áreas evolutivas más afectadas en los niños con autismo que son: imitación, comunicación y lenguaje, iniciación y motivación social, desarrollo de las habilidades motores, cognitivas como de juego, siendo el centro de toda la intervención la interacción con un adulto. El adulto debe ser motivador y capaz de generar oportunidades de interacción social, en el que sea el propio niño el que inicie la interacción espontáneamente(14).

A todas las edades, es imprescindible hacer una intervención estructurada y predecible, adaptada a sus habilidades intelectuales. La utilización de estructura con apoyos visuales y recompensas sencillas, facilita a cualquier niño la comprensión de lo que se espera de él. El método TEACCH (Treatment and Education of Autistic and Related Communications Handicapped Children, Schopler 1988), proporciona estructura para favorecer el juego, aprendizajes y la autonomía. En niños con poca capacidad comunicativa verbal, es aconsejable la introducción de métodos alternativos de comunicación cuando sea el momento adecuado (p. ej., The Picture Exchange Communication System [PECS]).

Edad escolar primaria

Según la evolución de cada niño, hay que seguir aplicando programas de tratamiento. En aquellos con buenas capacidades cognitivas, sin la presencia de comorbilidad, la terapia en grupo es una buena alternativa. En estos grupos, se trabajan los síntomas nucleares del autismo y aspectos relacionados con la identificación: emocional, cognitiva, empatía, teoría de mente y comprensión social. Los grupos se basan en juegos interactivos y motivadores que trabajen turnos, reciprocidad y en los diferentes temas importantes en el autismo. Aquellos que tienen comorbilidades asociadas necesitarán, los niños y su familia, intervenciones individualizadas que, en casos severos, se aplicarán en contextos naturales familiares o/y escolares. En esta edad, muchas veces, se plantea el futuro de su escolarización. Para los niños sin discapacidad intelectual, la ubicación recomendada es la escuela ordinaria. La intervención adecuada irá dirigida a facilitar: la comprensión del entorno, su integración en grupo, a adecuar su conducta a las exigencias sociales y mejorar dificultades específicas de aprendizaje o lenguaje, en caso de que se considere necesario. Aquellos niños con discapacidad intelectual necesitarán, dentro de escuelas ordinarias (o dentro del contexto de la escuela de educación especial para aquellos con graves discapacidades intelectuales), contextos educativos donde puedan ofrecer todas las ayudas necesarias a este colectivo en el área de lenguaje y comunicación, aprendizaje, motricidad, déficits funcionales y problemas de conducta, dentro de un contexto con personal altamente cualificado y que permita una atención escolar individualizada. En estos casos, muchos de los tratamientos se ofrecen dentro del contexto educativo, pero aquellos que tienen un autismo asociado a problemas conductuales, pueden necesitar la implicación de un equipo terapéutico que trabaje con la familia en los entornos naturales familiares, educativos y de tiempo libre.

Edad escolar secundaria

Hay que priorizar la mejora de sus competencias sociales, en sesiones individuales o de grupo, la ampliación de sus intereses, el control de su impulsividad y mejorar su nivel de autonomía. En esta etapa, suelen hacerse más evidentes los posibles problemas de salud mental asociados, especialmente con problemas de ansiedad u otros problemas emocionales.

Edad adolescente

Puede ser una etapa conflictiva y, en las personas con diagnóstico de autismo, las dificultades se añaden a las que ya vienen soportando a lo largo de su vida. Su conducta, afectividad y capacidad de socialización vendrá determinada, en gran parte, por su experiencia vital durante las etapas previas. El objetivo de iniciar una intervención en grupo con chicos con características similares, es favorecer el establecimiento de un grupo de referencia con el que compartir intereses a nivel social, poner en práctica el nivel de autonomía que cada uno de ellos ha sido capaz de alcanzar y adecuar la responsabilidad que exige su edad y su condición concreta. La alianza terapéutica en las edades adolescentes y adultas es más necesaria que nunca. Aunque con la edad y la intervención es posible que haya habido una mejoría, la identificación de sus sentimientos, la aceptación, manejo de su afectividad y sexualidad, de su propia identidad y las dificultades para identificar señales no verbales o intenciones de los demás, son aspectos relevantes a tratar. Además, es importante ayudarles a socializarse, organizar un tiempo libre motivador para ellos, área de educación y estudio motivadores, donde puedan seguir su futuro educacional y laboral dentro de un contexto que ofrezca las ayudas que requieren. Es importante la consideración de programas terapéuticos que hayan demostrado alguna eficacia, diferente según la edad (Tabla X).

La mayoría de personas diagnosticadas de autismo precisan, durante toda la vida, una supervisión o intervención terapéutica(15).

Tratamiento farmacológico

Principios generales del tratamiento farmacológico

La mayoría de los niños con autismo o no necesitan o no se benefician del tratamiento con fármacos. Actualmente, los fármacos solo se deberían utilizar para las comorbilidades asociadas al autismo. Los fármacos no son efectivos hoy por hoy en los síntomas nucleares del autismo.

Como principio general básico, en cualquier población infantil y adolescente es necesario instaurar siempre el tratamiento, tanto farmacológico como psicosocial, en estrecha colaboración con los padres. Una guía importante en esta población tan vulnerable, es evitar ingresos hospitalarios y soluciones crónicas para problemas agudos ante cambios, situaciones nuevas o inesperadas. Como guía inalterable en una población tan vulnerable a los efectos secundarios de los fármacos es siempre comenzar exclusivamente con un fármaco e incrementar despacio, siempre con el propósito de evitar efectos secundarios, y retirar el fármaco si estos son severos. Siempre se debe controlar estrechamente los posibles efectos secundarios y facilitar a los padres un rápido acceso a los profesionales, en caso de que surjan imprevistos con la medicación. Como norma, el profesional debe intentar maximizar y esperar la efectividad de un fármaco. Muchas veces, la plurifarmacoterapia enmascara efectos secundarios de otro fármaco, por lo que la retirada de fármacos puede producir reacciones no esperadas. Los padres deberán tener una amplia información de los efectos esperados con el tratamiento farmacológico, de cuáles son los efectos secundarios más frecuentes, y ser anticipados de los efectos secundarios por los cuales deberían parar el fármaco. Es importante evitar comenzar tratamientos farmacológicos durante periodos de cambios en la vida de estos niños o situaciones muy estresantes escolares, o en situaciones relacionadas con comorbilidades médicas que requieren un tratamiento o respuesta diferente al farmacológico.

Tratamiento para las comorbilidades asociadas al autismo

Tratamiento de la comorbilidad del autismo con el TDAH

Los tratamientos farmacológicos serán los mismos que los utilizados en el TDAH sin autismo, pero teniendo especial cuidado con las dosis de inicio y la posible aparición de efectos secundarios.

• Fármacos estimulantes utilizados en el tratamiento del TDAH: existe moderada evidencia de la eficacia del metilfenidato en la comorbilidad del autismo con TDAH. Sin embargo, su eficacia y tolerabilidad en el autismo es menor que cuando el TDAH se presenta sin estar asociado al autismo. Siempre que se utilice el metilfenidato, es necesario comenzar con dosis muy bajas y muy lentamente, descartando efectos secundarios de: irritabilidad, agitación, disforia, labilidad emocional, conductas compulsivas y empeoramiento de conductas estereotipadas que, en muchas ocasiones, exige la retirada del fármaco. Derivados anfetamínicos se utilizan de una manera similar al metilfenidato.

• Fármacos no estimulantes utilizados en el tratamiento del TDAH:

– Atomoxetina: tiene moderada evidencia de efectividad en los síntomas del TDAH y ansiedad asociadas al autismo. Los efectos secundarios más frecuentes son los asociados a un incremento de la irritabilidad. Fenómenos de activación que incluyen alteraciones del humor: irritabilidad, labilidad del humor, agresividad, hiperactividad, incremento de energía, disminución de la necesidad de dormir e impulsividad se han encontrado asociados al uso de ISRS (inhibidores selectivos de la recaptación de serotonina), a otros antidepresivos y a la atomoxetina.

– Guanfacina y clonidina: ambos también fármacos no estimulantes, utilizados en el tratamiento del TDAH y que actúan como agonistas de los receptores alfa2 adrenérgicos. Tienen evidencia de mejora en los problemas de hiperactividad, impulsividad, sobre todo, y menos en la inatención asociada al autismo. Necesita control de tensión arterial, y antecedentes de cardiopatía es una exclusión. Sedación es un efecto secundario ocasional, cuando se administran los fármacos durante el día.

Tratamiento de la comorbilidad del autismo y trastornos emocionales (ansiedad y depresión)

El tratamiento principal de los trastornos emocionales (tanto de los trastornos de ansiedad como de los trastornos depresivos) son las intervenciones psicoterapéuticas específicas, de tipo cognitivo-conductual, centradas habitualmente en ayudarles a identificar sus emociones, los síntomas físicos que pueden asociarse, las situaciones que las desencadenan que son estresantes para ellos y los recursos necesarios para responder ante estas situaciones y practicarlas, primero, dentro de la consulta y, posteriormente, en su entorno habitual. Técnicas de mindfulness también han demostrado ser eficaces en esta población.

• Fármacos inhibidores selectivos de la recaptación de serotonina (ISRS): en aquellos casos que lo precisen, la intervención psicoterapéutica se acompañará de tratamiento farmacológico. Los ISRS son la opción más recomendada en los trastornos emocionales asociados al autismo, dando prioridad a aquellos que tienen indicación por la FDA Americana (Food and Drug Administration) en edad infantil-adolescente, como es la fluoxetina, escitalopran para la depresión, y sertralina, fluvoxamina para el TOC.

Existe evidencia de la efectividad de los ISRS en el autismo asociado a ansiedad, pero no en la depresión. Casi un 50% de los pacientes con autismo tratados con ISRS, presentan fenómenos de activación que exigen la retirada del fármaco.

Tratamiento de la comorbilidad del autismo con el trastorno obsesivo compulsivo

El tratamiento del TOC en personas con autismo sigue las mismas recomendaciones que el TOC en niños y adolescentes sin comorbilidad, siendo los ISRS la primera alternativa farmacológica recomendada (sertralina y fluvoxamina).

En todos ellos, el tratamiento psicológico es fundamental, por la escasa comprensión que suelen presentar de los síntomas del TOC y por las dificultades que suelen tener para seguir las pautas terapéuticas orientadas a evitar conscientemente la realización de los rituales. La colaboración de la familia y su entorno es indispensable.

Tratamiento de la comorbilidad del autismo asociado a alteraciones de conducta

Los fármacos más utilizados son: clonidina, guanfacina, antipsicóticos atípicos y propanolol.

• Antipsicóticos atípicos: actualmente, los únicos fármacos que tienen indicación por la FDA Americana, en personas con autismo, son la risperidona (2006) y el aripiprazol (2009), ambos utilizados para las comorbilidades de: irritabilidad, agitación, labilidad emocional, hiperactividad y conducta estereotipada. Los efectos secundarios más frecuentes asociados a estos fármacos son: sedación, ganancia de peso y efectos extrapiramidales, como el temblor e hipersalivación. El incremento de la prolactina, sobre todo en edad adolescente, necesita ser monitorizado. Ambos son antipsicóticos atípicos, que actúan preferencialmente en receptores dopaminérgicos y serotoninérgicos, pero que también tienen efectos en receptores histamínicos, adrenérgicos y colinérgicos. Se han utilizado otros antipsicóticos atípicos con limitada evidencia de efectividad, como es el caso de la olanzapina, que se ha asociado a importante ganancia de peso y efectos metabólicos en niños que desaconsejan su uso.

La quetiapina, por su efecto sedativo, se utiliza en casos de trastornos de conducta con insomnio resistentes al tratamiento. En casos muy graves, la clozapina ha demostrado alguna evidencia de efectividad. Los antipsicóticos atípicos están indicados en casos de severa agresividad hacia otras personas o hacia ellos mismos, irritabilidad e impulsividad muy marcada.

Previamente, se utilizaron los antipsicóticos típicos, más comúnmente el haloperidol; pero, actualmente, de uso muy infrecuente por los efectos secundarios extrapiramidales y distónicos asociados a su uso. Se ha descrito que: 1/3 de los pacientes desarrollaban disquinesias, un 21% durante la administración del haloperidol y en un 79% durante su retirada.

Fármacos utilizados en las alteraciones del sueño

La melatonina es considerada como la hormona del sueño y se utiliza en el autismo para mejorar el inicio del sueño y disminuir los despertares nocturnos. Produce pocos efectos secundarios, excepto sedación diurna, en algunos casos. Otros fármacos utilizados en el insomnio en personas con autismo son: la clonidina y la trazodona(16).

Bibliografía

1. Organización Mundial de la Salud (2018). Clasificación estadística internacional de enfermedades y problemas de salud conexos (11ª revisión). En: https://icd.who.int/browse11/l-m/en. Consultado el 5 de mayo de 2020.

2. Fombonne E. Editorial: la creciente prevalencia del autismo. J Child Psychol Psychiatry. 2018; 59: 717-20. En: https://doi.org/10.1111/jcpp.12941.

3. Pérez-Crespo L, Prats-Uribe A, Tobias A, Duran-Tauleria E, Coronado R, Hervás A, et al. Temporal and Geographical Variability of Prevalence and Incidence of Autism Spectrum Disorder Diagnoses in Children in Catalonia, Spain. Autism Res. 2019; 12: 1693-705. doi:10.1002/aur.2172.

4. Hervas A. Un autismo, varios autismos. Variabilidad fenotípica en los trastornos del espectro autista (One autism, several autisms. Phenotypical variability in autism spectrum disorders). Rev Neurol. 2016; 62: S9-S14.

5. Darrow SM, Grados M, Sandor P, Hirschtritt ME, Illmann C, Osiecki L, et al. Autism spectrum symptoms in a Tourette’s disorder sample. J Am Acad Child Adolesc Psychiatry. 2017; 56: 610-7.

6. Leitner Y. The co-occurrence of autism and attention deficit hyperactivity disorder in children -what do we know? Front Hum Neurosci. 2014; 8: 268. doi: 10.3389/fnhum.2014.00268.

7. Hervás A. Emotional dysregulation and autism spectrum disorders. Rev Neurol. 2017; 64: S0-S25.

8. Hervas A, Rueda I. Alteraciones de conducta en los trastornos del espectro autista (Conduct disorders in autism spectrum disorders). Rev Neurol. 2018; 66: S31-S38.

9. Hirvikoski T, Mittendorfer-Rutz E, Boman M, Larsson H, Lichtenstein P, Bölte S. Premature mortality in autism spectrum disorder. Br J Psychiatry. 2016; 208: 232-8.

10. Lai MC, Szatmari P. Sex and gender impacts on the behavioural presentation and recognition of autism. Curr Opin Psychaiatry. 2020; 33: 117-23. En: https://doi.org/10.1097/YCO.000000000000057.

11. Levy SE, Wolfe A, Coury D, Duby J, Farmer J, Schor E, et al. Screening tools for autism spectrum disorders in primary care: a systematic evidence review. Pediatría. 2020; 145: S47-S59. En: https://doi.org/10.1542/peds.2019-1895H.

12. Whitehouse AJO, Evans K, Eapen V, Wray J. A national guideline for the assessment and diagnosis of autism spectrum disorders in Australia. Centro de Investigación Cooperativa para la Vida con Autismo, Brisbane. 2018.

13. Instituto Nacional para la Excelencia en la Salud y la Atención (NICE) (2013). Autism spectrum disorder in under 19s: support and management. En: https://www.nice.org.uk/guidance/cg170. Consultado el 5 de mayo de 2020.

14. Zwaigenbaum L. Early intervention for children with autism spectrum disorder under 3 years of age: recommendations for practice and research. Pediatrics. 2015; 136: S60-S81. DOI: 10.1542/peds.2014-3667E.

15. Ke F, Whalon K, Yun J. Social skill interventions for youth and adults with autism spectrum disorder: a systematic review. Review of Educational Research. 2018; 88: 342. En: https://doi.org/10.3102/0034654317740334.

16. Howes OD, Rogdaki M, Findon JL, Wichers RH, Charman T, King BH, et al. Autism spectrum disorder: consensus guidelines on assessment, treatment and research from the British Association for Psychopharmacology. J Psychopharmacol. 2018; 32: 3-29. En: https://doi.org/10.1177/0269881117741766.

17. Hervás Zúñiga A, Balmaña N, Salgado M. Los trastornos del espectro autista (TEA). Pediatr Integral. 2017; XXI(2): 92-108.

Bibliografía recomendada

Los asteriscos muestran el interés del artículo a juicio de las autoras.

– ***Fuentes J, Hervás A, Howlin P (ESCAP ASD Working Party). ESCAP practice guidance for autism: a summary of evidence-based recommendations for diagnosis and treatment (publicado on-line antes de su publicación impresa el 14 de Julio de 2020). Eur Child Adolesc Psychiatry. 2020;10.1007/s00787-020-01587-4. doi:10.1007/s00787-020-01587-4.

Excelente y muy actual revisión del autismo con una importante aplicación práctica. Es la primera guía avalada por el ESCAP. Está traducida al castellano.

– ***Lord C, Brugha TS, Charman T, Cusack J, Dumas G, Frazier T, et al. Autism spectrum disorder. Nat Rev Dis Primers. 2020; 6: 5. doi: 10.1038/s41572-019-0138-4. Review. PubMed PMID: 31949163.

Excelente revisión actual del autismo, que incluye aspectos clínicos y aspectos etiológicos.

– **Hyman SL, Levy SE, Myers SC. Identificación, evaluación y manejo de niños con trastorno del espectro autista. Pediatría. 2020; 145: e20193447. En: https://doi.org/10.1542/peds.2019-3447.

Otra revisión muy actual de los aspectos relevantes actuales en el autismo.

– ***Sandbank M, Bottema-Beutel K, Crowley S, Cassidy M, Dunham K, Feldman JI, et al. Project AIM: Autism intervention meta-analysis for studies of young children. Psychological Bulletin. 2020; 146: 29. En: https://doi.org/10.1037/bul0000215.

Metaanálisis muy actual de los estudios de intervención realizados en los niños pequeños.


Caso clínico


Niño de 18 meses de edad con bajo contacto ocular, que no siempre responde al nombre, deambula arriba y abajo, sin entretenerse con nada en concreto, y al que le cuesta mucho conciliar el sueño.

Motivo de consulta

Los padres de Manuel acuden a la consulta por iniciativa propia, ya que tiene un hermano mayor de 5 años con diagnóstico de Trastorno del Espectro del Autismo (TEA) y quieren saber si el desarrollo de Manuel está dentro de la normalidad. Les preocupa que Manuel haya presentado un parón en su desarrollo. Muestra un descenso del contacto ocular, no parece interesarse por los juguetes ni por las personas, tan solo corretea arriba y abajo, y resulta difícil ponerse a jugar con él. Cuando intentan hacer encajes o una torre con él, observa los objetos y no les hace caso, no atiende a lo que el adulto le muestra ni lo imita.

Antecedentes familiares

Según refieren los padres: familiar de primer grado con trastorno del espectro autista, diagnosticado a los 2 años.

Antecedentes médicos y psicológicos

No se refieren antecedentes médicos destacables. Se realiza EEG y se descarta epilepsia y no presenta alteraciones genéticas reseñables en la prueba de secuenciación exómica (ES).

Antecedentes personales

Embarazo mediante fecundación in vitro (FIV), porque habían tenido un aborto espontáneo con anterioridad y dificultad para conseguir un nuevo embarazo, por lo que decidieron recurrir a reproducción asistida. También pensaban que así disminuía el riesgo genético de autismo.

El parto fue distócico, con epidural y ventosa, en la semana 37. No se describen dificultades postnatales. Peso al nacer: 3.800 g y Apgar: 9/10. Siempre era un niño muy tranquilo, lloraba poco. Apenas se quejaba y se consolaba muy rápido.

En alimentación, comenzó con lactancia materna durante los primeros 15 días, posteriormente con leche sin lactosa por problemas gastrointestinales. El paso al sólido le costó, especialmente con la fruta. Escupe la comida que no le gusta y tienen que alimentarle con dibujos y música.

En cuanto al sueño, presenta gran dificultad para conciliar o mantener el sueño. Está poco tiempo dormido y, para dormir, tiene una rutina muy concreta. La rutina consiste en: primero tomar el biberón, se activa (ríe, está más movido y parlotea solo), hace caca, lo ponen en el cochecito, toma más biberón en movimiento (mientras lo mecen o pasean) y así duerme.

El desarrollo motor, según los padres, dentro de la normalidad. La adquisición del control de la cabeza y el tronco se dio a los 7 meses. Gateó sobre los 8 meses y caminó sobre los 15-16 meses. No se describen dificultades en coordinación ni equilibrio, lo describen como un niño ágil. Algo más torpe en la motricidad fina, le cuesta coger el lápiz y garabatear, así como hacer correctamente la pinza y manipular objetos pequeños. Todavía la lateralidad no está definida.

El control de esfínteres todavía no está adquirido por su corta edad. Se destaca que al principio se enfadaba cuando intentaban cambiarle el pañal, pero poco a poco lo fue aceptando (le daban algo para distraerse y, de este modo, se quedaba tranquilo).

Desarrollo de la sociabilidad, comunicación, juego y rutinas

• En el área del desarrollo del lenguaje y la comunicación, balbuceo a los 8 meses, y todavía emite cadenas de sílabas repetitivas. Articula sílabas, vocales, grita de emoción cuando está muy excitado y solo dice dos palabras con sentido, “mamá” y una aproximación de “agua” desde los 10 meses. Para pedir viene a buscar al adulto y le estira del brazo, y señala lo que quiere sin mirada coordinada. No realiza ningún otro gesto ni instrumentaliza.

• De su desarrollo social y juego, está serio la mayor parte del tiempo, no sonríe. Expresiones inapropiadas antes de dormir, puede reírse solo sin motivo aparente.

• Respecto al juego con otros niños, no tiene interés en niños, ignora a los niños que se le acercan. No muestra, no consuela ni comparte. No juegos imaginativos, ni social imitativo.

• Respecto a sus intereses por el juego, le gusta la música. Deambula arriba y abajo por el pasillo, se para a mirar objetos y todo se lo lleva a la boca. Le gusta mirar cómo giran las ruedas. Se fija en las señales de circulación y las farolas, y realiza aleteo.

• En cuanto a su perfil sensorial, no le gusta que le laven la cabeza. Adora el tacto de su muselina, le relaja, se la pone en la cara y la lleva con él a todas partes.

Desarrollo de la atención, actividad, autocontrol, desarrollo emocional y conducta

Es movido, activo, algo ansioso y evitativo ante cualquier situación que él no controla o desconozca. Parece desconectar, ignorar a los que están a su alrededor y solo logran su atención a través de las canciones. Si intentan cogerlo físicamente, su expresión facial es de desagrado.

Escolarización y rendimiento escolar (aprendizajes)

Comenzó la guardería a los 12 meses. Buena adaptación y avanzaba con rapidez, adquiriendo todas las rutinas. No respondía al nombre y fueron los primeros en alertar a los padres, ya que iba a su aire, elegía casi siempre objetos que rodaban y que tenían sonido. Le costó adaptarse a los cambios de espacio (tuvieron que acompañarle físicamente para que saliera al patio y, cuando veía la puerta de la clase abierta, se escapaba y volvía a entrar). Tuvo fijación por unas llaves de la clase y, si las tenía, ya no le interesaba nada más: se las ponía en la boca o las tiraba al suelo, y podía pasar así todo el día. No realizaba ninguna interacción con otros niños.

Exploración psicológica y neuropsicológica

Para la evaluación psicológica de Manuel, se administraron las siguientes pruebas:

• Escalas Bayley de desarrollo infantil (BAYLEY-III):

– Edad equivalente COG = 13 meses. La escala cognitiva valora: preferencia visual, la atención, memoria, procesamiento sensoriomotor, exploración y manipulación de su entorno, así como la formación de conceptos.

– Edad equivalente CR = 6 meses. La escala de Comunicación Receptiva (CR) evalúa: agudeza auditiva, capacidad para responder y discriminar distintos sonidos / voces, comprender palabras y frases, así como para responder a las preguntas o demandas de manera adecuada a su edad.

– Edad equivalente CE = 6 meses. La escala de Comunicación Expresiva (CE) evalúa: capacidad de vocalización, habilidad para imitar sonidos y palabras, además de combinarlos con gestos.

– Edad equivalente MF = 13 meses. La escala de Motricidad Fina (MF) valora el control y la coordinación muscular de brazos / manos, que permite llevar a cabo tareas como: coger y soltar objetos, abrir y cerrar puertas / cajones, ensartar cuentas, separar piezas de construcción, utilizar el lápiz correctamente, etc.

– Edad equivalente MG = 16 meses. La escala de Motricidad Gruesa (MG) valora la capacidad para utilizar su sistema muscular y establecer un control y coordinación cada vez mayor para realizar actividades de dificultad creciente como: cambiar la posición del cuerpo, rodar en el suelo, dar patadas, tirar y recoger objetos, mantener el equilibrio, subir / bajar escaleras, etc.

• Escala adaptativa Vineland- II (Sparrow, Cicchetti y Bala, 2005):

– Área de comunicación:

– Área de hábitos de autonomía:

– Área de habilidades sociales:

– Habilidades motoras:

Suma de las áreas (puntuación estandarizada) = 283.

– Conducta adaptativa compuesta:

a. Puntuación estándar = 65, percentil 1, eneatipo 1.

b. Nivel de Adaptación equivalente = bajo (retraso leve).

• Cuestionarios para padres y profesores CBCL/1.5-5. El CBCL/1.5-5 (Child Behaviour Checklist de Achenbach, Achenbach TM, Rescorla LA, 2001):

• Cuestionario del bebé y niño pequeño (CSBS – DP, Wehterby y Prizant, 2002):

• Lista de verificación para el autismo en niños pequeños. Modificada de M-CHAT, Robins et al., 2001. Se considera que un niño falla en el cuestionario, si falla en 2 o más ítems críticos o si falla 3 ítems cualesquiera. En el caso de Manuel, se han fallado 11 ítems, de los cuales 4 son críticos.

• Entrevista diagnóstica ADI- R (Rutter et al., 2003):

• Escala de observación para el diagnóstico del autismo-2 (ADOS 2, Lord, DiLavore, Gotham, 2012). Puntuación total global (AS + CRR) = 19. Diagnóstico del ADOS autismo. Rango de preocupación moderada- severa (14 o superior).

Examen neuroevolutivo de su estado actual

En la exploración, no presenta alteraciones fenotípicas reseñables. Estatura y peso adecuado para su edad. Buena psicomotricidad gruesa y fina. Muy activo, corre por la habitación. No juego funcional, no juega con juguetes causa efecto. Presenta iniciaciones sociales, coge de la mano e instrumentaliza al adulto para pedir. En ocasiones, mira al adulto para pedir. No se observan gestos, pero en una ocasión señala para pedir. Escaso contacto ocular. No responde cuando se le habla, ni responde al nombre. No se observan palabras funcionales, balbuceo escasamente dirigido al adulto. Cuando le sorprende algo, inicia atención conjunta parcial, mirando al objeto y al entrevistador. Le gustan juegos sensoriales de burbujas y globos, y se motiva con ellos para pedir y compartir su atención con el adulto. No es capaz de ocuparse jugando funcionalmente. Juego repetitivo con ruedas de coches y acciones repetitivas de correr en la habitación. No se observan alteraciones sensoriales ni estereotipias, ni reacciones adversas al cambio. No presenta conductas agresivas ni autolesiones, ni presenta miedos o ansiedad.

Conclusiones finales

Se concluye que actualmente Manuel presenta signos precoces del trastorno del espectro del autismo (TEA, 299.00, F84.0). Aunque todavía tiene una edad muy temprana, su capacidad cognitiva está en la media-baja para su edad, con dificultades para captar conceptos y relacionar, agrupar y clasificar similares e identificar semejanzas / diferencias. En el área motora, su rendimiento se haya en la media esperada para su edad.

Se recomienda iniciar tratamiento psicológico con un enfoque naturalista, basado en el modelo Denver (ESDM) de atención temprana, para tratar las áreas de dificultad relacionadas con la sintomatología nuclear del espectro del autismo: se le plantean demandas sencillas y un refuerzo inmediato, con el objetivo de establecer una relación que nos permita un clima de enseñanza motivadora. Se plantean unos objetivos de intervención para las siguientes 12 semanas, con los que se abarcan: áreas de la comunicación receptiva y expresiva, habilidades sociales, imitación, cognición, juego y conducta. Los objetivos para la motricidad fina y gruesa, y las habilidades de autonomía, se irán definiendo a medida que avanza la intervención. Este procedimiento se repetirá cada 12 semanas, aproximadamente. Se ha de tener muy en cuenta las prioridades familiares. Se incluyeron también en el plan de intervención, como objetivos: potenciar un mayor tiempo de atención en cada actividad, el uso funcional de los materiales/juguetes (es decir, la disminución de las conductas de tirar al suelo, hacer rodar o chupar) y la imitación.

En el ámbito escolar (escuela o guardería) es importante organizar, en la medida de lo posible, el espacio y las actividades del aula:

• Disponer de forma clara los materiales que se utilizan en cada zona del aula: 1) se pueden utilizar ayudas visuales para las actividades que se realizarán en cada momento; 2) claves constantes para anticipar cuándo comienza y termina las tareas (temporizador, horario), como auditivas (la canción para recoger, etc.); 3) zonas del aula con escasa distracción para actividades de mesa; 4) actividades funcionales para la espera; 5) realizar actividades de manera conjunta; y 6 ) fomentar el contacto ocular y reforzarlo.

• Para facilitar las relaciones con otros niños/as es necesario: 1) grupos pequeños; 2) agrupamientos flexibles; 3) enseñarle a jugar, jugando con él y otros niños; 4) niños modelo; 5) fomentar la imitación; 6) enseñarle juegos sencillos; 7) proponer pautas simples de relación (adecuadas a su edad); y 8) mantener la continuidad de las personas, tanto del profesorado como algunos alumnos.


Trastorno por déficit de atención con hiperactividad en la infancia y adolescencia

P. Sánchez Mascaraque*, D.S. Cohen**
Temas de FC


P. Sánchez Mascaraque*, D.S. Cohen**

*Psiquiatra infantil. Centro de Salud Mental de Coslada. Hospital Universitario del Henares. Responsable del programa de salud mental de niños y adolescentes. **Psiquiatra. Complejo Asistencial de Segovia

Resumen

En este artículo se va a hacer una revisión del trastorno por déficit de atención con hiperactividad (TDAH) en la infancia y la adolescencia, en el que se abordará la epidemiología, etiopatogenia, clínica, comorbilidad, evaluación y diagnóstico, tratamiento, evolución y pronóstico.
El TDAH es un trastorno del neurodesarrollo muy heterogéneo, con una etiología que no es del todo conocida, pero con evidencia de influencia de factores genéticos. La detección del trastorno y su diagnóstico se hace, en la mayoría de los casos, por el pediatra de Atención Primaria y, para ello, los síntomas de hiperactividad, inatención e impulsividad tienen que ser excesivos para la edad del niño o su nivel de desarrollo.
El tratamiento se debe iniciar con modificaciones ambientales que disminuyan el impacto de los síntomas, mientras que el tratamiento farmacológico se reserva para casos en que los síntomas producen deterioro en más de un entorno de la vida del niño.


Abstract

This article will review attention deficit hyperactivity disorder (ADHD) in childhood and adolescence, addressing epidemiology, aetiology, clinical symptoms, comorbidity, diagnosis, treatment, evolution and prognosis.
ADHD is a heterogeneous neurodevelopmental disorder, which has a complex aetiology with evidence of influence of both genetic and environmental factors. Detection of the disorder and its diagnosis is done, in most cases, by the primary care paediatrician, who has to evaluate the severity of the nuclear symptoms: hyperactivity, inattention and impulsivity. To do a proper diagnosis, these symptoms must be excessive for the child’s age or level of development.
Treatment should be initiated with environmental modifications, while pharmacological therapy is reserved for cases where these symptoms cause severe impairment in the child’s life in more than one environment.


Palabras clave: TDAH; Infancia; Adolescencia.

Key words: ADHD; Childhood; Adolescence.

Pediatr Integral 2020; XXIV (6): 316 – 324


Trastorno por déficit de atención con hiperactividad en la infancia y adolescencia

Introducción

El trastorno por déficit de atención con hiperactividad (TDAH) es un trastorno del neurodesarrollo cuyos síntomas se inician en la infancia y que, en la mayoría de los casos, persisten en la adolescencia y la edad adulta. La prevalencia mundial del TDAH es de un 7,2%(1), siendo la media de edad del diagnóstico los 7 años. Más de la mitad de los casos son diagnosticados por su pediatra(2). La Asociación Americana de Pediatría sostiene que los pediatras de Atención Primaria deben estar preparados para diagnosticar y controlar el TDAH leve a moderado.

El pediatra debe valorar la presencia de TDAH ante cualquier niño de 4 a 18 años que presente problemas académicos o de comportamiento, y síntomas de falta de atención o impulsividad.

La comorbilidad con otro trastorno es muy habitual en la hiperactividad, por lo que el pediatra debe estar capacitado para detectarla. Son habituales los problemas de lenguaje y de aprendizaje, por lo que siempre se deben descartar en la evaluación.

La hiperactividad es el trastorno más prevalente en las consultas de psiquiatría infantil, de debut en la edad escolar y de predominio masculino. Presenta frecuente comorbilidad con trastornos de conducta, en especial con el trastorno negativista desafiante. La inquietud psicomotriz y la impulsividad suelen ir disminuyendo con la edad y persistir las dificultades atencionales.

Existen situaciones especiales, como los niños preescolares, en los que se debe priorizar el tratamiento conductual, y el género femenino, en el que la comorbilidad es diferente, siendo mayor la prevalencia de trastornos de aprendizaje y emocionales y que, al no presentar problemas de conducta, corre el riesgo de no recibir el diagnóstico correcto.

El diagnóstico precoz e inicio de tratamiento evitará las graves consecuencias de una mala evolución, que incluyen: fracaso escolar, dificultades en la socialización, dinámica familiar alterada, conductas marginales, inicio de conductas de riesgo, como el consumo de tóxicos, y la aparición de trastornos afectivos.

Si en todos los trastornos psiquiátricos infantiles es importante el tratamiento multimodal, en este caso, es imprescindible la coordinación entre todos los profesionales que trabajen con el niño y su familia. Pediatras de Atención Primaria, neuropediatras, psiquiatras infantiles, psicólogos, orientadores, profesores y padres deben actuar en armonía.

En la práctica clínica, la mayor dificultad radica en la discriminación de los niños con síntomas clínicos de hiperactividad que necesitan de la prescripción de un tratamiento farmacológico. Las escalas, cuestionarios y evaluaciones neuropsicológicas pueden ser útiles, pero el criterio siempre será clínico y se basará en la afectación que produzca el trastorno en la vida del niño.

Es fundamental diagnosticar las comorbilidades, para poder proporcionar una atención integral en coordinación con otros profesionales.

Epidemiología

La prevalencia del TDAH oscila entre un 3 y un 7%.

La prevalencia en la población general es de un 5%, con poca variación genética o cultural. El 67% de los niños mantendrá síntomas en la edad adulta.

Un metaanálisis de 2015 de 179 estimaciones de prevalencia, determinó una estimación global agrupada del 7,2%(1), siendo el diagnóstico más prevalente en varones, con una relación 2:1.

En EE.UU., datos de una encuesta nacional de 2016, indican que un 9,4% de los niños de 2 a 17 años ha tenido un diagnóstico de TDAH(3).

Los niños tienen más probabilidad de recibir el diagnóstico que las niñas. Esto se debe a que en ellos predominan los síntomas de hiperactividad e impulsividad, lo que hace más visible el trastorno, mientras que en las niñas predominan los síntomas de inatención, que en ocasiones pueden pasar más desapercibidos(4).

Las cifras de prevalencia pueden variar según el origen de la muestra, los criterios diagnósticos y la edad de los pacientes.

Etiopatogenia

La etiopatogenia del TDAH es multifactorial con evidencia de factores neurobiológicos y ambientales.

El TDAH es un trastorno del neurodesarrollo, con presencia de factores neurobiológicos y ambientales en su etiología, aunque con una mayor influencia de la base genética.

Entre las causas adquiridas, se ha asociado a: complicaciones perinatales, bajo peso al nacer, prematuridad y consumo de alcohol o tabaco en el embarazo. Los factores ambientales incluyen: las adversidades psicosociales, los estilos educativos, la interacción familiar y la psicopatología de los padres, y son los que modulan la expresión clínica del trastorno.

Hay una confluencia entre los hallazgos genéticos, los estudios de neuroimagen y los modelos neuropsicológicos, para la comprensión del trastorno y de su tratamiento.

La etiopatogenia neurobiológica se fundamenta en tres líneas de investigación:

• Factores genéticos.

• Neuroimagen.

• Modelos neuropsicológicos.

En los 3 casos, se implican circuitos cerebrales que regulan el funcionamiento ejecutivo, el procesamiento de recompensas y el procesamiento de la información temporal.

Factores genéticos

Los genes juegan un papel fundamental en la etiología del TDAH y en su comorbilidad con otros trastornos psiquiátricos. La herencia responde a un modelo multifactorial y es poligénica. Los genes implicados codifican moléculas con un papel importante en la neurotransmisión cerebral y que muestran variaciones alélicas que influyen en el TDAH. En una reciente revisión(5), se considera que un tercio de la heredabilidad del TDAH se debe a un componente poligénico.

Los estudios familiares de gemelos y de adopción demuestran que el TDAH se da en familias y que su heredabilidad es del 75%. Los estudios de adopción sugieren que los factores familiares del TDAH son atribuibles a factores genéticos más que a factores ambientales compartidos(6), y las tasas de TDAH son más altas entre los familiares biológicos de los niños hiperactivos que entre los adoptivos. Los estudios de gemelos también confirman una estimación de heredabilidad de alrededor del 80%, dato refrendado por un estudio en Suecia con 8.500 gemelos(7). La comorbilidad frecuente en la hiperactividad también es explicable desde la genética, ya que se han encontrado factores genéticos específicos en TDAH con: síntomas negativistas desafiantes, trastornos de conducta, comportamiento antisocial y abuso de sustancias. De igual manera, se ha encontrado una superposición genética entre el TDAH y los trastornos del espectro autista y la discapacidad intelectual. En el caso de los trastornos internalizantes (ansiedad y depresión), hay menos estudios.

La genética molecular permite, a partir de una secuencia de ADN/ARN, el estudio de la estructura y función de los genes. Se investiga en genes candidatos que codifican los transportadores y receptores de la dopamina y la noradrenalina, y estudios de asociación/ligamento para cada subtipo o nivel de gravedad.

Los genes candidatos hasta la actualidad son 7: la dopamina beta hidroxilasa, el transportador de dopamina (DAT1), los receptores de dopamina D4 y D5, el receptor de serotonina 1B, el transportador de la serotonina y el SNAP25 (proteínas implicadas en la exocitosis de neurotransmisores de vesículas de almacenamiento).

La heredabilidad del TDAH es alta, pero existen factores ambientales que justifican que la genética no sea la responsable al 100% y que funciona a través de mecanismos epigenéticos aún poco estudiados (hay niños con polimorfismos genéticos que no tienen un TDAH y niños con TDAH en los que no se encuentran estos polimorfismos).

Neuroimagen

Las pruebas de neuroimagen pueden ser estructurales, como la resonancia magnética cerebral, y funcionales como: la tomografía por emisión de positrones (TEP), la tomografía por emisión de fotón único (SPECT) la resonancia magnética funcional, la espectroscopía y la magnetoencefalografía.

En algunos estudios, se han encontrado alteraciones anatómicas y funcionales en los niños con diagnóstico TDAH frente a grupos control. Estas alteraciones parecen correlacionar con la gravedad de los síntomas y remitir o mejorar con los tratamientos.

Así, se ve una disminución del cerebro en la sustancia blanca y gris, del cerebelo y una disminución del lóbulo frontal con una disminución del tejido prefrontal premotor en sustancia blanca. En una reciente revisión(8), se encuentran deficiencias multisistémicas complejas en redes dorsal, ventral y medial hemisférica derecha e izquierda, frontocinguloestriatotalámicas y frontoparietocerebelosas, que median el control cognitivo, atención, tiempo y memoria de trabajo. Además, se han visto anomalías en áreas prefrontales y límbicas orbitales, que median la motivación y el control de emociones.

Los niños hiperactivos tienen un retraso y fallo en la maduración de la sustancia gris en la corteza cerebral, en especial en la corteza prefrontal y cingular, y en la sustancia gris de los ganglios basales. También presentan alteración en el desarrollo de la sustancia blanca y en la conectividad funcional de redes neuronales, en particular las frontoparietales, y en el sistema de afectación por defecto. Este sistema es responsable de los procesos de cognición autorreferencial y de proyección al futuro.

La neuroimagen funcional y de conectividad funcional evidencia una hipoactivación de áreas frontales parietales y estriatales en niños y adultos con TDAH. Son áreas implicadas en las funciones ejecutivas, el circuito motivacional y de recompensa, y en la cognición temporal.

La gravedad del TDAH parece relacionarse con dos componentes multimodales: volúmenes prefrontales más pequeños e índices anormales de materia blanca en corteza prefrontal, y disminución del volumen orbitofrontal y anomalías en áreas de ínsula, occipital y somatosensoriales(9).

Modelos neuropsicológicos

Los modelos cognitivos postulan que el funcionamiento deficitario o disfuncional de un área cognitiva es responsable de las alteraciones conductuales y cognitivas del trastorno. Existen modelos llamados de déficit único y otros de déficit múltiple, que postulan que el déficit cognitivo es heterogéneo(10). En las teorías explicativas del déficit único tendríamos:

• Modelo de Inhibición Conductual de Barkley: sostiene que el fallo está en la baja capacidad de inhibición, por lo que habría un déficit en la función que evita dar una respuesta inmediata ante un estímulo sin antes haber analizado las consecuencias, alternativas, riesgos y beneficios.

• Modelo Motivacional (Aversión a la Demora de Sonuga-Barke): sostiene que en el TDAH lo que prima es la preferencia por una recompensa inmediata, aunque sea pequeña, por encima de una gratificación mayor, pero demorada. Existe una dificultad para trabajar adecuadamente durante periodos prolongados de tiempo y para posponer recompensas.

• Modelo de Regulación del Estado de Sergeant: en este caso, se acepta la disfunción ejecutiva como aspecto nuclear, pero sustituye la alteración en el control inhibitorio por un déficit en la capacidad de regulación del esfuerzo y la motivación.

Dentro de las teorías explicativas de déficit múltiple se encuentra, entre otras, el modelo dual de Sonuga Barke, que amplía la idea del modelo explicativo de aversión a la demora y búsqueda de gratificación inmediata, con el fallo en el control inhibitorio de los circuitos de la autorregulación que describe Barkley.

Estos modelos no son contradictorios entre ellos y dada la heterogeneidad y polimorfismo del TDAH podrían encajar en diferentes subtipos.

Clínica

Déficit de atención, hiperactividad e impulsividad son los síntomas nucleares, pero el TDAH es un síndrome heterogéneo.

El TDAH es un síndrome heterogéneo con unos síntomas nucleares bien identificados, pero con diferentes manifestaciones clínicas según el sexo, la edad, la presencia de comorbilidades y las características propias del paciente(11).

El síntoma que más perdura en el tiempo es la inatención, mientras que la impulsividad y la hiperactividad disminuyen con la edad. En niños, los síntomas más frecuentes son estos últimos, mientras que en las niñas el síntoma predominante es la inatención(11).

Es importante destacar que los síntomas se aprecian con más facilidad en situaciones en las que se necesita de un esfuerzo mental o mantener la atención de manera continuada, mientras que disminuyen en momentos novedosos, organizados e interesantes. Asimismo, también se ve una disminución de los síntomas en momentos de supervisión individual y un empeoramiento de los mismos en ambiente grupal(11). El DSM-5 establece unos criterios diagnósticos que se enumeran en la tabla I.

Además, los pacientes con TDAH pueden presentar ciertas dificultades en otras áreas, tales como: problemas de aprendizaje, dificultades en las relaciones con iguales y adultos, bajo rendimiento académico, baja tolerancia a la frustración, torpeza motora, baja autoestima, dificultades en la expresión verbal, mal manejo del tiempo y conductas de riesgo (drogas, promiscuidad sexual, violencia, etc.)(13). Los síntomas del trastorno según la edad, vienen reflejados en la tabla II.

Comorbilidad

La comorbilidad es muy habitual en el TDAH.

Aproximadamente el 75% de los pacientes diagnosticados de TDAH tienen un trastorno comórbido y un 60% tienen varios trastornos mentales. Este dato es importante, ya que afecta al pronóstico y requiere medidas terapéuticas específicas.

La edad modula la comorbilidad(14). Así, en la edad escolar, son frecuentes: los trastornos del lenguaje, los trastornos del aprendizaje, el trastorno negativista desafiante, los tics y los trastornos por ansiedad. En la transición a la adolescencia surgen los trastornos depresivos y los trastornos de conducta severos, y, desde la adolescencia en adelante, el abuso de sustancias y el desarrollo de trastornos de personalidad.

Las niñas presentan más comorbilidad con trastornos emocionales que los niños y menos problemas conductuales, por lo que reciben un diagnóstico más tardío(15).

El no diagnosticar la comorbilidad y poner el tratamiento adecuado es causa de la falta de eficacia del tratamiento farmacológico y de la mala evolución.

Evaluación del TDAH

La evaluación del TDAH es clínica, se basa en la entrevista clínica y es necesaria la información de los padres y del colegio.

El diagnóstico del TDAH es clínico y se realiza en base a los criterios diagnósticos establecidos(11,16). Es importante realizar una historia clínica pormenorizada y exhaustiva, en la que se incida en: los síntomas nucleares, el contexto en el que se presentan, la edad de inicio y la repercusión sobre el funcionamiento del niño y su familia. Para ello, es importante entrevistar tanto al paciente como a su familia, pudiendo además obtener información del Centro escolar(13).

En cuanto a la exploración física, es importante incluir el peso, talla, presencia de dismorfias corporales y exploración neurológica, ya que existen síndromes que cursan con TDAH, como el síndrome alcohólico fetal o el síndrome del X frágil. Además, es importante realizar un seguimiento de estos parámetros de cara a instaurar el tratamiento y monitorización de sus posibles efectos adversos(11,13).

Para completar la evaluación, se recomienda la utilización de escalas y cuestionarios, aunque estos nunca servirán como única herramienta diagnóstica y solo se podrán utilizar como apoyo al diagnóstico. Entre ellos, destacan los cuestionarios EDAH (debe de contestarlo el profesor del niño) y ADHD rating scale-IV (deben de rellenarlo los padres).

La evaluación neuropsicológica no es necesaria para el diagnóstico. Se recomienda en caso de dudas diagnósticas y para identificar comorbilidades, como por ejemplo: un trastorno específico del aprendizaje. Además, es útil de cara a planificar el tratamiento, ya que proporciona información sobre las fortalezas y los puntos débiles de cada niño.

Al final del artículo, se puede ver el Algoritmo 1: actuación diagnóstica ante sospecha de TDAH en Atención Primaria.

Tratamiento

El tratamiento debe ser individualizado para cada niño y suele ser multidisciplinar.

El tratamiento del TDAH es multimodal, siendo igualmente importantes tanto el abordaje farmacológico como el no farmacológico(16). Para realizar el tratamiento del TDAH con éxito es imprescindible incidir en tres factores: manejo conductual y psicoeducación por parte de los padres, apoyo académico y tratamiento farmacológico.

La primera parte del tratamiento consiste en explicar a los padres la naturaleza del TDAH y la identificación de los síntomas nucleares, con el fin de poder detectar posibles comorbilidades(16). Asimismo, es importante que los padres aprendan a modificar la conducta de sus hijos, mediante estrategias como refuerzo-castigo o economía de fichas y la implantación de estructuras adecuadas (horarios, organización de tareas, etc.)(11).

El objetivo del apoyo académico es el entrenamiento de las funciones ejecutivas mediante la realización de ajustes durante las clases y evaluaciones. Asimismo, también es conveniente suministrar información a los profesores para que puedan realizar intervenciones conductuales adecuadas(11,13).

El abordaje farmacológico es el que más eficacia ha demostrado en la reducción de síntomas nucleares. Los tratamientos disponibles se dividen en: estimulantes (metilfenidato y lisdexanfetamina) y no estimulantes (atomoxetina y guanfancina), siendo el gold standard el tratamiento con metilfenidato a dosis de 1-2 mg/kg/día. Se ha visto una reducción de síntomas nucleares en un 60-75% con metilfenidato, además de mejorar la función social, cognitiva y la agresividad(11).

La lisdexanfetamina se reserva para pacientes a partir de 6 años, que no han respondido o que han presentado efectos secundarios con metilfenidato, al ser un fármaco que en este momento precisa de visado. Se debe de empezar por la dosis de 30 mg y aumentar gradualmente según necesidad y tolerancia; además, presenta la ventaja de que las cápsulas se pueden abrir y diluir en agua para niños que no pueden tragarlas.

Es importante conocer los efectos secundarios del tratamiento con estimulantes, que se presentan en el 10-15% de los casos, aunque generalmente son leves y desaparecen al ajustar la dosis o el horario de la toma de medicación. Los efectos adversos más frecuentes son: insomnio, pérdida de peso, nerviosismo y cefalea(13).

Aunque en el pasado se dudaba de la seguridad cardíaca de los estimulantes, no se ha demostrado un riesgo cardiovascular superior al de la población general y, por tanto, no es necesario realizar un ECG previo al inicio de tratamiento en niños sanos(16). Aun así, en niños con cardiopatías o arritmias, es necesario consultar con el cardiólogo antes de iniciar tratamiento(16).

La presencia de tics o síndrome de Tourette no contraindica el uso de estimulantes. En caso de que aparezcan tics con el tratamiento, hay que valorar disminuir la dosis y, en algunos casos, cambiar a atomoxetina o guanfancina.

En cuanto a los no estimulantes, se reservan para casos de no respuesta con estimulantes o en casos en los que existe posibilidad de abuso de los mismos.

La atomoxetina se puede usar a partir de los 6 años, a dosis de 1,2-1,8 mg/kg/día en una sola toma, aunque los síntomas nucleares mejoran en menor medida que con estimulantes. Su uso está indicado en pacientes con tics, con trastorno de ansiedad o consumo de drogas, y en caso de que los estimulantes no hayan resultado efectivos, alcanzando el efecto terapéutico tras 3-4 semanas. Los efectos adversos son leves e incluyen: náuseas, vómitos, dolor abdominal, irritabilidad y fatiga.

En cuanto a la guanfancina, presenta menos eficacia que los estimulantes. Está indicada entre 6-17 años cuando no hay respuesta a estos (en un 33% de los casos) o en casos de comorbilidad con: tics, ansiedad, trastorno negativista desafiante, trastorno obsesivo compulsivo (TOC) y abuso de sustancias. Además, se ha demostrado utilidad de la guanfancina en casos de comorbilidad con trastorno del espectro autista (TEA)(17-19). Se administra en una toma, en dosis de 1-4 mg/día. Es importante medir la TA antes de iniciar el tratamiento, ya que su uso puede producir: hipotensión, bradicardia, síncope, sedación y somnolencia(11,16,17). La retirada de guanfancina debe de realizarse de forma gradual para evitar el efecto rebote de hipertensión.

Por tanto, el primer escalón en el tratamiento del TDAH se hace con metilfenidato(16). Si no se obtiene respuesta o aparecen efectos secundarios, se debe de cambiar a lisdexanfetamina. En caso de fracaso de estimulantes, se debe hacer una prueba terapéutica con no estimulantes, en especial si existen las comorbilidades descritas(16).

Los tratamientos psicosociales en los que hay evidencia en TDAH son: psicoeducación, entrenamiento de los padres siguiendo los principios de terapia de conducta y psicoterapia (si no hay respuesta al tratamiento farmacológico, si el medio familiar es conflictivo o en presencia de comorbilidades como ansiedad, depresión o trastorno de conducta). Las psicoterapias indicadas en estos son: la terapia cognitivo-conductual, el entrenamiento de habilidades sociales, la terapia de conducta y el refuerzo psicopedagógico.

El papel del pediatra de AP es fundamental, ya que debe realizar una detección del trastorno y puede iniciar el tratamiento siempre que no exista comorbilidad. En casos de comorbilidad severa o mala respuesta al tratamiento, debe derivarlo al especialista(13,16). Además, es el responsable de realizar el seguimiento de la evolución del paciente, en especial en la etapa de transición de la edad pediátrica a la edad adulta, que es un momento de riesgo de abandono del tratamiento y de mala evolución.

Al final del artículo se puede ver el Algoritmo 2: tratamiento del TDAH por el pediatra de Atención Primaria.

Evolución y pronóstico

El TDAH tiende a evolucionar de forma crónica, la persistencia de los síntomas puede suponer una limitación de los pacientes en varias facetas de su vida.

El TDAH es un trastorno que tiende a evolucionar de forma crónica, se calcula que un 50-80% siguen con síntomas en la adolescencia y entre el 35-65% en la edad adulta. El TDAH se ha considerado como un factor de riesgo de desarrollar un trastorno de personalidad, en especial trastorno antisocial de la personalidad, y es posible que aparezcan conductas delictivas, sobre todo, si existe comorbilidad con trastorno de conducta disocial y, en menor grado, con trastorno negativista desafiante. La hiperactividad y la impulsividad aumentan el riesgo de consumo de sustancias en la adolescencia, lo que no sucede si se tiene solo un déficit de atención. Un consumo de sustancias unido a un trastorno de conducta es pronóstico de mala evolución, mientras que el hecho de haber seguido tratamiento farmacológico disminuye ese riesgo.

El TDAH es también factor de riesgo de desarrollar ansiedad, depresión y bulimia.

En general una tercera parte logra una buena adaptación y el resto tendrán dificultades educativas, laborales, cambios de trabajo frecuentes, en su socialización y en su estabilidad emocional.

Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1. Thomas R, Sanders S, Dout J, Beller E, Glasziou P. Prevalence of attention-deficit/ hyperactivity disorder: a systematic review and metaanalysis. Pediatrics. 2015; 135. DOI: 10.1542/peds.2014-3482.

2. Visser SN, Zablotsky B, Holbrook JR, et al. National Health Statistics Reports No 81: Diagnosis Experiences of children with Attention- Deficit/Hyperactivity Disorder. Hyattsville, MD: National Center for Health Statistics; 2015.

3. Holbrook JR, Bitsko Rh, Danielson ML, Visser SN. Interpreting the prevalence of mental disorder in children: Tribulation and Triangulation. Health Promot Pract. 2017; 18: 5-7.

4. Tung I, Li JJ, Mezza JI, Jezior KL, Kianmahd JSV, Hentschel PG, et al. Patterns of comorbidity among girls with ADHD: a meta-analysis. Pediatrics. 2016; 134: e20160430.

5. Stefhen V Faraone, Henriq Larsson.Mol. Genetics of attention déficit/hyperactivity disorder psiq mol. 2019; 24: 562-75.

6. Sprich S, Biedreman J, Crawford MH, Mundy E, Faraone SV. Adoptive and biological families of children and adolescents with ADHD. J. Am. Acad. Child Adolesc Psychiatry. 2000; 39: 1432-7.

7. Larsson H, Anckarsater H, Rastam M, Chang Z, Lichtenstein P. Chilhood attention-deficit hyperactivity disorder as an extreme of continous trast: a quantitative genetic study of 8500 twin pairs. J. Child Psychol Psychiatry. 2012; 53: 73-80.

8. Francx W, Llera A, Mennes M, Zwiers MP, Faraone SV, Oosterlaan J. Integrated analysis of gray and white matter alterations in attention-deficit/hyperactivity disorder. Neuroimage Clin. 2016; 11: 357–367. Publicado el 4 de marzo de 2016. doi: 9-.1016/j.nicl.2016.03.005.

9. Lecei A, van Hulst BM, de Zeeuw P, van der Pluijm M, Rijks Y, Durston S. Can we use neuroimaging data to differentiate between subgroups of children with ADHD symptoms: MA proof of concept study using latent class analysis of brain activity. Neuroimage Clin. 2019; 21: 1016. doi.org/10.1016/j.nicl.2018.11.011.

10. Artigas-Pallarés. Modelos cognitivos en el trastorno por déficit de atención/hiperactividad. Rev Neurol. 2009; 49: 587-93.

11.* Hidalgo Vicario MI, Soutullo Esperón C. Trastorno por déficit de atención e hiperactividad. En: Hidalgo Vicario MI y Rodríguez Hernández PJ (Ed.). I Curso de Psiquiatría del niño y del adolescente para pediatras (p. 53-86). Madrid, España: Editorial Mayo. 2019.

12. American Psychiatric Association. Manual diagnóstico y estadístico de los trastornos mentales, quinta edición (DSMV). Médica Panamericana, 2014.

13.* Soutullo C, Díez-Suárez A. Manual de diagnóstico y tratamiento del TDAH. Madrid. Ed. Panamericana. 2007.

14. Reale L, Bartoli B, Cartabia M, Zanetti M, Costantino MA, Canevini MP, et al. Lombardy ADHD Group. Comorbidity prevalence and treatment outcome in children and adolescents with ADHD. Eur Child Adolesc Psychiatry. 2017; 26: 1443-57. doi: 10.1007/s00787-017-1005-z. Epub 2017.

15. Mowlem F, Agnew-Blais J, Taylor E, Asherson P. Do different factors influence whether girls versus boys meet ADHD diagnostic criteria? Sex differences among children with high ADHD symptoms Psychiatry Res. 2019; 272: 765-73. doi: 10.1016/j.psychres.2018.12.128.

16.* Attention deficit hyperactivity disorder: diagnosis and management. Nice Guideline. Published 14 March 2018. nice.org.uk/guidance/ng87.

17. Scahill L, McCracken JT, King BH, Rockhill C, Shah B, Politte L, et al. Extended-Release Guanfacine for Hyperactivity in Children With Autism Spectrum Disorder. The American Journal of psychiatry. 2015; 172. ISSN 0002-953X.

18. Handen BL, Robert S, Hardan AY. Guanfacine in Children with Autism and/or Intellectual Disabilities. J Dev Behav Pediatr. 2008; 29: 303-8. doi: 10.1097/DBP.0b013e3181739b9d.

19. Propper L. Managing disruptive behaviour in autism-spectrum disorder with guanfacine. J Psychiatry Neurosci. 2018; 43: 359-60. doi:10.1503/jpn.180039.

Bibliografía recomendada

– Sotullo Esperón C, Díez Suárez A. Manual diagnóstico y tratamiento TDAH de Sotullo Esperón C; Díez Suárez A. Editorial Médica Panamericana S.A. 2007.

Este manual es un clásico imprescindible para el pediatra, describe las señales de alarma, la clínica según la edad, el tratamiento y la respuesta esperable.

– Mena Pujol B. Guía práctica para educadores. El alumno con TDAH. Editorial Mayo, 2011. Cuarta edición de esta obra, en la que se incluyen nuevos contenidos.

El libro ha sido escrito por profesionales con una amplia experiencia en el trabajo con niños con trastorno por déficit de atención con o sin hiperactividad (TDAH) que ofrecen, de manera clara y sintética, pautas y trabajos que pueden aplicarse en el trabajo diario en el aula, a fin de que la preocupación del educador se convierta en motivación para enseñar.

– Hidalgo Vicario MI, Sánchez Santos L. TDAH. Manifestaciones clínicas y evolución. Diagnóstico desde la evidencia científica. Pediatr Integral. 2014; XVIII(9): 609-23.

Artículo de revisión actualizada del TDAH enfocado a la práctica clínica pediátrica.


Caso clínico


Motivo de consulta: solicitud de seguimiento clínico y tratamiento, se trata de un adolescente de 14 años de edad, diagnosticado de TDAH y en tratamiento con diferentes formulaciones de metilfenidato desde los seis años de edad. Este tratamiento se realizaba en las consultas de Neuropediatría, le deriva su pediatra de Atención Primaria por mala evolución.

Enfermedad actual: su madre le describe como un niño sumamente inquieto e impulsivo de siempre. Los problemas se inician en el colegio y son de tipo académico, conductual y en su socialización. Presentó un importante retraso en la adquisición de la lectura y en el aprendizaje de lengua y matemáticas. En el ciclo de educación primaria no repitió ningún curso, su madre ha supervisado siempre sus tareas y le ha proporcionado profesores particulares. Con el paso de los años, ha ido rechazando estas ayudas, generándose situaciones de agresividad hacia su madre si esta insiste en ayudarle y supervisarle. En la actualidad, persisten dificultades de comprensión lectora.

Los problemas de conducta han estado en relación a: su dificultad para estar quieto y callado, su desobediencia, las rabietas en casa ante frustraciones y las dificultades en la integración con otros niños.

Le prescriben tratamiento con metilfenidato inicialmente de liberación rápida y posteriormente de liberación sostenida con eficacia clínica y buena evolución en lo académico, pero con una discreta mejoría en problemas que se han ido acentuando: conductas retadoras y desafiantes, resistencia a acatar las normas, no asumir responsabilidad de sus conductas, necesidad de decir la última palabra y mentiras habituales.

Se objetiva que presenta tics motores y fonatorios que han sido leves y transitorios sin llegar a remitir.

Con el inicio de la educación secundaria, se agrava la situación. Se niega a estudiar, en clase no trabaja y se dedica a molestar deliberadamente, llamadas de atención, conductas retadoras a profesores, peleas con compañeros y absentismo escolar.

La familia decide cambiarle de Centro escolar buscando un cambio ambiental que favorezca el cambio. Se produce una escalada de mentiras, partes de conducta, expulsiones, fugas del instituto, falta total de motivación por el estudio, se niega asistir a clases, uso abusivo e inadecuado de las tecnologías, conductas agresivas en el entorno familiar cuando intentan ponerle límites. Desde hace unos meses, sus padres descubren que consume cannabis y que ha cometido hurtos en el domicilio familiar.

Psicobiografía: hijo único, sus padres se separaron cuando él tenía dos años. Vive con su madre, ha estado viendo a su padre con regularidad. Los padres tienen estilos educativos discrepantes, el padre es tolerante y permisivo, y la madre más preocupada por la disciplina y el aprendizaje. Ante el agravamiento de su conducta, deciden custodia compartida, esta nueva situación desencadenó que ante conflictos en la convivencia se fuera de casa de un progenitor a la del otro y se desarrollase una progresiva manipulación de ambos.

Antecedentes personales: oligoamnios y sufrimiento fetal que requirió reanimación. Su desarrollo psicomotor ha sido normal.

No tiene antecedentes médicos de interés.

Antecedentes familiares: su padre es muy impulsivo.

Pruebas complementarias: resonancia magnética cerebral con hallazgo de lesiones hipóxico isquémicas en sustancia blanca periventricular bilaterales parietooccipitales.

Nunca ha sido estudiado por el equipo de orientación y evaluación psicopedagógica, pero la familia aporta una evaluación neuropsicológica realizada en circuito privado, un WISC-IV con resultados de CIT 86 CIM 93 CIV 93 y baja memoria de trabajo.

Tratamientos realizados: metilfenidato de liberación rápida, metilfenidato de liberación sostenida, lisdexanfetamina, aripiprazol y guanfacina. Tratamiento actual: metilfenidato de liberación sostenida 54 mg, aripiprazol 5 mg y guanfacina 2 mg.

Tratamiento psicológico individual y familiar. Se deriva al adolescente al centro de atención a drogodependencias al que se niega a ir.

Se deriva a Centro Educativo Terapéutico al que no consiguen que acuda.

En la actualidad, está internado en un Centro residencial terapéutico.


Detección y manejo del retraso psicomotor en la infancia

V. Soto Insuga, E. González Alguacil, J.J. García Peñas
Temas de FC


V. Soto Insuga, E. González Alguacil, J.J. García Peñas

Unidad de Neuropediatría del Hospital Infantil Universitario Niño Jesús, Madrid

Resumen

La discapacidad intelectual se define como: aquel trastorno que se inicia antes de los 18 años, caracterizado por una limitación en el funcionamiento intelectual (cociente intelectual bajo) y en el comportamiento adaptativo en las áreas conceptual, social y práctica. En menores de 5 años, al ser las pruebas de inteligencia poco fiables, se debe hablar de retraso global del desarrollo o retraso psicomotor que implica un retraso en, al menos, dos áreas de desarrollo: motricidad fina-gruesa, lenguaje, sociabilidad, cognición y actividades de la vida diaria. Su identificación debe ser precoz, de cara a iniciar tratamientos eficaces específicos. Es fundamental un estudio etiológico que permita: identificar posibles tratamientos específicos, proporcionar un pronóstico específico, prevenir posibles complicaciones asociadas y esperables, ofrecer un consejo genético y evitar otras pruebas complementarias innecesarias, entre otras ventajas. Actualmente, la capacidad de encontrar una causa específica del retraso del desarrollo ha aumentado gracias a algoritmos diagnósticos secuenciales que incluyen tanto la anamnesis y exploración física, como pruebas complementarias, entre otras: pruebas de neuroimagen, metabólicas y genéticas.


Abstract

Intellectual disability is defined as a disorder that begins before 18 years of age, characterized by a limitation in intellectual functioning (low IQ) and in adaptive behavior in the conceptual, social and practical areas. In children under 5 years of age, as intelligence tests are unreliable, one should speak of global developmental delay or psychomotor delay that implies a delay in at least two areas of development: fine-gross motor skills, language, sociability, cognition and activities of daily living. Their identification must be early, in order to start specific effective treatments. An etiological study is essential as it allows: identifying possible specific treatments, providing a specific prognosis, prevention of possible associated and expected complications, offering genetic counseling and avoiding other unnecessary complementary tests, among other advantages. Currently, the ability to find a specific cause of developmental delay has increased thanks to sequential diagnostic algorithms that include both anamnesis and physical examination as well as complementary tests, which include: neuroimaging, metabolic and genetic tests.


Palabras clave: Retraso global del desarrollo; Retraso psicomotor; Retraso madurativo; Discapacidad intelectual; Genética; Regresión psicomotriz.

Key words: Global delay in development; Psychomotor retardation; Maturation delay; Intellectual disability; Genetics; Psychomotor regression.

Pediatr Integral 2020; XXIV(6): 303 – 315


Detección y manejo del retraso psicomotor en la infancia

“El que no posee el don de maravillarse ni de entusiasmarse, más le valdría estar muerto porque sus ojos están cerrados”

Albert Einstein

Introducción y conceptos

Debido a la poca fiabilidad de las pruebas de inteligencia, en menores de cinco años debemos hablar de retraso global del desarrollo.

La discapacidad intelectual (previamente conocida como “retraso mental”) y el retraso global del desarrollo (también denominado “retraso psicomotor”) se incluyen según la última clasificación DSM-5 (Diagnostic and Statistical Manual of Mental Disorders)(1) dentro del grupo de los “Trastornos del Neurodesarrollo”, que son aquellas alteraciones en el desarrollo neurológico que se inician en la infancia.

El término de discapacidad intelectual (DI) no se basa únicamente en la detección de un cociente intelectual bajo, sino que también implica una alteración en la interacción ambiental y social. De esta forma, la DI se entiende como: aquel trastorno que se inicia antes de los 18 años, caracterizado por una limitación en el funcionamiento intelectual (que debe ser confirmado mediante una evaluación clínica y pruebas de inteligencia estandarizadas individualizadas) y en el comportamiento adaptativo en las áreas conceptual, social y práctica. La gravedad se define fundamentalmente por las alteraciones adaptativas, pero sigue siendo válida la estratificación dependiendo del cociente intelectual (CIT), que es un instrumento artificial creado por Binet en 1905, en respuesta al encargo que hizo el Ministerio Francés de diseñar un método objetivo para identificar aquellos alumnos que podían requerir una enseñanza especial. Se estableció un nivel teórico que correspondería al valor medio de la población, al que se le asignó una puntuación típica de 100 y se admitió que la inteligencia tiene una distribución normal entre la población (campana de Gauss). De esta forma, se establecen diferentes grados de gravedad: funcionamiento intelectual límite (CIT 70-85), DI leve (CIT 50-70), DI moderada (CIT 35-50), DI grave (CIT 20-35) y DI profunda (CI<20).

En menores de 5 años, las pruebas de inteligencia son poco fiables, tanto por el elevado porcentaje de falsos positivos como negativos; por lo que, por debajo de esta edad, se habla de retraso global del desarrollo (RGD), que implica un retraso en, al menos, dos áreas de desarrollo: motricidad fina-gruesa, lenguaje, sociabilidad, cognición y actividades de la vida diaria(2) (Fig. 1).

Figura 1. Retraso global del desarrollo y discapacidad intelectual.

Prevalencia

La prevalencia de RGD/DI en niños es del 1-3%.

El estudio de niños con sospecha de RGD es uno de los principales motivos de consulta en Neuropediatría. Actualmente, se estima que la incidencia de RGD en niños menores de 5 años es de 1-3%(3).

De forma similar, los estudios de incidencia de DI, aunque varían dependiendo de los criterios diagnósticos y los métodos de valoración empleados, estiman una incidencia de 1-3%, lo que sugiere que seguramente representen una misma población. Los principales estudios de prevalencia se han realizado en población escandinava, entre los cuales destaca el realizado por Strömme y cols. en 30.037 niños nacidos entre 1980-1985 en Noruega, en el que objetivaron que el 0,62% presentaba DI, siendo leve, moderado, grave y profundo en 0,35%, 0,15%, 0,04% y 0,08%, respectivamente(4). Cifras algo más elevadas se reportaron en el estudio de Murphy et al., en población infantil en Atlanta, en el que refirieron una incidencia de 1,2%(5). Estas cifras sitúan el RGD/DI como una patología frecuente, muy alejada de la frecuencia del concepto de enfermedades poco frecuentes, definidas como: aquellas con que afectan a <0,05% de una población.

¿Retraso madurativo o retraso global del desarrollo?

El concepto de retraso madurativo debe entenderse como una situación no definitiva en la que debemos iniciar una búsqueda etiológica y una estimulación específica, sin retrasar su abordaje.

El concepto ampliamente utilizado de “retraso madurativo” además de no estar recogido en las clasificaciones DSM-V ni CIE 11, debe usarse con cautela y es necesario ser explicado a los padres, de cara a evitar la sensación de banalización de ser “un problema que va a desaparecer con el tiempo” lo que implica, en muchas ocasiones, un retraso en el diagnóstico y en el inicio de tratamiento. es un término que utilizamos para referirnos a una “foto fija” del neurodesarrollo de un niño, que en ese momento se aparta de los límites de la normalidad. De este modo, un niño en el que se detecta un retraso en el desarrollo puede significar:

1. Retraso global del desarrollo.

2. Variante normal del desarrollo que implica una normalización posterior.

3. Inadecuada estimulación.

4. Retraso derivado de una enfermedad crónica extraneurológica, como puede ser: desnutrición, cardiopatías congénitas, enfermedad celiaca o déficits neurosensoriales, entre otros.

5. Primera manifestación de un trastorno motor crónico no progresivo (parálisis cerebral), de una discapacidad intelectual futura o de otros trastornos de neurodesarrollo como: trastorno del espectro autista (TEA), trastorno del lenguaje, trastorno de la coordinación motora o trastorno por déficit de atención e hiperactividad (TDAH), entre otros(6).

Por tanto, el concepto de retraso madurativo debe entenderse como una situación en la que debemos iniciar una búsqueda etiológica y una estimulación específica, sin retrasar su abordaje.

Etiología

Son muchas las causas que justifican la búsqueda etiológica en los niños con RGD/DI.

Numerosas etiologías pueden ocasionar un RGD/DI (Tabla I).

Cada vez se reconoce más una alteración genética como causa de la alteración en el desarrollo(7). Aunque en los últimos años estamos siendo capaces de detectar RGD/DI de causa monogénica, existe una creciente complejidad a la hora de interpretar el resultado de las pruebas genéticas, debido a factores como: herencia poligénica, expresividad variable o factores de modificación epigenéticos(8).

Se estima, según las diferentes series, que en un 23-78% de los pacientes con RGD/DI no se encuentra una causa definida. Esto es variable según el área geográfica y el grado de severidad del retraso, de manera que en aquellos niños con DI grave, se suele encontrar una causa en hasta el 80% de las ocasiones(9). El avance en las técnicas de neuroimagen y fundamentalmente genéticas, ha permitido aumentar la posibilidad de encontrar una etiología definida. En un estudio reciente de Han y cols. en 75 niños con RGD/DI, aplicando diferentes técnicas genéticas (array CGH, estudio de X frágil y panel de genes de RGD/DI) y resonancia cerebral, se consiguió encontrar una causa identificable en el 71% de los pacientes(10).

Son muchos los motivos que justifican una búsqueda etiológica del RGD/DI(11), entre los que se incluyen: identificar posibles tratamientos específicos (como la dieta cetogénica en la deficiencia del transportador de glucosa cerebral o la vitamina B6 en los trastornos de la piridoxina), proporcionar un pronóstico específico según etiología, prevenir posibles complicaciones asociadas y esperables, ofrecer un consejo genético, evitar otras pruebas complementarias innecesarias (lo que es definido por muchos padres como una “odisea diagnóstica”), mejorar el conocimiento de la fisiopatología de la enfermedad, posibilidad de contacto con otras familias con la misma patología y, en muchos casos, evitar sentimientos de culpabilidad de los padres(12).

Aproximación diagnóstica

Mediante una anamnesis y exploración física adecuada, así como con el uso racional de pruebas complementarias (resonancia cerebral, estudios metabólicos y genéticos), es posible encontrar la causa en un alto porcentaje de pacientes con RGD/DI.

Importancia de una detección/diagnóstico precoz

El diagnóstico de RGD debe ser precoz. Son los pediatras de Atención Primaria los principales médicos implicados en esta detección(13).

Es importante alertarse ante un retraso del desarrollo psicomotor, no banalizar el problema. Debemos transmitir a los padres que la detección de un trastorno del neurodesarrollo no es “etiquetar” al niño, sino una identificación de necesidad de estimulación; es decir, un diagnóstico provisional que nos servirá para realizar una intervención individualizada lo antes posible.

Generalmente, los padres son los primeros en detectar los problemas del neurodesarrollo (hasta en el 60%) y se debe aprovechar cualquier visita (de seguimiento, rutinaria o por enfermedad) para consultar a los padres por las preocupaciones o problemas sobre el desarrollo de sus hijos(14).

Debemos atender a los signos de alarma del desarrollo que nos indican una anomalía en el neurodesarrollo (Fig. 2).

Figura 2. Signos de alarma en el desarrollo psicomotor.

Los hitos del desarrollo psicomotor se adquieren dentro de un amplio rango de normalidad (Tabla II).

Generalmente, suele ser útil, no solo la impresión global clínica, sino el uso de escalas de desarrollo. En este sentido, la más utilizada y validada en nuestro medio es la de Haizea-Llevant, resultado de un estudio en 2.519 niños de 0-5 años de Cataluña y País Vasco. Comprende 97 ítems distribuidos en áreas de: socialización, lenguaje, manipulación y postural, en los que podremos identificar si el niño ha adquirido ese ítem del desarrollo de forma adecuada a su edad(15) (Fig. 3).

Figura 3. Tabla de desarrollo (0-5 años) Haizea-Llevant.

Asimismo, son de gran utilidad otras herramientas específicas y fáciles de aplicar para el cribado de determinados problemas de aprendizaje como: la M-CHAT (Modified checklist for Autism), para la identificación de síntomas de TEA en niños de 16-30 meses; o la CSBS-CS (Escala de Conducta Comunicativa y Simbólica), para identificar alteraciones en las áreas del lenguaje o sociabilidad.

No hay que olvidar que existen variantes de la normalidad del desarrollo, que no suponen un hallazgo patológico y que debemos conocer como son, entre otras: pinza entre dedo pulgar y medio, no realizar gateo, desplazamiento sentado sobre nalgas o apoyando una rodilla y el pie de la otra extremidad o rodar sobre sí mismo, marcha de puntillas los dos primeros años de vida, tartamudeo fisiológico entre los 2-4 años o dislalias hasta los 4 años de edad(16).

En la evaluación será primordial diferenciar entre un retraso global del desarrollo estático y una encefalopatía progresiva (apartado del que nos ocuparemos posteriormente), que requerirá una valoración preferente por un servicio de Neuropediatría. A veces, puede ser difícil de distinguir una regresión en enfermedades lentamente progresivas, de las cuales muchas veces existe una “meseta prolongada”(17).

Confirmación diagnóstica

Para un diagnóstico definitivo de DI/RGD, serán necesarias valoraciones neuropsicológicas realizadas por personal especializado, que incluyan valoraciones cognitivas (cociente intelectual a partir de los 5 años y cociente de desarrollo en menores), así como de otras áreas de aprendizaje y conducta(18).

A partir de los 5 años, se deben usar test de inteligencia, como las escalas Wechsler. En menores de 5 años, hay escalas que permiten objetivar el desarrollo de un determinado niño con arreglo a estándares de población general, desglosando diferentes áreas (postural-motriz, cognitiva y comunicativa), siendo unas de las más utilizadas: Brunet-Lezine, Bayley o Merril-Palmer, en las que se miden edad de desarrollo y cociente de desarrollo. No existe una correlación fiable con lo que, en referencia a edades posteriores, se conoce como “cociente intelectual”, siendo estas escalas únicamente un elemento auxiliar, que no pueden sustituir a un diagnóstico clínico completo(6).

Diagnóstico etiológico

Anamnesis y exploración física

Una adecuada anamnesis y exploración física permite el diagnóstico de un RGD/DI en el 12,5-38% de los casos y aporta claves fundamentales para una adecuada investigación en hasta el 65% de los casos(19).

• Anamnesis: deberá incluir una historia familiar completa (3 generaciones) y un relato completo de los antecedentes perinatales, evaluando los factores de riesgo conocidos (infecciones, hemorragias, alcohol materno, drogas, patología del parto, etc.), así como el parto y el periodo neonatal. Se recogerán los hitos fundamentales de las principales áreas del desarrollo psicomotor (motor grueso, fino, lenguaje y sociabilidad), definiendo la presencia o ausencia de regresión psicomotriz. Asimismo, es fundamental recoger las alteraciones conductuales de estos pacientes, que en muchos casos son específicas de determinadas enfermedades (fenotipos neuro-conductuales).
Se valorará la posibilidad de trastornos asociados y se buscarán activamente
claves diagnósticas que nos permitan orientar diferentes etiologías (Tabla III).

• Exploración física: en muchos casos nos va a dar la clave etiológica. Debemos realizar una exploración neurológica sistemática, sin olvidarnos de la exploración general pediátrica. De hecho, el examen de la piel, los percentiles de peso-talla-perímetro cefálico, alteraciones en genitales, la presencia de malformaciones menores o visceromegalias pueden ser claves de gran valor orientativo, o incluso diagnósticas (claves diagnósticas).

La exploración neurológica recogerá ordenadamente las posibles alteraciones del psiquismo, motricidad, equilibrio, vías piramidales o sistema nervioso periférico. En el caso de la exploración física del lactante, que es diferente respecto del escolar o adolescente, debemos realizar una exploración que incluya: la valoración del tono, del desarrollo postural en decúbito supino, decúbito prono, sedestación y bipedestación, sin olvidar reacciones posturales, reflejos primitivos, reflejos de percepción y patrón de movimiento (Tabla IV).

Es fundamental realizar exploraciones seriadas en el seguimiento de un niño con RGD/DI, de cara a poder identificar claves diagnósticas que no estuvieran presentes en una primera exploración (p. ej., las alteraciones cutáneas y oculares en la ataxia telangiectasia o el angiofibroma facial en el complejo esclerosis tuberosa).

Tras la anamnesis y la exploración pediátrica-neurológica, podemos encontrarnos antes dos escenarios:

• Indicadores de un síndrome reconocible: pacientes catalogados de RGD/DI tienen determinados rasgos faciales o patrón de malformaciones congénitas que se agrupan en una asociación reconocible (cuadro sindrómico), como un síndrome concreto o un proceso debido a una causa específica. Estas claves diagnósticas permiten confirmar la etiología mediante una prueba específica. Es necesario reconocer las principales y más frecuentes claves diagnósticas (Tabla V).

• Aproximación diagnóstica en retraso global del desarrollo/incapacidad intelectual estático no sindrómico (Fig. 4):

Figura 4. Algoritmo de aproximación diagnóstica ante un Retraso Global del Desarrollo/Discapacidad Intelectual estático, no sindrómico.
RMC: resonancia magnetica craneal; WES: secuenciación de exoma completo. WGS: secuenciación de genoma completo. IEM: errores innatos del metabolismo.

a) Evaluación sensorial: las principales guías diagnósticas recomiendan que todos los niños con RGD/DI deberían tener una evaluación de la vista y del oído por parte de los especialistas indicados. La alteración en uno de estos sentidos podría contribuir al retraso, o podría ayudarnos a una aproximación diagnóstica(9,20).

b) Estudios genéticos (Tabla VI):

– CGH-Arrays: desde el año 2000 existe un consenso generalizado de que los CGH-Arrays deben ser la prueba genética de primer nivel para cualquier paciente con RGD o DI de causa inexplicable(16,21). La tecnología de microarrays permite la detección de deleciones y duplicaciones patogénicas.

Se estima que esta prueba permite un diagnóstico en el 10% de los niños con RGD/DI y hay autores que afirman que el rendimiento diagnóstico puede alcanzar el 15-20% en aquellos pacientes con: dismorfias, anomalías congénitas o síntomas neurológicos(22-23).

Se pueden obtener tres resultados tras realizar un estudio de microarrays:

1. Un resultado normal, es decir, que no se han encontrado variantes que justifiquen la clínica.

2. Un resultado con una variante patológica conocida y causante de la enfermedad.

3. Un resultado con una variante de significado incierto (VUS), que implica que su presencia no explica completamente la clínica del paciente y que no debería implicar interrumpir la búsqueda etiológica. Estos hallazgos deben ser interpretados por genetistas y, en ocasiones, requieren un seguimiento y re-evaluación periódica que nos permita conocer su patogenicidad.

– Estudio de fragilidad del cromosoma X: la repetición de trinucleótidos FMR1 para analizar síndrome de X frágil también se recomienda como prueba de primer nivel ante pacientes con RGD y DI inespecífica, ya que es la causa monogénica más frecuente (prevalencia entre 1/4.000-5.000 nacimientos, pudiendo variar en función de la zona geográfica en la que se realice el estudio). El fenotipo es variable, debutando con retraso del desarrollo psicomotor. Asocia trastornos de conducta y del aprendizaje. Los rasgos físicos son sutiles en niños pequeños, y en niños mayores pueden incluir: cara estrecha y alargada, frente y pabellones auriculares grandes y de baja implantación, hiperlaxitud articular en los dedos, pies planos y macroorquidia en varones postpuberales. Este trastorno no es exclusivo en varones, aunque en mujeres la clínica suele ser más leve(20).

– Cariotipo: en los últimos estudios, la indicación es realizarlo únicamente ante la sospecha clínica de: aneuploidía (síndrome Turner, síndrome Down, síndrome Patau, síndrome Edwards…), antecedentes familiares de reordenamientos cromosómicos o abortos espontáneos múltiples. La rentabilidad de esta prueba sería de alrededor de un 4% (2,9-11,7%)(16).

– Secuenciación de exoma completo (WES) o de genoma completo (WGS): permite el análisis de regiones codificantes para genes conocidos y la identificación de mutaciones causales en hasta un 40% de los pacientes con DI grave(11). En los últimos metanálisis, que incluyen 37 estudios de niños con RGD/DI, la utilidad diagnóstica fue mayor en WGS/WES con respecto a CGH-arrays(24), y hay autores que la recomiendan realizar en primer nivel ante RGD/DI de causa desconocida (incluyendo a ambos progenitores, cuando sea posible y con análisis de miembros de la familia afectados múltiples, cuando esté indicado)(25).

– Estudios moleculares tradicionales:

1. FISH (Hibridación in situ Fluorescente): marcaje con fluorescencia de una sonda de DNA complementaria a la región de interés. El diagnóstico mediante FISH será por sospecha clínica, en la que se seleccionará la sonda del locus específico de la región a estudiar. Alrededor de un 2-10% de los niños con RGD/DI de causa desconocida presentan reordenamientos submicroscópicos(26), como por ejemplo: 5p-, 4p-, CATCH-22…

2. MLPA (Multiple Ligation-dependant Probe Amplification): método cuantitativo muy fiable que se basa en la hibridación de sondas específicas a una región de interés del ADN y su posterior ligación y amplificación. Esta técnica permite evaluar simultáneamente hasta 45 secuencias concretas de ADN en un mismo ensayo, detectando cambios en la dosis (deleciones y/o duplicaciones) de uno o varios exones de un gen o de regiones específicas. Es de utilidad también ante una sospecha clínica con una región a estudio, y previamente solía aplicarse a las regiones subteloméricas.

Las nuevas técnicas genómicas (microarrays y WES/WGS) han reemplazado en la mayoría de los casos a estas técnicas clásicas, aunque en ocasiones, suelen ser complementarias y útiles en determinados casos.

c) Estudios metabólicos: los errores innatos del metabolismo (IEM) constituyen una clase de trastornos que involucran procesos bioquímicos o celulares, causados por la disfunción de una enzima normalmente codificada por un gen. Muchos de estos IEM afectan al sistema nervioso central. Durante la infancia, se presentan como trastorno del desarrollo intelectual, pero en la mayoría de los casos, asocian además otra sintomatología.

La realización de pruebas metabólicas para la búsqueda de IEM en niños con RGD/DI tiene una rentabilidad baja estimada en 0,2-4,6%, dependiendo de la aparición de signos y síntomas que hagan sospechar una enfermedad metabólica(16). La importancia del estudio de trastornos metabólicos radica en que en algunos se podrían iniciar tratamientos específicos(27). En 2018, se identificaron 89 IEM que presentan RGD/DI como característica fenotípica predominante y que disponen de una terapia disponible que mejoraría el pronóstico: trastorno de los aminoácidos (n=12), colesterol y ácidos biliares (n=3), creatina (n=3), ácidos grasos (n=1), transporte de glucosa a nivel cerebral (n=2), hiperhomocisteína (n=7), lisosomas (n=12), metales (n=5), mitocondrias (n=2), neurotransmisores (n=8), ácidos orgánicos (n=19), peroxisomas (n=1), purinas y pirimidinas (n=3), ciclo de la urea (n=8), vitaminas y cofactores (n=10).

Debido a la baja evidencia disponible de las pruebas más rentables en el estudio de niños con RGD/DI, existen muy diferentes protocolos de estudio(9,20,27-29) que varían dependiendo del centro y medios disponibles. En nuestro centro, debido a las pruebas endocrino-metabólicas realizadas como screening en el recién nacido (en las que se incluyen algunas enfermedades del metabolismo de los ácidos orgánicos, de aminoácidos y de ácidos grasos), así como la disponibilidad para realizar resonancia magnética cerebral con espectroscopia, sugerimos realizar estudio metabólico como pruebas de primer nivel (Tabla VII) en los siguientes casos:

• Signos y síntomas compatibles con IEM (Tabla VIII).

• No realizado screening metabólico al nacimiento.

En los demás casos, solicitaremos, como primer nivel, parámetros de un estudio metabólico básico (Tabla IX).

En el caso en que se realiza una secuenciación del exoma, sería recomendable que se incluyeran los genes responsables de los IEM “tratables”.

d) Neuroimagen:

• Resonancia magnética cerebral (RMC): en los últimos estudios, en niños con RGD/DI aislado, la realización de RMC encuentra hallazgos hasta en un 30-40%, la mayoría inespecíficas (más frecuentes, lesiones en sustancia blanca)(31), ayudando únicamente al diagnóstico etiológico entre un 0,2-2,2%, cuando no hay otros síntomas asociados(16).

La RMC se realizará como prueba de primer nivel ante niños con RGD/DI que asocien: historia de asfixia intraparto, microcefalia o macrocefalia, focalidad neurológica, crisis epilépticas, trastornos del tono o movimiento (espasticidad, ataxia o distonía) o regresión. Algunos autores también la recomiendan en cuadros clínicos moderados-graves30.

En ocasiones, especialmente si hay regresión o crisis epilépticas, podría ser útil usar técnicas de espectroscopia (RMS) que permiten determinar la concentración cerebral de determinados metabolitos como: la colina, lactato o creatina.

Diagnóstico diferencial

La mayoría de los trastornos del neurodesarrollo se pueden presentar de forma conjunta y no ser excluyentes con presentar RGD/DI, como veremos más adelante en el apartado de comorbilidades(2). De todas formas, según la edad del paciente, deberemos diferenciarlo de otras patologías:

• Menores de dos años: diferenciarlo de cuadros de hipotonía, cuando el problema es únicamente motor, o de TEA, cuando la afectación fundamental es en el lenguaje y en la interacción social recíproca.

• Edad escolar: habrá que diferenciarlo de trastornos específicos de aprendizaje como: el trastorno del lenguaje (afectación en área de comunicación expresiva y/o comprensiva), TDAH (cuando es un trastorno de la atención, inquietud motriz e impulsividad), dislexia (afectación en lectura o escritura) o trastorno de la coordinación motora (cuando el problema es fundamentalmente en la adquisición de habilidades motoras).

• Adolescentes: habrá que diferenciarlo de cuadros de TEA, TDAH o trastornos de conducta(31).

Comorbilidades

En el manejo de estos niños es fundamental identificar la presencia de comorbilidades, presentes hasta en el 50% de los casos y que, en muchas ocasiones, son la principal causa de alteración de la calidad de vida en niños y sus familiares.

Existe una amplia variabilidad clínica entre los pacientes con RGD/DI que hace “que ninguno de ellos sea igual”, debido fundamentalmente al diferente tipo de trastorno, edad, síntomas propios de la enfermedad subyacente y fundamentalmente a la frecuente y diversa presencia de comorbilidades, presente en, al menos, el 30-50% de los mismos. Es fundamental identificar los trastornos comórbidos que presentan, que generalmente son los síntomas que más limitan la calidad de vida del paciente y sus familiares, de cara a iniciar tratamientos específicos eficaces. En muchas ocasiones, estas comorbilidades aportan claves diagnósticas que nos permiten identificar la etiología del trastorno.

Las comorbilidades más frecuentes que deben descartarse en niños con RGD/DI son:

• Trastornos del sueño: un estudio en niños con RGD/DI en la Comunidad Valenciana, objetivó que un tercio de ellos sufría de insomnio, datos comparables a la prevalencia de alteraciones de sueño estimada en numerosos estudios que la sitúan como la comorbilidad más frecuente en esta población: 44% (rango de 10-86%)(32). Existe una relación bidireccional entre sueño y cognición, de forma que aquellos niños con RGD/DI tendrán más frecuentes problemas de sueño, mientras que aquellos con peor calidad de sueño presentarán más alteraciones cognitivas y de aprendizaje. Las alteraciones en el sueño que pueden presentar son numerosas, dependiendo de la gravedad y tipo de trastorno (p. ej.: el síndrome de apnea-hipopnea del sueño está presente en el 30-55% de los niños con síndrome de Down) y varía desde el insomnio de mantenimiento y conciliación hasta el insomnio conductual por mala adquisición y consolidación de hábitos nocturnos(33).

• Epilepsia: el 22% lo presentan (rango según diferentes estudios: 5-35%). Esta relación es más frecuente en determinados trastornos (p. ej., síndrome de Angelman o síndrome de Down) y cuanto mayor es el grado de discapacidad intelectual(34).

• Trastorno del espectro autista: el 10% de los niños con RGD/DI lo presentan (rango según diferentes estudios: 4-33%). Esta relación es más frecuente en determinadas patologías (p. ej.: complejo esclerosis tuberosa, síndrome de Angelman o X-frágil) y en aquellos trastornos cognitivos de mayor gravedad(35).

• Trastorno por déficit de atención e hiperactividad: el 9,5% lo presentan (rango según diferentes estudios: 5-30%). Ambos trastornos comparten unas bases fisiopatogénicas similares como son: las alteraciones en las funciones ejecutivas y en auto-regulación del aprendizaje, por lo que no son entidades excluyentes. De esta forma, un niño con RGD/DI y que además presente síntomas de inatención, inquietud motriz o impulsividad que le interfieren con su funcionamiento diario, puede beneficiarse de un tratamiento específico dirigido al TDAH(36).

• Entre el 30-50% de los niños con RGD/DI presentan también trastornos psiquiátricos. Es muy variable dependiendo del tipo y gravedad del trastorno, aunque aparentemente aquellos niños con mejor competencia social y habilidades sociales tienen menos probabilidades de presentar síntomas psiquiátricos(37). En muchas ocasiones, son difíciles de diagnosticar debido a la dificultad que tienen estos niños para expresarlos, con la consecuente demora en su diagnóstico y tratamiento. Los trastornos psiquiátricos más frecuentemente asociados son: trastorno oposicionista desafiante (12%), alteraciones del estado de ánimo (10%, sin olvidar que esta población es más vulnerable a sufrir situaciones de acoso), psicosis (2-10%), así como síntomas obsesivos-compulsivos o trastornos de la conducta alimentaria(31).

• Trastornos motores como la parálisis cerebral, presente en el 19% de los pacientes (rango según diferente estudios: 3-33%), o las estereotipias en el 5-25% de los pacientes que, en ocasiones, pueden ser muy características del trastorno subyacente, como la de lavado de manos del síndrome de Rett o la del autoabrazo del síndrome de Smith-Magenis(38).

• Déficits neurosensoriales, tanto visuales (2-26%) como auditivos 4,5% (rango: 0-7%).

• Es más frecuente en esta población que padezcan otros síntomas médicos como: alteraciones gastointestinales (eje intestino-cerebro), que comprenden desde el reflujo gastro-esofágico o el estreñimiento hasta la disfagia; dolor, que está presente en el 75-95% de los pacientes con parálisis cerebral en algún momento del desarrollo; o problemas pulmonares.

• En frecuentes ocasiones, dependiendo fundamentalmente del tipo de trastorno, deben buscarse y descartarse alteraciones en otros sistemas como: genito-urinario, cardíaco o endocrinológico (6%), así como malformaciones del sistema nervioso central asociadas (5%)(2).

Manejo y tratamiento

Desde Atención Primaria y desde Atención Especializada, debemos aconsejar a los familiares de los pacientes con RGD/DI el inicio de terapias precoces y eficaces, al mismo tiempo que desaconsejar tratamientos alternativos carentes de evidencia científica (pseudociencia).

Es fundamental un diagnóstico precoz que permita el inicio de una terapia de estimulación, que ha demostrado que mejorará el pronóstico evolutivo(36). Esta terapia no debe demorarse hasta conseguir un diagnóstico etiológico y debe realizarse por un equipo multidisciplinar. En nuestro medio, generalmente se desarrolla en los Servicios de Rehabilitación y Centros de Atención Temprana, que incluyen terapias de: fisioterapia, lenguaje, comunicación y terapia ocupacional, entre otras.

Asimismo, se considera fundamental una correcta identificación de las comorbilidades, para iniciar tratamientos específicos por equipos multidisciplinares, entre los que se incluyen: neurólogos, rehabilitadores, psiquiatras y, especialmente, pediatras de Atención Primaria.

En los últimos años, fundamentalmente gracias al desarrollo de la genética, hemos podido identificar genes causantes de muchos pacientes con RGD/DI. Todo esto está permitiendo el desarrollo de terapias, tanto génicas como de precisión, que permiten corregir el defecto fisiopatológico, con el objetivo de modificar la historia natural de la enfermedad(36).

Son muchos los tratamientos que han demostrado su eficacia, y estamos asistiendo al desarrollo esperanzador de una medicina de precisión.

Por este motivo, es necesario aconsejar a los pacientes y sus familias evitar las “terapias alternativas”, conociéndose así: aquellos tratamientos en los que no se ha evaluado su eficacia mediante una investigación científica basada en las reglas aceptadas de evidencia (método científico). Se basan en una simplificación de un trastorno con una fisiopatología compleja, por ejemplo: creer que un tratamiento optométrico que permita mejorar las alteraciones de motilidad ocular va a suponer una mejoría significativa en el problema de aprendizaje o de neurodesarrollo de un paciente con RGD/DI.

Los familiares de estos pacientes son una población vulnerable y es frecuente que acaben con el sentimiento de: “no importa probar algo nuevo, si tampoco te perjudica”, cuando la mayoría de estas terapias suponen un efecto nocivo para el paciente y sus familiares, sobre todo, a nivel emocional y económico, suponiendo además una mayor sobrecarga al cuidador. De este modo, debemos recomendar que estos pacientes eviten estas terapias, entre las que se incluyen aquellas que se basan en sustancias supuestamente terapéuticas (homeopatía, dietas específicas, inyección de células madre fuera de los ensayos clínicos rigurosos o administración no indicada de hormona de crecimiento) o aquellas que se fundamentan en el uso de técnicas específicas (optometría, electroterapia, lentes de colores, integración auditiva, métodos de patrones de movimiento u oxígeno hiperbárico, entre otros).

Regresión psicomotriz

La presencia de regresión psicomotriz en cualquier momento del desarrollo implica la necesidad de una valoración neurológica de forma precoz.

Es importante diferenciar en niños con RGD si el curso es progresivo, y esto se pone de manifiesto por tres datos en la historia clínica(39):

1. Existencia de un intervalo libre con desarrollo psicomotor normal.

2. Pérdida de adquisiciones ya alcanzadas (pérdida de habilidades motoras, del lenguaje, alteraciones de la visión, etc.), un hecho difícil de discernir en algunos casos.

3. Aparición de nuevos signos neurológicos (movimientos involuntarios, ataxia, crisis, piramidalismo, nistagmus, etc.

En estos casos, cuando se sospeche que el curso del retraso es progresivo, tendremos que pensar en encefalopatías heredodegenerativas (EHD), enfermedades hereditarias que afectan predominantemente al sistema nervioso central, cuyo curso natural es progresivo, y suelen manifestarse a lo largo de la infancia.

Ante una clínica de regresión, no hay que obviar enfermedades neurológicas como: tumores, infecciones (inmunodeficiencia adquirida, panencefalitis esclerosante subaguda, encefalitis), enfermedades autoinmunes (esclerosis múltiple, encefalitis autoinmunes), neuromusculares (atrofia muscular espinal), neurocutáneas, hidrocefalias o trastornos vasculares (como enfermedad de Moya-Moya), que cuando muestran un curso progresivo pueden simular una EHD.

El diagnóstico de estas enfermedades se basa en las claves clínicas de la anamnesis y exploración física; así como, ciertas pruebas complementarias (neuroimagen y estudios bioquímicos, enzimáticos, neurofisiológicos o moleculares) (Fig. 5).

Figura 5. Algoritmo regresión psicomotriz.

Función del pediatra de Atención Primaria

El pediatra de Atención Primaria es la figura principal para el manejo de niños con RGD/DI por diferentes motivos(20):

• Debe ser el médico encargado de detectarlo y, en ese caso, derivarlo a un Servicio de Neuropediatría para su confirmación, estudio etiológico y de comorbilidades.

• Tratamiento de las muchas comorbilidades que presentan estos pacientes, como son: alteraciones de sueño, conducta, aprendizaje y de los múltiples problemas médicos asociados.

• Apoyo y detección de sobrecarga en el cuidador.

• Aconsejar sobre las terapias más eficaces, evitando las “terapias alternativas” pseudocientíficas.

Bibliografía

Los asteriscos muestran el interés del artículo a juicio de los autores.

1.* American Psychiatric Association [APA] (2013) Diagnostic and Statistical Manual of Mental Disorders, 5th ed. Washington, DC: American Psychiatric Association.

2.*** Pallarés A. Retraso global del desarrollo. En: Narbona, Artigas-pallarés. Trastornos del neurodesarrollo.

3.** Shea S. Mental retardation in children ages 6 to 16. Semin Pediatr Neurol. 2006;13: 262-70.

4.* Strømme P, Valvatne K. Mental retardation in Norway: prevalence and sub-classification in a cohort of 30037 children born between 1980 and 1985. Acta Paediatr. 1998; 87: 291-6.

5.* Murphy CC, Yeargin-Allsopp M, Decoufle P, Drews CD. The administrative prevalence of mental retardation in 10-year-old children in metropolitan Atlanta, 1985 through 1987. Am J Public Health. 1995; 85: 319-23.

6.*** Narbona J, Schlumberger E. Retraso psicomotor. En: Delgado Rubio A, ed. Protocolos Diagnósticos y Terapéuticos en Pediatría: Genética-Dismorfología, Neurología. Asociación Española de Pediatría; 2008.

7.** Vissers LE, Gilissen C, Veltman JA. Genetic studies in intellectual disability and related disorders. Nat Rev Genet. 2016; 17: 9-18.

8.* Siu MT, Weksberg R. Epigenetics of autism spectrum disorder. Adv Exp Med Biol. 2017; 978: 63-90.

9.*** Moeschler JB, Shevell M; Committee on Genetics. Comprehensive evaluation of the child with intellectual disability or global developmental delays. Pediatrics. 2014; 134: 903-18.

10.* Han JY, Jang W, Park J, Kim M, Kim Y, Lee IG. Diagnostic Approach with Genetic Tests for Global Developmental Delay and/or Intellectual Disability: Single Tertiary Center Experience. Ann Hum Genet. 2019; 83: 115-23.

11.*** Blesson A, Cohen JS. Genetic Counseling in Neurodevelopmental Disorders. Cold Spring Harb Perspect Med. 2020; 10.

12.* Rosenthal ET, Biesecker LG, Biesecker BB. Parental attitudes toward a diagnosis in children with unidentified multiple congenital anomaly syndromes. AmJ Med Genet. 2001; 103: 106-14.

13.* López Pisón J, Mongue Galindo L. Evaluación y manejo del niño con retraso psicomotor. Rev Pediatr Aten Primaria Supl. 2011; 20: 131-44.

14.** Galbe Sánchez-Ventura, J. Detección precoz de los trastornos del desarrollo. En: Recomendaciones PrevInfad / PAPPS [en línea]. Actualizado en diciembre de 2017. Disponible en: http://previnfad.aepap.org/monografia/trastornos-desarrollo.

15.* Tabla de desarrollo de Haizea Llevant (0-5 años) Gobierno de la Rioja. Consejería de Salud, Consumo y Bienestar Social. Fernández Álvarez E. El desarrollo psicomotor de 1.702 niños de 0 a 24 meses de edad. (Tesis doctoral). Universidad de Barcelona 1988. “Tabla de desarrollo psicomotor”. En: Estudio Haizea Llevant. Servicio Central de Publicaciones. Gobierno vasco eds. Vitoria. 1991. Escala de desarrollo validada en población española.

16.** Fernández-Mayoralas D, Fernández-Jaén A. Detección y manejo del retraso psicomotor en la infancia. Pediatr Integral. 2015; XIX (8): 532-9.

17.** Michelson DJ, Shevell MI, Sherr EH, Moeschler JB, Gropman AL, Ashwal S. Evidence report: Genetic and metabolic testing on children with global developmental delay: report of the Quality Standards Subcommittee of the American Academy of Neurology and the Practice Committee of the Child Neurology Society. Neurology. 2011; 77: 1629-35.

18.** Brown KA, Parikh S, Patel DR. Understanding basic concepts of developmental diagnosis in children. Transl Pediatr. 2020; 9: S9-S22.

19.** Jiménez-Gómez A, Standridge SM. A refined approach to evaluating global developmental delay for the international medical community. Pediatr Neurol. 2014; 51: 198-206.

20.** Mithyantha R, Kneen R, McCann E, Gladstone M. Current evidence-based recommendations on investigating children with global developmental delay. Arch Dis Child. 2017; 102: 1071-6.

21.* Miller DT, Adam MP, Aradhya S, Biesecker LG, Brothman AR, Carter NP, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies. Am J Hum Genet. 2010; 86: 749-64.

22.* Miclea D, Peca L, Cuzmici Z, Pop IV. Genetic testing in patients with global developmental delay / intellectual disabilities. A review. Clujul Med. 2015; 88: 288-92.

23.* Vasudevan P, Suri M. A clinical approach to developmental delay and intellectual disability. Clin Med (Lond). 2017; 17: 558-61.

24.** Clark MM, Stark Z, Farnaes L, Tan TY, White SM, Dimmock D, et al. Meta-analysis of the diagnostic and clinical utility of genome and exome sequencing and chromosomal microarray in children with suspected genetic diseases. NPJ Genom Med. 2018; 3: 16.

25.*** Srivastava S, Cohen JS, Vernon H, Barañano K, McClellan R, Jamal L, et al. Clinical whole exome sequencing in child neurology practice. Ann Neurol. 2014; 76: 473-83.

26.* Bishop R. Applications of fluorescence in situ hybridization (FISH) in detecting genetic aberrations of medical signifi­cance. Biosci Horizons. 2010; 3: 85-95.

27.** Van Karnebeek CD, Stockler-Ipsiroglu S. Early identification of treatable inborn errors of metabolism in children with intellectual disability: The Treatable Intellectual Disability Endeavor protocol in British Columbia. Paediatr Child Health. 2014;19: 469-71.

28.* Silove N, Collins F, Ellaway C. Update on the investigation of children with delayed development. J Paediatr Child Health. 2013; 49: 519-25.

29.** O’Byrne JJ, Lynch SA, Treacy EP, King MD, Betts DR, Mayne PD, et al. Unexplained developmental delay/learning disability: guidelines for best practice protocol for first line assessment and genetic/metabolic/radiological investigations. Ir J Med Sci. 2016; 185: 241-8.

30.* Murias K, Moir A, Myers KA, Liu I, Wei XC. Systematic review of MRI findings in children with developmental delay or cognitive impairment. Brain Dev. 2017; 39: 644-55.

31.** Matson JL, Sipes M, Horovitz M, Worley JA, Shoemaker ME, Kozlowski AM. Behaviors and corresponding functions addressed via functional assessment. Res Dev Disabil. 2011; 32: 625-9.

32.* Vila T, Beseler B, Benac M, Cardona C, Pascual MJ, Lozano I, et al. Trastornos del sueño en niños y adolescentes con incapacidad psíquica. Análisis comparativo entre alumnos escolarizados en centros ordinarios y centros de educación especial de la Comunidad Valenciana. An Pediatr (Barc). 2008; 69: 335-41.

33.* Soto-Insuga V. Problemática del sueño en los niños con trastornos neurológicos. Rev Neurol. 2015; 60: 39-53.

34.** Van Ool JS, Snoeijen-Schouwenaars FM, Tan IY, Jurgen Schelhaas H, Aldenkamp AP, Hendriksen JGM. Challenging behavior in adults with epilepsy and intellectual disability: An analysis of epilepsy characteristics. Epilepsy Behav. 2018; 86: 72-8.

35.** Oeseburg B, Dijkstra GJ, Groothoff JW, Reijneveld S, Jansen DEM. Prevalence of Chronic Health Conditions in Children With Intellectual Disability: A Systematic Literature Review. 2011.

36.* Mulas F, Rojas M. Intellectual developmental disability overlapping with autism spectrum disorder and attention deficit-hyperactivity disorder. Medicina (B Aires). 2018; 78: 63-8.

37.* Glasson EJ, Buckley N, Chen W, Leonard H, Epstein A, Skoss R, Jacoby P, et al. Systematic Review and Meta-Analysis: Mental Health in Children With Neurogenetic Disorders Associated With Intellectual Disability . J Am Acad Child Adolesc Psychiatry. 2020.

38.* Whitney DG, Warschausky SA, Ng S, Hurvitz EA, Kamdar NS, Peterson MD, et al. Prevalence of Mental Health Disorders Among Adults With Cerebral Palsy: A Cross-sectional Analysis. Ann Intern Med. 2019; 171: 328-33.

39.*** González Gutiérrez-Solana L, García Peñas JJ, López Marín L, Lara J. Involución psicomotriz. Protocolos Neurología AEPED.

Bibliografía recomendada

- Pallarés A. Retraso global del desarrollo. En: Narbona, Artigas-Pallarés. Trastornos del neurodesarrollo.

Monografía fundamental para comprender una visión global de los síntomas, diagnóstico y evaluación de los niños con RGD/DI.

- Narbona J, Schlumberger E. Retraso psicomotor. En: Delgado Rubio A, ed. Protocolos Diagnósticos y Terapéuticos en Pediatría: Genética-Dismorfología, Neurología. Asociación Española de Pediatría; 2008.

Artículo que describe los distintos escenarios ante los que nos podemos encontrar, cuando realizamos el diagnóstico de retraso psicomotor en un niño.

- Moeschler JB, Shevell M; Committee on Genetics. Comprehensive evaluation of the child with intellectual disability or global developmental delays. Pediatrics. 2014; 134: 903-18.

Guía más reciente publicada sobre el manejo y evaluación de niños con RGD/DI.

- Srivastava S, Cohen JS, Vernon H, Barañano K, McClellan R, Jamal L, et al. Clinical whole exome sequencing in child neurology practice. Ann Neurol. 2014; 76: 473-83.

Artículo que muestra la importancia y complejidad de la genética dentro de la evaluación de niños con RGD/DI.


Caso clínico


Niña de 13 meses de edad, remitida por el pediatra de Atención Primaria por retraso psicomotor.

Los padres describen un desarrollo psicomotor normal hasta los 7-8 meses de edad, momento en el que observan un estancamiento, con pérdida de bisílabos referenciales adquiridos, menor contacto visual e interacción, asociando también un descenso en el percentil de peso y de perímetro cefálico y mayor torpeza motora.

Los ítems del desarrollo psicomotor son: inicio de sonrisa social al mes, sostén cefálico a los 3 meses, volteos a los 7-8 meses, sin realizar sedestación activa. En relación al lenguaje, bisílabos no referenciales a los 7 meses e inicio de bisílabos referenciales a los 11 meses, con aparente pérdida de estos “mamá” y “papá”.

No presentaba antecedentes personales ni familiares de interés.

En la exploración neurológica destacaba una microcefalia con un peso también menor de percentil 3, escaso contacto visual y leve retraso postural.

Aunque se recomienda una valoración neurológica e inicio de estimulación, los familiares no vuelven a consultar hasta los 24 meses, cuando refieren aumento de las estereotipias y aparición de nuevas, esta vez impresionando de manierismos mano-mano y manierismos mano-boca, perdiendo el uso intencional de la mano. En la exploración, destaca aparición de temblor intencional distal bilateral y una marcha atáxica, así como una mayor microcefalia (percentil <3).


Convulsión febril

M.L. Padilla Esteban*, C. García Rebollar**, S. Foullerat Cañada***
Temas de FC


M.L. Padilla Esteban*, C. García Rebollar**, S. Foullerat Cañada***

*Centro de Salud Orcasur. Madrid. **Centro de Salud Moralzarzal Madrid. ***Residente de Pediatría del Hospital Doce de Octubre. Madrid


Resumen

Las convulsiones febriles (CF) son crisis que se presentan en niños menores de 5 años coincidiendo con fiebre en ausencia de infección del Sistema Nervioso Central o desequilibrio electrolítico. Es el trastorno convulsivo más frecuente de la infancia, afectando al 2-5% de los niños. En su etiología, existe una fuerte predisposición genética asociada a otros factores ambientales.
Las CF son benignas, su diagnóstico es clínico y se clasifican en simples y complejas. Raramente hay que hacer más exámenes complementarios que los que estén indicados en el estudio del proceso febril. Solo uno de cada tres niños tendrá un nuevo episodio. El riesgo de recurrencia es mayor en los menores de 12 meses y cuando la temperatura durante la convulsión es menor de 38º. El riesgo de epilepsia tras padecer CF no difiere mucho del de la población general.
Los antitérmicos no previenen las CF. El tratamiento profiláctico continuado o intermitente con antiepilépticos no disminuye el riesgo de epilepsia posterior y, aunque es eficaz para reducir las recurrencias, su toxicidad supera los pocos riesgos de las CF.
Generalmente, no es necesaria la derivación a Neuropediatría. Es función del pediatra de Atención Primaria, tranquilizar y proporcionar información actualizada a los padres.


Abstract

Febrile seizures are crisis which are observed in children under 5 years old who suffer from fever without being affected neither by a Central Nervous System infection or an electrolitic desequilibrium. It is the most common convulsive disorder in childhood; the 2-5% of children suffer from febrile seizures. Its etiology is linked with a strong genetic predisposition, although it can be also associated to other environmental factors.
Febrile seizures are benign. They are clinically diagnosticated and can be classified into simple or complex. Except for some rare exceptions, there is no need for deeper studies rather than those that are required for common febrile illnesses. Only one out of three children suffer a relapse. The risk of relapsing increases among those yonger than 12 months and when body temperature during the crisis is under 38oC. The risk of suffering an epileptic seizure by those who have suffered a febrile seizure is more or less the same as for those who have not.
Antypiretic therapy do not prevent febrile seizures. Antiepileptic based-on preventive treatments do not decrease the risk of suffering an epileptical seizure. They do are effective in reducing relapses, however its toxicity is greater than the risks that febrile seizures might have.
Generally, there is no need of derivation to child neurologists. It is a duty of the paediatrician to calm down and inform the parents.


Palabras clave: Convulsión febril; Fiebre; Neurología; Atención Primaria

Key words: Febrile seizure; Fever; Neurology; Primary Care


Pediatr Integral 2015; XIX (9): 600-608


Convulsión febril

Introducción

La convulsión febril (CF) es un proceso benigno de la infancia que afecta al 2-5% de los niños. La mayoría solo la padecen una vez en su vida, pero causa una gran preocupación en la familia del paciente.

Esta revisión resume la evidencia actual y recomendaciones para el diagnóstico y tratamiento de los pacientes con CF.

Definición

La convulsión febril es una crisis convulsiva que ocurre coincidiendo con la fiebre, en niños menores de 5 años, sin datos de infección intracraneal.

La Liga Internacional Contra la Epilepsia define la convulsión febril como: “una convulsión que ocurre en la infancia después de 1 mes de edad asociada con enfermedad febril no causada por una infección del Sistema Nervioso Central, sin convulsiones neonatales previas o convulsión no provocada, y que no cumple criterios para englobarla en otra causa de convulsión sintomática”(1).

Las convulsiones que se producen con la fiebre en niños que han sufrido previamente una convulsión no febril, se excluyen de esta definición.

El diagnóstico de convulsión febril es clínico, basado en los siguientes parámetros(2):

• Convulsión asociada con temperatura elevada >38ºC.

• Un niño, habitualmente, mayor de 3 meses y menor de 6 años de edad. 

• Ausencia de infección o inflamación del SNC.

• Ausencia de alteración metabólica sistémica aguda que pueda producir convulsiones.

• Ausencia de historia previa de convulsiones afebriles.

Epidemiología

La CF es el trastorno convulsivo más frecuente en la infancia.

La CF es el trastorno convulsivo infantil más frecuente, ya que afecta del 2 al 5% de los menores de 6 años. La mayoría de las crisis febriles ocurren entre los 6 meses y los 3 años de edad, con un pico de incidencia a los 18 meses. La mitad de las convulsiones se presentan por primera vez entre 12 y 30 meses, el 20-25% de los casos en el primer año de vida, y solo en el 6-15% después de los 4 años. Es excepcional su inicio después de los 6 años(2,3). Los niños presentan una ligera mayor predisposición a sufrir convulsiones febriles que las niñas, con una relación estimada hombre-mujer 1,6/1(1,2).

Etiología/Fisiopatología

Las CF son un fenómeno dependiente de la edad, probablemente relacionado con una predisposición genética individual y con una vulnerabilidad especial del sistema nervioso en desarrollo a los efectos de la fiebre. Además de la edad, los factores de riesgo más comúnmente identificados son: fiebre alta, infección viral, vacunación reciente y antecedentes familiares de convulsiones febriles.

Factores genéticos

El riesgo de presentar una convulsión febril es un 20% mayor cuando existe un hermano afecto, y alrededor del 30% si ambos padres y un hermano la padecieron(1).

No se ha conseguido identificar el gen o genes que confieren susceptibilidad para el desarrollo de CF. Por el contrario, sí se han identificado con éxito los genes responsables de las epilepsias genéticas con convulsiones febriles plus, que engloban síndromes de epilepsia familiar, en las que las CF persisten más allá de los 6 años de edad. Se han encontrado mutaciones en SCN1A y SCN1B (ambos genes implicados en los canales de sodio, importantes para una correcta neurotransmisión) y en GABRG2 (relacionado con ácido ?-aminobutírico, un importante neurotransmisor inhibidor). El síndrome de Dravet (epilepsia mioclónica grave de la infancia), una alteración del desarrollo con convulsiones intratables, a menudo empieza con crisis prolongadas desencadenadas por la fiebre. El patrón de las convulsiones cambia con la edad y más tarde aparecen convulsiones focales. La alteración del desarrollo aparece con el tiempo. El síndrome de Dravet es una forma de epilepsia genética con convulsiones febriles plus, donde las mutaciones en el gen SCN1A se producen de novo(2).

Fiebre

Las CF son más frecuentes en el primer día de fiebre: alrededor del 20% ocurren en la 1ª hora del proceso febril y más de la mitad de la 1ª a las 24 horas del inicio. Los antipiréticos no parecen reducir el riesgo de CF, lo que sugiere que, en sí misma, la fiebre no es la causa(4).

Las convulsiones pueden ocurrir antes del comienzo de la fiebre o con fiebre suave, pero habitualmente suelen ocurrir cuando la temperatura está por encima de 38,5ºC. Sigue sin estar claro, que el factor desencadenante más importante es el incremento brusco de la temperatura y no la temperatura máxima que se alcance(2, 5). La fiebre puede aumentar la temperatura cerebral como resultado de la producción de mediadores inflamatorios proconvulsionantes, como la interleukina 1beta, pero todavía no está claro cómo pueden inducir las convulsiones. También, puede ser que cambios funcionales de los canales de sodio neuronal respondan a la fiebre con una sincronización de la actividad neuronal en individuos susceptibles, bien por el grado de maduración cerebral o bien por predisposición genética. La hiperventilación y la alcalosis que provoca la fiebre pueden jugar algún papel patogénico(2).

Edad

Aunque las CF solo se padecen en un periodo de la vida en el que el cerebro es inmaduro, no se pueden atribuir solamente a este factor.

Infecciones

Las CF se asocian con más frecuencia a infecciones virales que a bacterianas(6). Las infecciones virales que cursan con fiebre más alta, como el virus del herpes humano 6 (HHV-6) y la influenza, parecen representar el mayor riesgo.

Vacunas

El riesgo de padecer CF aumenta el día siguiente de la administración de la vacuna antitosferina de células enteras y entre los 8 y 14 días que siguen a la administración de la vacuna triple vírica. La administración de vacuna cuádruple vírica (sarampión-rubéola-parotiditis-varicela) podría duplicar la incidencia de CF en comparación con la administración separada de las vacunas: triple vírica y varicela(7).

Clínica

La mayoría de las CF son simples, duran menos de 15 minutos, no recidivan en el mismo proceso de fiebre, ni tienen alteraciones neurológicas posteriores. Menos de un tercio de las CF son complejas.

Las CF se clasifican según sus características clínicas en simples y complejas. La distinción entre convulsión febril simple y compleja tiene implicaciones pronósticas, ya que la mayoría de los estudios demuestran que los pacientes que padecen convulsiones febriles complejas tienen un riesgo más elevado de recurrencia y un riesgo ligeramente más elevado de desarrollar convulsiones no febriles futuras.

El 70-75% de las CF son simples (CFS). Son generalizadas, duran menos de 15 minutos, no recidivan en 24 horas y no se acompañan de anomalías neurológicas posteriores. Pueden presentarse como tónico-clónicas (80%), tónicas (15%) o atónicas. Como la mayoría de las convulsiones febriles simples duran menos de 5 minutos, hay autores que proponen 10 minutos como punto de corte más adecuado para distinguir entre convulsión febril simple y compleja(8).

La somnolencia prolongada no es típica de las CFS y debería hacernos sospechar otra etiología (meningitis, patología estructural cerebral…) o en el inicio de un estatus epiléptico. Del mismo modo, la persistencia de la desviación ocular y mantener los ojos abiertos es un signo clínico sugestivo de persistencia de actividad convulsiva.

Las convulsiones febriles complejas, atípicas o complicadas (CFC) son menos frecuentes. No cumplen los criterios de las CFS: son focales y/o duran más de 15 minutos y/o recurren en 24 horas y/o presentan signos neurológicos en el periodo post-ictal. Se consideran también como complejas, las que se presentan en niños con anomalías neurológicas previas. El 10% del total de las CF son prolongadas y solo el 5% son focales.

Una convulsión febril simple puede seguirse de convulsiones complejas, pero la mayoría de los niños que desarrollan convulsiones febriles complejas debutan con una de ellas. Sin embargo, una convulsión febril compleja inicial no necesariamente indica que todas las posibles convulsiones posteriores vayan a ser complejas.

El estatus epiléptico febril, un subgrupo dentro de las convulsiones febriles complejas, con una duración mayor de 30 minutos, ocurre en aproximadamente el 5% de los casos(2).

Diagnóstico

El diagnóstico es clínico. Los estudios complementarios, cuando son necesarios, se dirigen a buscar la etiología de la fiebre. La punción lumbar está indicada cuando haya signos o síntomas sugerentes de infección intracraneal. El EEG no se realizará ante una CFS y los estudios de neuroimagen tienen indicaciones precisas.

El diagnóstico de la CF es esencialmente clínico. Aunque raramente el pediatra de AP presencia la crisis, la anamnesis cuidadosa a la persona que ha estado presente durante la crisis es suficiente. Tras la recogida de datos de la historia y una exploración física completa, debemos evaluar si hay necesidad de exámenes complementarios; los que se realicen deben estar en relación al grado de enfermedad y la infección subyacente que se sospeche, pues la presencia de CF no debe modificar el estudio de la causa del proceso febril.

Punción lumbar

La meningitis puede debutar con convulsiones en un 25% de los casos; sin embargo, la probabilidad de que un niño con fiebre y convulsión pueda tener meningitis es pequeña. Desde la introducción de las vacunas de H.influenzae tipo b y S. pneumoniae, la incidencia de meningitis bacteriana se ha reducido considerablemente. Según una reciente revisión sistemática, el riesgo de meningitis bacteriana era del 0,2% en niños que presentaban una aparente convulsión febril simple y del 0,6% en niños con una convulsión febril compleja(9).

Las recomendaciones de la Academia Americana de Pediatría para la realización de punción lumbar (PL) en una convulsión febril son(10):

• Cuando haya signos meníngeos o síntomas u otras características clínicas que sugieran una posible meningitis o infección intracraneal (nivel evidencia B).

• En niños entre los 6 y 12 meses, si el estado de vacunación para Haemophilus influenzae tipo b, o Streptococcus pneumoniae no se conoce o está incompleto.

• Cuando el paciente está tomando antibióticos, porque puede enmascarar los signos y síntomas de la meningitis.

La punción lumbar también debe considerarse en los casos de CF que se producen en el segundo día de la enfermedad o en los casos de estatus epiléptico, en los que se recomienda la administración precoz de antibióticos parenterales y realizar la PL cuando sea posible(10).

En el caso de convulsiones complejas, focales, recurrentes o con alteraciones de conciencia o déficit neurológico post-ictal prolongados, la indicación de PL es más rigurosa, aunque discutible en el caso de que haya un foco claro de la fiebre y no haya signos de afectación meníngea o encefálica(10).

EEG

El EEG no está indicado en la evaluación de un niño neurológicamente sano con una CF simple (nivel de evidencia B)(10).En una convulsión prolongada o focal, se recomienda realizar un EEG y seguimiento neurológico, debido al riesgo más elevado de desarrollar epilepsia futura que presentan estos pacientes. Una convulsión corta y generalizada que se repite dos veces en 24 horas es, por definición, una convulsión compleja, pero tampoco sería necesario realizar un EEG, salvo que el examen neurológico estuviese alterado.

El EEG no permite predecir qué niños tienen más riesgo de sufrir nuevas crisis. Las alteraciones epileptiformes en el EEG son relativamente frecuentes en los niños con convulsiones febriles benignas. El EEG tiene una baja sensibilidad en niños por debajo de los 3 años de edad, tras una convulsión no provocada(11).

Neuroimagen

Las pruebas de neuroimagen no están indicadas de forma rutinaria tras una convulsión febril simple(10).

Se debe valorar RM o TAC en niños con macrocefalia o con examen neurológico anormal, sobre todo, si existen signos de focalidad o cuando hay signos o síntomas de hipertensión intracraneal(2). También, se puede considerar en los casos de CFC recurrentes, que se asocian a hallazgos neurológicos, incluyendo: macrocefalia, retraso del desarrollo psicomotor significativo o alteraciones neurológicas persistentes(12).

Exámenes complementarios

No están indicados de rutina en las convulsiones febriles simples. Se pueden realizar, en caso de ser necesario, para filiar el origen de la fiebre y en función de la situación clínica del paciente(2,10). La determinación de la glucosa se debe hacer en los casos en que el estado postcrítico sea prolongado(13).

Diagnóstico diferencial

El diagnóstico diferencial se fundamenta en la clínica.

Las convulsiones febriles deben diferenciarse de otras crisis que ocurren en el paciente pediátrico(3) (Tabla I).

Pronóstico

Las convulsiones febriles suelen ser procesos benignos. Recurren en un tercio de los niños y depende de la edad de inicio, historia familiar y otras circunstancias asociadas a la fiebre. La probabilidad de epilepsia posterior es muy escasa.

Después de presenciar una CF y de superar el desconcierto y angustia inicial que provoca en los padres, que incluso les hace temer por la vida de su hijo, las principales preocupaciones que estos muestran son: la posibilidad de que se repita, que evolucione a epilepsia o que deje secuelas en su desarrollo.

Riesgo en la misma convulsión

La CF es un proceso benigno en sí mismo. El riesgo de mortalidad por las propias CF es prácticamente nulo(4).

Secuelas neurológicas o del neurodesarrollo

Las secuelas neurológicas, incluyendo nuevos déficits neurológicos, deterioro intelectual y trastorno del comportamiento, son raras tras una CF. En un estudio de casos y controles, en el que 159 niños con convulsiones febriles se compararon con 142 controles, el rendimiento intelectual, la capacidad motora y la conducta adaptativa fueron similares un mes después de una primera convulsión febril y, también, un año después(13).

Riesgo de recurrencia

El riesgo de recurrencia después de un primer episodio de CF es aproximadamente un 33%(4,14). El 75% de estas ocurren dentro del primer año tras la primera(1,4). El riesgo de tener 3 o más episodios es de un 9%(2).

Los factores que aumentan el riesgo de recurrencia se exponen en la tabla II.

De todos los factores de riesgo, el hecho de que el primer episodio de CF se produzca a una edad muy temprana, parece ser el mayor predictor de recurrencia, con un riesgo del 50% para niños menores 12 meses y un 30% para mayores de 12 meses(15).

Los niños con todos los factores de riesgo anteriores tienen hasta un 80% de probabilidad de tener futuros episodios de convulsiones con la fiebre, mientras que si no tienen ninguno de estos de factores de riesgo, tienen un 4% de posibilidad de futuras convulsiones(1).

Riesgo de epilepsia

La probabilidad de desarrollar epilepsia tras una CFS es tan solo del 2%, siendo del 1% en la población general. El riesgo es del 5-10% en niños con convulsiones febriles complejas y alteraciones del neurodesarrollo o historia familiar de epilepsia.

En la tabla II, se recogen los factores de riesgo que se asocian con mayor probabilidad al desarrollo de epilepsia(2,12). Los pacientes con dos factores de riesgo tienen hasta un 10% de posibilidades de desarrollar convulsiones afebriles(14).Las convulsiones febriles prolongadas aumentan el riesgo de epilepsia hasta el 21% y la coincidencia de las tres características de CFC (duración mayor de 15 minutos, focal, múltiples crisis en 24 horas) hasta el 49%.

No hay evidencia de que el tratamiento profiláctico de las CF con antiepilépticos prevenga el desarrollo posterior de epilepsia(11,14,15).

Tratamiento

El tratamiento inmediato de la CF tiene un doble objetivo: controlar la crisis y su causa, e informar a los padres.

Los objetivos del tratamiento son: evitar que el niño en plena crisis sufra daños, yugular la crisis que se prolonga y tratar el agente causal de la fiebre cuando proceda.

Los padres deben conocer los pasos a seguir, como la colocación del niño, y estar pendientes del tiempo de duración e, incluso, en el caso de CF recurrentes, tener el tratamiento en casa.

Tratamiento de la fase aguda

La mayoría de las crisis duran menos de 2 minutos y han cedido de forma espontánea en el momento en que el niño se evalúa. En estos casos, el tratamiento con benzodiacepinas no es necesario. En el caso de presenciar la crisis, siempre hay que asegurarse de mantener la vía aérea permeable y vigilar que mantenga una buena función cardiorrespiratoria y hemodinámica. Colocar en posición de seguridad, en decúbito lateral, no forzar la apertura de la boca y observar el tipo y duración de la convulsión. Si hubiera indicación, sería el momento de obtener una muestra sanguínea.

Si la convulsión no ha finalizado y su duración es mayor de 5 minutos, se recomienda tratamiento intravenoso con diazepam (0,3 mg/kg en un rango de 2 mg/min; máx. dosis 5 mg en <5 años; 10 mg en ≥5 años) o lorazepam (0,05–0,1 mg/kg en 1–2 min; máx. dosis 4 mg)(11,15).

Cuando no se puede conseguir un acceso intravenoso, resulta casi igual de seguro y eficaz utilizar diazepam en solución rectal a 0,5 mg/kg (dosis máxima 5 mg en <5 años; 10 mg en ≥5 años), o lorazepam rectal (0,1 mg/kg; máx. dosis 4 mg). El midazolam bucal, en mucosa yugal (0,3-0,5 mg/kg, máximo 10 mg) o 0,2 mg/kg intranasal es una alternativa eficaz. Una revisión sistemática y un meta-análisis de seis ensayos clínicos que incluye 774 niños concluye que el midazolam bucal o intranasal es tan eficaz como el diazepam IV en el tratamiento del estado epiléptico, y que el midazolam bucal es superior al diazepam rectal en el control de las crisis(16). No se recomiendan los supositorios de diazepam por su absorción lenta e irregular. Una vez controlada la crisis, el tratamiento de la fiebre con los antitérmicos habituales puede ayudar a que el niño se encuentre mejor.

Si el tratamiento se realiza en domicilio o en el centro de salud y la convulsión no ha cedido después de 10 minutos o se reinicia sin haber recuperado la conciencia, convendría organizar el traslado al hospital y administrar una dosis adicional de benzodiacepinas. La persistencia de la CF es poco habitual, pero si ocurre y no cede en otros 5 minutos más, debe iniciarse tratamiento como estatus epiléptico con fenitoína iv 15-20 mg/kg (máximo 1.250 mg a un ritmo de 0,5-1 mg/kg/minuto (máximo 50 mg/minuto)(16).

Es especialmente importante, realizar un manejo adecuado y precoz del estatus epiléptico febril (convulsión >30 minutos), que se produce en el 5% de las convulsiones febriles, puede asociarse a hipoxia cerebral y constituye un factor de riesgo para convulsiones prolongadas futuras1.

En el estudio prospectivo FEBSTAT, que incluía 179 niños, con edades comprendidas entre 1 mes y 6 años con convulsiones febriles que duraron 30 minutos o más, el 70% requirieron más de una droga y cuanto más tiempo se prolongó la convulsión menos probable fue que se controlase espontáneamente y mayor la necesidad de soporte respiratorio.17

Información a los padres

Se recomienda insistir en la información a los padres, para tranquilizarles, explicándoles la benignidad de las CFS, ya que casi siempre suponen una experiencia estresante y aterradora para ellos que la viven con la sensación de muerte inminente. El objetivo es ayudar a la familia a manejar el trauma emocional y hacerles comprender el pronóstico excelente que tienen las convulsiones febriles simples, que tienden a disminuir con la edad a medida que el cerebro madura.

Es importante que la familia comprenda que el niño no tiene más riesgo de retraso intelectual o dificultades escolares y que las convulsiones febriles que duran menos de 30 minutos no suponen riesgo de daño cerebral. Se tiene que informar a la familia del bajo riesgo de desarrollar epilepsia, sobre todo, si no existen los factores de riesgo asociados comentados previamente. Así como, la falta de beneficio de usar tratamiento antiepiléptico para disminuir ese riesgo 1,3,4,15.

Prevención

El tratamiento con antipiréticos no previene las crisis. La prevención secundaria con antiepilépticos no está indicada. En las CFC, se recomienda en casos muy seleccionados.

No hay evidencia de que el uso crónico de antiepilépticos se asocie a un menor riesgo de convulsiones afebriles o de epilepsia posterior. Los estudios epidemiológicos han demostrado que la inmensa mayoría de los niños tienen un pronóstico benigno a corto y largo plazo, que la tendencia de las crisis es a desaparecer con la edad y es conocido el alto riesgo de efectos adversos de los antiepilépticos, por lo que no se aconseja su uso para prevenir las convulsiones febriles(15). En varios estudios, no se han demostrado beneficios del uso de diazepam oral y rectal, fenitoína, fenobarbital, valproato sódico y piridoxina frente a placebo(18).

Las recomendaciones de profilaxis secundaria para niños con CFC, especialmente en los casos en que la convulsión es prolongada, con características focales y asociada a otros factores de riesgo de epilepsia posterior, debería considerarse tras una valoración individualizada por un especialista en neurología infantil(16).

Profilaxis intermitente con antitérmicos

No se ha demostrado que el paracetamol o el ibuprofeno tengan efectos preventivos sobre las CF(15,18).

Esto puede ser útil para aconsejar a los padres preocupados, que se culpan de no haber dado antitérmicos a su hijo antes de que tuviera la convulsión febril.

Prevención terciaria con diazepam rectal

En caso de CF de repetición y de que se prevean que puedan ser prolongadas, los padres se sienten más tranquilos si disponen de una medicación en casa, como el diazepam rectal en forma de “canuletas” de 5 y 10 mg, para yugular las crisis que duran más de 5 minutos. Hay que asegurarse que comprenden la forma de administración, que es muy sencilla, insistir en mantener en lo posible la serenidad e informar de que, probablemente, la crisis ceda en menos de 5 minutos de forma espontánea.

Función del pediatra de AP (función y límites de actuación del pediatra de AP)

La corta duración de la mayoría de las crisis hace que sea poco habitual que el pediatra de AP, e incluso, el de urgencias presencie las crisis. Una buena anamnesis sobre las características clínicas es suficiente para confirmar el diagnóstico, sin olvidar que el registro en la historia es imprescindible.

En caso de presenciar la crisis, el pediatra debe asegurar una vía aérea permeable y mantener una actitud expectante mientras la duración no sea prolongada; pero, en este último caso, la administración de diazepam rectal será suficiente para controlar la crisis en la gran mayoría de las ocasiones. Parece aconsejable continuar la observación hasta que la recuperación del paciente sea evidente y mientras, se valorarán otros aspectos que nos permitan discernir la causa de la fiebre(3).

Hay ciertos casos concretos, en los que hay que plantearse la derivación a un servicio de Urgencias hospitalario(12-14) (Tabla III).

Superada la situación aguda, es necesario proporcionar información y apoyo a los padres en el mismo momento de la primera crisis. Es frecuente que, en las siguientes visitas a nuestra consulta, surjan nuevas dudas que, como pediatras “de cabecera”, estaremos en la mejor posición para resolver. Además, es conveniente explorar los conocimientos o ideas que han asumido sobre esta patología para corregir falsas creencias e inculcar actitudes positivas, realistas y adecuadas, para que los padres puedan afrontar otra crisis en caso de presentarse en el futuro y vivan con la mínima angustia las siguientes situaciones en las que su hijo presente fiebre. Generalmente, la convulsión febril no requiere valoración por Neuropediatría, ya que es una patología benigna, limitada en el tiempo y no precisa estudios más complejos. El pediatra de Atención Primaria debe considerar la derivación a Neurología Infantil en ciertos casos(12- 14) especificados en la tabla III.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1** Patel N, Ram D, Swiderska N, Mewasingh LD, Nexton RW, Offringa M. Febrile seizures. BMJ. 2015; 351: h4240.

2*** Millichap J, Gordon Millichap J. Clinical features and evaluation of febrile seizures. Up to date. [Consultado 20/10/2015]. Disponible en: http://www.update.com. Actualizado 15/09/2015.

3 Padilla Esteban ML, García Rebollar C, de la Fuente García A. Convulsión febril. Pediatr Integral. 2011; XV(9): 835-45.

4* Waruiru C, Appleton R. Febrile seizures: an update. Arch Dis Child. 2004; 89: 751-6.

5* Sadleir LG, Scheffer IE. Febrile seizures. BMJ. 2007; 334: 307-11. [Consultado 3 Julio de 2011].
Disponible en:
http://www.bmj.com/content/334/7588/307.full?ijkey=8e31bb787d9f17ed56518847a0f4ceadd0ead2b4&keytype2=tf_ipsecsha.

6 Shah SS, Alpern ER, Zwerling L, et al. Low risk of bacteremia in children with febrile seizures. Arch Pediatr Adolesc Med. 2002; 156: 469.

7 García Vera C, Aizpurua Galdeano P. La vacuna cuádruple vírica (sarampión-rubéola-parotiditis-varicela) podría duplicar la incidencia de convulsiones febriles en comparación con la administración separada de las vacunas: triple vírica y varicela. Evid Pediatr. 2010; 6: 82. [Consultado 17/10/2015].
Disponible en:
http://www.evidenciasenpediatria.es/DetalleArticulo/_LLP3k9qgzIh7aNQBiadwmRSFfRd_pHq2B3cfDz4dNBu3eXCQhY8KDKP2mhs4NVvkZL_rk-krl2lhKKlBfxELQw#articulo-completo.

8 Hesdorffer DC, Benn EK, Bagiella E, et al. Distribution of febrile seizure duration and associations with development. Ann Neurol. 2011; 70: 93.

9 Najaf-Zadeh A, Dubos F. Risk of bacterial meningitis in young children with a first seizure in the context of fever: a systematic review and meta-analysis. PLoS One. 2013; 8: e55270.

10*** Subcommittee on Febrile Seizures American Academy of Pediatrics. Clinical Practice Guideline: Febrile Seizures: Guideline for the Neurodiagnostic Evaluation of the Child With a Simple Febrile Seizure. Pediatrics. 2011; 127: 389-394.

11 National Guideline Clearinghouse. Febrile seizures. 2010 March 20 http://www.guideline.gov/content.aspx?f=rss&id=38901 Medical Services Commission. Febrile seizures. Victoria (BC): British Columbia Medical Services Commission; 2010 Sep. 1. 7 p.

12 Sadleir LG, Scheffer IE. Febrile seizures. BMJ. 2007; 334: 307-11.

13 The Royal Children’s Hospital Melbourne. Clinical Practice Guidelines. Febrile Convulsion. [Internet] Melbourne. Última revisión Abril 2011. [Consultado 15/10/2015]. Disponible en: http://www.rch.org.au/clinicalguide/cpg.cfm?doc_id=5132.

14*** Millichap JJ, Millichap, JG. Treatment and prognosis of febrile seizures. Uptodate. [Consultado 20/10/2015]. Disponible en: http://www.update.com. Actualizado 15/09/2015.

15** Wilmshurst JM, Gaillard WD, Vinayan KP, Tsuchida TN, et al Summary of recommendations for the management of infantile seizures: Task Force Report for the ILAE Commission of Pediatrics Epilepsia. 2015; 56: 1185-97.

16* McMullan J, Sasson C, Pancioli A, Silbergleit R. Midazolam versus diazepam for the treatment of status epilepticus in children and young adults: a meta-analysis. Acad Emerg Med. 2010; 17: 575.

17 Seinfeld S, Shinnar S, Sun S, et al. Emergency management of febrile status epilepticus: results of the FEBSTAT study. Epilepsia. 2014; 55: 388.

18** Offringa M, Newton R. Prophylactic drug management for febrile seizures in children. Cochrane Database Syst Rev. 2012; 4: CD003031.
Disponible en: http://onlinelibrary.wiley.com/doi/10.1002/14651858.CD003031.pub2.

Bibliografía recomendada

- Patel N, Ram D, Swiderska N, Mewasingh LD, Nexton RW, Offringa M. Febrile seizures. BMJ. 2015; 351: h4240.

Revisión actual que trata de dar respuestas a los interrogantes más habituales sobre las convulsiones febriles como, por ejemplo, su posible etiología, clasificación, riesgo de recurrencia y de epilepsia futura, eficacia o no del tratamiento profiláctico, consejos para los padres…

- Millichap J, Gordon Millichap J. Clinical features and evaluation of febrile seizures. Uptodate (acceso 23/10/15). Última actualización 12 de septiembre 2015. Última revisión bibliográfica septiembre 2015.

Revisión muy reciente que analiza las últimas novedades respecto a etiología, clínica y diagnóstico de las convulsiones febriles, prestando especial atención a la necesidad o no de realizar pruebas complementarias.

- Millichap JJ, Millichap JG. Treatment and prognosis of febrile seizures Uptodate (acceso 23/10/15). Última actualización 15 septiembre 2015. Última revisión bibliográfica septiembre 2015.

Revisión actualizada que recoge y evalúa las últimas publicaciones sobre las distintas posibilidades terapéuticas y el pronóstico de los pacientes con convulsiones febriles.

- Wilmshurst JM, Gaillard WD, Vinayan KP, Tsuchida TN, et al Summary of recommendations for the management of infantile seizures: Task Force Report for the ILAE Commission of Pediatrics. Epilepsia. 2015; 56: 1185-1197.

Guía de práctica clínica basada en la evidencia, desarrollada por la ILAE (International League Against Epilepsy), muy útil para el manejo de las distintas convulsiones infantiles.

- Offringa M, Newton R. Prophylactic drug management for febrile seizures in children. Cochrane Database Syst Rev. 2012; 4: CD003031. Available at
http://onlinelibrary.wiley.com/doi/10.1002/14651858.CD003031.pub2
.

Los autores realizan una revisión sistemática para intentar dar respuesta a la eficacia o no del empleo de tratamiento profiláctico con antitérmicos y/o antiepilépticos, con el objetivo de evitar futuras recurrencias de las convulsiones febriles.


Caso clínico

Nos traen a nuestra consulta de Atención Primaria, un lactante de 17 meses de edad, con el siguiente informe de Urgencias, donde acudió 4 días antes.

Motivo de consulta

Trastorno paroxístico y fiebre.

Antecedentes personales

Parto con fórceps, que le provocó parálisis facial y braquial, ya resuelta.

Sano. No ingresos ni cirugías. Calendario vacunal al día.

Alergias

Alergia a proteínas de leche de vaca.

Historia actual

Lactante de 17 meses que es traído a Urgencias por haber presentado hace 1 hora, según refiere su madre, un episodio, de 1 minuto aproximadamente de duración, de sacudidas generalizadas, más intensas en ambos miembros inferiores, acompañado de ojos en blanco y desconexión del medio, que se resolvió de forma espontánea. Tras este episodio, el niño permaneció adormilado, con un cuadro postcrítico. Su madre cuenta que su hijo no ha presentado episodios similares con anterioridad. Antecedentes maternos de crisis febriles en la infancia.

A su llegada al hospital, el niño está consciente, llora constantemente y está irritable. Presenta un cuadro de fiebre, con pico máximo de 40ºC, de 1 día de evolución, acompañado de vómitos continuos y diarrea con deposiciones abundantes de consistencia líquida, sin productos patológicos. No tolera ni líquidos ni sólidos. No presenta otra sintomatología asociada. No acude a guardería. Ambiente epidémico familiar negativo.

Exploración física

Peso: 9,480 kg; Tª: 38,5ºC; SatO2: 95%; FC: 175 lpm. Aceptable estado general. Bien hidratado, nutrido y perfundido. Buena coloración de piel y mucosas. No exantemas ni petequias. No signos de dificultad respiratoria. Faringe: normal. Otoscopia bilateral: normal. Auscultación cardiaca rítmica, sin soplos. Auscultación pulmonar: buena entrada de aire bilateral y simétrica, sin ruidos sobreañadidos. Abdomen: blando, depresible, no doloroso a la palpación. No masas ni visceromegalias. Ruidos hidroaéreos conservados. Sin signos de peritonismo. Exploración NRL: Consciente, bien orientado, activo, irritable. Glasgow 15/15. Pupilas isocóricas y normorreactivas. Movimientos oculares normales. Facies simétrica. Resto de pares craneales normales. Fuerza y tono muscular conservados. Sensibilidad conservada. Reflejos osteotendinosos presentes y simétricos. No rigidez de nuca. Signos meníngeos negativos.

Evolución y tratamiento recibido

A su llegada a Urgencias, se administra 1,5 ml de paracetamol oral y se decide pasarle a observación, para monitorización estricta de la fiebre e intentar tolerancia con suero oral hiposódico, indicando a los padres la necesidad de que avisen a enfermería si vomita o hace deposición.

Tras 9 horas en observación, el niño no presenta nuevas crisis convulsivas ni focalidad neurológica, tolera bien el suero oral, pero continúa con picos febriles de hasta 40ºC y presenta cierta irritabilidad. Como consecuencia de esto, se decide realizar analítica sanguínea (con hemograma, PCR, perfil hepatorrenal con calcio y glucosa), hemocultivo y detección de antígeno de rotavirus en heces.

En la analítica, destaca leucocitosis con desviación izquierda y una PCR de 1,3 mg/dl. El resto de pruebas complementarias fueron normales.

Se decide ingreso por persistencia de fiebre, con pico máximo de 40ºC, irritabilidad, leucocitosis con desviación izquierda y angustia familiar.

Permanece ingresado 2 días, con buena evolución clínica y sin presentar nuevos episodios de convulsiones, siendo dado de alta y derivado a su pediatra de Atención Primaria para control evolutivo.


Trastornos del tamaño y la forma del cráneo

J. Hinojosa Mena-Bernal1,2, B. Pascual1
Temas de FC


J. Hinojosa Mena-Bernal1,2, B. Pascual1

1Servicio de Neurocirugía Pediátrica. Hospital Universitario 12 de Octubre. Madrid. 2Unidad de Neurocirugía Pediátrica. Hospital Universitario Quirón. Madrid


Resumen

Los trastornos en la forma y el tamaño del cráneo son la causa más frecuente de derivación de pacientes desde el Pediatra de Atención Primaria a una Unidad de Neurocirugía Infantil. El diagnóstico diferencial es fundamental para reconocer la necesidad de seguimiento en una consulta especializada, informar a las familias sobre el pronóstico de estos pacientes y enfocar el tipo de tratamiento y el momento más adecuado para el mismo. Un diagnóstico acertado y precoz permitirá llevar a cabo una actitud terapéutica conservadora, pero eficaz en aquellos niños con deformidades craneales secundarias a moldeamientos externos (plagiocefalia posicional) y reconocer, sin embargo, a los pacientes afectados por una craneosinostosis verdadera, que requerirán una corrección quirúrgica temprana y un seguimiento estricto para descartar el riesgo de hipertensión intracraneal y otras alteraciones funcionales.
El diagnóstico diferencial más frecuente ante una deformidad craneal es la plagiocefalia posicional, pero existen, al menos, tres entidades habituales que pueden crear confusión en cuanto al manejo en el clínico de Atención Primaria: la sinostosis metópica en todo su espectro; la dolicocefalia del recién nacido prematuro y su diagnóstico diferencial con la escafocefalia; y la diferenciación entre la plagiocefalia posicional (por moldeamiento externo) frente a la plagiocefalia con craneosinostosis, sea esta anterior (sinostosis coronal unilateral) o posterior (sinostosis lambdoidea). La plagiocefalia posicional suele responder muy favorablemente con medidas de reeducación postural y fisioterapia en los primeros 5 meses de vida. Después de este periodo, las ortesis craneales (cascos) permiten corregir deformidades posturales más severas. La detección inicial de esta deformidad por parte de los padres y los cuidadores de Atención Primaria evitaría una frecuentación excesiva a servicios de referencia y la necesidad de tratamientos ortopédicos. Por otra parte, el reconocimiento precoz de los pacientes afectados por una verdadera craneosinostosis permitiría que estos se beneficiaran de una derivación temprana con la consiguiente mejoría del pronóstico postoperatorio.
Cualquier paciente con un diagnóstico de sospecha de craneosinostosis debe ser remitido lo antes posible a un servicio de Neurocirugía Pediátrica con experiencia en el tratamiento de estos casos.


Abstract

Anomalies in the size and the shape of the skull are the commonest reason for consultation to a Paediatric Neurosurgical Unit from Primary Care paediatricians. An adequate differential diagnosis is essential to recognize the need to proceed for a specialized consultation, to inform families about prognosis and to offer the right type and moment for the treatment. Early and accurate diagnosis will lead to a conservative but highly effective management in children with cranial deformities secondary to external molding (positional plagiocephaly) and to the recognition of patients affected by a true craniosynostosis that will require a prompt surgical correction and strict follow up to avoid the incidence of intracranial hypertension and other functional abnormalities. The most frequent differential diagnosis in front of a cranial deformity is positional plagiocephaly, but there are at least three other common conditions that could be misleading for a primary care paediatrician: metopic synostosis (and all the spectrum), the dolicocephalic head shape of preterm infants and its differential diagnosis with scaphocephaly; and differentiation between positional plagiocephaly (due to external molding) and synostotic plagiocephaly, may it be anterior (coronal synostosis) or posterior (lambdoid synostosis). Positional plagiocephaly has an excellent response to posturing and physiotherapy in the first five months of life. After this period, cranial orthesis (helmets) could help to correct more severe flattening. Early recognition of these deformities from parents and caregivers would avoid excessive frequentation to referring units and the necessity for the use of cranial orthesis. On the other hand, early diagnosis of craniosynostosis will render the best results after referral and early precocious treatment.
Any patient with the slightest suspicion of craniosynostosis should be sent as soon as possible to a referring Paediatric Neurosurgical department with experience in the treatment of these conditions.


Palabras clave: Plagiocefalia; Craneosinostosis; Deformidad craneal; Plagiocefalia postural; Escafocefalia; Trigonocefalia; Ortesis craneal

Key words: Plagiocephaly; Craniosynostosis; Skull deformity; Positional plagiocephaly; Scaphocephaly; Trigonocephaly; Cranial orthesis


Pediatr Integral 2015; XIX (9): 591-599


Trastornos del tamaño y la forma del cráneo

Trastornos en la forma del cráneo

La deformidad craneal es la consulta procedente de Atención Primaria más frecuente en la especialidad de Neurocirugía Pediátrica. El diagnóstico diferencial permite distinguir las deformidades posicionales –leves y con excelente pronóstico estético y funcional– de las craneosinostosis verdaderas ocurridas por el cierre prematuro de una o más suturas del cráneo y que tienen un tratamiento y pronóstico completamente diferentes. Las deformidades posicionales pueden producirse en el periodo intrauterino, y encontrarse presentes en el momento del parto o aparecer más tardíamente, en las primeras semanas de vida. Entre las primeras, se encuentran la dolicocefalia del recién nacido pretérmino o algunas plagiocefalias posturales anteriores. Entre las postnatales, mucho más frecuentes, destaca la plagiocefalia occipital, de alta incidencia desde el inicio de la campaña “back to sleep” para la prevención de la muerte súbita del lactante iniciada por la sociedad americana de Pediatría.

Existen fundamentalmente tres tipos de deformidades craneales que pueden crear dudas diagnósticas en el clínico:

1. El cierre precoz de la sutura metópica (en todo su espectro).

2. La dolicocefalia del prematuro por su confusión con la verdadera escafocefalia.

3. La plagiocefalia, sea esta anterior (o frontal), posterior (u occipital) o mixta. Veámoslas por separado.

Dolicocefalia del prematuro vs. escafocefalia (sinostosis sagital precoz)

El diagnóstico diferencial entre una dolicocefalia postural (deformidad cosmética autolimitada) y la escafocefalia (craneosinostosis que precisa tratamiento quirúrgico) se basa en el cierre prematuro de la sutura sagital en esta última.

La dolicocefalia como deformidad postural, sin presencia de escafocefalia (sinostosis sagital precoz), aparece normalmente en recién nacidos pretérmino de bajo peso. Estos neonatos tienen cabezas alargadas y estrechas debido a la macrocefalia relativa que presentan y a la ausencia de tono en la musculatura cervical, lo que provoca una posición de reposo de la cabeza que se apoya lateralmente. El peso de la cabeza sobre un hueso muy fino y débil produce este aspecto característico. La sutura sagital no se encuentra fusionada y la deformidad se corrige espontáneamente en torno a los 3 o 4 meses de edad, siempre que el desarrollo psicomotor sea normal, al mejorar también el control postural de la cabeza. En casos de enfermedades asociadas prolongadas, si el paciente se encuentra con restricción al movimiento de la cabeza en la cuna, o si se acompaña de retraso motor, la deformidad puede mantenerse aún más tiempo y ocasionalmente alcanzar la edad adulta. Cuando la deformidad es muy marcada –y no se corrige espontáneamente– puede indicarse la utilización de una ortesis craneal por razones cosméticas.

A diferencia de la dolicocefalia postural, la escafocefalia se produce en recién nacidos a término, donde el aspecto alargado y estrecho de la cabeza se debe a la fusión precoz de la sutura sagital. Aunque el aspecto puede recordar a la dolicocefalia del prematuro, la escafocefalia se acompaña habitualmente de abombamientos frontales y occipitales compensadores y no mejora con el paso del tiempo. El diagnóstico es fundamentalmente clínico, aunque suele confirmarse con pruebas de imagen (Rx o TC craneales). El tratamiento, en este caso, es quirúrgico, en general con excelentes resultados (Fig. 1).

Figura 1. Escafocefalia. TC craneal antes y después de la cirugía. Resultado obtenido tras cirugía endoscópica.

Sinostosis metópica precoz

La trigonocefalia es el cierre precoz de la sutura metópica. Tiene una amplia variabilidad fenotípica y la necesidad de tratamiento quirúrgico debe ser establecida por un especialista en cirugía craneofacial.

La sutura metópica o frontal es la primera sutura craneal en desaparecer. Su cierre se inicia en torno al segundo año de vida(10), pero este momento es variable y en algunos lactantes sin patología puede encontrarse cerrada antes de los 10 meses de edad.

Ocasionalmente, un lactante puede desarrollar una cresta metópica visible o palpable en la región frontal, aun permaneciendo la morfología craneal normal (Fig. 2).

Figura 2. Cresta metópica (sin trigonocefalia).

En esta variante de la normalidad, la sutura puede parecer fusionada en las pruebas de imagen (Rx o TC), pero el estudio histopatológico demostraría que no existe una sinostosis verdadera. A veces, existe un antecedente familiar, y uno de los padres (generalmente la madre) presenta la misma cresta. Al igual que sus progenitores, estos niños suelen encontrarse en percentiles bajos en la curva de crecimiento del perímetro cefálico sin que esto suponga una patología. Puesto que la deformidad craneal que produce es mínima, el tratamiento es conservador. Muy ocasionalmente, por razones estéticas, puede realizarse una cirugía menor de remodelación frontal (fresado de la cresta y remodelación). Las cirugías de reconstrucción craneal no están indicadas en estos casos.

En el otro extremo del espectro, se encuentran los niños con una clara sinostosis metópica y una trigonocefalia significativa. Esta condición se halla presente en el momento del nacimiento y se caracteriza por una acusada retrusión fronto-orbitaria, aplanamiento temporal y de ambos frontales e hipotelorismo (Fig. 3). Estos pacientes son candidatos a procedimientos de reconstrucción craneal y orbitaria debido a la severidad de la deformidad y a la posibilidad de desarrollar un incremento de la presión intracraneal y trastornos del desarrollo cognitivo. Los resultados quirúrgicos son muy satisfactorios.

Figura 3. Trigonocefalia con la característica frente en quilla, retrusión de ambos hemifrontales y arcada supraorbitaria, indentación pterional e hipotelorismo. El TC craneal muestra cierre de la sutura metópica y el estrechamiento de la fosa craneal anterior.

Entre estos dos extremos, se encuentran los niños con variantes menores de esta patología, con una cresta frontal que se asocia a formas más leves de trigonocefalia. La indicación de tratamiento quirúrgico en estos casos es más delicada, y depende en cierto modo del deseo de los padres de conseguir un aspecto estético más favorable para sus hijos. Existen trabajos que han demostrado un mayor riesgo de deterioro cognitivo en estos niños, pero aún no está claro hasta qué punto la corrección quirúrgica de la deformidad beneficia a estos pacientes. Todos los casos de trigonocefalia, sean o no intervenidos, precisan de un seguimiento regular para descartar problemas de hipertensión intracraneal tardía o problemas de desarrollo.

Finalmente, los niños con microcefalia verdadera presentan habitualmente cierre de la sutura metópica por falta de crecimiento del encéfalo. La falta de empuje del telencéfalo produce un cierre precoz de todas las suturas craneales. El perímetro cefálico se estanca, a diferencia de la cresta metópica simple, y se acompaña de retraso psicomotor evidente. No existe, indudablemente, en estos casos, ninguna indicación de cirugía.

Las plagiocefalias

La plagiocefalia anterior –secundaria al cierre precoz de una de las suturas coronales– necesita tratamiento quirúrgico, a diferencia de la plagiocefalia occipital o postural, mucho más frecuente y que tiene únicamente repercusión cosmética. El diagnóstico diferencial se realiza mediante la anamnesis y exploración clínica. En caso de duda, un TC craneal puede confirmar la permeabilidad o cierre de la sutura implicada.

La plagiocefalia (del gr. plagio, oblicuo y kephalos, cabeza) es un concepto que engloba a varios tipos de deformidad craneal caracterizados por la asimetría u oblicuidad de la cabeza. Aunque existen diferentes clasificaciones, lo más sencillo es agruparlas en posicionales y sinostóticas. Las plagiocefalias posicionales generalmente afectan a la región posterior del cráneo (huesos occipitales) y muy rara vez se producen plagiocefalias anteriores posicionales. Las plagiocefalias debidas a una craneosinostosis (cierre prematuro de una sutura) pueden, sin embargo, afectar a las suturas coronales –y entonces las denominamos plagiocefalias anteriores o coronales– o a la sutura lambdoidea –craneosinostosis lambdoideas–, si bien, estas últimas son mucho menos frecuentes. Ambas producen una deformidad inicial o primaria (occipital, en el caso de las lambdoideas, y anterior o fronto-orbitaria, en el caso de las coronales) y una serie de deformidades compensadoras o secundarias; por lo que habitualmente observamos todo el cráneo deformado. Se describen a continuación las distintas formas de plagiocefalia insistiendo en su diagnóstico diferencial.

Plagiocefalia anterior

La plagiocefalia anterior afecta aproximadamente a 1 de cada 3.000 recién nacidos. Se trata de una craneosinostosis compleja que incluye el cierre unilateral de una sutura coronal y de otras suturas relacionadas de la base del cráneo: frontoesfenoidal, frontoetmoidal y esfenozigomática. La deformidad afecta a toda la región craneofacial y se produce un aplanamiento y retrusión del hueso frontal del mismo lado del cierre de la sutura, mientras que el frontal contralateral se abomba compensatoriamente. La órbita afectada se encuentra elevada, retruída y rotada (“órbita en arlequín”). Existe un grado variable de distopia vertical (un globo ocular más alto que el otro). El eje nasal es oblicuo, con la raíz nasal desviada hacia el lado de la sutura afecta y la punta hacia el lado sano (Fig. 4). El zigoma y el maxilar superior pueden presentar grados variables de hipoplasia. El peñasco temporal ipsilateral se encuentra mal posicionado, por lo que el pabellón auricular se halla adelantado y descendido.

Figura 4. Plagiocefalia anterior por sinostosis de la sutura coronal anterior izquierda. Muestra los estigmas típicos, con aplanamiento del lado afecto (izquierdo) y elevación de la órbita y reborde supraorbitario izquierdos y abombamiento frontal compensador derecho con descenso del reborde supraorbitario y menor volumen de la órbita derecha. La raíz nasal se encuentra desviada hacia la sutura afectada y la punta se dirige hacia el lado sano.

Más allá de la deformidad estética (en ocasiones, severa), la distorsión anatómica de la órbita afectada produce un estrabismo que suele requerir tratamiento quirúrgico. La mala posición orbitaria, así como la alteración de los diámetros de la misma, da lugar a un estrabismo por acortamiento de la musculatura ocular extrínseca y sus tendones de reflexión. La alineación anormal del eje visual, como consecuencia de lo anterior, puede producir anomalías de la visión binocular y, en último término, un ojo vago.

El tratamiento de la plagiocefalia anterior secundaria a una craneosinostosis coronal es quirúrgico y consiste en la remodelación fronto-orbitaria uni o bilateral.

Craneosinostosis lambdoidea (plagiocefalia posterior sinostótica)

La sinostosis lambdoidea aislada (sin afectación de otras suturas) es poco frecuente y las diferentes series de la literatura estiman una incidencia mucho menor del 1% de todas las plagiocefalias posteriores. El diagnóstico diferencial con la plagiocefalia occipital posicional es sencillo atendiendo a criterios puramente clínicos (Fig. 5).

Figura 5. Diagnóstico diferencial de las plagiocefalias. A. Plagiocefalia occipital posicional. Aplanamiento occipital derecho con abombamiento frontal del mismo lado compensador y occipital contralateral. El pabellón auricular se adelanta en el mismo lado del aplanamiento. La cabeza toma la forma de un paralelogramo (modificado de Huang et al.[10]). B. Plagiocefalia por sinostosis lambdoidea. Aplanamiento occipital derecho. El pabellón auricular se desplaza hacia detrás en el mismo lado de la sinostosis. Existe un abombamiento parieto-occipital posterior contralateral, pero en la región frontal el abombamiento compensador es del lado contrario a la deformidad occipital. La cabeza toma forma de trapezoide. C. Plagiocefalia occipital posicional. En la visión posterior el crecimiento del hueso se produce de forma perpendicular a la sutura. Puesto que esta no está fusionada, la base de cráneo (línea bimastoidea) es horizontal y no se observa deformidad craneal. D. Plagiocefalia por sinostosis lambdoidea. El crecimiento se produce de forma paralela a la sutura fusionada y, por tanto, se produce un abombamiento parietal contralateral y occipitomastoideo del mismo lado, con una línea bimastoidea oblicua, descendida en el lado fusionado. La cabeza adopta desde detrás un aspecto de paralelogramo.

Desde una visión cenital, en la plagiocefalia posicional se observa el aplanamiento de la región posterior del cráneo correspondiente a la deformidad inicial (o primaria) producida por el apoyo continuado del lactante sobre esta zona. Se asocia habitualmente a un abombamiento compensador del occipital contralateral y del hueso frontal del mismo lado del aplanamiento occipital. El pabellón auricular está desplazado hacia delante. La cabeza vista desde arriba tiene aspecto de paralelogramo (Fig. 5A). Si se mira desde atrás, el perfil coronal de la cabeza es simétrico, con una línea bimastoidea horizontal (Fig. 5C).

Por el contrario, en la sinostosis lambdoidea, el aplanamiento posterior se asocia con un abombamiento parietal contralateral. En la región anterior existe un mínimo abombamiento frontal, pero si está presente es generalmente contralateral. El pabellón auricular del lado de la sinostosis está normal o, en todo caso, desplazado posteriormente. Suele observarse un abombamiento occipitomastoideo. Vista desde arriba, la cabeza presenta un aspecto de trapezoide (Fig. 5B). En una visión posterior de la cabeza, el abombamiento compensador occipitomastoideo del mismo lado de la sinostosis, y el parietal contralateral produce que la línea bimastoidea de la base de cráneo sea oblicua, desplazada hacia abajo en el lado de la sutura cerrada (Fig. 6).

Figura 6. Visión posterior de plagiocefalia occipital por sinostosis lambdoidea. Obsérvese la fusión de la sutura lambdoidea izquierda y las deformidades características descritas en la figura 5D.

De este modo, el pabellón auricular del lado afectado se desplaza inferiormente y la cabeza vista por detrás presenta el aspecto de un paralelogramo (Fig. 5D).

Plagiocefalia occipital posicional

La plagiocefalia posicional se conoce también como: plagiocefalia por moldeamiento, plagiocefalia occipital, plagiocefalia deformativa, plagiocefalia sin craneosinostosis, plagiocefalia postural o plagiocefalia funcional.

Durante el año 1992, se desarrolló por parte de la Asociación Americana de Pediatría (AAP) una campaña de divulgación conocida como “back to sleep” para disminuir el número de casos de “muerte súbita del lactante”. Esta campaña recomendaba que los niños fueran colocados boca arriba para dormir. Diferentes publicaciones destacan un efecto beneficioso de la misma, que consiguió disminuir la mortalidad hasta en un 40%; por lo que, actualmente, no parece aconsejable cambiar una estrategia que ha tenido tanto éxito(5,6). Como consecuencia de esta campaña, el incremento de deformidades posicionales occipitales se ha multiplicado y, en la actualidad, es la causa más frecuente de asistencia en una consulta de neurocirugía pediátrica en el mundo occidental(7). Es difícil establecer la incidencia real de la plagiocefalia posicional en nuestro medio, pero algunos trabajos recientes indican que si los criterios diagnósticos empleados no son correctos, la cifra puede llegar hasta un 48% de niños sanos por debajo del año de edad(7,14). Por el contrario, la incidencia de la craneosinostosis occipital en la literatura es mucho menor, con una cifra en torno a 3 de cada 100.000 recién nacidos (0,003%)(15).

Atendiendo a la etiología de la deformación, la plagiocefalia posicional es de “carácter externo”, porque está producida por fuerzas mecánicas extrínsecas que actúan sobre la sutura lambdoidea o la región posterior del cráneo, bien durante la etapa intrauterina o más frecuentemente en el periodo postnatal(4,8-13). Por el contrario, la plagiocefalia por craneosinostosis es debida a factores intrínsecos que afectan a las propias suturas craneales (sinostosis lambdoidea precoz). Diversos factores pueden actuar sobre la cabeza fetal produciendo un fenómeno de moldeamiento craneal: oligohidramnios, bandas amnióticas, embarazos múltiples, encajamiento fetal prematuro, anomalías uterinas (útero bicorne o tabicamientos), macrocefalia, grandes fetos, partos con fórceps o ventosas, etc.

Después del nacimiento, son muchas las causas que pueden ocasionar una deformidad por moldeamiento(8,11,12): la posición de bienestar elegida por el lactante, el apoyo continuo de la cabeza por descuido de los cuidadores en la misma posición (de un lado o en supino estricto), la utilización abusiva de los modernos “carritos” y sillas con el niño apoyando siempre la cabeza de la misma forma(8), la presencia de tortícolis secundaria a hematomas del músculo esternocleidomastoideo o malformaciones de la unión occipito-cervical, estrabismos y numerosas otras circunstancias, incluida la hipotonía y el retraso psicomotor, que favorecen la aparición de una plagiocefalia al disminuir la motilidad espontánea del niño(7).

Un mecanismo frecuente en la clínica es de carácter mixto: niños que ya nacen con asimetría craneal, producida por moldeamiento intrauterino o durante el parto, y que durante las primeras semanas de vida empeoran por asociarse cualquiera de los factores previamente citados, especialmente porque la cabeza siempre tiende a apoyarse permanentemente sobre el lado previamente aplanado, agravándose la situación todavía más cuando existe tortícolis.

La fisiopatología de estas deformaciones no está todavía completamente explicada, especialmente en relación con las diferencias anatómicas existentes entre las craneosinostosis y las plagiocefalias no craneosinostóticas en la unión craneocervical. Algunos autores han propuesto incluso un origen fisiopatológico común para ambas entidades. Según Dias et al.(9), las fuerzas mecánicas que provocan la deformación primitiva de la región occipital podrían originar, si su actuación es muy persistente, cambios patológicos en las suturas lambdoideas y la base craneal al final de proceso, transformándose en auténticas craneosinostosis. En relación con ello, se han implicado también factores, como la inmovilización y la compresión mecánica de otras suturas similares, para explicar algunas formas de craneosinostosis. Tal es el caso en la escafocefalia (sutura sagital) y la trigonocefalia (sutura metópica)(7).

El diagnóstico es fundamentalmente clínico, por lo que en la mayoría de los niños no son necesarios los estudios radiológicos (Fig. 7).

Figura 7. Plagiocefalia posicional derecha. Abombamiento compensador frontal derecho y occipital izquierdo. Adelantamiento del pabellón auricular derecho.

La morfología craneal y los antecedentes clínicos recogidos en la anamnesis permiten un diagnóstico de certeza en la práctica totalidad de los casos. La Rx simple puede dar lugar a confusión, ya que no es sencillo distinguir: “fusiones puntuales” de la sutura, puentes óseos, estenosis o esclerosis de los bordes suturales, que permitan diferenciar una sinostosis lambdoidea de una plagiocefalia postural(12). En caso de duda, la técnica de elección es el TAC craneal con reconstrucción tridimensional.

La controversia existente sobre si la plagiocefalia postural tiene implicaciones en el desarrollo cognitivo del niño no debería empañar la afirmación de que esta deformidad es un problema exclusivamente cosmético. La mayor parte de los estudios que han afrontado esta cuestión son de tipo retrospectivo y algunos de los que afirmaban encontrar una relación entre plagiocefalia y deterioro cognitivo habían incluido además plagiocefalias asociadas a craneosinostosis, valorando los resultados a través de encuestas telefónicas y sin un grupo control(16,21). Las guías de práctica clínica de la NICE (National Institute for Clinical Excellence), la Cochrane y varios estudios prospectivos y de revisión sistemáticos(17-19) no encuentran evidencia para sugerir que plagiocefalia sin craneosinostosis se asocie a retraso mental o psicomotor en la edad adulta, y concluyen que, la mayoría de los casos se resuelven a los dos años de edad sin secuelas cognitivo-motoras. Del mismo modo, no se ha encontrado evidencia que relacione la plagiocefalia con el estrabismo, excepto en la plagiocefalia frontal y la asociada a craneosinostosis(20).

El tratamiento de la plagiocefalia posicional incluye una serie de medidas que en opinión de muchos autores, deben ser escalonadas: reposicionamiento, rehabilitación, técnicas de ortesis craneal y en último –¡y excepcional!– lugar, la reconstrucción quirúrgica(7,11-13).

Durante todo el proceso, la información proporcionada por el pediatra y/o el rehabilitador a las familias debe de ser lo más clara posible, instruyéndoles especialmente en las medidas encaminadas a lograr una correcta re-educación postural del niño.

Así, por ejemplo: los cambios de posición de la cabeza mientras el niño duerme, con ayuda de cojines o la inclinación del colchón; el aprovechamiento del tiempo en que el niño esté despierto para que practique movimientos de cabeza y cuello y ejercicios sobre superficies duras; los juegos en decúbito prono y posición de gateo a partir de los 4,5-5 meses (tummy-time); y, por supuesto, el tratamiento del tortícolis con la fisioterapia adecuada, son todas ellas medidas fundamentales con las que es posible la corrección de la gran mayoría de los casos durante los primeros meses de vida. Son los propios padres quienes deben de realizar estos ejercicios al niño, para lo que deben ser instruidos adecuadamente por el pediatra o rehabilitador.

El tratamiento con ortesis craneal (“casco”), aunque haya sido cuestionado por algunos autores(13), parece adecuado en determinados pacientes, especialmente en los casos refractarios a las medidas de educación postural y fisioterapia (Fig. 8).

Figura 8. A. Plagiocefalia posicional occipital izquierda antes de tratamiento ortopédico (casco). B. Resultado tras tres meses de tratamiento con ortesis craneal (casco).

Existen diferentes tipos de “bandas o cascos” con principios terapéuticos y resultados similares.

La respuesta más idónea con este tipo de tratamiento se obtiene a partir de los 4,5 o 5 meses de edad y hasta un límite de 12 meses, más allá de los cuales, el cráneo deja de ser susceptible a moldeamientos externos. En todo caso y dado que este tratamiento genera unos costes evidentes, bien para las familias o –en el caso de que exista financiación pública– para la Administración, conviene sistematizar lo mejor posible su empleo. En este sentido, se han publicado y remitido a las diferentes Administraciones del Estado español diversos ejemplos de protocolo asistencial que inciden en la prevención y educación postural hasta los 5 meses de edad, para recomendar el tratamiento con casco en aquellos casos más severos que no respondan a la terapia conservadora(7).

Finalmente, el tratamiento quirúrgico debe reservarse para los pacientes afectados por una craneosinostosis verdadera (sinostosis lambdoidea), o bien para aquellos raros casos de deformidad severa persistente, en los que los tratamientos conservadores (fisioterapia y educación postural, casco) no hayan tenido el efecto deseado(8,12,13).

Trastornos en el tamaño del cráneo

Hidrocefalia externa benigna

La hidrocefalia externa benigna del lactante, caracterizada por la macrocefalia y una serie de hallazgos típicos en los estudios de neuroimagen, se considera una entidad nosológica autolimitada que, rara vez, precisa tratamiento quirúrgico.

La hidrocefalia es una condición relativamente común en Pediatría, que afecta a 1 de cada 1.000 recién nacidos vivos aproximadamente(22). Se define como un acúmulo anormal de LCR en las cavidades ventriculares o en el espacio subaracnoideo que conduce a un aumento de la presión intracraneal.

La hidrocefalia externa benigna es un subtipo caracterizado por el rápido incremento del perímetro cefálico durante el periodo de lactancia (generalmente a partir del 5º al 8º mes de vida) acompañado de un llamativo aumento en el tamaño del espacio subaracnoideo en pruebas de neuroimagen, fundamentalmente a nivel frontal, con un tamaño ventricular normal o mínimamente dilatado. Se han empleado muchos otros términos para definir esta condición, como: acúmulo extra-axial benigno de la infancia, efusiones subdurales, higromas subdurales o hidrocefalia obstructiva extraventricular, que hacen referencia a entidades en las que a pesar de la similitud en las pruebas de imagen subyace un mecanismo fisiopatológico diferente(23). Nosotros nos referiremos a esta condición como hidrocefalia extra-axial benigna de la infancia (HEBI).

En la actualidad, definimos la HEBI como: una condición en la que se produce un rápido aumento del perímetro cefálico del niño en la lactancia, con un marcado incremento de los espacios subaracnoideos y sin (o con mínima) dilatación del sistema ventricular. Algunos autores añaden en la definición que debe estar ausente todo signo o síntoma derivados de un aumento de la presión intracraneal, como pudiera ser el abombamiento de las fontanelas o la presencia de radiolucencia periventricular por exudado transependimario en las pruebas de imagen.

Es la causa más frecuente de macrocefalia en Pediatría, y por alguna razón desconocida es más prevalente en varones. En la mayor parte de los casos es de causa idiopática, y debe distinguirse de aquellos casos producidos después de una hemorragia intraventricular, meningitis, enfermedad metabólica, tratamiento con esteroides, quimioterapia, traumatismos o fenómenos congestivos venosos por enfermedad cardiaca o torácica. En más de un 50% de los pacientes, puede reconocerse la presencia macrocefalia en alguno de los progenitores, lo que hace sospechar la existencia de una herencia mendeliana de tipo autosómico dominante, o más probablemente un modelo de herencia multifactorial, en el que sobre un gen autosómico dominante inciden distintos factores en el periodo fetal y/o neonatal. Algunos autores han propuesto que el mecanismo fisiopatológico fundamental sería una inmadurez en el desarrollo de los villi aracnoideos, que serían incapaces de reabsorber todo el LCR producido en condiciones normales. La maduración de los villi aracnoideos en torno a los 18 meses de edad explicaría la condición autolimitada de esta entidad.

Clínicamente, el hallazgo más característico es el rápido incremento del perímetro cefálico (PC), generalmente a partir del 6º mes de vida, similar al que se produce en la hidrocefalia. El aumento del PC suele ser brusco y progresivo, manteniéndose por encima del p98, aunque paralelo a la curva (Fig. 9). Suele observarse un abombamiento de los huesos frontales, aunque la fontanela se encuentra sin tensión, y no existen otros signos o síntomas de aumento de la presión intracraneal. El fenómeno de “ojos en puesta de sol” (signo de Parinaud) está sistemáticamente ausente.

Figura 9.

Desde el punto de vista neurorradiológico, el signo más específico de la HEBI es el aumento del espacio subaracnoideo sobre los lóbulos frontales en ausencia (o con mínima presencia) de dilatación ventricular (Fig. 10).

Figura 10.

Es frecuente encontrar también un ensanchamiento de la cisura interhemisférica. Una ecografía transfontanelar suele ser suficiente para el diagnóstico de la hidrocefalia externa benigna, evaluando la distancia entre corteza cerebral y tabla interna, que en condiciones normales se halla por debajo de 3 a 5 mm, y que en la HEBI se sitúa por encima de 5-8 mm. Es también útil para valorar el tamaño ventricular y realizar el seguimiento del paciente. Habitualmente, el estudio se completa con TC o preferiblemente RM, que permite hacer el diagnóstico diferencial con otras entidades que cursan con aumento del espacio extra-axial (atrofias cerebrales, síndrome de Sotos, enfermedades metabólicas, higromas subdurales posthemorrágicos o postinfecciosos, o trauma).

La historia natural de esta condición es generalmente benigna, dado su carácter autolimitado. Puede (suele) existir un retraso puntual del desarrollo cognitivo motor y verbal, aunque la mayor parte de los pacientes alcanzan un desarrollo normal en torno a los 2 o 3 años de edad. El porcentaje de pacientes que acaba con macrocefalia en la edad adulta varía entre un 10% y un 87%, dependiendo de los trabajos consultados(23).

Excepcionalmente, precisa tratamiento quirúrgico, en forma de derivación del LCR desde el espacio subdural o intraventricular a la cavidad peritoneal, y se reserva tan solo para los casos en los que el acúmulo de LCR es progresivo y no autolimitado, o aparecen signos o síntomas de aumento de la presión intracraneal.

Conclusiones

Un diagnóstico diferencial acertado ante la deformidad craneal de un recién nacido o lactante es fundamental para distinguir las deformidades posturales –una condición leve y con mínimas repercusiones–, de las verdaderas craneosinostosis producidas por el cierre precoz de una o más suturas craneales, que requieren las más de las veces, un tratamiento quirúrgico precoz y, en ocasiones, complejo. La sinostosis metópica se presenta con una amplia variabilidad fenotípica y, aunque solo las formas más severas requieren corrección quirúrgica, todos los pacientes precisan de un seguimiento estricto para descartar problemas de desarrollo cognitivo. La dolicocefalia del prematuro tiene un manejo conservador a diferencia de la verdadera sinostosis sagital (escafocefalia), cuyo tratamiento es quirúrgico. La plagiocefalia occipital se debe raramente a una sinostosis lambdoidea verdadera, y la mayor parte de los casos son consecuencia de un moldeamiento de origen externo. Un manejo conservador apropiado que incida fundamentalmente en la reeducación postural obtiene generalmente resultados muy satisfactorios en estos niños. El empleo de cascos se reserva para las deformidades posicionales más severas.

Cualquier paciente con un diagnóstico de sospecha de craneosinostosis debe remitirse precozmente a un servicio de Neurocirugía Pediátrica con experiencia en el manejo de la patología craneofacial.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1. Ayer A, Campbell A, Appleboom G, Hwang BY, McDowell M, Piazza M, et al. The sociopolitical history and physiological underpinnings of skull deformation. Neurosurg Focus. 2010; 29(6): E1.

2. Nichter LSPJ, Persing JA, Horowitz JH, Morgan RF, Nichter MA, Edgerton MT. External cranioplasty: historical perspectives. Plast Reconstr Surg. 1986; 77: 325-32.

3. Schjiman E. Artificial cranial deformation in newborns in the pre-Columbian Andes. Child´s Nerv Syst. 2005; 21: 945-50.

4.*** Persing J, James H, Swanson J, Kattwinkel J. Prevention and Management of Positional Skull Deformities in Infants. Pediatrics. 2003; 112; 199-202.

5. American Academy of Pediatrics, Task force on Positioning and Sudden Infant Death Syndrome. Positionings and SIDS. Pediatrics. 1992; 89: 1120-6.

6. American Academy of Pediatrics, Task Force on Infant Sleep Positional Sudden Infant Death Syndrome. Changing concepts of sudden infant death syndrome: implications for infant sleeping environment and sleep position. Pediatrics. 2000; 105: 650-6.

7.** Esparza J, Hinojosa J, Muñoz MJ, Romance A, García Recuero I, Muñoz A. Diagnóstico y Tratamiento de la Plagiocefalia Posicional. Protocolo para un Sistema Público de Salud. Neurocirugía. 2007; 18: 457-67.

8.** Chadduck WM, Kast JH, Donahue DJ: The enigma of lambdoid positional molding. Pediatr Neurosurg. 1997; 26: 304-11.

9.* Dias M, Klein D: Occipital plagiocephaly: deformation or lambdoid synostosis? A unifying theory regarding pathogenesis. Pediatric Neurosurgery. 1996; 24: 69-73.

10. Huang MH, Mouradian WE, Cohen SR, Gruss JS. T The Differential Diagnosis of Abnormal Head Shapes: Separating Craniosynostosis from Positional Deformities and Normal Variants. Cleft-Palate Craniofacial J. 1998; 35: 204-11.

11. Mottolese C, Szathmari A, Ricci AC. Plagiocephalies positionnelles: place de l’orthese crânienne. Neurochirurgie. 2006; 52: 184-94.

12.** Persing J, James H, Swanson et al.: Prevention and management of positional skull deformities in infants. Pediatrics. 2003; 112: 199-202.

13.** Pollack IF, Losken WH, Fasik P: Diagnosis and management of posterior plagiocephaly. Pediatrics. 1997; 99: 180-5.

14. Kane AA, Mitchell LE, Craven KP: Observations on a recent increase of plagiocephaly whitout synostosis. Pediatrics. 1996; 97: 877-85.

15. Rekate HL: Occipital plagiocephaly: a critical review of the literature. J Neurosurg. 1998; 89: 24-30.

16. Miller RI1, Clarren SK. Long-term developmental outcomes in patients with deformational plagiocephaly. Pediatrics. 2000; 105(2): E26.

17. Moulding helmets/cranial banding for plagiocephaly. NICE (National Institute for Clinical Excellence). http://www.nice.org.uk/page.aspx?o=263598.

18. Bialocerkowski AE, Vladusic SL, Howell SM. Conservative interventions for posicional plagiocephaly: a systematic review. Dev Med Child Neurol. 2005; 47(8): 563-70.

19. Hutchison BL, Hutchison LA, Thompson JM, Mitchell EA. Plagiocephaly and brachycephaly in the first two years of life: a prospective cohort study. Pediatrics. 2004; 114(4): 970-80.

20. Gupta PC, Foster J, Crowe S, Papay FA, Luciano M, Traboulsi EI. Ophthalmologic findings in patients with nonsyndromic plagiocephaly. J Craniofac Surg. 2003; 14: 529-32.

21. Collett B, Breiger D, King D, Cunningham M, Speltz M. Neurodevelopmental implications of “deformational” plagiocephaly. J Dev Behav Pediatr. 2005; 26(5): 379-89.

22.*** Zahl SM, Egge A, Helseth E, Wester K. Benign external hydrocephalus: a review, with emphasis on management. Neurosurg Rev. 2011; 34: 417-32.

23. Hellbusch L. Benign extracerebral fluid collections in infancy: clinical presentation and long-term follow-up. J Neurosurg (2 Suppl Pediatrics). 2007; 107: 119-25.

Caso clínico


Milton M. es un varón de 12 meses al que seguimos en consulta de Pediatría del Niño Sano. Se trata de un un recién nacido en la semana 37 de gestación, con un peso al nacer de 3,150 kg y un perímetro cefálico de 34,3 cm (p25-50). No se refieren otros antecedentes obstétricos o perinatales de interés. Presenta un calendario vacunal correcto y acude a sus consultas rutinarias sin incidencias.

A los padres les ha alertado un crecimiento excesivo del perímetro cefálico en las últimas semanas, aunque el comportamiento, alimentación y sueño del niño parecen normales.

En la exploración, encontramos un niño con excelente estado general, correcto estado nutricional y exploración neurológica normal, con adquisición de hitos psicomotrices adecuados a su edad, aunque llama la atención una discreta hipotonía axial. El sostén cefálico y la sedestación son algo inestables, aunque no impresiona de retraso neuro-cognitivo. Interacciona alegremente con el explorador, presenta un seguimiento visual activo, manipula objetos cambiándolos de mano y palmotea y balbucea con frecuencia.

La cabeza es de morfología normal, aunque con aspecto macrocéfalo y ligeramente braquicéfalo por un aplanamiento posicional posterior. No se palpan crestas óseas prominentes y el perímetro cefálico es 50,2 cm (> p98). El índice cefálico es 85. La fontanela anterior está abierta, amplia (2 x 2 cm), aunque sin tensión, y se deprime con el niño en sedestación. No hay dilatación de venas epicraneales. Los pares craneales explorados son normales, incluyendo los movimientos oculares. No se objetiva fenómeno de Parinaud.

El perímetro cefálico de la madre es 56,5 cm (p50-75) y el del padre es 61,3 cm (>p98). La madre del niño asegura que su suegro es “cabezón”. El marido replica que la que es “cabezona de verdad” es su suegra.


Desarrollo neurológico normal del niño

L. Fiz Pérez1,2, I. Pulido Valdeolivas3, D. Gómez-Andrés3,4
Regreso a las bases


D. Gómez-Andrés1,2, I. Pulido Valdeolivas2, L. Fiz Pérez3,4

1Servicio de Pediatría. Hospital Universitario Infanta Sofía. San Sebastián de los Reyes. Madrid. 2Trastornos del Desarrollo y Maduración Neurológica. Departamento de Anatomía, Histología y Neurociencia. IdiPaz-UAM. 3Servicio de Urgencias. Médico Asistencial en Neuropediatría. Hospital Universitario La Paz. 4Servicio de Pediatría. Hospital General de Villalba. Collado Villalba.


Pediatr Integral 2015; XIX (9): 640.e1-640.e7


Desarrollo neurológico normal del niño

Concepto de desarrollo psicomotor

El desarrollo psicomotor implica los cambios en las habilidades motrices, cognitivas, emocionales y sociales del niño, desde el periodo fetal hasta la adolescencia. El término suele limitarse por consenso a los primeros dos años de vida.

Aunque en muchas ocasiones nos referimos al término maduración y desarrollo de forma similar, no hay que olvidar que la maduración es el proceso genéticamente determinado, que implica la organización gradual de las estructuras neurales, mientras que el desarrollo se refiere al incremento y perfeccionamiento de las habilidades funcionales. Por lo tanto, los factores genéticos y ambientales actúan sobre la maduración del sistema nervioso, que se traduce en el proceso del desarrollo.

El fenómeno biológico clave en el desarrollo psicomotor es la consolidación de los circuitos corticales. La mielinización de estos circuitos comienza a los 8 meses de gestación y está prácticamente completa a los 2 años de edad. Durante este periodo, los circuitos neuronales tienen gran plasticidad, siendo muy sensibles a los estímulos externos. La adquisición del conocimiento y el refinamiento de habilidades depende de las oportunidades que se le den al niño para observar, copiar y experimentar de sus iguales, así como de la interacción entre su genética y el ambiente que le rodea, contribuyendo todo ello de forma interactiva y compleja al proceso de desarrollo. Los potenciales acontecimientos nocivos genéticos, intrauterinos y ambientales (especialmente, la hipoestimulación sensorial), durante este tiempo afectan a la organización y perfeccionamiento de las estructuras neuronales y pueden ser responsables de un retraso en el desarrollo psicomotor.

El pediatra de Atención Primaria debe perseguir los siguientes propósitos:

• Promover el desarrollo físico y mental óptimo de todos los niños, intentando asegurar la máxima funcionalidad.

• Asegurar un diagnóstico precoz de disfunciones motoras, cognitivas y sociales, para lograr un abordaje y tratamiento lo más rápido posible.

El desarrollo de la especie humana es particularmente largo y complejo. La infancia es el periodo que va a marcar el cambio desde la dependencia que exige el lactante hasta la madurez y autosuficiencia que alcanza el sujeto adulto. Durante este periodo, el niño:

• Construye el conocimiento sobre el ambiente que le rodea.

• Aprende las habilidades motoras necesarias para la supervivencia.

• Adquiere la capacidad del lenguaje, que le permite comunicarse con otros seres de su especie, además de su propio razonamiento interior.

• Toma conciencia sobre sí mismo, la autorregulación de las emociones y el comportamiento necesario para integrarse en la sociedad.

Importancia del pediatra de Atención Primaria en la valoración del desarrollo

El pediatra de Atención Primaria debe conocer el desarrollo típico del niño, pues su alteración puede ser un signo precoz de disfunción del sistema nervioso.

La exploración del desarrollo requiere: aptitud, mente abierta, ojo observador, oído atento y experiencia en el trato con niños. En la práctica diaria, el pediatra se enfrenta al desafío de detectar lo antes posible un retraso del desarrollo en una población aparentemente normal. La observación e impresión del niño en las repetidas visitas regladas a la consulta es fundamental, y las aclaraciones de los padres son de gran ayuda en la detección de posibles alteraciones. Hay que recordar que existe, sin embargo, una variabilidad intra e interindividual en la adquisición de los hitos madurativos, existiendo variaciones de la normalidad sin carácter patológico. Por ello, es recomendable que el retraso en un área concreta sea valorado siempre por un neuropediatra.

Valoración del desarrollo psicomotor normal

Problemas de desarrollo muy graves llaman rápidamente la atención del clínico, pero la temprana identificación de problemas más discretos presenta dificultades particulares. El desarrollo es un proceso continuo, y trazar una línea a partir de la cual algo es anormal no es sencillo. Por ejemplo, aunque la mayoría de niños caminen a los 18 meses, una ausencia de marcha liberada a esta edad no siempre se explica por una enfermedad neurológica de base. Igualmente, adquirir una habilidad a la edad típica no predice que el resto del desarrollo vaya a ser necesariamente normal.

Es frecuente encontrarnos ante los términos retraso del desarrollo (catalogando como “normales” los patrones de adquisición lenta de habilidades) y alteraciones del desarrollo (cuando el patrón de adquisición es anormal). Sin embargo, la distinción entre ambos no siempre es fácil ni lógica, ya que un patrón lento puede estar manifestando una alteración igualmente importante. Por lo tanto, hay que utilizar con mucho cuidado el término retraso en el desarrollo cuando nos referimos al perfil de un niño. Quizás, sea un término que puede ser de ayuda en la evaluación e investigación del problema, pero el uso de esta etiqueta como explicación de lo que ocurre da lugar, a veces, a confusión y muchos padres esperan la resolución del “retraso” y la consecución de la habilidad a largo plazo, aunque sea lenta.

En la tabla I, se propone una lista de signos de alarma que deben de hacer sospechar al pediatra de Atención Primaria, que se encuentra ante una potencial alteración del sistema nervioso.

Aunque la valoración del desarrollo debe ser sistemática, el pediatra de Atención Primaria debe realizar una historia clinica completa del niño, incluyendo historia familiar, social y ambiental, de cara a identificar aquellos pacientes con alto riesgo de presentar alteraciones del desarrollo. A continuación, se exponen algunos ejemplos importantes de factores de riesgo neurológico:

• Prenatales: uso de alcohol, drogas durante el embarazo, infecciones virales, alteraciones genéticas…

• Perinatales: prematuridad, bajo peso al nacimiento, complicaciones obstétricas…

• Neonatales: encefalopatía neonatal, infecciones (sepsis, meningitis), hiperbilirrubinemia severa…

• Postnatales: daño accidental o no accidental (maltrato, traumatismos), meningitis, encefalitis, exposición a tóxicos, epilepsia severa…

• Pérdida visual y auditiva u otros problemas específicos.

A parte de la valoración subjetiva y tradicional de los signos de alarma, existen también métodos de cribado específicos a través de instrumentos validados que pueden ayudar al pediatra de Atención Primaria a estimar con mayor exactitud el grado de desarrollo del niño. Son pruebas de aplicación sencilla, fáciles de puntuar e interpretar y útiles para administraciones repetidas con el mismo niño. Una prueba de cribado ideal debe contar con consistencia (estabilidad test-retest e interexaminadores), validez y ser simple, rápida y fácil de interpretar. Además, debe constar con alta sensibilidad (resultar positiva si el paciente tiene una alteración) y especificidad (resultar negativa en un paciente sin alteración). Los más utilizados son: el Denver Developmental Screening test (DDST), de 10-25 minutos de duración, y las tablas Llevant y Haizea-Llevant (estandarizadas para la población española). Más recientemente, ha aparecido el ASQ (Ages and Stages Questionnarie), un test validado en lengua castellana y ampliamente utilizado en Estados Unidos que evalúa las funciones: comunicación, motricidad fina, motricidad gruesa, resolución de problemas y aspecto socio-individual hasta los 5 años. Es preciso insistir en que, el propósito de estos instrumentos es únicamente la detección y no definir el grado de una discapacidad.

Además de las herramientas de cribado, existen muchas escalas de desarrollo que son de utilidad en la práctica clínica cotidiana. Las más conocidas son: la de Brunet-Leizine y las Bayley Scales of Infant Development (BSID), que comprenden 244 ítems para edades que van desde el recién nacido a los 30 meses. Esta última está bien elaborada y estandarizada. Las clásicas Gesell Developmental Schedules permiten evaluar el grado de desarrollo del niño en cuatro áreas: motriz (postura, locomoción, prensión), adaptativa (capacidad de percibir elementos significativos en una situación y de servirse de las experiencias presentes y pasadas para adaptarse a situaciones nuevas), verbal y personal-social. Es importante puntualizar que las tablas de desarrollo no reemplazan la exploración neurológica, sino que son, en general, un complemento a esta.

Asociada a la valoración clínica, el pediatra puede hacer uso de pruebas complementarias, como apoyo a su sospecha clínica inicial, aunque en general, muchas de las pruebas se realizan de forma más específica en la consulta de Neuropediatría. Probablemente, sea de utilidad en Atención Primaria, la realización de una analítica convencional para descartar anemia ferropénica, hipotiroidismo, alteraciones del metabolismo del cobre, miopatías a través de la CK…, la ecografía transfontanelar y los estudios sobre audición/visión. Otras pruebas más sofisticadas y específicas cuya indicación habitualmente es hospitalaria, son: estudios de neuroimagen con resonancia magnética, la electroencefalografía, estudios metabólicos, estudios del líquido cefalorraquídeo, biopsia muscular, citogenética (cariotipo, CGH-arrays, secuenciación del exoma), etc.

El recién nacido

El pediatra de Atención primaria es el encargado de evaluar el desarrollo del niño desde el nacimiento. Si se desea una detección temprana (dado el alto beneficio que supone un diagnóstico y tratamiento precoz), es especialmente importante valorar adecuadamente al recién nacido.

En la evaluación neurológica del recién nacido, hay que tener en cuenta siempre si existe prematuridad en la historia del niño, pues habrá que corregir la edad gestacional del niño para poder valorar adecuadamente el grado de madurez.

Un obstáculo para detectar alteraciones de conducta en un recién nacido en una corta visita al centro de salud, es el requerimiento de una serie de condiciones para la exploración óptica que, a veces, no son nada fáciles de conseguir. El ambiente debe de ser tranquilo y la temperatura agradable. Además, se debe explorar al paciente en estado de vigilia tranquila y no demasiado lejos de una toma, para evitar la ansiedad y el llanto. El examen del neonato requiere, además, una valoración global y sistemática. En la tabla II, se expone resumidamente un ejemplo de sistematización del examen neurológico del recién nacido.

El desarrollo psicomotor del lactante es la continuación del proceso iniciado en la vida intrauterina. La etiqueta de anormalidad de la exploración en un recién nacido debe ser cuidadosa, teniendo en cuenta que puede ser transitoria y de lenta evolución a la normalización en muchas ocasiones, bien por inmadurez o bien por ser de origen no neurológico. Por ello, creemos que estas alteraciones deben confirmarse siempre por el neuropediatra y ser prudentes en la comunicación para evitar atemorizar excesivamente a los padres, explicando que las sucesivas exploraciones son el mejor indicador pronóstico.

Desarrollo motor

La adquisición de las habilidades motoras depende de:

• El control postural. Depende del ajuste del tono en un gran número de músculos en respuesta al feed-back propioceptivo y visual. El tono muscular progresa, desde un predominio flexor, en el recién nacido, a un equilibrio balanceado en el tono flexor y extensor de las extremidades. Se desarrolla en sentido cefalocaudal, comenzando con el control cefálico y progresando hacia la sedestación, bipedestación y marcha.

• El desarrollo del esquema corporal o imagen corporal, que conlleva la interpretación de la información propioceptiva, vestibular, táctil y visual.

• La pérdida de reflejos primitivos. Las reacciones arcaicas muestran una evolución significativa en el primer año de vida. Su persistencia e intensidad anormales son signos de disfunción del sistema nervioso. Tanto una respuesta intensa a cualquier edad como su persistencia más allá del año, deben ser consideradas como signo de sospecha de alteración en la madurez cerebral (Tabla III). Especialmente importantes son: los reflejos de prensión palmar y plantar.

• Un incremento en la habilidad de interpretar la información visual del entorno que permite al niño juzgar: distancia, profundidad, trayectoria y peso de los objetos que va a manipular.

• La adquisición de patrones de movimiento que se adaptarán rápidamente en respuesta a las circunstancias ambientales. Se desarrollan también las reacciones de equilibrio, con cambios automáticos del tronco y de las extremidades, que tienen como fin evitar el balanceo y la caída.

La dispersión en la adquisición de habilidades motrices es amplia y responde a un número grande de variables, genéticas y ambientales (por ejemplo, la estimulación por parte de los padres). Las variaciones de la normalidad son numerosas. Antes de adquirir la marcha autónoma, el niño puede desplazarse de diversas maneras (reptación, gateo…) sin que suponga el déficit de alguna de ellas necesariamente patología. Por ejemplo, el 20% de los niños de la población española no pasan por la etapa de gateo.

El desarrollo motor debe estudiarse en función de la edad (Tabla IV).

Tras el nacimiento, el patrón postural flexo-aductor del neonato pasa a ser flexo-abductor. A los 2-3 meses de vida, se puede detectar ya una estática cervical sólida y la motilidad espontánea es más rica, global y amplia. A esta realidad, debe realizarse sistemáticamente la maniobra de “tracción a sentado” para comprobar el sostén cefálico, tirando suavemente de las manos del niño, cuando este está en decúbito dorsal, presentando la cabeza alineada con el tronco un 75% de los lactantes a los 3 meses de edad. A esta edad, también se produce la liberación de la sinergia tónico-flexora de la mano, imprescindible para la futura manipulación de objetos.

En el segundo trimestre, aparece el equilibro bi-isquiático y se comienza con la sedestación. También, mejora la flexión activa de la cabeza en la maniobra de tracción a sentado. La sedestación y desaparición del reflejo de prensión permiten al niño el acto de la manipulación de objetos (la prensión comienza en el borde radial e irá trasladando lentamente en los siguientes trimestres hacia radial), y la liberación de los mismos de manera voluntaria, así como la transferencia contralateral, al final del 5 o 6º mes. El 95% de los niños son capaces de dirigir la mano hacia un objeto (y seguir un objeto en un arco de 180°) a los 6 meses, y deben ser capaces de pasarse los objetos de mano a los 8 meses. El control progresivo de la flexión del tronco hace posible rodar intencionadamente. Una vez que el lactante sea capaz de mantener estable la cabeza mientras está sentado, le será posible examinar los objetos con un movimiento horizontal de la mirada, en vez de simplemente elevar la mirada hacia ellos.

Al principio del tercer trimestre, se consigue la sedestación sin apoyo y para posteriormente comenzar con el apoyo plantar (equilibrio bipodal inestable). En esta etapa, se deben estudiar las reacciones posturales de paracaidismo frontal y lateral, que se exploran inclinando al lactante hacia una superficie, apoyando el niño las manos hacia delante. La disminución de tono de las extremidades inferiores permite que el lactante pueda llevarse los pies hacia las manos. En dos tercios de los casos, comienza el inicio del desplazamiento autónomo (gateo o desplazamiento sobre nalgas o rodillas), aunque las distintas formas de desplazamientos y la ausencia del mismo no indican, por sí solas, disfunción neurológica. Comienza el perfeccionamiento de la prensión manual, con preponderancia del borde radial y, a veces, el inicio de la pinza entre el dedo índice o medio con el pulgar, signo de gran valor pronóstico en la manipulación fina.

En el cuarto trimestre, aparece el equilibrio bipodal estable y, al final del 12º mes, la alternancia flexo-extensora de extremidades inferiores necesaria para la marcha. También, se produce el perfeccionamiento del borde radial y la pinza índice-pulgar, con realización de “la pinza fina”. El desarrollo de la manipulación fina continuará rápidamente hasta los 4-6 años, cuando el niño será capaz de adoptar el trípode manual (dedo pulgar, índice y medio) maduro que permite por ejemplo, el dibujo o la escritura.

De los 12 a los 18 meses, aparece la marcha liberada. El 95% de los niños dan más de 5 pasos solo con 16 meses. A esta edad, también aparece la lateralidad por lo general; aunque, en ocasiones, no está bien definida hasta los 4 o 6 años de edad. Esta no debe estar presente en niños menores de un año, y su presencia debe hacernos descartar una alteración neurológica.

Desarrollo sensorial y perceptivo

Dominios específicos cerebrales procesan los sentidos de la vista, el oído, el olfato, el tacto y sus componentes (movimientos, formas, colores, dimensiones…). Existen periodos críticos para la adquisición y el procesamiento de información sonora y visual.

Visión

Al nacimiento, el campo visual del neonato es muy limitado y los músculos ciliares son inmaduros. A los 10 días, aparece la persecución visual. El movimiento, las formas y los colores son percibidos de forma temprana (a partir de los 2-3 meses), siendo capaces la mayoría de los niños de seguir un objeto hasta la línea media al final de este trimestre. El niño es capaz de distinguir entre formas y características de los objetos, estableciendo patrones de preferencia (caras, por ejemplo) durante el segundo trimestre postnatal. A los 6-7 meses, el niño no solo reconoce caras sino que discrimina entre expresiones faciales y empareja las propiedades abstractas de los estímulos, como el contorno de las cosas o la intensidad de los colores. Un evento importante, es la percepción de la constancia de un objeto (es decir, comprender que un objeto sigue existiendo, aunque no se vea) hacia los 9-10 meses.

Audición

La audición se desarrolla tempranamente, tanto que es posible la percepción del sonido en la vida intrauterina. La recepción del discurso y el reconocimiento de voces de diferentes interlocutores están presentes poco después del nacimiento. A los 2 meses de edad, los lactantes pueden discriminar los patrones rítmicos del lenguaje nativo frente al no nativo (Tabla V).

Lenguaje y desarrollo comunicativo

Un aspecto esencial de la vida humana es el uso de un sistema de símbolos para la comunicación y el pensamiento. El niño participa activamente en la adquisición del lenguaje. Los lactantes tienen un interés innato social y comunicativo en otros seres humanos, adquiriendo de forma prematura la habilidad de comunicación a través de expresiones faciales y sonidos básicos (fase prelingüística). El inicio del interés compartido del niño hacia el adulto es un buen marcador del desarrollo normal de las habilidades comunicativas. A partir del tercer trimestre, el niño fomenta el lenguaje fonético, con el inicio de lalación y balbuceo.

A los 10-12 meses, se instauran los primeros morfemas creando una jerga propositiva y se inicia la semántica. Poco antes de los 18 meses, los niños deben utilizar el lenguaje propositivo utilizando bisílabos referenciales (por ejemplo, papá y mamá) de forma específica. Sin embargo, hay que tener presente que la variación en la adquisición del lenguaje es muy amplia. Mientras que a los 16 meses, el 10% de los niños es capaz de pronunciar hasta 150 palabras, hay otro 10% de niños, que no pronuncia ninguna.

El mayor desarrollo del lenguaje se produce en torno a los dos años de edad. Aparece el pensamiento simbólico y aumenta de forma exponencial el aprendizaje y uso de palabras, así como la capacidad de unión de palabras para la formación de frases. Si sospechamos que existe un retraso del lenguaje, la primera prueba a realizar es determinar si existe un déficit auditivo por medio de una audiometría con o sin un estudio de potenciales evocados auditivos del tronco encefálico, en función del valor de la primera. Recordar también, que el retraso mental y los trastornos generalizados del desarrollo (incluido el autismo), también suelen manifestarse como un retraso en el lenguaje. Debemos tener cuidado en las valoraciones, pues un niño con retraso del lenguaje a los 18 meses de edad es posible que alcance los objetivos comunicativos a los 3 años.

Desarrollo de habilidades sociales y adaptativas

El niño debe perfeccionar las habilidades adaptativas para una buena integración social, esto significa:

1. Desarrollo del entendimiento social: el aprendizaje sobre las emociones de otras personas tiene gran importancia para el desarrollo de la empatía.

2. Desarrollo de la autorregulación emocional.

3. Aprendizaje de habilidades adaptativas, como por ejemplo la alimentación, aseo y la capacidad de vestirse.

Hacia los 2 meses, la aparición de sonrisas voluntarias (sociales) y el mayor contacto ocular afianzan el vínculo padre-hijo. Durante los meses siguientes, la participación cognitiva y social del lactante aumentan de forma espectacular. El bebé exhibe interacciones cada vez más elaboradas y amplias. Las emociones primarias de ira, alegría, interés, miedo, disgusto y sorpresa aparecen en contextos adecuados, como expresiones faciales distintas. Durante el contacto cara a cara, el lactante y el adulto de confianza emparejan las expresiones afectivas (sonrisa o sorpresa) en alrededor del 30% de las ocasiones. El inicio de los «juegos» (imitación facial, canciones, juegos de manos) aumenta el desarrollo social. Dicho comportamiento revela la capacidad del lactante para compartir los estados emocionales, el primer caso en el desarrollo de la comunicación. De hecho, existe un esbozo de carácter y personalidad del niño al final de los 12 meses. En esta etapa, también es capaz de reconocer su nombre y a partir de ella será capaz de integrarse en juegos organizados. El comportamiento social de los adultos, especialmente de los padres, proporciona el modelo a seguir en sus futuras experiencias. El control de esfínteres también lo consideramos una habilidad adaptativa y social. Es muy variable, fluctuando entre los 16 y 48 meses (control diurno) y los 18-72 meses (control nocturno). Solo el 50% de los niños de dos años son capaces de avisar a sus padres cuando sienten la sensación de orinar.

La independencia de los niños frente a los adultos se adquiere de forma progresiva. Hay un perfeccionamiento de la relación social con otros niños durante el segundo y tercer año de vida. Ello se manifiesta en el juego y el uso del lenguaje. El niño debe adquirir la capacidad de vestirse y asearse sin ayuda, antes de los 5 años de edad. En la infancia mejora progresivamente la capacidad del desarrollo moral, reglas y convenciones sociales, así como las habilidades cognitivas que les permitirán integrarse y participar en la sociedad. En la tabla VI, se resume la adquisición normal de habilidades cognitivas, sociales y el lenguaje, según las distintas edades.

Bibliografía

- AEP Asociación Española de Pediatría. Cruz Tratado de Pediatría, 11ª edición. Madrid: Editorial Médica Panamericana; 2014.

- Verdú A. Manual de Neurología Infantil. 2ª edición. Madrid: Editorial Médica Panamericana; 2014.

- Forfar & Arneil’s Textbook of Pediatrics. 7th edition. Bristol: Churchill Livingstone; 2008.

- Kliegman RM, Behrman RE, Jenson HB, Stanton BF. Nelson. Tratado de Pediatría: 18ª edición. Barcelona. Elsevier; 2008.

- Campos-Castelló J, Campos Soler S. La maduración neurológica normal del niño. En: Gutiez Cuevas P, ed. Atención Temprana. Prevención, detección e intervención en el desarrollo (0-6 años) y sus alteraciones. Madrid: Ergon; 2005.

- Martín Fernández-Mayoralas D, Muñoz Jareño N, Campos-Castelló J. Anatomía del sistema nervioso. En: Gutiez Cuevas P, ed. Atención Temprana. Prevención, detección e intervención en el desarrollo (0-6 años) y sus alteraciones. Madrid: Ergon; 2005.

- Campos-Castelló J. Semiología neurológica neonatal. En: Fejerman N, Fernández Álvarez E, eds. Neurología Pediátrica. Buenos Aires: Panamericana; 1997.

Cefalea en el niño y adolescente

R. Cancho Candela, A. Hedrera Fernández
Temas de FC


R. Cancho Candela, A. Hedrera Fernández

Unidad de Neurología pediátrica. Servicio de Pediatría.
Hospital Universitario Río Hortega. Valladolid


Resumen

La cefalea es un síntoma común en Pediatría; más del 75% de los niños sufrirán algún episodio de cefalea a lo largo de sus años en edad escolar. La anamnesis y la exploración física hacen posible la distinción entre episodios de cefalea primaria, episodios de cefalea secundaria por causas no graves (ejercicio, fiebre…), y cefalea secundaria a causas graves (tumores cerebrales, infección del sistema nervioso central…). Debe realizarse neuroimagen y/o punción lumbar en este último grupo de pacientes. Las cefaleas primarias son una de las principales causas de enfermedad crónica pediátrica. Los dos tipos principales de cefalea primaria son: la migraña, con y sin aura, y la cefalea tensional. Debe realizarse un manejo no farmacológico y farmacológico apropiados, en función de una serie de consideraciones clínicas específicas, en relación al tipo de cefalea y su repercusión sobre la calidad de vida.


Abstract

Headache is common symptom in pediatrics; more than 75% of children will suffer any headache along school age. History and physical examination make possible distinguish not serious secondary headaches (fever, exercise…), and primary headaches from life-threatening secondary headache (brain tumours, central nervous system infection…) Neuroimaging and/or lumbar punction should be performed in this last group of patients. Primary headaches are one of the main pediatric chronic diseases. The two main primary headache types are migraine, with or without aura, and tension type headache. A nonpharmacological and pharmacological management of chronic headache treatment should be performed, taking into account specific clinical considerations about type and repercussions.


Palabras clave: Cefalea; Migraña; Cefalea tensional

Key words: Headache; Migraine; Tension type headache


Pediatr Integral 2015; XIX (9): 632-639


Cefalea en el niño y adolescente

Introducción

La cefalea es una dolencia de elevada frecuencia, con potencial de cronicidad y, ocasionalmente, es síntoma de patologías graves, por lo que su adecuado manejo es primordial para los pediatras.

La cefalea es un motivo de consulta frecuente en edad pediátrica, tanto en ámbito de Atención Primaria, como Especializada. Solo un pequeño porcentaje de los pacientes que presentan cefalea sufren una enfermedad severa, pero este hecho motiva una elevada demanda de recursos y preocupación en el entorno. Por otra parte, la cefalea primaria recurrente es un problema de salud pediátrico importante, con un impacto considerable en la calidad de vida y en el entorno, y con un elevado potencial de cronicidad y persistencia en edad adulta(1,2); se estima que un 73% de los pacientes pediátricos con cefalea crónica mantienen dicha dolencia en periodo de adulto(3). Globalmente, entre un 75-90% de niños sufren a lo largo del periodo infantil algún episodio de cefalea. Aproximadamente, un 20% de los niños y adolescentes entre 4 y 18 años indican haber tenido episodios de cefalea frecuentes o severos en el año previo(4).

La prevalencia de cefalea primaria varía de forma considerable entre diversos estudios, pero se estima que no menos de un 5-10% de niños sufren migraña(5-8). Estas cifras ilustran la magnitud de la cefalea como problema pediátrico.

Clasificación

Deben diferenciarse dos tipos principales de cefalea según su origen: primaria, de carácter idiopático, y secundaria, debida a causas directamente identificables.

De forma general, puede considerarse que existen dos grandes grupos de cefaleas según su causa: primarias, sin trastorno definido causante; y secundarias o sintomáticas, directamente causadas por un trastorno definido. Todas ellas se clasifican en función de una serie de criterios propuestos por la Internacional Headache Society. Esta clasificación ha sufrido diversos cambios a lo largo de las últimas décadas, estando vigente en la actualidad su tercera edición, de 2013, denominada como ICHD-3(9); hoy en día, esta clasificación y sus antecesoras son una base de trabajo consensuada tanto en edad pediátrica como adulta. La ICHD-3 clasifica con los mismos criterios y de forma indistinta los diversos tipos de cefalea, sin tener en cuenta el rango de edad, aunque se hacen algunas observaciones específicas para la edad pediátrica. Es decir, los tipos de cefalea pediátricos son los mismos que en periodo adulto, aunque alguna de sus manifestaciones clínicas puedan diferir. En la ICHD-3, se desglosan todas las causas posibles de cefalea secundaria en función del origen del trastorno (traumático, vascular, etc.), así como los criterios para los diferentes tipos de cefalea primaria, y de neuralgias craneofaciales. Dentro de las cefaleas primarias, las de máximo interés para el pediatra general por su frecuencia son: la migraña y la cefalea tensional, de las que se exponen los criterios de diagnóstico en las tablas I y II.

Existen algunos pequeños cambios en los criterios de cefalea tensional y migraña, entre la anterior clasificación y la actual. Es destacable, la existencia en la ICHD-3 de un grupo específico de “síndromes episódicos que pueden asociarse con migraña” de cierta especificidad pediátrica, como el vértigo paroxístico benigno o el torticolis paroxístico benigno.

Evaluación clínica: anamnesis y exploración física

La anamnesis dirigida y la exploración física orientada son claves en la diferenciación entre cefalea presumiblemente primaria y secundaria.

La anamnesis proporciona la orientación diagnóstica principal de la cefalea. Una exploración física alterada siempre debe alertar acerca de cefalea secundaria, excepto en casos previamente conocidos de cefalea primaria migrañosa con aura, cuando se evalúa al paciente durante el propio episodio. En general, es útil la diferenciación entre primer episodio de cefalea aguda y resto de posibilidades temporales de evolución de la cefalea: aguda recurrente (episódica) y crónica. Dentro de la cefalea aguda, debe separarse en la evaluación la cefalea aguda febril del resto de cefaleas. En el primer caso, la anamnesis y la exploración física permitirán sospechar si existe infección de SNC o no (ver Algoritmo al final del artículo). En el resto de primeros episodios de cefaleas agudas afebriles, la anamnesis y la exploración física orientarán la sospecha de patología subyacente de SNC o no.

La anamnesis del paciente con cefalea debe en la práctica realizarse mediante entrevista dirigida; esta historia puede ser dificultosa en caso de niños pequeños y algunos aspectos pueden ser inferidos de su comportamiento. Entre los datos que tienen máxima importancia en la evaluación, y que deben ser investigados, podemos destacar los siguientes:

• ¿Desde cuándo?: la cefalea de larga evolución (meses, años) es poco sospechosa de ser sintomática; la cefalea continua, de nueva aparición, en últimos días o semanas, es de elevada sospecha de ser sintomática.

• ¿A qué hora del día aparece?: la cefalea por hipertensión intracraneal (HTIC) es frecuentemente nocturna (al final del sueño) o matutina, justo al despertar. La migraña puede ocurrir en cualquier hora del día, aunque es algo más frecuente por la mañana. La cefalea tensional es predominantemente vespertina. La cefalea del síndrome de apnea-hipopnea obstructiva del sueño predomina por la mañana.

• ¿Cuánto dura?: la mayoría de las migrañas duran más de 30 minutos y menos de 3-4 horas; la cefalea en racimos y la hemicraneal paroxística son breves (minutos, alguna hora). La cefalea continua es sospechosa de organicidad.

• ¿Cuál es la frecuencia y el patrón temporal?: la cefalea claramente episódica es más probable que tenga un origen primario. La cefalea tensional, suele ser más frecuente y se agrupa en días; cuando se objetiva su aparición estacional suele mostrar un patrón de claro predominio en periodos escolares frente a los vacacionales. La migraña no suele ser tan frecuente como para mostrar varios episodios semanales. La progresividad en la intensidad y/o frecuencia, y la presencia de síntomas intercríticos es sospechosa de ser sintomática.

• ¿Existe algún precipitante?: debe indagarse acerca de la existencia de roncopatía nocturna. La migraña puede mostrar múltiples factores precipitantes, entre ellos, alimentos, sueño escaso o menstruación. La cefalea tensional puede, en ocasiones, mostrar un claro patrón reactivo ante eventos precipitantes, como asignaturas o clases estresantes. La cefalea que empeora con el ejercicio o con maniobras de aumento de presión intracraneal es sospechosa de ser sintomática.

• ¿Localización?: la migraña pediátrica es, al menos, en la mitad de pacientes frontal bilateral, y la cefalea tensional suele ser holocraneal y difusa. La cefalea unilateral fija y la selectivamente occipital pueden ser sospechosas de ser sintomáticas.

• ¿Carácter o calidad?: la cefalea pulsátil es característicamente migrañosa, siendo uno de los criterios diagnósticos; sin embargo, existen problemas importantes para la descripción fiable en edad pediátrica. La cefalea descrita como opresiva es inespecífica y puede corresponder a cualquier tipo de cefalea, primaria o secundaria.

• ¿Existen pródromos o aura?: debe preguntarse de forma orientada acerca de síntomas previos de tipo sensitivomotriz, visual, etc. La sintomatología vegetativa (náuseas, vómitos, mareo) en la mayoría de episodios (no en algún episodio) es orientativa de migraña. Los vómitos de la HTIC no ocurren siempre acompañando a la cefalea, sino que pueden aparecer de forma independiente y repetida en un periodo prolongado de tiempo, y ocurren característicamente sin náuseas. El aura persistente es sospechosa de patología intracraneal (ictus isquémico).

• ¿Qué hace durante el episodio?: la migraña suele ser suficientemente severa como para interrumpir actividades, y hace buscar sueño y reposo; el paciente tiene aspecto de afectación. En la cefalea tensional no suele haber interferencia tan clara en actividades, y el paciente parece más cansado que enfermo.

• ¿Qué efecto tienen los analgésicos?: la cefalea tensional mejora ostensiblemente con analgésicos comunes; la migraña suele mejorar más con evitación de estímulos y esfuerzos, y con reposo y sueño, que con analgésicos. El efecto inmediato del analgésico (menos de 15-20 minutos tras su administración) debe considerarse orientativo de cefalea funcional o facticia. La cefalea por HTIC mejora con analgésicos, aunque recurre.

En la práctica clínica, es frecuente el uso de diarios y calendarios de cefalea, en los que el paciente o los padres apuntan los episodios de cefalea, pudiendo además anotar algunos aspectos, como intensidad o factores precipitantes evidentes. Dentro de las utilidades de estos calendarios, existen posiblemente en la práctica clínica dos principales: 1) evaluación del número de episodios de migraña para la posible indicación de tratamiento profiláctico continuo; y 2) constatación para el profesional y para el entorno familiar de patrones de cefalea tensional, en los que existe predominio de días lectivos y mejoría en periodos vacacionales.

Uno de los puntos clave dentro de la evaluación clínica de la cefalea es la sospecha de HTIC. Puede decirse que esta sospecha siempre se funda en la anamnesis, como se ha insistido previamente; pero, en este caso, la exploración física alterada es muy indicativa. En la tabla III, se detallan los principales datos y signos cuya aparición guarda mayor relación con la existencia de HTIC. Toda sospecha de HTIC debe ser evaluada en ámbito hospitalario y la neuroimagen (TAC/RMN) es mandatoria.

Cefaleas primarias

Los tipos principales de cefalea primaria pediátrica son: la migraña sin o con aura y la cefalea tensional.

Migraña

La migraña es posiblemente la cefalea primaria pediátrica más frecuente. Se han reseñado con anterioridad los criterios actuales de diagnóstico ICHD-3 y algunas consideraciones en cuanto a la anamnesis. Debe destacarse, la frecuencia de antecedentes familiares de migraña. Existe un predominio de varones migrañosos en periodo escolar, pero la prevalencia en mujeres aumenta claramente en años inmediatamente prepuberales y en la pubertad. El tipo de migraña más habitual es la migraña sin aura, mostrando, solo aproximadamente un 20% de todos los migrañosos, aura típica (ver criterios) o de otro tipo. La descripción de migrañas con aura atípica (sin cefalea, basilar, oftalmopléjica, etc.), así como, la de síndromes relacionados (vértigo paroxístico, vómitos cíclicos, etc.) desborda los objetivos de la presente revisión.

Cefalea tensional

Es probable que la cefalea episódica tensional esté en aumento en la edad pediátrica. Previamente, se indicaron los criterios actuales de diagnóstico ICHD-3 y ciertas consideraciones en cuanto a la historia. La cefalea tensional no es siempre claramente reactiva a eventos estresantes, problemas conductuales o trastornos anímicos, pero la cefalea tensional frecuente o crónica debe ser siempre evaluada en este sentido y, a menudo, puede coexistir sintomatología depresiva.

Diagnóstico diferencial entre migraña sin aura y cefalea tensional

Posiblemente, uno de los puntos más importantes en el diagnóstico de la cefalea primaria pediátrica radica en la diferenciación clínica entre los dos tipos más frecuentes de cefalea recurrente, que son: la migraña sin aura y la cefalea episódica tensional. Si se estudian los criterios ICHD-3 que diferencian una y otra, puede observarse que los puntos clave entre ambas radican en: 1) duración de los episodios; 2) localización de la cefalea; 3) carácter opresivo vs. pulsátil; 4) intensidad leve vs. severa (puede ser moderada en ambas); 5) agravamiento con la actividad física normal; 6) presencia de náuseas/vómitos; y 7) foto/fonofobia. Es frecuente la presencia de cefalea bilateral en migraña, así como que exista cierta dificultad para establecer el carácter opresivo vs. pulsátil; por ello, los puntos 4-5, que probablemente van ligados, y los 6-7 son muy a menudo críticos en la diferenciación migraña vs. cefalea tensional. Es por ello, que debe intentarse inferir de forma fidedigna el grado de interferencia de la cefalea en las actividades, y no dar por bueno que la mera existencia de la cefalea supone ya una afectación importante, como puede quizás interpretarse en algunas anamnesis de familias preocupadas. De igual modo, la aparición muy ocasional de náuseas o vómitos, en una cefalea recurrente, o no claramente ligada al propio episodio de cefalea, no debe automáticamente hacer pensar en migraña. Es probable que exista actualmente un sobrediagnóstico de migraña sin aura en detrimento de cefalea tensional debido a una inadecuada interpretación de estos criterios.

Cefaleas secundarias

Los tumores cerebrales muestran a menudo cefalea, pero casi siempre acompañada de síntomas y signos de sospecha.

Tumores cerebrales y otras lesiones expansivas

Las lesiones intracraneales ocupantes de espacio, tienden a producir HTIC en su evolución; los tumores cerebrales son las principales lesiones de estas características, aunque no las únicas. La sospecha, fundada o no, de tumor cerebral es el principal motivo de la indicación de neuroimagen (TAC y/o RMN) en cefalea. La aparición de cefalea en niños afectos de tumor cerebral es frecuente (se estima que en torno a un 70% de todos los niños afectos), pero debe aclararse que la inmensa mayoría muestran otros signos de sospecha. Es reseñable un meta-análisis en el que se revisaron 1.275 niños con cefalea recurrente, de los que en 605 se realizó neuroimagen. Se detectó alguna anomalía en 97 pacientes (16% del total), pero solo en 18 niños la imagen era reveladora de patología neurológica en relación con la cefalea, y lo que fue más significativo, todos ellos mostraban exploración neurológica alterada(10). En función de estudios con estos resultados, la Academia Americana de Neurología avala la decisión de no solicitar neuroimagen ante cefalea recurrente con exploración física normal. Se han reseñado, en la tabla III, los síntomas y signos de sospecha principales de HTIC y se han comentado anteriormente algunos aspectos de la historia de cefalea sospechosa de HTIC. Debe hacerse hincapié, en que la cefalea tumoral es, a menudo, difusa, progresiva, más bien continua; pero, a veces, con periodos asintomáticos, a menudo nocturna, sobre todo, en horas previas al despertar y durante este.

Sinusitis

Existe un importante sobrediagnóstico de cefalea secundaria a sinusitis. La sospecha de sinusitis no debe sustentarse en la presencia de cefalea aguda recurrente o crónica, sino en la sintomatología de fiebre, rinorrea mucopurulenta, halitosis, etc. y, en todo caso, de dolor con sensación de plenitud en zonas sinusales y próximas, lo que se revela en forma más de dolor craneofacial asimétrico que de cefalea difusa. La sinusitis crónica no presenta cefalea como síntoma habitual. No deben realizarse radiografías simples de cráneo en la evaluación de la cefalea para el diagnóstico de una posible sinusitis. La ICDH-3 refuerza estas orientaciones exigiendo en el diagnóstico de cefalea secundaria a sinusitis la existencia de diagnóstico definido de esta en ausencia de cefalea como posible signo guía.

Apnea-hipopnea obstructiva del sueño

En toda historia de cefalea debe investigarse acerca de la calidad del sueño, y ello incluye la existencia de roncopatía. La obesidad, las malformaciones craneofaciales, la hipertrofia amigdalar, la patología neuromuscular…, son factores de riesgo. Es habitual un perfil de conducta con problemas de regulación de la misma (déficit atencional).

Cefalea postraumática

La cefalea secuelar, semanas después de un traumatismo craneoencefálico sin complicación intracraneal ni fractura, es una situación en general poco habitual en Pediatría. Debe practicarse neuroimagen en estos casos.

Hipertensión arterial

La mayoría de niños afectos de hipertensión crónica no presentan cefalea y, si aparece, suele ser de características más bien tensionales, pero con localización occipital. Debe medirse la presión arterial en todo paciente con cefalea de estas características.

Alteraciones de refracción

Es habitual achacar como origen de cefalea en edad escolar, problemas de refracción; esta relación causal es posible, pero suele existir una clara relación en la historia entre tareas con requerimientos visuales y el inicio de la cefalea. La mayoría de niños con cefalea a los que se les corrige su alteración visual no mejoran de aquella.

Tratamiento de cefalea aguda y profilaxis de cefalea primaria

Los analgésicos convencionales son la base del tratamiento de la cefalea aguda. Debe estimarse la necesidad de tratamiento farmacológico profiláctico en función de frecuencia e intensidad de los episodios de cefalea, sopesando ventajas e inconvenientes.

La base del tratamiento de la cefalea es farmacológica, pero existe lugar para algunas estrategias de manejo no medicamentoso. Este manejo se basa también en la anamnesis, ya que identifica factores precipitantes y trata de evitarlos o modificarlos. En el caso de la migraña, los episodios claramente ligados a alimentos específicos, pueden ser evitados con la supresión del alimento en cuestión. Deben evitarse, en cualquier caso, dietas restrictivas no fundadas en la historia personal. El sueño es también importante en la cefalea primaria. Una adecuada higiene de sueño puede prevenir recurrencias de cefalea primaria y, si está en curso un episodio de cefalea tensional, el reposo psicofísico es un adecuado coadyuvante. En caso de migraña, es frecuente que el sueño pueda abortar el curso de un ataque y, de hecho, es un criterio diagnóstico de elevada especificidad. Dada la influencia psicógena en la cefalea primaria, las técnicas de modificación de conducta, la hipnosis y relajación, etc., tienen cabida en el manejo, aunque en la práctica clínica existen dificultades para su aplicación.

El uso racional de fármacos para la cefalea en edad pediátrica está dificultado por varios factores: uno de ellos es la escasez de ensayos clínicos en este rango de edad, tanto para tratamiento de cefalea aguda como para profilaxis de cefalea primaria; otra dificultad añadida es la alta tasa de respondedores a placebo en cefalea primaria(11). En la tabla IV, se han resumido algunos aspectos de fármacos usados en cefalea.

Los analgésicos convencionales, como: paracetamol, ibuprofeno o metamizol, son la base del tratamiento de la cefalea aguda, sea cual sea su origen. Los dos primeros se han evaluado en cefalea primaria, mostrando cierta eficacia. Existe mayor evidencia para el uso de ibuprofeno en los ataques de migraña, sobre todo de forma precoz al inicio del dolor. Los triptanes son agonistas serotoninérgicos abortivos de migraña. No deben ser usados en otros episodios de cefalea. Su uso en edad adulta está plenamente difundido, con gran diversidad de productos. En edad pediátrica, existe experiencia con: sumatriptán, rizatriptan y zolmitriptan, siendo mayores las evidencias en cuanto, eficacia y seguridad en mayores de 12 años con la forma nasal del primero de los productos(12). Está contraindicado su uso en pacientes con patología cardiovascular, siendo frecuente la aparición de dolor torácico, palpitaciones y astenia tras su administración.

El punto clave de la profilaxis farmacológica radica en su indicación. Pueden considerarse fundamentalmente como criterios principales:

• Número de episodios de cefalea de moderada intensidad, superiores a 2-3 por mes.

• Baja efectividad de tratamiento para cefalea aguda.

• Crisis severas o prolongadas, con déficit o vómitos intensos, aunque sean menos frecuentes que 2/mes.

• Comorbilidad con patología psiquiátrica y emocional.

El uso de cuestionarios que evalúan el impacto de la migraña sobre las actividades y la calidad de vida pueden ayudar en la indicación del tratamiento, así como para monitorizar la eficacia de la profilaxis. La escala más difundida es la PedMIDAS, de uso sencillo(13). El único fármaco con nivel de evidencia clase I para profilaxis de migraña es la flunarizina; se trata de un vasodilatador, con efecto sedativo, por lo que su administración debe realizarse antes de ir a la cama, e incrementando la dosis a lo largo de 10-15 días(11). Suele producir ganancia de peso y se ha implicado en trastornos de movimiento, de tipo disquinesia tardía, por lo que su uso suele limitarse a un periodo concreto de meses. El propranolol es el betabloqueante del que se tiene mayor experiencia en profilaxis(11). Puede emplearse también atenolol o nadolol. Los betabloqueantes tienen un efecto broncoconstrictor, por lo que en todo paciente en el que se considera esta profilaxis, debe interrogarse específicamente respecto a historia de alergia respiratoria, hiperreactividad bronquial o asma. Pueden producir: hipotensión ortostática, astenia, fatiga y bajo ánimo emocional, incluso depresión. La amitriptilina es un antidepresivo ampliamente usado en neurología para profilaxis de cefalea primaria y neuralgias. Posiblemente, es un mediocre preventivo de migraña, pero parece ser útil en cefalea tensional, sobre todo reactiva o comórbil, con patología psiquiátrica. Al igual que la flunarizina, debe administrarse preferentemente en dosis única nocturna, con incremento progresivo de dosis, por su efecto sedativo; produce también ganancia de peso. Puede producir sequedad de boca y visión borrosa, y se ha relacionado con arritmias; suele recomendarse la realización de electrocardiograma al principio de tratamiento y al alcanzar la dosis deseada. Existen diversos antiepilépticos usados en prevención de migraña, los más empleados son: el topiramato y el valproato. Es probable que sean más efectivos en migraña con aura que sin aura, pero los potenciales efectos secundarios y la lenta titulación de dosis (sobre todo, de topiramato) limitan un tanto su uso. Debe reseñarse que el topiramato es el único fármaco preventivo de cefalea que puede producir pérdida de peso, hecho a tener en cuenta en pacientes obesos.

Función del pediatra de Atención Primaria

Los puntos clave de la actuación del pediatra de Atención Primaria ante un paciente con cefalea son:

1. Orientación etiológica según anamnesis y exploración, con planteamiento de realización de estudios complementarios y envío a ámbito hospitalario o especializado, en caso de sospecha de cefalea secundaria.

2. Orientación de tipo principal en la cefalea primaria: migrañosa, tensional u otra.

3. Tratamiento de los episodios agudos de cefalea primaria.

4. Valoración de la repercusión de la cefalea primaria y, por tanto, indicación de profilaxis farmacológica (o envío a ámbito especializado para la indicación de la misma).

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1. Dooley JM. The evaluation and management of paediatric headaches. Paediatr Child Health. 2009; 14: 24-30.

2.*** Hershey AD, Winner P, Kabbouche MA, Powers SW. Headaches. Curr Opin Pediatr. 2007; 19: 663-9.

3. Brna P, Dooley J, Gordon K, Dewan T. The prognosis of childhood headache: A 20-year follow-up. Arch Pediatr Adolesc Med. 2005; 159: 1157-60.

4. Lateef TM, Merikangas KR, He J, et al. Headache in a national sample of American children: prevalence and comorbidity. J Child Neurol. 2009; 24: 536.

5. Mortimer J, Kay J, Jaron A. Epidemiology of headache and childhood migraine in an urban general practice using Ad Hoc, Valquist and IHS criteria. Dev Med Child Neurol. 1992; 34: 1095-101.

6.** Durá Travé T, Yoldi Petri ME. Cefaleas agudas recurrentes: características clínicas y epidemiológicas. An Pediatr (Barc). 2005; 62: 141-6.

7. Gutiérrez-Mata AP, López-Casas J, Ortez-González CI, Sempere-Pérez A, Casartelli MJ, Campistol J. Características clínicas y evolución de los pacientes con cefalea migrañosa seguidos en la Unidad de Cefaleas de un hospital pediátrico de referencia. Rev Neurol. 2008; 46: 331-6.

8. Gordon K, Dooley J, Wood E. Prevalence of reported migraine headaches in Canadian adolescents. Can J Neurol Sci. 2004; 31: 324-7.

9.*** Headache Classification Committee of the International Headache Society (IHS). The International Classification of Headache Disorders, 3rd edition (beta version). Cephalalgia. 2013; 33: 629-808.

10. ** Lewis DW, Ashwal S, Dahl G, et al. Subcommittee of the American Academy of Neurology and the Practice Committee of the Child Neurology Society. Practice parameter: evaluation of children and adolescents with recurrent headaches: report of the Quality Standards. Neurology. 2002; 59: 490.

11.*** Lewis D, Ashwal S, Hershey A, Hirtz D, Yonker M, Silberstein S; American Academy of Neurology Quality Standards Subcommittee; Practice Committee of the Child Neurology Society. Practice parameter: pharmacological treatment of migraine headache in children and adolescents: report of the American Academy of Neurology Quality Standards Subcommittee and the Practice Committee of the Child Neurology Society. Neurology. 2004; 63: 2215-24.

12. Winner P, Rothner AD, Saper J, et al. A randomized, double-blind, placebo-controlled study of sumatriptan nasal spray in the treatment of acute migraine in adolescents. Pediatrics. 2000; 106: 989.

13. Hershey AD, Powers SW, Vockell AL, Lecates SL, Segers A, Kabbouche MA. Development of a patient-based grading scale for PedMIDAS. Cephalalgia. 2004; 24: 844-9.

Bibliografía recomendada

– Headache Classification Committee of the International Headache Society (IHS). The International Classification of Headache Disorders, 3rd edition (beta version). Cephalalgia. 2013; 33: 629-808.

Aunque de gran extensión, se trata de un importante documento, ya que es la guía desde la que se pretende una clasificación sistemática de todas las cefaleas. Ha sido criticada respecto la restrictividad de los criterios de migraña pediátrica, pero su uso es generalizado.

– Hershey AD, Winner P, Kabbouche MA, Powers SW. Headaches. Curr Opin Pediatr. 2007; 19: 663-9.

Revisión breve, pero muy completa por parte de un autor de referencia en el tema.

– Lewis D, Ashwal S, Hershey A, Hirtz D, Yonker M, Silberstein S; American Academy of Neurology Quality Standards Subcommittee; Practice Committee of the Child Neurology Society. Practice parameter: pharmacological treatment of migraine headache in children and adolescents: report of the American Academy of Neurology Quality Standards Subcommittee and the Practice Committee of the Child Neurology Society. Neurology. 2004; 63: 2215-24.

Documento de consenso para la orientación de tratamiento en cefalea aguda y en profilaxis, elaborado por la Academia Americana de Neurología, según estudios de evidencia. Repasa los fármacos empleados de forma más habitual, de manera completa y clarificadora.

– Verdú Pérez A, Cazorla Calleja MR. Cefaleas primarias infantiles. En: Verdú A y eds., Manual de Neurología Infantil, 2ª ed. Panamericana, 2014.

Breve revisión de la cefalea primaria pediátrica, de forma práctica y clara, dentro de un texto de referencia en castellano, en neuropediatría.

Caso clínico


Niña de 12 años de edad que consulta con su pediatra de Atención Primaria, porque el día previo mostró cefalea durante unas horas. En realidad, la madre indica que ha mostrado frecuentes episodios de cefalea en meses previos, pero el del día previo fue más intenso y, por ello, ha motivado la consulta. Se trata de una niña sin antecedentes familiares ni personales patológicos reseñables; es buena estudiante, y es descrita como alegre, lista y sociable. Es deportista y acude, además, a diversas actividades extraescolares (danza, piano). La madre describe cefalea episódica, fluctuante en frecuencia, desde hace, al menos, un año y medio; no más de 2-3 episodios al mes, aunque en el último mes se ha hecho más frecuente y ha presentado algunos días agrupados con cefalea. El último episodio fue precedido de 10 días libre de síntomas. Suele quejarse por la tarde, y la notan algo cansada y de peor humor, pero sin vómitos u otro síntoma. La cefalea no suele durar más de un par de horas. Mejora con paracetamol y reposo. A veces, se va a la cama con cefalea, pero esta no le despierta. Al ser interrogada respecto al predominio en días lectivos, la madre nos indica que “es más frecuente cuando está cansada, pero también se ha quejado algunos fines de semana”. La exploración física es normal, aunque no se practica fondo de ojo, por dificultad técnica para realizarlo. La madre está preocupada y solicita estudio “neurológico”.


Trastornos paroxísticos no epilépticos en la infancia

J. Campistol Plana
Temas de FC


J. Campistol Plana

Catedrático de Pediatría. Servicio de Neuropediatría.
Hospital Universitari Sant Joan de Dèu. Esplugues de Llobregat. Barcelona


Resumen

Los trastornos paroxísticos no epilépticos (TPNE) se definen como episodios que imitan a una crisis epiléptica. Su aparición es generalmente brusca y de breve duración, originados por una disfunción cerebral de origen diverso, pero que no obedecen a una descarga neuronal excesiva. Su incidencia es más elevada que la epilepsia, pueden aparecer a cualquier edad, pero son más frecuentes en la edad pediátrica, especialmente en el primer año de vida. La inmadurez del sistema nervioso en la infancia hace que, en este período, las manifestaciones clínicas sean muy diversas y diferentes a otras edades. Fenómenos normales y comunes en el niño pueden imitar crisis epilépticas. El primer paso para un diagnóstico correcto es establecer si el episodio paroxístico es una crisis epiléptica o un TPNE. Es importante seguir un protocolo de diagnóstico, el examen físico y la experiencia. El diagnóstico diferencial incluye todas las causas de movimientos anormales, pérdida de conciencia, caída, alteración de la función mental, fenómenos sensitivos o motores y movimientos convulsivos. En algunos, se ha demostrado una base genética. Las opciones terapéuticas son escasas y la mayoría de TPNE tienen una evolución favorable.


Abstract

The Paroxysmal Non-Epileptic Disorders (PNED) are defined as events that mimic epileptic seizures. Its onset is usually sudden and short-lived, caused by brain dysfunction of various origin but not due to excessive neuronal firing. Its incidence is higher than the epilepsy, they can occur at any age but are most common in children especially in the first year of life. The immature nervous system in childhood causes in this period paroxystical manifestations that are very diverse and different from other ages. Normal and common paroxystical manifestations in children can mimic epileptic seizures. The first step is the protocol diagnosis and clinical expertize to establish a correct diagnosis if the clinical paroxysmal episode is a seizure or PNED. The differential diagnosis includes all causes of loss of consciousness, fall, impaired mental function, motor and sensory phenomena or convulsive movements. Differential diagnosis includes movement disorders, all causes of loss of consciousness, fall, impaired mental function, motor and sensory phenomena or convulsive associate movements. In some of them a genetic basis exist. Treatment options are limited and most PNED untreated have a favorable outcome.


Palabras clave: Trastornos paroxísticos no epilépticos; Epilepsia; Protocolo diagnóstico; Genética; Tratamiento

Key words: Paroxysmal non epileptic events; Epilepsy; Diagnosis; Genetics; Treatment


Pediatr Integral 2015; XIX (9): 622-631


Trastornos paroxísticos no epilépticos en la infancia

Introducción

Los trastornos paroxísticos no epilépticos (TPNE) constituyen un grupo heterogéneo de situaciones muy polimorfas desde el punto de vista semiológico, en las que se producen accesos intermitentes de cuadros clínicos muy diversos que pueden remedar una crisis epiléptica y que están causados básicamente por procesos fisiológicos o psicológicos.

Por su parte, una crisis epiléptica, se define como un evento clínico ya sea motor, comportamental, sensorial o sensitivo, como resultado directo de un cambio en la actividad eléctrica cerebral. La diferencia es, muy sutil y en ocasiones es difícil de evidenciar, de ahí la facilidad con que pueden confundirse ambos trastornos. El 15% de niños menores de 15 años han padecido algún tipo de trastorno paroxístico. La incidencia de los TPNE en la infancia es mucho más elevada que la de los trastornos epilépticos (10:1)(1).

Hay muchos eventos que por su fenomenología clínica pueden fácilmente confundirse con una crisis epiléptica(2). El listado de los TPNE que pueden simular una crisis epiléptica es enorme. Basta recordar los trabajos de Jeavons, Smith, Betts y Uldall, en centros con notable experiencia en epilepsia y en los que aproximadamente un 20-25% de los pacientes etiquetados de epilepsia y remitidos a una unidad de epilepsia en realidad padecían un TPNE(2). Muchos de estos trastornos son edad-dependientes y desaparecen sin dejar secuelas en la mayoría de casos. La inquietud que generan para los familiares que han presenciado el episodio es enorme. Mayor angustia causa el diagnosticarlos erróneamente de epilepsia cuando no lo son. Someterlos a medicación antiepiléptica cuando no la necesitan, a muchos exámenes complementarios cuando no los precisan o a las limitaciones propias de la epilepsia cuando no lo requieren. Todo ello, forma parte de los errores habituales que se pueden cometer cuando no se analizan en profundidad o se desconocen los TPNE de la infancia. La confusión se da aún con mayor frecuencia en pacientes con déficits neurológicos que, además, de presentar una mayor incidencia de epilepsia, también pueden manifestar trastornos paroxísticos de naturaleza no epiléptica. Paradójicamente, es menos común que un trastorno epiléptico se diagnostique erróneamente de trastorno paroxístico no epiléptico(2).

Causas de error

Existen varios factores responsables de estos errores tan frecuentes en la práctica diaria.

En primer lugar, una anamnesis incorrecta, ya sea por dificultades del paciente en expresarse o de los familiares o de las personas que presenciaron el episodio. En epilepsia, una anamnesis detallada del proceso es indispensable y, en ocasiones, su valor es igual o superior a la información que nos pueda ofrecer el trazado EEG, este algoritmo puede aplicarse perfectamente en los TPNE(1,3). Las crisis deben valorarse mediante anamnesis cuidadosa de todos los acontecimientos que precedieron, rodearon y culminaron con el ataque; analizando también con detalle el período postcrítico. La deficiente interpretación semiológica del trastorno es otra de las causas de error. Existe una tendencia por parte de los profesionales de la salud, en general, a etiquetar todo trastorno paroxístico de epiléptico(2). La presencia de fenómenos clínicos considerados “epilépticos” en una crisis, puede contribuir a ello. Niños con TPNE pueden presentar en alguna ocasión: mordedura de lengua, pérdida de conciencia, relajación de esfínteres, clonías, opistótonos, crisis de hipertonía, midriasis, sialorrea e incluso ligera postración o somnolencia postcrítica. Estos fenómenos no son exclusivos de los pacientes con epilepsia y pueden darse también en los TPNE. Sin ir más lejos, el síncope convulsivo constituye un ejemplo.

La valoración e interpretación de los antecedentes familiares es otra fuente de error. La coexistencia de epilepsia en el padre o incluso de crisis febriles en un hermano, no necesariamente comporta que el cuadro clínico que presenta el paciente corresponda a un trastorno epiléptico. Los exámenes complementarios deben ser solicitados e interpretados adecuadamente, siempre teniendo presente al paciente, sus circunstancias y, especialmente, el cuadro clínico. En general, solamente se solicitan en caso de duda y para descartar otra patología responsable del cuadro, como puede ser ante la sospecha de: epilepsia, enfermedad metabólica o degenerativa, proceso expansivo o patología extraneurológica de origen cardíaco o digestivo.

Tenemos que señalar, el gran valor que tiene el trazado EEG frente a un paciente con un cuadro paroxístico y el limitado valor confirmativo que tiene en un TPNE(2). Habitualmente, encontramos un registro EEG alterado (con anomalías paroxísticas generalizadas o focales, registro de verdaderas crisis o bien enlentecimiento postcrítico) en pacientes con cuadros epilépticos; por contra, en los pacientes con TPNE, la normalidad EEG es la regla. Con frecuencia, vemos pacientes con epilepsia y trazados EEG absolutamente normales (30% después de la primera crisis) y, al revés, pacientes que aparentemente no han presentado ningún tipo de crisis convulsiva y con registros EEG anormales y una actividad considerada “epiléptica”. Cavazzutti ya demostró que el 2,9% de los escolares (6-14 años) sin crisis, presentaban un patrón EEG considerado “epiléptico”. Debemos tener en cuenta la interpretación subjetiva de los registros EEG(1,2). Todo ello nos lleva a concluir que, el registro EEG aun a pesar del gran valor que tiene en el estudio de los cuadros paroxísticos, suele ser una de las principales causas de error; no obstante, realizado en buenas condiciones e interpretado adecuadamente, permitirá confirmar el diagnóstico.

Pauta de estudio

Será, pues, conveniente tener en cuenta estas consideraciones y disponer de una pauta de estudio frente a un paciente con un cuadro paroxístico y que pasa por un interrogatorio completo, la adecuada valoración de los antecedentes, la exploración física y los exámenes complementarios dirigidos en función del fenómeno presentado (Tabla I).


Es de gran utilidad, el análisis detallado del episodio en vídeo doméstico o simplemente en el móvil, para su posterior análisis. En la actualidad, este hecho ha cambiado un poco la historia de los trastornos paroxísticos no epilépticos, pues es bastante común que muchas familias, angustiadas por el cuadro clínico, acudan ya a la primera consulta con el registro de varios episodios similares. Determinar el origen epiléptico o no puede requerir en caso de duda una prudente espera, en ocasiones, de un registro vídeo-EEG o de otras exploraciones complementarias(2-3).

Clasificación de los TPNE

Existen muchas clasificaciones de los trastornos paroxísticos no epilépticos, clásicamente se dividen: por hipoxia cerebral, en relación con el sueño, extrapiramidales, psiquiátricos y un grupo de miscelánea. Preferimos agruparlos por edades de presentación y en relación con el sueño, movimiento, hipoxia, dolor, psicógeno y un amplio grupo de miscelánea(2) (Tabla II).

No podemos revisar en este capítulo todos y cada uno de los TPNE, existen ya monografías al respecto donde se detallan todos y cada uno de los más de 65 TPNE conocidos(2). Nos limitaremos a revisar algunos de los TPNE más comunes en la práctica diaria del pediatra, analizando sus características principales y diferenciales, su fisiopatogenia, herencia y explorar las opciones terapéuticas.

TPNE en el período neonatal

Temblor y tremulaciones. El temblor es el TPNE más frecuente en el período neonatal. Consiste en movimientos rítmicos oscilatorios de igual amplitud. Se originan por inmadurez del sistema interneuronal inhibidor espinal. Pueden ser muy sutiles, de alta frecuencia (más de 6 Hz) y baja amplitud (menos de 3 cm) o pueden ser groseros de baja frecuencia y elevada amplitud. Las tremulaciones (jitteriness) consisten en un temblor recurrente. Pueden afectar a una extremidad o al mentón, pueden ser simétricos o asimétricos y ceden al sujetar la zona afecta. Aparecen espontáneamente y suelen aumentar con los estímulos, el llanto o el frío. Más del 70% de los neonatos sanos presentan temblor de tipo sutil en los tres primeros días de vida, mientras que las tremulaciones afectan a casi la mitad de los neonatos. Ambas situaciones son más frecuentes en neonatos irritables y se consideran fisiológicos o benignos. La evolución neurológica es siempre favorable. Los temblores patológicos, habitualmente groseros, se observan en la encefalopatía hipóxico-isquémica y pueden confundirse con crisis epilépticas. En este caso, junto con los temblores, se suele asociar hiperreflexia y síndrome de hiperexcitabilidad neonatal. También, se observan en situaciones de: hipoglucemia, hipocalcemia, sepsis, hemorragia intracraneal, hipotermia, hipertiroidismo y en hijos de madres con abuso de sustancias o que han sido tratadas con inhibidores de la recaptación de serotonina. Existe un tipo característico de temblor relativamente frecuente, de herencia autosómica dominante, exclusivo de los músculos del mentón, provocado en muchas ocasiones por el llanto(1,4).

Los temblores pueden confundirse con más frecuencia con crisis epilépticas, especialmente en aquellos casos en que estas se han confirmado en neonatos con complicaciones perinatales. En este caso, el EEG crítico y el vídeo-EEG ayudan al diagnóstico diferencial.

Mioclonus del sueño. El mioclono se define por un brusco y breve movimiento de un miembro causado por una contracción muscular(5). Puede ser focal afectando a una parte del cuerpo o generalizado, y a diferencia del temblor es irregular, arrítmico y de mayor amplitud. Su origen puede situarse en córtex, tronco o médula espinal. El mioclono epiléptico es infrecuente en el neonato, no así el mioclono patológico que se asocia a compromiso neurológico grave (hemorragia intraventricular, encefalopatía hipóxico-isquémica, encefalopatías metabólicas), como expresión de un fenómeno de liberación de tronco cerebral por pérdida de la inhibición cortical lesionada(4). En el mioclono nocturno neonatal benigno, las contracciones mioclónicas solo se observan durante el sueño NREM. Es un trastorno relativamente frecuente y se confunde con crisis epilépticas y con estado epiléptico con demasiada frecuencia cuando se presentan de forma muy repetida. Las mioclonías son: breves, multifocales, repetitivas y arrítmicas, afectan a cualquier extremidad, especialmente a los miembros superiores, respetan la cara y ceden inmediatamente al despertar al neonato. Se presentan en accesos y pueden persistir durante 20-30 minutos. Suelen iniciarse en los primeros días de vida y suelen ceder espontáneamente antes de los 4 meses de vida(5). El uso de fenobarbital las empeora y el EEG crítico normal descarta un origen epiléptico. Probablemente se produce por una inmadurez de las vías serotoninérgicas a nivel del tronco cerebral.

Respuesta exagerada al estímulo (reacción de sobresalto). En el neonato existe una reacción de sobresalto normal ante un estímulo inesperado que consiste en una mueca facial y parpadeo seguido de flexión de tronco. La respuesta es exagerada cuando interfiere el estado basal del neonato y produce apnea. Este proceso es preciso diferenciarlo de la hiperekplexia, que se caracteriza por una reacción de sobresalto exagerada a los estímulos auditivos, táctiles e incluso visuales. Se asocia, además, rigidez muscular y mioclono nocturno. Existen dos formas de hiper­ekplexia neonatal. La forma de menor gravedad solo presenta respuestas de sobresalto exageradas, que se caracterizan por espasmo tónico generalizado con flexión tónica de extremidades y tronco y cierre de puños. La apnea es posible durante el espasmo debido a la rigidez de la pared torácica. El baño, el despertar o un estímulo auditivo o táctil puede desencadenar un episodio. Esta respuesta exagerada se induce también fácilmente golpeando el puente nasal, lo que permite diferenciarlas de las crisis mioclónicas. En la forma más grave, a todo lo anterior, se asocia rigidez muscular generalizada en vigilia, además del mioclono nocturno. El EEG basal es normal, aunque en la fase de apnea y bradicardia puede observarse aplanamiento de la actividad. El trastorno puede ser fácilmente confundido con: crisis mioclónicas, tetania neonatal o síndrome del stiff-baby congénito, lo que retrasaría un diagnóstico vital para evitar una apnea grave(6). La enfermedad puede ser esporádica o transmitirse con un patrón autosómico dominante con expresión variable. Se debe a mutaciones en el gen CLRA1, localizado en el cromosoma 5p33-35 y es posible hacer diagnóstico molecular. El trastorno se debe a un defecto en el paso de cloro a través de la subunidad α1 o ß1 del receptor de glicina estricnina-sensible a nivel de la formación reticular de la protuberancia, lo que produce un defecto en la inhibición neuronal. El trastorno responde al clonazepam (0,1-0,2 mg/kg/día). La maniobra de Vigevano es útil para abortar el episodio de sobresalto que dificulte la respiración, al forzar la flexión del neonato presionando la cabeza hacia las rodillas. Superado el período neonatal, la enfermedad persiste varios años con riesgo de muerte súbita por apnea central, por afectación a nivel de tronco cerebral y/o por apnea durante el espasmo tónico. La rigidez desaparece antes de los 3 años, pero las caídas al suelo a consecuencia del espasmo y la respuesta exagerada al sobresalto persisten mucho tiempo, incluso en la edad adulta(7).

Movimientos coreicos de extremidades, boca y lengua pueden observarse en niños prematuros con displasia broncopulmonar grave. Estos episodios empeoran con la dificultad respiratoria y mejoran con el sueño. Se sospecha se deban a hipoxia crónica de ganglios basales. La evolución neurológica posterior no es muy favorable(4).

Crisis sutiles sin correlato EEG. Se definen por la presencia de alteraciones en la conducta, de la actividad motora o de sus funciones autonómicas sin que se asocien a anomalías epileptiformes en el EEG crítico. Estos episodios no se acompañan de movimientos tónicos, clónicos ni mioclónicos, pero sí a movimientos anormales de los ojos (mirada lateral mantenida, nistagmo) y movimientos oro-bucales (succión, masticación o protusión lingual). No responden a los anticonvulsivos y, en ocasiones, se asocian a verdaderas crisis, por lo que existe dificultad para discernir que se traten de verdaderas crisis epilépticas. Se cree que estos episodios representan un fenómeno de liberación de tronco cerebral. En estos casos, se requiere un estudio vídeo-EEG prolongado(2,4).

TPNE en el lactante

Espasmo del sollozo. Constituye uno de los TPNE más frecuentes en la edad pediátrica. Los episodios suelen aparecer entre los 6-18 meses y pueden persistir más tiempo o iniciarse antes(8-9). Existen dos tipos: pálido y cianosante. El primero es básicamente un síncope vasovagal por un mecanismo cardioinhibitorio neurológicamente mediado. Se desencadena por un leve e inesperado golpe en la cabeza. El niño pierde la conciencia, cae al suelo, se pone pálido e hipertónico. El episodio puede hacer pensar en una crisis si no se percibe que fue precedido por traumatismo y si se sigue de mioclonías. La recuperación tiene lugar en pocos segundos-minutos. Los episodios remiten con la edad, aunque suele evolucionar hacia síncopes vasovagales. Algunos niños presentan anemia ferropénica asociada y de dudosa relación con el trastorno. El cianosante tiene su origen en una apnea espiratoria prolongada. El episodio se inicia por llanto o grito seguido de apnea, pérdida de conciencia y cianosis y, en ocasiones, posturas tónicas(9). Suele ser desencadenado también por pequeños traumatismos, aunque la frustración o el miedo son los factores más evidentes. Son mucho más frecuentes que los pálidos y en ambos tipos se encuentran marcados antecedentes familiares. La evolución es favorable, no precisan tratamiento aparte de identificar el trastorno y tranquilizar a la familia y al entorno.

Episodios de apnea. Son manifestaciones muy frecuentes en el lactante. Se definen por la interrupción de la respiración durante más de 15 segundos. Son frecuentes en los primeros dos meses de vida en niños prematuros y pueden ser secundarios a reflujo gastroesofágico y a medicación. Se han observado como primera manifestación de una epilepsia focal, aunque la mayoría de los casos son de origen desconocido. Su posible relación con la muerte súbita hace que se aconseje una monitorización continua durante los meses posteriores al evento y se considere como un episodio aparentemente letal(8).

Spasmus nutans. Se presenta en lactantes y se caracteriza por episodios espontáneos de nistagmo asimétrico asociado a inclinación y movimientos de asentimiento o negación de la cabeza. La duración es de escasos segundos, pero tiene tendencia a repetir. El proceso es autolimitado y desaparece entre los 3 y 6 años. El EEG es normal. Hay que descartar la posibilidad de lesiones quiasmáticas o diencefálicas(10).

Estremecimiento. Son eventos paroxísticos breves y frecuentes que se inician hacia los 4 meses de edad, pero se extienden a lo largo de la infancia. Consisten en cesación de la actividad sin pérdida de conciencia, temblor brusco rápido de corta duración especialmente de la cabeza, con posturas tónicas con flexión o extensión de la cabeza y cuello con estremecimiento de tronco y cefálico. Puede haber un factor precipitante, repetir varias veces al día y no hay postcritico. El EEG ictal es normal(2,4,10).

Tortícolis paroxístico. Se inicia en el primer año de vida y remite espontáneamente antes de los 3-5 años. El niño presenta de forma recurrente y subaguda, a veces, precedido de movimientos oculares anormales, una postura de tortícolis no doloroso, a menudo desencadenado por cambios en la postura(2,7,10). El paciente durante los episodios puede aquejar malestar, irritabilidad, agitación, palidez, vómitos o incluso ataxia. Los episodios, que suelen cambiar de un lado a otro en cada evento, pueden durar minutos, horas y, a veces, días, cediendo espontáneamente y repetir con una frecuencia variable, a veces, constante. Entre los episodios, la exploración neurológica, neuroimagen y EEG son normales. Es más frecuente en niñas (3:1) y tiene un predominio matutino. Se desconoce la etiología, aunque se sospecha una canalopatía (CACA1A y PRRT2) y en relación con la migraña; ya que, en ocasiones, el cuadro puede evolucionar hacia vértigo paroxístico, ataxia episódica y cefalea migrañosa(11).

Síndrome de Sandifer. El lactante presenta posturas anómalas del cuello, tronco y extremidades como consecuencia de reflujo gastroesofágico, hernia hiatal o disfunción esofágica. En otras ocasiones, puede presentarse en forma de episodios súbitos de tortícolis, rigidez generalizada y opistótonos que pueden acompañarse de apnea, mirada fija y mioclonías de miembros. Suelen ocurrir pocos minutos después de comer y puede no asociarse a regurgitaciones, otra característica es la normalidad intercrítica. Se presenta especialmente entre los 18-36 meses. El cuadro clínico puede remedar una distonía o una crisis epiléptica. La presencia de regurgitaciones junto con un EEG crítico normal descarta epilepsia. El cuadro cede al tratar el reflujo gastroesofágico.

Episodios de autoestimulación. Se inician entre los 3 meses y 5 años. Se pueden expresar de formas diferentes: posturas distónicas, gruñidos, diaforesis, agitación, cianosis o palidez, mirada perdida, frotamiento de labios y sonrisa o incluso miedo. El paciente puede estimular directamente sus genitales o a través de maniobras de frotamiento de los muslos. Ciertas situaciones favorecen los episodios (aburrimiento, viaje en asiento de coche, cansancio, conciliar el sueño). El episodio cesa al distraer al niño, aunque suele mostrarse contrariado con tendencia a reiniciar la actividad. Pueden confundirse con facilidad con crisis focales complejas. Un vídeo doméstico puede ayudar al diagnóstico. El pronóstico es favorable(12).

Vértigo paroxístico benigno. Se presenta entre los 2-4 años en forma de episodios breves de inestabilidad sin aura y que se resuelve de forma espontánea en poco tiempo. Puede ser confundido con epilepsia debido a su carácter paroxístico, recurrente, asociado a sensación de miedo y manifestaciones autonómicas (sudoración, náuseas, vómitos). No existe pérdida de conciencia y no hay período postcrítico. La frecuencia de los episodios es muy variable y el cuadro remite hacia los 5 años. Se considera una variante de migraña, ya que en una elevada proporcionan evolucionan hacia cefalea migrañosa(11).

Vómitos cíclicos del lactante. Se caracterizan por episodios agudos y repetidos de náuseas y vómitos, a menudo asociados a cefalea o dolor abdominal, y que pueden durar varios días. Muchos casos requieren rehidratación parenteral. Estos episodios repiten con cierta periodicidad (3-4 por año) y no se encuentra factor desencadenante(2). Algunas enfermedades metabólicas de presentación intermitente se pueden manifestar de forma similar. Se inician en el primer año, pero pueden persistir varios años. Suele existir antecedentes familiares de migraña y los mismos pacientes evolucionan hacia migraña en edades posteriores.

Hemiplejía alternante de la infancia. Este raro fenómeno debuta antes de los 18 meses. Consiste en episodios de hemiplejía flácida subaguda asociado a síntomas autonómicos y nistagmo monocular e ipsilateral a la hemiplejía. El episodio se suele iniciar con posturas tónicas o distónicas de miembros con agitación y sensación de miedo. Se sigue de desviación de la cabeza hacia el hemicuerpo afectado y progresa hacia una hemiplejía completa con dificultad para la deglución y respiración. La hemiplejía dura desde pocos minutos a varias horas, puede afectar a ambos hemicuerpos de forma simultánea y remite espontáneamente para volver a repetir en el mismo o en otro hemicuerpo al cabo de pocas semanas(13). El paciente muestra recuperación completa tras el sueño. Los episodios iniciales pueden ser confundidos con crisis parciales complejas. El EEG crítico muestra ondas lentas unilaterales en el hemisferio afecto. La evolución es tórpida y los episodios tienden a remitir con la edad, pero los pacientes evolucionan hacia un retraso cognitivo, ataxia, epilepsia y coreoatetosis persistente. Se ha identificado el gen responable ATP1A3. Responden parcialmente a la flunarizina, pero no evita los ataques ni el deterioro neurológico(2,13).

Dolor paroxístico extremo. Puede debutar ya en período neonatal o especialmente en el lactante, con un dolor paroxístico extremo, especialmente a nivel rectal y en región perianal. Posteriormente, con la edad, el dolor puede persistir en esta zona o localizarse a nivel ocular, submandibular o submaxilar. Otro hallazgo constante, es la rubicundez facial que acompaña al dolor, especialmente en los pacientes más jóvenes. Durante los episodios, los pacientes manifiestan una extrema rigidez de extremidades y tronco semejando una crisis tónica. Pueden presentar, además, crisis tónicas no epilépticas, seguidas de inmovilidad de un miembro semejando la paresia de Todd(14). Es también característica la rubefacción en el área donde se localiza el dolor, incluso, en ocasiones, manifiestan cambios de color similar al arlequín. Cuando el dolor es ocular, puede acompañarse de midriasis, lagrimeo y rinorrea(2). No es fácil de identificar el cuadro, especialmente, cuando debuta en el neonato o en el lactante joven con un llanto inconsolable, rigidez, apnea y palidez, e incluso crisis tónica sin un factor desencadenante, ni una clara localización del dolor. La duración de los ataques es muy variable y va desde segundos a varios minutos, incluso unas pocas horas. El fenómeno autonómico que con frecuencia se acompaña de rigidez y espasmo tónico, se manifiesta por bradicardia y asistolia, conduciendo finalmente a un cuadro sincopal. También pueden manifestar: broncoespasmo, lagrimeo, hipersalivación, y rinorrea, durante los ataques. Entre las crisis, los pacientes están asintomáticos y con un notable estreñimiento en los más jóvenes, posiblemente asociado al temor de que la defecación induzca otra crisis. El examen neurológico entre las crisis es completamente normal. En niños mayores y adultos, la identificación del trastorno es más sencilla y la localización cambiante del dolor, los antecedentes familiares y la normalidad intercrisis ayudan al diagnóstico. Con la edad, el cuadro clínico tiende a disminuir en severidad, pero puede variar en cuanto a la localización del dolor y de los síntomas autonómicos acompañantes. No existe siempre un factor desencadenante, el más común es la defecación, la ingesta de comida o incluso la toma de medicación. Se trata de una enfermedad hereditaria autosómica dominante, debida a una mutación en el gen SCN9A, responsable de una canalopatía con ganancia de función del canal de sodio NaV 1.7(14). Los exámenes complementarios son normales/negativos y se confirma el diagnóstico mediante el estudio molecular. Las opciones terapéuticas más efectivas son: el identificar y evitar en lo posible los factores desencadenantes particulares en cada caso y el empleo de carbamazepina (10-15 mg/kg/día), que logra eliminar o simplemente reducir el número y la severidad de los episodios. Es un trastorno que perdura toda la vida. Sin embargo, los ataques son más frecuentes e intensos en las primeras épocas de la vida(2,14).

Mioclonías benignas del lactante. Suele debutar entre los 3 y 9 meses de vida, aunque también ha sido descrito en el período neonatal. El lactante presenta al despertar repetidas (salvas) bruscas contracciones mioclónicas en flexión de cuello y extensión y abducción de los miembros superiores que recuerdan a los espasmos epilépticos del síndrome de West. Se presentan en vigilia y varias veces al día. Pueden ser también tenues, similares a una mioclonía generalizada. El EEG es normal y no existe deterioro cognitivo. Ceden espontáneamente hacia los 9 meses(2,10). Aunque se han descrito con más frecuencia en niños sobrestimulados, se desconoce el origen del trastorno.

Crisis tónicas reflejas del lactante. Este cuadro se presenta entre los 2 y 3 meses de edad y se manifiesta por contracción tónica con extensión de las 4 extremidades, apnea y cianosis y congestión facial durante 3-10 segundos. Se desencadena por estímulos táctiles o cambios posicionales, solo cuando el niño está en vigilia y sujetado por un adulto en posición vertical, y es desplazado en dirección céfalo-caudal. Es más frecuente en lactantes irritables y, en ocasiones, aparece en salvas durante 2-3 días. Cede espontáneamente pocos meses después del inicio. El EEG ictal e interictal es normal. Se desconoce su origen(2,10).

Desviación paroxística de los ojos hacia arriba con ataxia. El cuadro se inicia entre los 3 meses y 2 años y consiste en episodios prolongados (segundos, horas o días) de desviación continua o episódica de los ojos hacia arriba con ataxia asociada. Durante el episodio, el intento del niño de mirar hacia abajo le induce un nistagmo repetido en dirección hacia abajo. Los síntomas desaparecen con el sueño y se incrementan con el cansancio o las infecciones. El cuadro remite espontáneamente en unos años y la mitad de los casos evolucionan con retraso del desarrollo y lenguaje. Se desconoce la causa, algunos casos mejoran con L-dopa. La neuroimagen es normal y existen cuadros familiares(15).

Head banging. El episodio consiste en movimientos rítmicos de la cabeza cuando el lactante va a dormirse. La persistencia de estos movimientos durante el sueño se denomina jactatio capitis nocturno. Los episodios remiten espontáneamente a los 2-3 años y se observan más frecuentemente y con más intensidad en niños con retraso, deficiencia sensorial o trastorno el espectro autista.

El body rocking se inicia en el primer año con movimientos de balanceo cuando el niño está en sedestación, con movimientos rítmicos de tronco y cabeza tanto en dirección lateral como postero-anterior. Aunque puede presentarse en niños normales, es más común en lactantes poco estimulados, con retraso cognitivo o con déficit sensorial(10).

Estereotipias. Se trata de conductas motoras repetitivas (orofaciales, cabeza o miembros superiores con movimientos de aleteo) que se presentan de forma rítmica y continuada, en niños por lo demás normales, especialmente cuando se sienten a gusto con el juego o en situaciones de excitación o estrés. Suelen comenzar al año y remiten entre los 2 y 3 años. Son más acentuados y persistentes en pacientes con patología neurológica (discapacidad intelectual o trastorno del espectro autista)(2,10).

TPNE en el niño y adolescente

Migraña y equivalentes migrañosos. Constituyen un amplio grupo de TPNE que pueden, en ocasiones, confundirse con epilepsia, especialmente en las formas de migraña complicada, pero por problemas de espacio no trataremos, sería objeto de otro capítulo(16-18).

Trastornos del movimiento. En ellos, se incluyen: tics, corea, balismo, mioclono esencial, compulsiones, estereotipias, manierismos, coreoatetosis paroxística kinesigénica, coreoatetosis paroxística distónica y la distonía paroxística inducida por el ejercicio que tampoco analizaremos por la misma razón(10).

Síncope. Los síncopes son los TPNE más frecuentes en este grupo de edad y que con mayor facilidad se confunden con crisis epilépticas generalizas. El síncope se define por una pérdida brusca de la conciencia y del tono postural debido a hipoperfusión arterial cerebral con recuperación espontánea. Aparece cuando la falta de perfusión/oxigenación cerebral supera los 8-10 segundos. Con frecuencia, se asocia sudoración y palidez, debilidad, parestesias, así como cierta rigidez generalizada y sacudidas mioclónicas irregulares de los miembros (síncope convulsivo). Puede existir enuresis o incluso mordedura de lengua en algún caso. La duración suele ser corta (10-30 segundos), aunque hay casos de mayor duración. Algunos pacientes presentan síntomas prodrómicos (presíncope) caracterizados por: mareo, sensación de calor, náuseas, palidez y visión borrosa, que desaparecen con el decúbito(19). La recuperación es rápida sin síntomas de confusión postictal. El síncope se produce por un fallo hemodinámico que conduce a una hipoxia cerebral aguda y transitoria. Hay varios tipos de síncope dependiendo de su mecanismo fisiopatológico. El más frecuente es el síncope mediado neuralmente o no cardiogénico, entre el que se incluye: el síncope vasovagal, los espasmos del sollozo pálidos y los cianóticos, aquellos síncopes producidos un incremento de la presión intratorácica como resultado de tos intensa (síncope tusígeno) o maniobras de Valsalva (micción o defecación) y el síncope del seno carotídeo (hipersensibilidad del seno carotídeo, visto solo en adultos)(2,9,19).

Síncope vasovagal. Resulta de una combinación de excesivo tono vagal, respuesta anómala de catecolaminas al estrés y aumento del contenido venoso por bipedestación prolongada. Son muy frecuentes en escolares y adolescentes, tienen un carácter familiar evidente y pueden ser muy repetidos. Para el diagnóstico diferencial con epilepsia o con síncopes cardiogénicos, es muy importante identificar las circunstancias que rodeaban al paciente y los posibles factores desencadenantes (levantarse bruscamente después de un largo período de sedestación o decúbito, calor ambiental excesivo, ambiente húmedo, no ventilado o con aglomeración de personas, uso de fármacos, traumatismo, visión de sangre o escenas desagradables y estímulo doloroso brusco como venopunción)(2,19). El EEG intercrítico es normal (Tabla III).

El síncope vasovagal no suele ocurrir cuando el niño está sentado o tumbado, salvo en el caso de venopunción. Estos síncopes son, a veces, espectaculares, pero siempre benignos y, a veces, muy frecuentes. El test de la mesa basculante es un procedimiento para confirmar el diagnóstico de síncope vasovagal y es aconsejable su realización en todo niño con síncopes de origen poco claro o en caso de duda. El tratamiento pasa por las medidas de educación sanitaria, explicando la naturaleza benigna del trastorno, identificando los primeros síntomas y adoptando medidas profilácticas, valorar en algunos casos la ingesta de agua y sal o, incluso casos excepcionales, el empleo de fludrocortisona o midodrina.

Síncope cardiogénico: puede resultar tanto de una alteración del ritmo cardíaco (taquiarritmia, bradiarritmia, síndrome del QT largo, síndrome de Brugada), como de una alteración estructural cardíaca (cardiomiopatía, estenosis aórtica o mitral, tumor intracardíaco). Junto al cuadro clínico típico del síncope, se suelen asociar: palpitaciones, dolor torácico, respiración entrecortada y/o fatiga. El síncope cardíaco puede ocurrir en cualquier posición del paciente incluida la posición de decúbito o el sueño y, especialmente, durante períodos de ejercicio intenso, emoción o excitación. Es importante investigar por antecedentes familiares de muerte, en personas jóvenes, de muerte súbita no aclarada o personales, de cardiopatía o arritmias. La pérdida de conciencia y convulsiones desencadenadas por miedo o susto, particularmente si las mismas ocurren durante el ejercicio, son muy sugestivas de un síndrome QT largo. Cuando este se acompaña de sordera congénita forman parte de los síndromes de Jervell y Lange-Nielson (autosómico recesivo) o de Romano-Ward (autosómico dominante con penetrancia incompleta). En los casos de síncope infanto-juvenil, en los que claramente no se cumplan los criterios de ser mediados neuralmente o existan dudas, se debería efectuar un estudio cardiológico dada la posibilidad de muerte súbita. El tratamiento depende de la patología de base y, en ocasiones, se puede recurrir a tratamiento antiarrítmico, ablación quirúrgica por catéter, implantación de marcapasos o desfibrilador(2,19).

Existen otros síncopes que se deben conocer como: síncope febril (0-3 años en contexto febril), síncopes situacionales (tos, micción, dolor abdominal), síncopes por hipotensión ortostática (en cambios bruscos de postura) y el síncope de taquicardia postural ortostática (por disfunción autonómica y después de unos minutos de adoptar la bipedestación). De nuevo insistir en el valor de una buena historia clínica para identificar el factor desencadenante(1,2,8).

Reacciones extrapiramidales a fármacos. Diversos fármacos pueden producir una reacción idiosincrásica aguda y transitoria que, en ocasiones, asemejan una crisis epiléptica. La semiología más frecuente es: la distonía de cuello, musculatura facial y buco-lingual. Los fármacos más implicados son: la metoclopramida y los neurolépticos. Responden bien al biperideno. Es importante la historia clínica minuciosa y las determinaciones para identificar el producto ingerido(2,10).

Opsoclonus-mioclonus. Se trata de movimientos conjugados multidireccionales y caóticos de los ojos que varían de intensidad a lo largo de su presentación, pero que no desaparecen con el sueño. Se asocian en el tiempo o poco después con: ataxia, irritabilidad y polimioclonías no epilépticas, y se denomina síndrome opsoclono-mioclono(10). Aunque la causa más frecuente se debe a una posible encefalitis de base autoinmune con disfunción de tronco, se asocia con frecuencia a neuroblastoma, muchas veces oculto o de debut diferido, lo que obliga a descartarlo en todos los casos. El tratamiento en la fase aguda es con inmunoglobulinas, ACTH y corticoides. La evolución final es hacia un déficit cognitivo, con trastorno motor y ataxia que reaparecen al reducir la dosis o suspender los corticoides.

Ensoñaciones. Consisten en episodios más o menos prolongados (hasta 1 minuto) de desconexión o aislamiento del entorno de contacto confuso con la realidad, con mirada fija o inatención cuando el paciente está en vigilia, aburrido y más frecuentemente en el colegio(2). Es un proceso relativamente frecuente que se confunde con crisis parciales complejas o con epilepsia ausencia infantil. Se presentan entre 1-7 años. Se diferencia de una crisis en que es posible interrumpir el evento con un estímulo, a veces, vigoroso. En caso de duda, es obligado un EEG con hiperventilación para descartar ausencias epilépticas.

Pseudocrisis. Las crisis psicogénicas o pseudoepilépticas pueden confundirse con verdaderas crisis epilépticas. Pueden verse en la infancia a partir de los 5 años. Suelen presentarse en forma de movimientos tónico-clónicos generalmente asíncronos, movimientos pélvicos o cefálicos de uno u otro lado, mirada fija o inconsciencia(20). Los episodios suelen ser muy aparatosos, acompañados de gritos y llanto, casi nunca se golpean y suelen presentarse en ambientes seleccionados. En ocasiones, el evento puede ser provocado por inducción en el enfermo, en este caso, el diagnóstico diferencial es sencillo. No ocurre lo mismo cuando se trata de episodios puramente motores que podrían remedar crisis parciales complejas o crisis que se originan en el lóbulo frontal. Las pseudocrisis son frecuentes en pacientes con epilepsia, con lo cual es necesario llevar a cabo un estudio vídeo-EEG ictal e interictal para discriminar si corresponde realmente a epilepsia o forma parte de la pseudocrisis. Para aumentar la dificultad en el diagnóstico, en algunos casos de crisis frontales, el EEG ictal puede ser normal. Hay situaciones que no son frecuentes en las pseudocrisis (aparición durante el sueño, incontinencia urinaria, falta de un patrón estereotipado, falta de estado postcrítico, no reacción ante un estímulo doloroso). De todos modos, no resulta fácil el diagnóstico diferencial y, en muchos casos, se confunden verdaderas crisis epilépticas con pseudocrisis. Hasta el 70% de los casos referidos a unidades de epilepsia por sospecha de pseudocrisis tenían verdadera epilepsia. El abordaje terapéutico es complicado y debe ser multidisciplinar(1,2,20).

Terrores nocturnos. Aparecen en las primeras horas de sueño no REM (fase N3). El despertar es brusco, con un grito de pánico. El niño se sienta en la cama atemorizado, confuso, ansioso y con aspecto alucinado. Frecuentemente, suda, está pálido, taquicárdico y respira agitadamente. Tras unos minutos, cae abatido y se duerme tranquilamente no recordando nada al día siguiente. Es más frecuente en niños entre los 2-12 años y no se relaciona con situaciones ambientales. Se soluciona espontáneamente y no precisa tratamiento médico(2,8). Si son muy frecuentes (3-4 episodios por semana) hay que descartar un trastorno comórbido del sueño (síndrome apnea-hipopnea del sueño, movimientos periódicos de las piernas). Hay casos que pueden confundirse fácilmente con la epilepsia frontal nocturna o con crisis parciales complejas.

Pesadillas. Son ensoñaciones largas y elaboradas, en la fase de sueño REM (último tercio de la noche) y, por tanto, recordadas al despertar. Son más frecuentes a partir de los dos años de edad. Se relacionan con situaciones angustiosas y amenazantes de películas, brujas, monstruos. Disminuyen con la edad y no suelen requerir tratamiento(2).

Despertares nocturnos incompletos. Ocurren 1-2 horas después del inicio del sueño en fase 4 NREM y son frecuentes en niños normales. Varían desde movimientos de masticación, ponerse sentado, desorientación y lenguaje ininteligible hasta agitación, actividades inadecuadas y sonambulismo(2,8). Duran varios minutos, a diferencia de las crisis de la epilepsia frontal nocturna, que duran menos de 2 minutos y se presentan en racimos. Su diferenciación con la epilepsia rolándica o con la epilepsia parcial benigna con síntomas afectivos es más complicada y puede requerir un EEG de sueño. El vídeo doméstico puede ser de utilidad.

Sonambulismo. Es una parasomnia benigna, autolimitada y común en niños entre 6 y 12 años. Existe gran predisposición familiar. Aparecen en fase de sueño 3-4 NREM. Durante el episodio, el niño abre los ojos, se sienta en la cama, camina, realiza actividades inadecuadas, a ves complejas o incluso correr agitado. El episodio dura unos minutos, es difícil despertarle y es fácil conducir de nuevo al niño a su cama sin que recuerde nada al día siguiente. No suele repetir más de un episodio por noche. No es habitual que se confunda con una crisis epiléptica(1-2).

Síndrome de las piernas inquietas. Se caracteriza por la necesidad imperiosa de mover las piernas en situaciones de reposo y generalmente asociada a una sensación desagradable en las mismas. Estos síntomas empeoran al final del día y suelen aliviarse con el movimiento. La sensación en niños debe ser descrita con sus propias palabras. El diagnóstico es clínico, por medio de una adecuada anamnesis y un examen físico que excluya otras causas de dolor crónico de las piernas. Afecta a un 2-4% de niños en edad escolar y adolescentes y, aproximadamente, un 25%-50% tienen síntomas entre moderados y severos. Puede provocar problemas en el estado de ánimo, aprendizaje y alteración del sueño. El diagnóstico es por medio de una polisomnografía, con 5 o más movimientos repetitivos por hora, problemas de sueño (conciliación, mantenimiento o somnolencia diurna) y que el movimiento de las piernas no sea debido a otra causa, como medicación o trastorno respiratorio durante el sueño (apnea obstructiva del sueño). Se postula un déficit de hierro y disfunción dopaminérgica. La ferritina sérica constituye el mejor indicador de deficiencia férrica temprana y niveles inferiores a 50 mcg/L (valores de referencia: 15–200 mcg/L) están relacionados con la aparición de los síntomas. Hay una asociación con variantes genéticas de BTBD9, MEIS1 y MAP2K5/LBXCOR. Cuando se constata una ferritina inferior a 50 mcg/L, se inicia tratamiento con hierro oral a 2-3 mg/kg/día durante 3 meses. En casos graves o que no responden a las medidas habituales, pueden ser necesarios los agonistas dopaminérgicos, la gabapentina o las benzodiacepinas(2).

Función del pediatra en Atención Primaria

La función del Pediatra en Atención Primaria es conocer que existen estos trastornos, que son mucho más frecuentes que la epilepsia, e intentar identificarlos. Es importante una buena historia clínica y exploración física y proceder a los exámenes complementarios básicos en caso de duda. Si no responde a las medidas habituales o persisten dudas diagnósticas, hay que remitirlo al especialista.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1.** Aicardi J. Diseases of the nervous system in childhood. 3rd ed. Londres, Mac Keith Press, 2009.

2.** Campistol J. Trastornos paroxísticos no epilépticos en la infancia. Barcelona, Viguera eds, 2014.

3.** Martínez Bermejo A. Trastornos paroxísticos no epilépticos en los primeros años. En: Campistol J, ed. Neurología para pediatras. Madrid: Editorial Médica Panamericana; 2011. p. 191-202.

4. Campos J. Neurología fetal y neonatal. En: Campistol J, ed. Neurología para pediatras. Madrid: Editorial Médica Panamericana; 2011. p. 19-36.

5. Ramelli GP, Sozzo AB, Vella S, Bianchetti MG. Benign neonatal sleep myoclonus: an under-recognized, non-epileptic condition. Acta Paediatr. 2005; 94: 962-3.

6.* Vigevano F, Di Capua M, Dalla Bernardina B. Startle disease: an avoidable cause of sudden infant death. Lancet. 1989; 1: 216.

7. Shahar E, Raviv R. Sporadic major hyperekplexia in neonates and infants: clinical manifestations and outcome. Pediatr Neurol. 2004; 31: 30-4.

8.* Ruggieri VL, Arberas CL. Non-epileptic motor paroxysmal phenomena in wakefulness in childhood. Rev Neurol. 2013; 57(Supl 1): S105-S114.

9. Carman KB, Ekici A, Yimenicioglu S, Arslantas D, Yakut A. Breath holding spells: point prevalence and associated factors among Turkish children. Pediatr Int. 2013; 55: 328-31.

10.** Fernández Álvarez E, Pérez B. Trastornos del movimiento. En: Campistol J, ed. Neurología para pediatras. Madrid: Editorial Médica Panamericana; 2011. p. 253-68.

11. Krams B, Echenne B, Leydet J, Rivière F, Roubertie A. Benign paroxysmal vertigo of childhood: long term outcome. Cephalalgia. 2011; 31: 439-43.

12. Rodoo P, Hellberg D. Girls who masturbate in early infancy: diagnostics, natural course and a long-term follow-up. Acta Paediatr. 2013; 102: 762-6.

13. Panagiotakaki E, Gobbi G, Neville B, Friedrich E, Campistol C, Nevsimalova S, et al. Evidence of a non-progressive course of alternating hemiplegia of childhood: study of a large cohort of children and adults. Brain. 2010; 133: 3598-610.

14. Fertleman CR, Ferrie CD, Aicardi J, Bednarek NAF, Eeg Olofsson O, Emslie FV et al. Paroxysmal extreme pain disorder (previously familial rectal pain syndrome). Neurology. 2007; 69: 586-95.

15. Campistol J, Prats JM, Garaizar C. Benign paroxysmal tonic upgaze of childhood with ataxia. A neuro-ophthalmological syndrome of familial origin? Dev Med Child Neurol. 1993; 35: 436-9.

16. Campistol J. Cefaleas en el niño. En: Campistol J, ed. Neurología para pediatras. Madrid: Editorial Médica Panamericana; 2011. p. 281-96.

17.* Wilkinson IA. Migraine variants and mimics. En: Maria BL, ed. Current Management in Child Neurology, 4th ed. Shelton, CT: BC Decker Inc; 2009, p. 55-65.

18. Pacheva I, Ivanov I. Acute confusional migraine: is it a distinct form of migraine? Int J Clin Pract. 2013; 67: 250-6.

19.* Fenichel GM. Altered states of consciousness. En: Clinical Pediatric Neurology: a signs and symptoms approach. 6th ed. Philadelphia: Saunders & Elsevier; 2009. p. 71-2.

20.* La France WC Jr, Baker GA, Duncan R, Goldstein LH, Reuber M. Minimum requeriments for the diagnosis of psychogenic nonepileptic seizures: a staged approach. A report from the International League Againts Epilepsy. Nonepileptic seizures Task Force. Epilepsia. 2013; 54: 2005-18.

Bibliografía recomendada

– Aicardi J. Diseases of the nervous system in childhood. 3rd ed. Londres, Mac Keith Press, 2009.

Se trata de una excelente obra que comprende todos los aspectos de la Neuropediatría. El capítulo de los trastornos paroxísticos no epilépticos está muy bien desarrollado.

– Campistol J. Trastornos paroxísticos no epilépticos en la infancia. Barcelona, Viguera eds, 2014.

Es una monografía de la Sociedad Española de Neurología Pediátrica, donde se revisan uno por uno 74 trastornos paroxísticos no epilépticos. Se analizan en cada uno de ellos, su forma de presentación, el diagnóstico diferencial, las opciones terapéuticas y la evolución. Existen muy pocas monografías que analicen estos trastornos y esta puede ser una herramienta muy útil para el Pediatra y en especial en Atención Primaria.

– Martínez Bermejo A. Trastornos paroxísticos no epilépticos en los primeros años. En: Campistol J, ed. Neurología para pediatras. Madrid: Editorial Médica Panamericana; 2011. p. 191-202.

Comprende una interesante revisión, por un autor con mucha experiencia, de los TPNE en la infancia, con especial énfasis en los primeros años de vida.

Caso clínico


Lactante de 4 meses, sin antecedentes de interés, que manifiesta episodios bruscos de hipertonía y rubicundez facial de 20-40 segundos de duración, acompañados de apnea y postración final. Estos episodios se suceden desde los 3 meses y en salvas de 3-4 episodios en 48 horas.

El examen físico es normal.

¿Cómo procederías?

- Reinterrogar a la familia.

- Analítica básica en sangre.

- EEG.

- Estudio de reflujo gastroesofágico.

- Neuroimagen o simplemente una ecografía craneal.

Exámenes se pueden pedir muchos, pero en un lactante sin antecedentes, que viene repitiendo unos episodios paroxísticos en accesos, sin otras manifestaciones y con períodos de absoluta normalidad no es aconsejable de entrada ser muy agresivo con las pruebas. Si valoramos en qué circunstancias suceden los episodios, siempre al llevar al bebé en posición horizontal o al bajar escaleras, sin acompañarse de vomito ni regurgitación y con recuperación espontánea, quizás podemos esperar. Es muy útil e interesante ver un episodio recogido en el móvil. Es muy probable que se trate de espasmos tónicos del lactante y que desaparezcan espontáneamente en pocas semanas/meses. Si la evolución no es la esperada, debe consultar a un especialista.


Epilepsia en la infancia y la adolescencia

P. Tirado Requero, M. Alba Jiménez
Temas de FC


P. Tirado Requero, M. Alba Jiménez

Servicio de Neurología infantil del Hospital Universitario La Paz, Madrid


Resumen

La epilepsia es una entidad frecuente en la edad pediátrica. El reconocimiento de esta patología se ve en muchas ocasiones dificultado por la gran diversidad de manifestaciones clínicas y la variabilidad de la sintomatología en función de la edad de aparición en el paciente. Todo esto hace que, en algunos casos, el abordaje diagnóstico de la epilepsia en la infancia sea complejo. Así mismo, el manejo terapéutico de esta entidad es amplio y variado y depende del tipo de patología epiléptica concreta con la que tratemos.
El pediatra de Atención Primaria tiene un papel decisivo en el manejo de estos pacientes, no solo porque es imprescindible para realizar un diagnóstico precoz y correcto, si no para ofrecer a estos pacientes un correcto manejo terapéutico y el seguimiento a largo plazo que va a precisar, ya que esta patología va a ser prolongada en el tiempo. Por esta razón, es importante que el pediatra de Atención Primaria sepa identificar correctamente una crisis epiléptica y conozca cuál es su clasificación sintomática, así como reconocer cuáles son los principales síndromes epilépticos de la infancia y los principales métodos diagnósticos y terapéuticos.
En este artículo, se describen los principales conceptos de la epilepsia, que se engloban en la actual clasificación de la epilepsia de la ILAE (International League Against Epilepsy), y se hace un recorrido descriptivo por los principales síndromes epilépticos de la infancia, los métodos diagnósticos y las posibilidades terapéuticas existentes para el manejo de la epilepsia. Todo ello, imprescindible para el adecuado acompañamiento del paciente epiléptico, en el que el pediatra de cabecera tiene un rol fundamental.


Abstract

Epilepsy is a common condition in children. The recognition of this disease is often complicated due to the wide variety of clinical manifestations and variability of symptoms, depending on the age of onset, in patients. This implies that the diagnostic approach to childhood epilepsy could be complex in some cases. Likewise, the treatment of this entity is wide and varied, and depends on the specific type of epileptic syndromes with which we deal.
The primary care pediatrician has a key role in the management of these patients, not only because it is essential to make an early and correct diagnosis, but to offer these patients a correct therapeutic management and monitoring, that will require since this condition will be prolonged in time. It is therefore important, that the primary care pediatrician know how to correctly identify and classify a seizure, recognize which are the epileptic syndromes of childhood and the main diagnostic and therapeutic methods.
In this article we describe the main concepts of epilepsy that are included in the current classification of epilepsy in the ILAE (International League Against Epilepsy), including the childhood epileptic syndromes, the diagnostic methods and therapeutic possibilities. All essential for the proper accompaniment of epileptic patients, in which the pediatrician has a key role.


Palabras clave: Epilepsia; Crisis epiléptica; Síndromes epilépticos; Electroencefalograma; Neuroimagen; Fármacos antiepilépticos (FAEs)

Key words: Epilepsy; Seizure; Electroencephalography; Neuroimaging; Antiepileptic drugs (AEDs)


Pediatr Integral 2015; XIX (9): 609-621


Epilepsia en la infancia y la adolescencia

Introducción

La epilepsia es una condición frecuente en la infancia. El papel del pediatra de Atención Primaria para su diagnóstico correcto, así como para el seguimiento posterior del paciente epiléptico, es fundamental.

La epilepsia es una patología frecuente en la infancia y un motivo de consulta no poco habitual en la consulta de Atención Primaria. Su abordaje diagnóstico y terapéutico es complejo y suele requerir un manejo por parte del especialista de Neurología; sin embargo, el primer contacto con el paciente y las primeras impresiones diagnósticas las hace el pediatra de cabecera, el cual tiene un papel primordial tanto en el diagnóstico precoz de esta entidad como en el seguimiento y control terapéutico de estos pacientes.

Definiciones

El correcto diagnóstico de epilepsia pasa por un primer paso fundamental, que es el reconocimiento conceptual de: crisis epiléptica, epilepsia y síndromes epilépticos. La ILAE propone una definición universal y actualizada para cada uno de ellos.

Para poder construir un diagnóstico correcto de epilepsia, se han de conocer bien los conceptos de: crisis epiléptica, epilepsia y síndromes epilépticos. La Liga Internacional de la Epilepsia (ILAE) trata de aportar una definición única y universal para cada concepto. A continuación, se describen las actuales definiciones dadas para cada uno de ellos.

¿Qué es una crisis epiléptica?

Es el acontecimiento transitorio de signos o síntomas debidos a una actividad neuronal anormal excesiva o síncrona en el cerebro(1).

Una crisis no significa necesariamente que una persona tiene epilepsia.

Las contracciones musculares involuntarias en sí se conocen como convulsión, pero estas pueden tener origen en el sistema nervioso central o no, por lo que no es lo mismo hablar de crisis epiléptica que de convulsión.

¿Qué es epilepsia?

La actual definición de epilepsia ya no está restringida a la aparición persistente de crisis epilépticas, sino que se presenta como una enfermedad cerebral que implica la existencia de cualquiera de las siguientes condiciones(2) (Tabla I):

1. Al menos, dos crisis epilépticas no provocadas (o reflejas) que ocurran separadas por un plazo superior a 24 horas.

2. Una sola crisis epiléptica no provocada (o refleja) unido a una alta probabilidad por el origen causal de la misma, de que aparezcan más crisis durante los 10 años siguientes (similar al riesgo de recurrencia que hay después de presentar dos crisis no provocadas (al menos de un 60%).

3. Cuando se diagnostica un síndrome epiléptico.

Esta nueva definición de epilepsia conlleva nuevas consideraciones:

• Se considera a la epilepsia por primera vez como una enfermedad, no se habla simplemente de un trastorno o de una alteración. De esta forma, se enfatiza en la gravedad de la naturaleza de esta patología.

• Crisis no provocadas: son aquellas en las que no existe una causa aguda responsable de la crisis. Por ejemplo, no podemos hablar de epilepsia tras la aparición de crisis producidas por factores como: conmoción craneal, fiebre, infecciones o hipoglucemias.

• También, se puede hablar de epilepsia tras una sola crisis (no provocada), si además existen otros factores que impliquen una alta probabilidad de recurrencia de crisis (por ejemplo, si aparece una crisis no provocada en un paciente con antecedente de ictus [o infección o traumatismo] no agudo, la literatura sugiere un alto riesgo de aparición de otra crisis no provocada, por lo que se puede hablar de epilepsia).

Tipos de epilepsias en función de la etiología

En función de la etiología, la actual clasificación de la ILAE describe 3 tipos de epilepsia(3):

• Epilepsias de causa genética (antes llamadas idiopáticas): existe una alteración genética conocida o sospechada que provoca un trastorno donde la epilepsia es el principal síntoma. Por ejemplo: síndrome de Dravet y mutación en SCN1A.

• Epilepsias de causa estructural/metabólica (antes epilepsia sintomática remota): hay alteraciones estructurales o metabólicas que están asociadas a un incremento sustancial del riesgo de padecer epilepsia. No solo se incluyen las epilepsias debidas a una lesión cerebral concreta, sino, además, aquellas que se deben a una enfermedad genética que produce una alteración cerebral causante de epilepsia (por ejemplo: en el caso de la esclerosis tuberosa o de las displasias corticales focales).

• Epilepsias de causa desconocida: la naturaleza de la causa subyacente de la epilepsia es hasta ahora desconocida.

¿Qué son los síndromes epilépticos?

Son trastornos epilépticos en los que se agrupan una serie de manifestaciones clínicas y eléctricas de forma bien definida para cada uno de ellos. Se caracterizan en función de: la edad de inicio, la etiología implicada, la presencia o no de una base genética, el tipo de crisis epilépticas que presentan, los hallazgos neurofisiológicos, los factores precipitantes de las crisis, la evolución de la epilepsia, las posibles secuelas neurológicas y psicosociales, la respuesta al tratamiento antiepiléptico y el pronóstico a largo plazo(4).

El diagnóstico de los síndromes epilépticos es importante para poder desarrollar un manejo terapéutico adecuado y poder informar al paciente de la evolución pronóstica de su epilepsia.

La mayoría de los síndromes epilépticos están recogidos en la actual clasificación de la ILAE.

¿Qué es una constelación epiléptica?

Serían aquellos trastornos epilépticos que no se consideran síndromes electroclínicos, pero que sí presentan ciertas características específicas en función de la lesión o la causa de la epilepsia. Por ejemplo, en este grupo se incluiría la epilepsia del lóbulo temporal mesial, el síndrome de Rasmussen, etc.

¿Qué es una encefalopatía epiléptica?

Se trata de trastornos en los que la propia epilepsia produce por sí misma una grave alteración del desarrollo psicomotor superior a la que esperaríamos a la provocada por la sola patología subyacente.

Epidemiología

Se estima que 10,5 millones de niños menores de 15 años padecen epilepsia en todo el mundo, lo que representa el 25% de la población epiléptica global.

• Crisis epilépticas únicas: 0,5-1% de la población infantil. El riesgo acumulativo de recurrencia es del 42% a los 8 años de seguimiento, menor cuanto más tiempo ha trascurrido desde la primera crisis.

• Epilepsia: 50-100/100.000/año, con incidencia acumulativa a los 20 años(5).

Clínica

Para poder diagnosticar una crisis epiléptica correctamente es imprescindible conocer cuáles son las diferentes manifestaciones clínicas con las que pueda cursar una crisis y así poder hacer un adecuado diagnóstico diferencial con otros cuadros clínicos de diferente valor pronóstico.

El primer instrumento con el que cuenta el pediatra ante un posible caso de crisis epiléptica es la anamnesis. Con ella, deberemos identificar los signos y síntomas habituales de una crisis, para poder realizar un primer juicio diagnóstico del que dependerá el correcto manejo o no del paciente. Reconocer las principales manifestaciones clínicas de las crisis epilépticas es, por lo tanto, fundamental a la hora de realizar un diagnóstico correcto que, posteriormente se apoyará, si es posible, en métodos más definitivos, como son el EEG.

Semiología de las crisis epilépticas(6)

Para realizar un diagnóstico correcto de la epilepsia se ha de investigar en la historia clínica del paciente y hacer una descripción minuciosa de la crisis que nos relata. Para poder saber a qué tipo de patología epiléptica nos enfrentamos, debemos saber de qué tipo de crisis epiléptica nos habla el paciente y clasificarla en función de su origen cerebral y en función de la etiología más probable.

En función de la localización cerebral del área epileptogénica, podemos definir 2 tipos de crisis:

• Crisis generalizadas: son aquellas que se inician en algún punto del cerebro con capacidad para que la descarga epileptógena se distribuya de forma rápida y bilateral por todas las estructuras corticales y/o subcorticales. Las crisis generalizadas pueden ser asimétricas.

• Crisis focales: la descarga se origina en redes limitadas a un hemisferio. La localización puede ser más o menos amplia. Cada tipo de crisis tiene un comienzo constante, con patrones de propagación preferenciales que pueden involucrar al hemisferio ipsi o contralateral.

A continuación, se describe más detalladamente la semiología de las crisis generalizadas y focales para ayudar a su reconocimiento y favorecer el diagnóstico correcto de las mismas. En la tabla II, se presentan los diferentes grupos semiológicos de crisis que hay dentro de cada tipo.

Crisis generalizadas

En función de los fenómenos motores observados en las crisis generalizadas, podemos encontrar los siguientes tipos de crisis:

• Crisis tónicas: consisten en el aumento mantenido del tono muscular global de segundos a minutos de duración. Las crisis tónicas más intensas y prolongadas pueden presentar un componente vibratorio que se puede confundir con sacudidas clónicas.

• Crisis clónicas: Contracciones musculares repetitivas, regulares y del mismo grupo muscular.

• Crisis generalizadas tónico-clónicas: suelen ser crisis bilaterales y simétricas, aunque no siempre. En ellas, suele apreciarse una fase tónica, con una contracción general tónica asociada a: apnea, cianosis y clínica autonómica, y una transición a una fase clónica, en la que se objetivan las contracciones clónicas, flexoras, simétricas y abundantes. Finalmente, ocurre la fase postictal o periodo de estupor con hipotonía generalizada.

• Crisis de ausencia:

- Típica: una crisis de ausencia típica es una crisis generalizada, aunque el único síntoma aparente sea una desconexión breve del individuo con el entorno. Existe una pérdida de conciencia, aunque no del tono postural, y pueden acompañarse de movimientos clónicos de párpados, cabeza, cejas, barbilla, musculatura perioral o de otras partes de la cara, así como automatismos orales y manuales. El inicio y el fin son súbitos, y no existe conciencia del episodio. El EEG presenta un registro típico de descargas punta-onda a 3 ciclos por segundo.

- Atípica: tiene un inicio menos abrupto y puede asociar otras características, tales como: pérdida del tono muscular de la cabeza, el tronco o las extremidades (a menudo con caída gradual) y sacudidas mioclónicas sutiles. Pueden presentar confusión postictal y EEG con descargas punta-onda a dos ciclos por segundo.

• Crisis atónicas: se produce la pérdida repentina del tono muscular sin características mioclónicas o tónicas asociadas. Suelen ser crisis muy breves (<2 segundos) y pueden implicar a la cabeza, el tronco o las extremidades.

• Crisis mioclónicas: consisten en una serie de contracciones musculares muy breves, bilaterales y simétricas que no se acompañan de alteración de la conciencia.

• Crisis mioclónica-atónicas: Consiste en mioclonías en miembros superiores o de la musculatura facial asociadas a un periodo de atonía.

Crisis focales

Las características clínicas que se producen son siempre reflejo del área implicada en el origen de la crisis, lo que nos ayuda, en muchos casos, a identificar la zona involucrada en la generación de la crisis. Los diferentes tipos de crisis focales, en función de su sintomatología, son los siguientes:

• Auras: se trata de síntomas subjetivos que consisten en clínica sensorial o experiencial. Reflejan la descarga inicial de la crisis. Un aura puede ser un fenómeno aislado o ser el progreso de una crisis focal o a una convulsión bilateral. Pueden ser sensoriales, cuando se trata de sensaciones sin signos clínicos objetivables (somatosensoriales, visuales, auditivas, olfativas, gustativas, epigástricas…), o experienciales, en las que el paciente tiene alteraciones afectivas, de la memoria o incluso fenómenos de despersonalización o alucinaciones.

• Motoras: en este tipo de crisis focales, la sintomatología que se produce es una actividad motora positiva o negativa sobre la contracción muscular.

• Autonómicas: se caracterizan por la aparición de fenómenos autonómicos que pueden afectar al sistema cardiovascular (palpitaciones), gastrointestinal (náuseas y vómitos), vasomotor (palidez) y a funciones de termorregulación (sensación de frío-calor, pilo-erección).

• Discognitivas: en este tipo de crisis focales, la conciencia o la capacidad de respuesta se encuentra alterada. Serían las antes llamadas crisis parciales complejas.

Espasmos epilépticos

Separados en las últimas clasificaciones de las crisis generalizadas y focales, porque se considera que con los conocimientos actuales no se puede tomar una decisión acerca de si se tratan de crisis generalizadas o focales, por lo que deben incluirse en el grupo de crisis de origen desconocido. Consisten en una flexión o extensión súbita (o la combinación de ambas) de los músculos proximales y axiales (habitualmente, flexión o extensión de los brazos acompañados de revulsión ocular y flexión de cuello), con una duración de 1-2 segundos. Son algo más largos que una mioclonía, pero no tanto, como una convulsión tónica (que tiene una duración > 2 segundos). Suelen presentarse en cluster.

Diagnóstico

Hasta un 80% de las epilepsias llegan a ser clasificadas en síndromes epilépticos(7). El 60% se diagnostican con las primeras manifestaciones críticas y un EEG, y el 20% restante, tras un seguimiento evolutivo de hasta 2 años.

Anamnesis

Es el instrumento diagnóstico principal para la identificación de una crisis epiléptica y también para distinguirlas de posibles pseudocrisis. En este aspecto, tiene bastante utilidad el conocimiento e identificación de los siguientes aspectos de las crisis epilépticas:

• Forma de comienzo, que suele ser brusca, estando el paciente previamente asintomático (salvo los casos con aura epiléptica, en los que se precede de sensaciones concretas que preceden las crisis).

• Asociación de alteración parcial o total del estado de conciencia. El individuo puede ser capaz de responder a órdenes ejecutivas (en las crisis sin pérdida de conciencia), aunque el lenguaje suele estar alterado.

• Incapacidad de contener los síntomas de las crisis (clonías, automatismos…), tampoco se contienen estos movimientos por los padres u observadores.

• Generalización secundaria.

• Periodo postcrítico: tras la mayoría de las crisis, aparece un periodo refractario, en el que el paciente se muestra estuporoso y del que se recupera tras el sueño. No todas las crisis se siguen de periodo postcrítico, por ejemplo, las ausencias, a pesar de ser una crisis generalizada; pero la aparición de un periodo postcrítico sí es muy orientativo de crisis epiléptica.

La anamnesis también tiene un papel muy importante para englobar estas crisis dentro de un diagnóstico de epilepsia o de síndrome/constelación epiléptica. En este aspecto, son muy relevantes y de obligado conocimiento: la edad de inicio, el estado neurológico basal del paciente y el antecedente de lesiones cerebrales y los antecedentes familiares de epilepsia y retraso mental.

EEG

Muestran el trazado de base del paciente, anomalías paroxísticas inter­ictales si las hubiese y, en los casos en que coincida con crisis clínica, el registro crítico eléctrico.

• El trazado de base habitualmente es normal, salvo los casos ligados a afectación cerebral. En los síndromes ligados a encefalopatías epilépticas, se muestran determinados patrones específicos en relación fundamentalmente con la edad del paciente, como es el trazado brote-supresión, en las encefalopatías epilépticas del neonato, y la hipsarritmia en el síndrome de West, típico del lactante.

• Las anomalías paroxísticas interictales aparecen hasta en un 5-8% de los niños sanos en un EEG(8) convencional y hasta un 60% en el EEG del sueño(9); por lo que, de forma aislada, carecen de valor. Tampoco la ausencia de estas anomalías descarta una epilepsia si el cuadro clínico es muy sugerente. Su papel es de apoyo diagnóstico, si existe un cuadro clínico compatible.

• El registro de una crisis electroclínica sí tiene un valor diagnóstico “per se”, porque establece un correlato entre el fenómeno eléctrico ictal y la clínica de las crisis del paciente. Es por esta razón, que el vídeo-EEG prolongado es una prueba de gran utilidad en el diagnóstico de epilepsia y en la descripción del origen de las crisis. Permite grabar la clínica de las crisis y, además, se incrementan las posibilidades de recoger una crisis al aumentar el tiempo de la prueba.

• Está recomendada la realización de un EEG en todas las primeras crisis afebriles y a partir de la 2ª crisis febril.

Neuroimagen

• TAC: indicado, fundamentalmente, en situaciones de urgencia, como el status epiléptico o crisis focales de origen desconocido. Su utilidad es limitada; detecta lesiones pequeñas si están calcificadas, tumoraciones con efecto masa y lesiones óseas.

• RM cerebral: es el procedimiento de elección. Es fundamental para descartar patología orgánica. No es obligatoria en los síndromes epilépticos idiopáticos típicos (demostrado fundamentalmente, en la epilepsia ausencia de la infancia y en la epilepsia rolándica benigna de la infancia) ni en las crisis febriles típicas. Recomendado, siempre, en el resto de los casos y en las excepciones antes citadas, cuando existan dudas respecto al diagnóstico o una evolución inesperada.

• Pruebas funcionales de neuroimagen: tienen su principal utilidad en candidatos a cirugía para epilepsia.

Genética

El descubrimiento de numerosísimos genes implicados en el desarrollo de epilepsia y síndromes epilépticos concretos ha revolucionado el conocimiento etiológico de esta patología, e incluso ha comenzado a cobrar un papel protagonista en su clasificación. Todo ello se debe al rápido desarrollo de las nuevas técnicas de diagnóstico genético y a los trabajos de investigación clínica.

Se han descrito numerosos genes relacionados con síndromes y constelaciones epilépticas diferentes. Actualmente, se dispone de diferentes paneles de genes para identificarlos y, más recientemente, la posibilidad del estudio de secuenciación masiva del exoma y del genoma.

Destacamos los genes implicados en: la epilepsia idiopática generalizada (CLCN2, GABRA1, EFHC1, GABRG2); las epilepsias familiares autosómicas dominantes (convulsiones familiares benignas del recién nacido, KCNQ3, KCNQ2); epilepsia del lóbulo frontal autosómica dominante, CHRNA4, CHRNB2; epilepsia parcial autosómica dominante auditiva, LGI1); y los genes implicados en las anomalías del desarrollo cortical (LIS1, DCX, ARX, ARFGEF2, GPR56).

El cariotipo y los HCG arrays siguen siendo de gran utilidad y deben hacerse sistemáticamente en epilepsias no idiopáticas sin causa etiológica clara, sobre todo, si se asocia a un fenotipo peculiar y retraso mental (es diagnóstico de casos como el síndrome de Angelman 15q11-q13 y en el cromosoma 20 en anillo).

Diagnóstico diferencial

Crisis epilépticas y eventos paroxísticos no epilépticos

Uno de los principales diagnósticos diferenciales de las crisis epilépticas son los denominados trastornos no epilépticos. Estos consisten en eventos paroxísticos de naturaleza no epiléptica con características clínicas que pueden asemejar las de una crisis y, en muchas ocasiones, hacen necesario la realización de pruebas diagnósticas complementarias para dar con su etiología(10). En cualquier caso, el poder observar por uno mismo las manifestaciones del cuadro clínico tiene gran importancia para poder orientar el diagnóstico; de ahí, la utilidad de las videograbaciones caseras de los episodios que pueden proporcionar los familiares.

Se trata de cuadros muy frecuentes en la infancia, llegando a alcanzar prevalencias próximas al 10%. Entre los más frecuentes, se encuentran los espasmos del sollozo en la edad preescolar, y los síncopes vasovagales en la niñez y adolescencia.

Crisis epiléptica y crisis secundaria al proceso agudo intercurrente

Para poder realizar el diagnóstico de epilepsia, es imprescindible la condición de que la crisis que estudiamos no se trate de una crisis secundaria a un proceso agudo. En estos casos, la crisis se debe únicamente a la participación de esta causa aguda y no implica la existencia de epilepsia en ese paciente.

Ejemplos de crisis secundarias, serían: las crisis provocadas tras una conmoción o traumatismo craneal, las crisis que ocurren en el contexto de fiebre o de una infección del sistema nervioso central o las crisis inducidas por problemas metabólicos, como alteraciones iónicas o hipoglucemia. En todos estos casos, la anamnesis nos dará las claves para su identificación.

Síndromes epilépticos en la infancia y la adolescencia(11-13)

El conocimiento de los síndromes epilépticos en la edad pediátrica por parte del médico es imprescindible para fundamentar su sospecha clínica ante una primera crisis en un niño y favorecer así el correcto manejo de estos pacientes.

Cuando el pediatra se enfrenta por primera vez a una crisis epiléptica en un paciente pediátrico, tiene ante sí múltiples posibilidades diagnósticas, entre las que cabe considerar: el hecho de una crisis aislada que no implique epilepsia o que se trate de una epilepsia infantil o un síndrome epiléptico concreto que implique un manejo diagnóstico y terapéutico concreto. El conocimiento de estos síndromes epilépticos por parte del pediatra va a facilitar el diagnóstico precoz de estas patologías y el abordaje correcto y más apropiado para ese paciente en concreto.

La ILAE reconoce más de 20 síndromes epilépticos diferentes. A continuación, se describen los principales síndromes epilépticos, así como su clasificación más actualizada por la ILAE (Tabla III).

Periodo neonatal

Epilepsia familiar neonatal benigna: son crisis que aparecen en el neonato en los primeros días de vida (2º-5º día de vida). Son crisis breves, pero muy frecuentes, unas 30 al día y, sobretodo, en la transición sueño-vigilia. Se deben a mutaciones diversas que se heredan de forma autosómica dominante (AD), por lo que es muy reveladora la presencia de antecedentes familiares cercanos de crisis neonatales. Los genes más frecuentemente implicados son: KCNQ2 y KCNQ3. Todo el estudio neurológico, tanto la exploración física como las pruebas complementarias son normales. La evolución del síndrome es hacia la resolución espontánea hacia el 6º mes de vida, por lo que no se suele tratar. Muy excepcionalmente, puede ocurrir una evolución hacia una crisis farmacorresistente con problemas en el neurodesarrollo.

Crisis neonatales benignas: consistiría en el mismo caso que la epilepsia anterior descrita, pero cuando no se encuentra una causa genética familiar. La clínica y la evolución son idénticas.

Síndrome de Ohtahara: también conocido como encefalopatía infantil precoz. Suele debutar con crisis en los primeros días de vida (7º-10º). Las crisis son espasmos tónicos en flexión, en salvas y de unos 10 segundos de duración. Ocurren en sueño y vigilia. Además, pueden asociar crisis mioclónicas o clónicas focales o hemiconvulsiones. Es muy característico el EEG intercrítico en brote supresión, en el que hay un trazado muy hipovoltado que se alterna con fases de paroxismos multifocales y ondas lentas. La exploración neurológica es patológica y se ve una alteración importante en el neurodesarrollo. Algunos casos son debidos a malformaciones cerebrales que pueden detectarse en las pruebas de imagen. La evolución es mala, gran parte desarrollan una encefalopatía epiléptica resistente a tratamiento (síndrome de West o Lennox-Gastaut) o presentan graves secuelas neurológicas. Mortalidad de hasta un 33% de los casos.

Encefalopatía mioclónica temprana: se trata de otro tipo de encefalopatía epiléptica neonatal que comparte ciertas características con el síndrome de Ohtahara, como: el debut en el periodo neonatal, la presencia de brote supresión en el EEG interictal o el pronóstico gravísimo. En este caso, las crisis consisten en mioclonías migratorias que afectan a diversas localizaciones del cuerpo. La aparición es algo más tardía que en el síndrome de Ohtahara, sobre la 1º o 2º semana de vida y la etiología, en muchas ocasiones, es por enfermedades metabólicas o desconocida. Hasta la mitad de los niños puede fallecer en semanas o meses.

Lactancia

Epilepsia benigna familiar de la infancia(14): es un síndrome que se inicia a partir del 2º mes de vida, con crisis afebriles focales o secundariamente generalizadas. Desarrollo psicomotor normal y ausencia de hallazgos patológicos en la exploración y pruebas complementarias. Evoluciona de forma favorable, con desaparición de las crisis hacia los 2 años, pero se suele recomendar tratamiento antiepiléptico, siendo los más empleados: carbamacepina o valproico. Se debe a mutaciones en diversos genes (PRRT, SCN2A), con herencia autosómica dominante. Historia familiar de crisis en la infancia.

Epilepsia benigna de la infancia: crisis focales de inicio entre los 3 y 10 meses de edad. Variante del síndrome anterior, pero sin historia familiar de crisis.

Síndrome de West: el síndrome de West idiopático se define como: la tríada de: espasmos infantiles, retraso psicomotor e hipsarritmia en el EEG interictal. Sin embargo, la causa idiopática es la menos frecuente (5%). En la mayoría de los casos, la etiología es sintomática (75%), por hipoxia perinatal, esclerosis tuberosa, lesiones por prematuridad o criptogénica (15%).

Las crisis características de este síndrome son los espasmos epilépticos y aparecen en el primer año de vida. Consisten en contracciones axiales de flexión o extensión del cuello con abducción o aducción de miembros superiores de menos de 2 segundos de duración y suelen repetirse en salvas. Es frecuente que asocien llanto o supraversión de la mirada. Los espasmos ocurren frecuentemente a lo largo del día, sobretodo en la transición sueño-vigilia.

En el síndrome de West idiopático, el desarrollo psicomotor puede ser inicialmente normal y después alterarse tras la aparición de los espasmos. La afectación del neurodesarrollo está relacionada con las anomalías electroencefalográficas. La aparición de un patrón intercrítico desorganizado, con ondas lentas de alto voltaje y bilaterales y espigas multifocales, es lo que se conoce con hipsarritmia típica y es el patrón específico de este síndrome. En los West criptogénicos o sintomáticos, el desarrollo psicomotor puede estar afectado desde antes de la aparición de los espasmos y pueden presentarse otros patrones de hipsarritmia “atípicos”.

Es de vital importancia, el tratamiento precoz para evitar un empeoramiento del neurodesarrollo, por lo que ante la mínima sospecha de este síndrome epiléptico, el paciente deberá ser derivado urgentemente a un especialista para su manejo precoz. El tratamiento de elección es ACTH o Vigabatrina. La ACTH se emplea a 3 UI/kg/día de forma diaria. Si no se obtiene una respuesta electroclínica, se duplica su dosis hasta un máximo de 12 UI/kg/día durante 6 semanas de tratamiento. La vigabatrina ha demostrado más eficacia en pacientes con esclerosis tuberosa o displasias corticales focales, aunque tiene como efecto secundario una afectación importante del campo visual, por lo que su uso no debe exceder los 6 meses. Posteriormente, hay que hacer un seguimiento riguroso de estos pacientes con EEG frecuente y un tratamiento de mantenimiento.

La evolución de estos pacientes es variable. La mayoría de los casos responde al tratamiento y desaparece la hipsarritmia, pero, por otro lado, la evolución hacia una epilepsia refractaria es frecuente y hay una alta mortalidad asociada, sobre todo, en los 3 primeros meses.

Síndrome de Dravet(15,16): también conocido como epilepsia mioclónica severa del lactante. Debut en el primer año de vida, generalmente a los 3-6 meses. Se diferencian 3 fases clínicas en este síndrome:

1. Una primera fase (primeros 2 años de vida) caracterizada por crisis febriles prolongadas, en muchas ocasiones con evolución al estatus. Son crisis febriles atípicas, frecuentes y, también, son características las crisis reflejas por agua caliente. En esta fase, neurodesarrollo, exploración física y pruebas complementarias son normales.

2. Una segunda fase (hasta los 8 años) llamada catastrófica, por la aparición de múltiples tipos de crisis afebriles (mioclónicas, ausencias, crisis focales) farmacorresistentes. Aparece ya una evidente alteración del desarrollo psicomotor y del EEG con enlentecimiento y paroxismos epilépticos.

3. La tercera fase es la residual, en la que las crisis epilépticas son poco frecuentes y lo que destaca es retraso cognitivo y marcha atáxica.

El síndrome de Dravet se asocia en más del 70% de los pacientes, a mutaciones en el gen SCN1A que suelen ser de novo. Otras alteraciones genéticas relacionadas son: mutaciones en la protocaderina 19, GABRG2 y SCN1B.

Es una epilepsia muy refractaria a tratamiento. Es importante conocer que la lamotrigina, la carbamacepina y la vigabatrina pueden exacerbar las crisis en estos pacientes. Los tratamientos que han mostrado cierta eficacia en esta epilepsia son: valproico, clobazam, topiramato, levetiracetam y estiripentol.

Epilepsia mioclónica de la infancia: convulsiones mioclónicas focales o generalizadas en el primer año de vida (4º mes- 3 años). Desarrollo psicomotor normal. Pueden aparecer crisis focales asociadas. Responden bien al tratamiento (valproico, clonacepam o etosuximida).

Epilepsia del lactante con crisis focales migratorias: encefalopatía epiléptica farmacorresistente de mal pronóstico. Debuta en los primeros meses de vida, con aparición de múltiples crisis focales de diversa semiología que migran de una región a otra de la corteza cerebral. Son muy frecuentes y se superponen unas con otras. Las crisis más habituales consisten en: desviación de la mirada, clonías palpebrales, hipertonía o movimientos clónicos de miembros, cianosis, movimientos de chupeteo o masticación, etc. Hay un importante retraso psicomotor desde el inicio y exploración patológica.

El EEG se caracteriza por crisis focales cambiantes que, en ocasiones, migran de un foco a otro dentro de la misma crisis epiléptica.

Se asocia a mutaciones genéticas diversas, siendo la más frecuente la mutación en el gen KCNT1.

Evolución hacia una encefalopatía con crisis frecuentes de mal control. Alta mortalidad en el primer año de vida por complicaciones respiratorias frecuentemente.

Infancia

Epilepsia occipital de la infancia de inicio temprano (síndrome de Panayiotopoulus): síndrome frecuente, de inicio en torno a los 5 años (3-6 años), que consiste en crisis focales prolongadas (más de 30 minutos) que se caracterizan por una clínica autonómica, con fenómenos de palidez, náuseas, vómitos, midriasis, síncope y que pueden generalizarse a continuación. Es frecuente la aparición de anomalías occipitales en el EEG o en otras localizaciones. Su curso es benigno hacia la resolución espontánea, por lo que no suele recomendarse tratamiento salvo en los casos con crisis frecuentes (carbamacepina, valproico, oxcarbamacepina o levetiracetam).

Epilepsia de ausencia infantil: es una entidad muy frecuente (hasta el 8% de los niños en edad escolar), con un pico de incidencia máximo en torno a los 6 años. Son niños sanos en los que aparecen crisis generalizadas consistentes en detención de la actividad sin pérdida del tono, con mirada fija o en supraversión durante escasos segundos de duración y con recuperación posterior completa. Pueden asociar: parpadeo, chupeteo o automatismos manuales. Es muy característico el inicio de la crisis tras la hiperventilación. Presentan un patrón electroencefalográfico típico con punta onda generalizada a 3 Hz, siendo el registro interictal normal.

Se han detectado alteraciones genéticas asociadas (genes CACNA1G y CACNA1H) y la presencia de historia familiar de epilepsias generalizadas es habitual. Responden satisfactoriamente al tratamiento con valproico o etosuximida y también a lamotrigina. Hasta el 90% de los casos está libre de crisis en la vida adulta.

Epilepsia con ausencias mioclónicas: edad de inicio en torno a los 10 años. Las crisis de ausencia se asocian a mioclonías bilaterales difusas que pueden provocar la caída del paciente. Hasta en casi la mitad de los casos hay crisis tónico-clónicas asociadas. Son crisis frecuentes y diarias. El EEG es similar al anterior, con una frecuencia de punta onda de 2,5-4 Hz. Respuesta parcial al tratamiento con valproico combinado o no con etosuximida u otros. Es frecuente la persistencia de las crisis o la evolución a otras formas de epilepsia.

Epilepsia benigna con puntas centrotemporales (epilepsia rolándica): epilepsia más frecuente en la edad escolar. Hay cierta asociación familiar. Debuta a los 5-10 años en niños sanos con crisis focales en relación con el sueño o al despertar. Las crisis consisten en contracciones clónicas hemifaciales o desviación bucal sostenida con extensión a miembros ipsilateralmente, bloqueos del habla, ruidos guturales e hipersalivación frecuente. La conciencia está preservada. El EEG interictal presenta puntas de alto voltaje, uni o multifocales, centro-temporales, que se activan con el sueño.

El pronóstico es bueno con desaparición de las crisis a lo largo de la infancia, sin embargo, hay un porcentaje pequeño de casos que evolucionan a un síndrome de punta onda continua durante el sueño con una evolución peor y refractaria al tratamiento. También, se ha relacionado esta epilepsia con dificultades en el aprendizaje.

De precisar medicación (crisis frecuentes), responden bien a carbamacepina y valproico.

Epilepsia frontal nocturna autosómico dominante: crisis nocturnas distónicas, muy frecuentes por las noches, con manifestaciones al despertar de expresión de terror, automatismos o hiperquinetismo. Pueden generalizarse. Para diagnosticarlas es necesario hacer un EEG de sueño.

Epilepsia occipital de la infancia de tipo tardío (tipo Gastaut): inicio en torno a los 8 años con crisis frecuentes que se caracterizan por una clínica visual con alucinaciones, amaurosis, desviación ocular…, puede haber generalización secundaria y, en algunos casos, queda una cefalea residual migrañosa. El principal diagnóstico de este síndrome es la migraña con aura visual, sirviéndonos el EEG para poder diferenciar ambas entidades. El EEG interictal se encuentra alterado con complejos punta-onda en regiones occipitales o temporales posteriores activados con el cierre ocular. Se recomienda tratamiento con carbamacepina o clobazam.

Síndrome de Lennox- Gastaut(17): epilepsia que debuta en los primeros 8 años de edad, sobretodo antes de los 5 años. La etiología es diversa, sobretodo sintomática. Hasta el 25% de estos pacientes tiene un historial de espasmos epilépticos.

El síndrome se caracteriza por:

• Crisis de diferentes tipos: las más características son las crisis tónicas axiales, las crisis atónicas o drop attacks, con caídas de la cabeza repentinas, y las ausencias atípicas, que pueden evolucionar a un estatus de ausencia. Pueden también presentar crisis mioclónicas, generalizadas tónico-clónicas (CGTC), focales o espasmos.

• Patrón EEG interictal típico, con descargas de puntas y ondas lentas generalizadas.

• Retraso mental: no siempre está presente.

• El pronóstico es pobre con alta refractariedad al tratamiento antiepiléptico. Se usa: valproico, lamotrigina, benzodiacepinas, topiramato, felbamato, clobazam y rufinamida. La carbamacepina puede precipitar los ataques. Las formas más resistentes pueden beneficiarse de dieta cetogénica o cirugía.

Encefalopatía epiléptica con punta onda durante el sueño (estatus epiléptico durante el sueño, ESES): es un síndrome poco habitual que ocurre entre los 2-8 años. La característica diagnóstica principal es la presencia en el sueño no REM de puntas-ondas generalizadas en el EEG, que ocupan más del 85% del sueño. Clínicamente, se caracteriza por aparición de crisis focales o generalizadas, inicialmente poco frecuentes. Posteriormente, hay un aumento de las crisis y una regresión en el neurodesarrollo; en este momento, es cuando se aprecian las puntas ondas continuas durante el sueño no REM. La regresión psicomotriz puede afectar a las áreas del lenguaje, el comportamiento, el aprendizaje, la atención, habilidades motoras y la inteligencia global. Las mejores respuestas al tratamiento se obtienen con: valproico, corticoides, benzodiacepinas y levetiracetam. Es frecuente la farmacorresistencia y el uso de politerapia.

Síndrome de Landau-Kleffner: niños de 2-8 años con desarrollo psicomotor totalmente normal que presentan de forma rápidamente progresiva una pérdida del lenguaje verbal con comportamientos secundarios similares a los del autismo. Se trata de una agnosia auditiva, donde el paciente no comprende el significado de los sonidos y parece estar sordo. En el EEG de sueño, hay una punta onda continua en la zona temporal. Pueden asociarse crisis en más de la mitad de los casos. El tratamiento precoz con ACTH o corticoides es muy importante. Se recomiendan como tratamiento: valproico, etoxusimida o levetiracetam. El 30% de los casos remite con una recuperación parcial del lenguaje.

Epilepsia con crisis mioclónico atónicas (síndrome de Doose): inicio a los 3 años, frecuentemente. Existen antecedentes familiares de epilepsia hasta en el 30% de los pacientes. Se ha relacionado con casos de crisis febriles plus, con mutaciones en varios genes (SCN1A, SCN1B, GABRG2). El síndrome se caracteriza por crisis variables: mioclónicas y atónicas con caídas y también CTCG o ausencias. El EEG es normal al inicio y puede evolucionar a un registro desorganizado. La mitad de los casos puede ser de difícil control y puede existir alteración cognitiva asociada. Tratamiento: valproato en monoterapia o asociado a lamotrigina, etosuximida o clobazam.

Epilepsia con crisis febriles plus: de causa genética (mutaciones en los genes SNC1A, SCN1B, GABRG2, SCN2A y GABRD). Consiste en la presencia de crisis febriles típicas o atípicas que persisten más allá de la edad de 6 años. Pueden asociarse otros tipos de crisis, como: ausencias, mioclonías y crisis atónicas, o también, crisis mioclónico-atónicas.

Adolescencia y edad adulta

Epilepsia de ausencia juvenil: inicio en torno a los 10 años, pero puede darse desde los 5 hasta los 20 años. Son ausencias típicas, menos frecuentes que las de la infancia. Además, hay otros tipos de crisis asociadas: tónico-clónicas (80% de los casos) y mioclónicas (20%). El EEG ictal se caracteriza por una punta-onda lenta generalizada a más de 3 Hz. Tratamiento como las infantiles. Un subgrupo evoluciona a epilepsia mioclónica juvenil.

Epilepsia mioclónica juvenil: es muy frecuente. Se inicia entre los 12-18 años y se caracteriza por crisis a los pocos minutos de despertar, de tipo mioclónico y de predominio en hombros y manos, sin alteración de conciencia. La gran mayoría de los pacientes presentan crisis tónico-clónicas generalizadas en relación con la privación de sueño, alcohol o la menstruación. Algunos asocian ausencias juveniles. El EEG ictal muestra actividad de base normal con paroxismos generalizados punta onda y polipunta onda a 3-5 Hz. La evolución es buena, pero muy dependiente de tratamiento. Las crisis se controlan con valproico, pero recurren frecuentemente al suspenderse el tratamiento. Un tercio de los pacientes tiene historia familiar de epilepsia.

Tratamiento(18-21)

Objetivos del tratamiento con FAEs (fármacos antiepilépticos)

El objetivo ideal de la terapia con FAEs es lograr un buen control de las crisis y evitar o minimizar los posibles efectos secundarios de la medicación.

En el 60-70% de los niños, se consigue que el paciente esté libre de crisis con el primero o segundo fármaco en monoterapia, habitualmente esto sucede en los niños con sospecha de epilepsia de buen pronóstico. En el 30-40% restante, las crisis son refractarias al tratamiento en mono y politerapia; en estos casos, deben valorarse otras alternativas, como la cirugía de la epilepsia en pacientes candidatos, el estimulador del nervio vago o la dieta cetogénica.

En pacientes no respondedores al tratamiento farmacológico y que no son candidatos a cirugía, el objetivo de la farmacoterapia debe adaptarse a cada individuo y cada patología, evitando en lo posible la politerapia ineficaz y la toxicidad farmacológica. El objetivo, por tanto, será buscar la mayor calidad de vida posible para el paciente(18), priorizando el control de las crisis más incapacitantes (astáticas, generalizadas, status…), aunque no se consiga el control total de las crisis.

Inicio del tratamiento

Se recomienda iniciar el tratamiento tras la segunda crisis no provocada; ya que, el riesgo de recurrencia se incrementa en adelante. Sin embargo, el inicio del tratamiento debe individualizarse según el paciente y el tipo de epilepsia sospechada. Puede posponerse o evitarse en los casos en los que se sospecha un síndrome epiléptico benigno o si las crisis son infrecuentes. Asimismo, debe plantearse el tratamiento desde la primera crisis cuando sospechamos un mayor riesgo de recurrencia; por ejemplo, en las displasias corticales, cuando la anomalía epileptiforme es severa en el EEG o en las encefalopatías epilépticas y síndromes de mal pronóstico.

Elección del tratamiento

La monoterapia es el gold standard del tratamiento de la epilepsia. Se recomienda iniciarla en dosis bajas e ir ascendiendo progresivamente hasta el control de las crisis o hasta la dosis máxima recomendada según tolerancia del paciente. Si se decide sustituir un fármaco por otro, debe disminuirse escalonadamente la dosis hasta suspenderla, iniciando y aumentando progresivamente y de forma simultanea la dosis del segundo fármaco.

En algunos fármacos, es de utilidad la titulación de los niveles en sangre cuando se alcanza la dosis final. Si el primer fármaco usado en monoterapia no es efectivo, constituye un factor de riesgo de mala respuesta al tratamiento; si el segundo tampoco logra controlar las crisis, se ha observado que las posibilidades de remisión completa descienden a un 10%. Si tras un tercer fármaco en monoterapia no se logra respuesta, se ofrecerá al paciente la posibilidad de politerapia. La politerapia puede considerarse antes en síndromes epilépticos específicos de muy mal pronóstico, como el síndrome de Dravet o de Lennox-Gastaut. En la epilepsia mioclónico-astática y en la epilepsia con ausencias mioclónicas, la politerapia se ha demostrado preferible a la monoterapia, incluyendo a pacientes no tratados.

Si la politerapia no es eficaz, se recomienda volver a la monoterapia que fue más efectiva inicialmente.

Selección del fármaco

En la elección del fármaco, debe tenerse en cuenta, no solo la sospecha del tipo de epilepsia del paciente, sino también su edad, peso, comorbilidad y tratamientos concomitantes.

Existen muy pocos estudios científicos randomizados que recomienden un fármaco determinado según el síndrome epiléptico en los niños, la mayoría son de clase III y las evidencias de que disponemos de nivel C. Sin embargo, existen diversos artículos de revisión de la idoneidad del tratamiento según el tipo de síndrome epiléptico, que han sido recomendadas por la ILAE para el uso adecuado de FAEs, según los síndromes epilépticos en niños(18,19) (Tabla IV).

En general, el valproato sódico se considera de elección en las crisis generalizadas y la carbamacepina en las crisis de origen focal. La lamotrigina y la oxcarbazepina (único estudio de nivel I con evidencia clase A) también son consideradas de elección en crisis focales y mejor toleradas que la anterior.

Otros problemas prácticos a los que se hacen frente en el tratamiento antiepiléptico en Pediatría, son: la forma de administración apta para niños (disoluciones líquidas y disolventes granulados), el ajuste por peso, la referencia de fármacos con vida media larga y la necesidad de menos tomas.

Politerapia

El objetivo de la politerapia es mejorar la efectividad del tratamiento, lo que incluye un aumento de la eficacia, de la tolerabilidad y/o de ambos. Cuando no se logra ninguno de los anteriores tras las pruebas de las combinaciones suficientes, se recomienda volver a la monoterapia que fue más eficaz inicialmente.

Entre los criterios propuestos para seleccionar la combinación de FAEs, destacamos: evitar la posible interacción farmacocinética y tóxica, evitar la sumación de fármacos, con especial efecto sedativo, y usar al menos un FAE de amplio espectro, especialmente cuando existen múltiples tipos de crisis.

Efectos secundarios

En general, todos los fármacos antiepilépticos producen neurotoxicidad, síntomas entre los cuales se incluyen: mareo, somnolencia, alteración cognitiva y comportamental, ataxia y diplopía.

Las reacciones idiosincrásicas son impredecibles y, entre ellas, se incluyen: rash, síndrome de Steven-Johnson, agranulocitosis, anemia aplásica y fallo hepático.

También, hay que tener en cuenta la posibilidad de que un FAEs produzca un agravamiento de las crisis; se han descrito, en cada síndrome, determinados fármacos que pueden empeorar el curso de la enfermedad, aunque no siempre es así. También, podemos encontrar empeoramientos paradójicos con fármacos específicamente indicados para el síndrome. Los pacientes con politerapia tienen mayor riesgo de desarrollar efectos adversos por interacciones farmacodinámicas y farmacocinéticas, además de posibles efectos aditivos.

Seguimiento del tratamiento

La indicación de EEG, analítica y niveles de fármaco en sangre no debe realizarse de forma protocolizada, sino individualizada, en función de cada caso y siempre en busca del bienestar del niño.

La analítica rutinaria está desaconsejada; ya que, no existe evidencia de que disminuya las reacciones idiosincrásicas de los fármacos, puesto que estas son impredecibles. Se recomienda realizarlas cuando se sospeche toxicidad o en las circunstancias habituales del niño sano (por ejemplo, antes de una cirugía). Solo las recurrencias suelen presentarse en el 90% en el primer año. La restauración del tratamiento no garantiza el control completo posterior de las crisis ni inmediato, el riesgo de desarrollar epilepsia fármaco resistente varía del 1-20% según los estudios.

Otros tratamientos no farmacológicos

Cirugía

Indicaciones principales:

• Epilepsias incontrolables con FAEs con mala calidad de vida.

• Crisis de origen focal. El foco epileptógeno debe estar localizado y hallarse en una zona resecable (córtex no elocuente), valorando el riesgo-beneficio frente a la aparición de secuelas neurológicas.

Técnicas más usadas:

• Lesionectomía: resección de la zona cortical epileptógena (esclerosis mesial temporal, tumor, malformación arteriovenosa, displasia cortical focal…).

• Hemisferectomía funcional (en síndromes hemisféricos: Sturge-Weber, hemimegalencefalia, encefalitis de

• Rasmussen, etc.).

• Callosotomía (en crisis atónicas o tónicas incontrolables).

• Transecciones subpiales múltiples (desconexión transcortical si la zona epileptógena no es resecable o implica pérdidas funcionales importantes, como el córtex perisilviano).

Estimulación vagal

En crisis parciales de niños mayores fármaco-resistentes, preferentemente con coeficiente intelectual normal. Resultados variables.

Dieta cetógena

Requiere de un control hospitalario inicial y, posteriormente, ambulatorio de forma periódica. Supone la necesidad de uso de preparados dietéticos especiales, suplementos vitamínicos y la restricción de numerosos alimentos de la dieta diaria para mantener al paciente en cetosis. La dieta cetógena no excluye la administración simultánea de FAEs. Se suele emplear en las epilepsias fármacorresistentes y, aunque sus resultados son variables, se han registrado mejorías en el número y frecuencia de crisis en las epilepsias de mal pronóstico.

Función del pediatra de Atención Primaria

Para confirmar el diagnóstico y pautar el tratamiento, se recomienda la derivación y colaboración con el pediatra especializado en Neuropediatría; ya que, va a ser necesaria la realización de pruebas complementarias, que habitualmente se realizan en el hospital, y el manejo terapéutico puede ser complejo en algunos casos.

En el seguimiento posterior clínico y terapéutico del paciente, la labor del pediatra de Atención Primaria va a ser imprescindible para detectar precozmente efectos secundarios, empeoramiento en número y frecuencia de crisis y valorar, en conjunto, la calidad de vida del paciente y sus necesidades.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1. Scheffer IE, Berkovic SF, Capovilla G, Connolly MB, Guilhoto L, Hirsch E, Moshe SL, Nordli D, Zhang Y, Zuberi SM. The Organization of the Epilepsies: Report of the ILAE Commission on Classification and Terminology. 2014.

2.*** Fisher RS, Acevedo C, Arzimanoglou A, Bogacz A, Cross JH, Elger CE, Engel Jr J, Forsgren L, French JA, Glynn M, Hesdorffer DC, Lee BI, Mathern GW, Moshe SL, Perucca E, Scheffer IE, Tomson T, Watanabe M, Wiebe SL. A practical clinical definition of epilepsy. Epilepsia. 2014; 55: 475-82.

3. Shorbon SD. The etiologic classification of epilepsy. Epilepsia. 2011; 52: 1052-7.

4.*** Saiz Díaz RA, Sancho Rieger J. Terminología de las crisis epilépticas y epilepsia. Semiología de las crisis epilépticas. En: Mercadé Cerdá JM, Sancho Rieger J, Mauri Llerda JA, López González FJ, Salas Puig X, ed. Guía oficial de práctica clínica en epilepsia. Madrid: Ediciones seen; 2012. p. 17-25.

5. Forsgren L, Incidence and prevalence. En: Wallance SJ, Farrell K, eds. Epilepsy in children. 2ª edición. Londres: Arnold; 2004. p. 21-5.

6.** Berg AT, Scheffer IE. New concepts in classification of the epilepsies: Entering the 21st century. Epilepsia. 2011; 52: 1058-62.

7. Guerrini R. Epilepsy in children. Lancet. 2006; 367: 499-524.

8. Arzimanoglou A, Guerrini R, Aicardi J. Epilepsy in children. 3ª edición. Philadelphia: Lippincott Williams & Wilkins; 2004.

9. King MA, Newton MR, Jackson GD, et al. Epileptology of the first-seizure presentation: a clinical, electroencephalographic, and magnetic resonance imaging study of 300 consecutive patients. Lancet. 1998; 352: 1007-11.

10. Camacho Salas A, Simón de las Heras R, Villarejo Galende A. Trastornos paroxísticos no epilépticos. En: Verdú Pérez A, García Pérez A, Martínez Menéndez B, eds. Manual de neurología infantil. 1ª edición. Madrid: Publimed; 2008.

11. López IM, Varela X, Marca S. Síndromes epilépticos en niños y adolescentes. Rev. Med. Clin. Condes. 2013; 24: 915-27.

12. Wilfong A. Epilepsy syndromes in children. Up To Date 2015.

13. Alva Moncayo E. Síndromes epilépticos en la infancia. Rev Med Inst Mex. 2011; 49: 37-44.

14. Vigevano F. Benign familial infantile seizures. Brain Dev. 2005; 27: 172-7.

15. Jansen FE, Sadleir LG, Harkin LA, Vadlamudi L, McMahon JM, Mulley JC, Scheffer IE, Berkovic SF. Severe myoclonic epilepsy of infancy (Dravet syndrome): recognition and diagnosis in adults. Neurology. 2006; 67: 2224-6.

16. Brunklaus A, Ellis R, Reavey E, Forbes GH, Zuberi SM. Prognostic, clinical and demographic features in SCN1A mutation-positive Dravet syndrome. Brain. 2012; 135: 2329-36.

17. Arzimanoglou A, French J, Blume WT, Cross JH, Ernst JP, Feucht M, Genton P, Guerrini R, Kluger G, Pellock JM, Perucca E, Wheless JW. Lennox-Gastaut syndrome: a consensus approach on diagnosis, assessment, management, and trial methodology. Lancet Neurol. 2009; 8: 82-93.

18. Wilmshurst JM, Gaillard WD, Vinayan KP, Tsuchida TN, Plouin P, Van Bogaert P, Carrizosa J, Elia M, Craiu D, Jovic NJ, Nordli D, Hirtz D, Wong V, Glauser T, Mizrahi E M, Cross J H. Summary of recommendations for the management of infantile seizures: Task Force Report for the ILA. Epilepsia. 2015; 56: 1185-97.

19. Glauser T, Ben-Menachem E, Bourgeois B, Cnaan A, Guerreiro C, Kälviäinen R, Mattson R, French JA, Perucca E, Tomson T. Updated ILAE evidence review of antiepileptic drug efficacy and effectiveness as initial monotherapy for epileptic seizures and syndromes. Epilepsia. 2013; 54: 551-63.

20. National Institute for Clinical Excellence. The diagnosis and management of the epilepsies in adults and children in primary and secondary care. National Institute for Clinical Excellence; 2004. https://www.nice.org.uk (accessed July 2007).

21. Chadwick D. Starting and stopping treatment for seizures and epilepsy. Epilepsia. 2006; 47(Suppl. 1): 58-61.

Bibliografía recomendada

– Guerrini R. Epilepsy in children. Lancet.2006; 367: 499-524.

Este artículo recoge y actualiza todos los aspectos de la epilepsia, desde la terminología básica hasta los nuevos conocimientos de genética y terapéutica.

– Verdú Pérez A. Manual de neurología infantil. Madrid: Publimed; 2008.

Libro básico de neurología infantil, donde se realiza una revisión sistematizada de la epilepsia en la infancia y el diagnóstico diferencial con otra patología.

– Mercadé Cerdá JM, Sancho Rieger J, Mauri Llerda JA, López González FJ, Salas Puig X, ed. Guía oficial de práctica clínica en epilepsia. Madrid: Ediciones seen; 2012. p. 17-25.

Guía clínica realizada por la Sociedad Española de Neurología, en la que se describen los principales términos de epilepsia, la semiología de los diferentes tipos de crisis, las pruebas diagnósticas existentes y hace un repaso sobre el tratamiento antiepiléptico muy completo y esclarecedor.

Caso clínico


Anamnesis

Varón de 3 años de edad que acude a la consulta remitido por sospecha de crisis epiléptica. El episodio consistió en hipertonía, que creen que fue generalizada, pero no lo pueden asegurar porque estaba acostado, con revulsión ocular, de unos 10 segundos de duración. Esto ocurrió durante las primeras horas de sueño y, posteriormente, volvió a dormirse, con mucha resistencia inicial cuando intentaban despertarle los primeros 15 minutos.

Reinterrogando a la familia sobre las circunstancias en que apareció la crisis, nos comentan que al acostarse notan al paciente pálido y con malestar y vomita en 3 ocasiones, tras dormir un par de horas vuelve a despertarse pálido y nauseoso y, tras otro vómito, es cuando presenta este episodio de rigidez generalizada. Refieren que estaba un poco ausente, aunque lo achacan al malestar que manifestaba el paciente y a los vómitos.

Sus padres refieren que ese día no se había echado la siesta. Por lo demás el niño no tuvo fiebre ni volvió a presentar ningún síntoma de alarma, por lo que no acudieron a urgencias. El paciente ha estado bien desde entonces.

Antecedentes personales

Embarazo y parto normal. Desarrollo psicomotor normal.

Estudiado en gastroenterología infantil por vómitos cíclicos desde hacía 6 meses.

Exploración física

En la consulta la exploración física y neurológica es normal.

Pruebas Complementarias (Fig. 1)

EEG: sobre una actividad eléctrica de fondo normal se observan anomalías epileptiformes focalizadas en ambas regiones occipitales.

RMN cerebral: sin hallazgos de valoración patológica. Quiste del septum pellucidum.

Diagnóstico

Epilepsia occipital de la infancia de inicio temprano.

Tratamiento y evolución clínica

Se pauta tratamiento con oxcarbacepina con buena tolerancia. El paciente no vuelve a presentar crisis similares en el seguimiento durante el 1er año, ni los episodios de vómitos cíclicos que presentaba desde hacía 6 meses antes y que los padres identificaron como similares a los previos al evento hipertónico, por lo que podrían considerarse que los episodios de vómitos cíclicos podrían haber sido también crisis disautonómicas.


Exploración neurológica por el pediatra de AP

L. Fiz Pérez1,2, I. Pulido Valdeolivas3, D. Gómez-Andrés3,4
Regreso a las bases


L. Fiz Pérez1,2, I. Pulido Valdeolivas3, D. Gómez-Andrés3,4

1Servicio de Urgencias. Médico Asistencial en Neuropediatría. Hospital Universitario La Paz. 2Servicio de Pediatría. Hospital General de Villalba. Collado Villalba. 3Trastornos del Desarrollo y Maduración Neurológica. Departamento de Anatomía, Histología y Neurociencia. IdiPaz-UAM. 4Servicio de Pediatría. Hospital Universitario Infanta Sofía. San Sebastián de los Reyes. Madrid


Pediatr Integral 2015; XIX (8): 572.e1-572.e7


Exploración neurológica por el pediatra de AP

Introducción

En este “Regreso a las Bases”, vamos a repasar la exploración neurológica del niño, reservando para el siguiente número la evaluación del neurodesarrollo. La exploración neurológica, aunque sea somera, es un elemento esencial de cualquier exploración pediátrica, ya que proporciona información sobre el funcionamiento de otros órganos y sistemas. A la vez, la exploración neurológica requiere una exploración general adecuada, ya que en muchos casos, aspectos esenciales para el diagnóstico neurológico están escondidos en otros órganos. Especialmente importantes son: la evaluación antropométrica (incluyendo una correcta medición del perímetro cefálico o circunferencia occipitofrontal, que se mide con una cinta flexible no expansible alrededor del perímetro que pasa por el occipucio y los arcos supraciliares y cuya medición debe repetirse, al menos, 2 veces antes de considerarse patológica), observación de lesiones cutáneas (Tabla I), la evaluación dismorfológica (Tabla II) y la detección de organomegalias (muy importante en enfermedades de depósito).

La exploración neurológica depende de la sistematización de la misma. Es importante seguir siempre el mismo esquema y mantenerlo con adaptaciones para poder ser rápido, preciso y sacar conclusiones sobre la evaluación. En este artículo, proponemos una sistematización que incluye a nuestro parecer, las maniobras más importantes para realizar una exploración neurológica en el ámbito de la Pediatría General.

Evaluación de la cognición

El primer paso de la evaluación neurológica implica evaluar el nivel de conciencia y el grado de la orientación del paciente (si es posible, en tiempo, espacio y persona). Después, es importante determinar el grado de atención y de concentración del paciente, que generalmente se determina con grado de colaboración. Estas funciones cognitivas deben registrarse siempre, porque influyen en la realización de cualquier test neurológico y su alteración condiciona el resto de la exploración. También es fácil incluir una evaluación general de la memoria retrógrada y de las capacidades comunicativas a la vez que se realiza el resto de la exploración. La memoria retrógrada se evalúa preguntando al paciente por su edad, la fecha de su cumpleaños y el nombre de sus familiares, amigos o profesores. Para evaluar la comunicación, nos debemos fijar en la expresión verbal del paciente (si el lenguaje es espontáneo y fluido –fluencia–, si es capaz de repetir sonidos o frases –repetición– o si es capaz de nombrar objetos –nominación–), en la compresión verbal (entiende secuencias de órdenes; por ejemplo, para optimizar el tiempo y explorar a la vez la habilidad motriz y praxias motoras, se puede pedir al paciente que se desvista por sí solo de forma incompleta o en un orden concreto) y la expresión no verbal (uso de gestos para sustituir o acompañar al lenguaje). Por último, es esencial intentar estimar el nivel de inteligencia del paciente y reflejarlo de forma sutil, pero clara en el registro de la exploración.

Si se dispone de tiempo o mientras se realiza la historia clínica, como parte de la exploración cognitiva y de las habilidades manuales del paciente, es recomendable pedirle que dibuje. Si es un niño menor de 5 años, normalmente en la práctica clínica habitual, se utiliza el dibujo libre. En el caso de niños mayores de 5 años, se pueden utilizar varias pruebas, pero quizá la más interesante por ser muy sencilla de aplicar y rápida puntuar, es el test grafomotor de Pascual(4,5).

Si se precisa o si se está evaluando a un paciente por un problema cognitivo, la evaluación de las funciones cognitivas debe ampliarse y, ya en una consulta especializada, exploramos habitualmente:

• Habilidad lectora: se puede recoger una impresión evaluando la lectura en voz alta y la comprensión de un texto sencillo. Se debe evaluar siempre en un fracaso escolar y puede encaminar evaluaciones neuropsicológicas más complejas.

• Habilidad en el cálculo: su evaluación depende de la edad; así a los 2-3 años, un niño debe entender la diferencia entre 1 y 2; a los 3-4 años, emerge el concepto de cantidad (distingue grupos donde hay más o menos número de una cosa); a los 5-6 años, debe saber contar hasta 20-30; a los 6-7 años, debe sumar de memoria; y a los 7-8 años, conocer bien las tablas de multiplicar.

• Alteraciones en la memoria anterógrada: capacidad de recordar tres palabras tras 3-5 minutos.

• Alteraciones en el lóbulo frontal: muy importantes en adolescentes y cuyo examen requiere de cierto tiempo y es relativamente complejo, en especial en su interpretación, porque depende del nivel intelectual y de la motivación del paciente. Una manera sencilla es interrogar al paciente sobre los motivos por los que le gusta algo o que explique qué significa algún dicho.

• Existencia de dispraxias: su evaluación también es relativamente compleja, depende del nivel cognitivo del paciente y escapa a una exploración básica. Si existen dudas, se puede evaluar una apraxia constructiva mediante el dibujo libre de un reloj o la apraxia ideomotora mediante la imitación de la secuencia motora del lavado de dientes.

Evaluación del sistema motor

La evaluación del sistema motor incluye la evaluación de la fuerza, tono y apariencia muscular (“trofismo”), la evaluación de los reflejos osteotendinosos y cutáneos, la valoración de la marcha, la postura y la manipulación, la presencia de movimientos anormales y el examen del control selectivo y los test cerebelosos motores.

La evaluación de la fuerza varía en función de la edad del paciente. En niños no colaboradores, la medición de la fuerza debe realizarse oponiendo resistencia a movimientos propositivos que pueden obtenerse jugando con el niño. En niños colaboradores menores de unos 4 años, debe colocarse al paciente en la posición deseada y jugar con él, indicándole que debe evitar que le muevas realizando una fuerza contraria a la función del grupo muscular que se quiere medir. En niños mayores de unos 4 años, se puede realizar una evaluación más selectiva por grupos musculares, explicando el movimiento a realizar e imponiendo una resistencia. La fuerza muscular habitualmente se mide con la escala MRC, Medical Research Council (Tabla III).

En los casos de debilidad muscular mínima, pueden ser más sensibles una serie de pruebas específicas para detectar debilidad como:

• La maniobra de Barré: se pide al paciente que mantenga los miembros superiores extendidos y en supinación durante más de 20 segundos; en las paresias leves, se observa una tendencia progresiva a la pronación.

• La maniobra de Gowers: se pide al paciente que se levante del suelo sin ayudarse de sus manos; es conveniente recordar que la necesidad de pasar de supino a prono para levantarse es en realidad, la parte más sensible de la prueba para detectar debilidad proximal en miembros inferiores.

• Las evaluaciones de marcha y manipulación.

En algunos casos seleccionados, es recomendable explorar la fatigabilidad. La fatigabilidad se explora selectivamente en varios grupos musculares: en miembros superiores, se explora la asimetría en la fuerza para la abducción del hombro, tras elevar repetidamente un objeto pesado por encima de su cabeza en único lado; en miembros inferiores, se explora repitiendo la maniobra de Gowers; y en la musculatura ocular, manteniendo una mirada forzada hacia arriba.

El tono es la contracción pasiva y continua que está presente en los músculos a pesar del reposo. El tono disminuido axial se valora principalmente a través de la postura (cifosis reducible), y el distal a través de la valoración de la resistencia a la movilización pasiva de la extremidad. Desde el punto de vista clínico, la hipertonía se clasifica clásicamente en: espástica (aumento de la resistencia a la movilización que aumenta con la velocidad del movimiento articular) o distónica (aumento de la resistencia a la movilización que aparece o cambia con determinadas posturas o movimientos). Es importante diferenciar a la hipertonía de la rigidez (resistencia constante que aparece en la flexión y extensión de una articulación) y la hipotonía de la hiperlaxitud (ausencia de resistencia de los tejidos blandos fuera del rango de movimiento habitual). Ambas parejas pueden ocurrir a la vez en la misma articulación del mismo paciente y orientar a un problema neurológico o muscular, pero tanto la rigidez como la hiperlaxitud pueden aparecer independientemente de un problema neurológico o muscular.

Respecto al trofismo muscular, se evalúa la presencia de aplasias/atrofias e hipertrofias selectivas musculares, la existencia de dismetrías entre extremidades y la consistencia del vientre muscular.

Los reflejos osteotendinosos se pueden obtener en cualquier músculo mediante un golpe sobre un tendón que produce un estiramiento muscular. Existen dos claves para conseguir obtenerlos; por un lado, hay que distraer al niño, en especial a los más pequeños, creando un ambiente agradable, utilizando distractores para que presten atención a otra parte de su cuerpo y en miembros superiores, transmitiendo el golpe a través del dedo del examinador; por otro lado, hay que prestar atención a la posición muscular, ya que los reflejos osteotendinosos aparecen característicamente cuando el tendón muscular está moderadamente extendido y por ello, en ocasiones, es conveniente pedir al paciente que realice una mínima contracción muscular. Los reflejos osteotendinosos más importantes y la técnica adecuada para su realización se recogen en la tabla IV.

La interpretación clínica de un reflejo debe integrarse con el resto de la exploración. Así, un reflejo más exaltado de lo habitual, bilateralmente, puede considerarse como variante normal si no encontramos ningún otro dato de piramidalismo. Más cautela debe existir en el caso de un aumento del área reflexógena bilateral, pero aun así, esta alteración debe interpretarse en el contexto clínico. También, una disminución de los reflejos debe interpretarse con el resto de datos clínicos, ya que esta alteración suele acompañarse de debilidad e hipotonía. En caso contrario, lo más recomendable es plantearse si la técnica ha sido correcta. La relación de hiporreflexia con hipotonía es importante también, porque orienta hacia el proceso causal; así, las enfermedades del nervio periférico tienden a tener una hiporreflexia muy marcada para el grado de hipotonía, mientras que las enfermedades del músculo tienen menor grado hiporreflexia que de hipotonía. Una asimetría entre reflejos suele indicar una patología.

Los reflejos cutáneos más frecuentemente utilizados son: la respuesta cutánea plantar y los reflejos abdominales. La respuesta cutánea plantar se realiza con un objeto romo que se desliza sobre la cara lateral de la planta del pie y sobre la piel suprayacente a la cabeza de los metatarsianos. El tipo de respuesta se clasifica en flexora (es la respuesta normal a lo largo de toda la vida postnatal y consiste en la flexión del dedo gordo), indiferente (no hay movimiento del dedo gordo) y extensora (hay un movimiento de extensión del dedo gordo y/o una flexión/apertura en abanico del resto de los dedos). Los reflejos abdominales se obtienen cosquilleando con la uña o un clip a lo largo de un dermatoma hacia la línea media. Es importante saber que su ausencia puede ocurrir en un 15% de la población sana y que pueden ser asimétricos. Su importancia radica en la localización de una lesión espinal (menos fiable que la exploración sensitiva) y sobre todo, ante la sospecha de siringomielia en niños con escoliosis de causa desconocida.

El diagnóstico diferencial de las patologías motoras por déficit se basa en la interpretación integrada de todos los signos descritos hasta ahora (Tabla V).

Durante el examen, pueden aparecer movimientos anormales cuya caracterización depende de la historia clínica y de datos extraídos de la exploración física (Tabla VI).

La evaluación de la postura debe adaptarse al estado de madurez motora gruesa de cada paciente. En aquellos que no han alcanzado la capacidad de sedestación, debe evaluarse la postura en decúbito supino y prono. Si es capaz de sentarse, pero no se mantiene de pie, debe evaluarse sentado. Si ha alcanzado la bipedestación, debe valorarse de pie y utilizar el test de Romberg si el paciente es lo suficientemente colaborador. En la valoración de la postura, evaluamos: la estabilidad, la presencia de contracturas (desvían al paciente de la posición anatómica) y la presencia de movimientos anormales.

La valoración de la marcha es una de las partes más informativas de la exploración neurológica. Es conveniente ser sistemático y apoyarse en una grabación con el móvil. Hay que distraer siempre al paciente para que realice su marcha natural y en la interpretación, es vital correlacionar los hallazgos con aquello que habíamos descrito en la valoración estática de fuerza y tono. Si la marcha nos parece patológica, conviene encuadrar el problema en una serie de patrones clásicos (Tabla VII).

La valoración de la manipulación es más complicada, porque las secuencias de movimientos son más complejas al integrar combinaciones de múltiples fases (alcance, agarre, transferencia mano a mano, transporte y liberación) y porque debe interpretarse en el contexto cognitivo del paciente. De forma práctica, en clínica, se explora mediante el patrón de agarre del lápiz en niños menores de 4 años y en mayores de 4 años, mediante la presencia de errores, alteraciones de la velocidad o sincinesias en la secuencia de tocar cada dedo con el pulgar.

El examen del control selectivo es particularmente importante para manifestar una lesión de la vía piramidal muy leve. En pacientes con pobre control selectivo, al realizar un movimiento muy inferior a la fuerza máxima que pueden realizar, reclutan a músculos no implicados en ese movimiento, provocando movimientos en otra articulación o en el miembro contralateral. En la práctica clínica, se explora a la vez que la fuerza por grupos musculares y mediante la realización repetida de la pinza manual en los miembros superiores observando si existe una flexión muy marcada del resto de los dedos (cierto grado de flexión es normal) o en la muñeca.

Para estudiar el funcionamiento del cerebelo y del sistema del equilibrio, se han de realizar una serie de maniobras que requieren la colaboración del paciente, lo que hace que su correcta evaluación sea complicada en nuestros pacientes más jóvenes:

• Marcha en tándem: se pide al paciente que ande pisando una línea apoyando el pie de tal manera que el talón del pie de avance contacte con los dedos del pie más retrasado. En los pacientes con alteraciones leves del equilibrio, aparece la inestabilidad. Una afectación grave del cerebelo muestra inestabilidad en la marcha normal o en la bipedestación.

• Test de Romberg: compara el grado de inestabilidad del paciente en bipedestación con los pies juntos entre una situación con los ojos abiertos y una situación con los ojos cerrados. Los pacientes con afectación cerebelosa tienen inestabilidad en ambas situaciones, mientras que los pacientes con afectación vestibular o sensitiva empeoran su inestabilidad con los ojos cerrados.

• Prueba dedo-nariz: es un método para medir dismetría y, sobre todo, temblor intencional. Es importante insistir al niño en que no es una prueba de velocidad sino de precisión. En pacientes que no colaboren en la prueba o si se quiere registrar fácilmente en la historia el grado de alteración, se les puede pedir que copien una espiral.

• Prueba dedo-dedo: consiste en que el paciente siga el dedo del explorador que cambia de posición cuando el paciente lo alcanza. Es un método para medir la dismetría.

• Movimientos rápidos alternantes de las manos: se pide al paciente que realice alternativamente movimientos de pronación y supinación sobre su muslo tan rápido y preciso como pueda. Es un método para evaluar la disdiacokinesia. Se puede afectar también por distonía, espasticidad o en pacientes con dispraxias.

• Prueba de talón-rodilla: en decúbito supino, se pide al paciente que toque con el talón la rodilla contralateral y que baje tocando la espinilla. Evalúa la dismetría y el temblor en miembros inferiores.

Evaluación de la sensibilidad

Es el elemento más subjetivo de la exploración neurológica y por ello, la sensibilidad puede ser complicada de explorar, incluso si el paciente es colaborador.

Existen distintos tipos de sensibilidad, que llegan al cerebro por distintas vías. Dependiendo del objetivo de la exploración realizaremos distintos abordajes. En una exploración neurológica general, en Pediatría, se evalúa únicamente la sensibilidad táctil. En una exploración neurológica en la que nos interese la sensibilidad, se han de medir: la sensibilidad termo-algésica, la táctil y la vibratoria.

Para la exploración de la sensibilidad algésica es recomendable usar algún instrumento con punta que no sea capaz de atravesar la piel y que sea desechable, por ejemplo: un clip abierto. Para su correcta realización, se han de realizar distintos pinchazos en cara (siguiendo las tres ramas trigeminales), brazos y piernas. En el caso de la existencia de alguna alteración, se ha de hacer una exploración más pormenorizada siguiendo los territorios de inervación de los principales nervios y los dermatomas. La exploración de la sensibilidad térmica puede realizarse con un tubo (p. ej.: los usados para recoger orina) relleno de agua caliente y con un tubo de agua fría. Sigue el mismo abordaje que en el caso de la algésica. La sensibilidad táctil se explora tocando al paciente con el dedo suavemente o con un algodón. En el estudio de la sensibilidad vibratoria, es necesaria la utilización de un diapasón. Para su realización, se ha de dar un golpe a los cabezales del diapasón y situarlos en las prominencias óseas de las cuatro extremidades (en general: tróclea, maléolos y cabezas de metacarpianos) y comprobar que el paciente nota la vibración de manera similar.

Valoración de los nervios craneales

Nervio olfatorio (I): no se explora habitualmente.

Nervio óptico (II): debe explorarse la función y la anatomía visible del nervio y las reacciones pupilares.

• Función: la función de la mácula (visión central) se explora mediante la agudeza visual y la de retina periférica mediante campimetría por confrontación (requiere la colaboración parcial del paciente) o por el “reflejo” de refijacción (el paciente realiza un movimiento sacádico para explorar un objeto que se acerca desde el campo visual periférico al central). La evaluación de la agudeza visual depende de la edad. En niños que saben leer, prácticamente se evalúa con la capacidad lectora, y en niños pequeños, se explora con la capacidad de manipular (y detectar) pequeños objetos. En caso de duda o de necesidad de buscar alteraciones de la función del nervio óptico, hay que recurrir a métodos más formales (nistagmo oculocinético, test de Isihara…).

• Anatomía: se explora mediante la fundoscopia directa. Esta exploración depende de una correcta realización técnica y de la práctica acumulada en su realización. El primer paso es ajustar el oftalmoscopio: hay que retirarse las gafas, ajustar las dioptrías para ser capaz de leer la cubierta de un libro a la distancia de un brazo y reducir el brillo. Después, hay que preparar al paciente reduciendo la luz de la habitación (evitar la oscuridad), colocarlo en una posición en la que esté tranquilo y pedirle que fije su mirada en un objeto lejano (generalmente, la cara de su progenitor). El oftalmoscopio se agarra con la mano derecha y se utiliza con el ojo derecho para el ojo derecho del paciente. La secuencia comienza buscando el reflejo rojo colocándose 15º lateralmente al paciente a distancia de un brazo. Luego hay que ir acercándose en línea recta al paciente y aumentando el brillo al 80-90% del máximo. Hay que buscar el disco pivotando el oftalmoscopio evitando moverse o mover hacia los lados el oftalmoscopio. Debe explorarse el tamaño y el color de la papila (grisáceo en el recién nacido, amarillento en el preescolar y asalmonado en el niño mayor), los bordes (habitualmente nítidos) y la presencia de pulso venoso (su presencia tiene un alto valor predictivo negativo para hipertensión intracraneal y se explora estabilizando la mano sobre la ceja del paciente y buscando un reflejo de luz móvil sobre las venas retinianas).

• Reacciones pupilares: se buscan asimetrías entre las pupilas (anisocoria) y un defecto pupilar aferente (anomalías en la reactividad pupilar).

Nervios oculomotores (oculomotor, troclear y abducens): respecto a la motilidad ocular, debe explorarse la presencia de parálisis en la función de alguno de estos nervios (Tabla VIII), la existencia de diplopía en las distintas posiciones de la mirada y la presencia de anormalidades en los movimientos oculares.


Nervio trigémino (V): su exploración depende de la evaluación de la sensibilidad de sus tres ramas, de la realización del reflejo corneal (necesaria en pacientes no colaboradores) y del examen de su función motora a través del examen de los movimientos mandibulares.

Nervio facial (VII): su afectación central se caracteriza por la pérdida de movilidad voluntaria de la parte inferior de la hemicara ipsilateral y el borramiento del surco nasolabial ipsilateral. Su afectación periférica se caracteriza por la pérdida de movilidad voluntaria de toda la hemicara con incapacidad para el cierre palpebral y la disminución de las arrugas de la frente al elevar las cejas.

Nervio estatoacústico (VIII): la exploración del componente auditivo, que se basa en la reacción del paciente a estímulos auditivos, depende en gran parte de métodos instrumentales para ser lo suficientemente sensible. El componente vestibular puede explorarse a través del reflejo vestíbulo-ocular, utilizando la maniobra de impulso cefálico que gira la cabeza rápidamente unos 15º.

Nervio glosofaríngeo (IX): se explora con el reflejo de náusea.

Nervio vago (X): su paresia es detectable clínicamente como una debilidad en la elevación del paladar blando al explorar la orofaringe.

Nervio espinal accesorio (XI): se examina a través de la evaluación de la fuerza contra resistencia de un giro de la cabeza.

Nervio hipogloso (XII): su paresia bilateral se manifiesta como incapacidad para protruir la lengua y su paresia unilateral como un arqueamiento de la lengua al protruir la lengua.

Bibliografía

Varios manuales de Neurología Infantil disponen de capítulos excepcionalmente buenos sobre exploración que se han utilizado para construir este artículo:

1. Sims K. Handbook of pediatric neurology. Philadelphia, PA: Lippincott Williams & Wilkins; 2014.

2. Forsyth R, Newton RW. Paediatric neurology. Second edition. ed. Oxford, United Kingdom: Oxford University Press; 2012.

3. Haslam RH. Clinical neurological examination of infants and children. Handbook of clinical neurology. 2013; 111: 17-25.

4. Pascual Pascual SI. [Evaluation of maturity in drawing in childhood. I. Evaluation and validation of a graphomotor test in a population of normal children]. Revista de neurologia. 2001; 33(9): 812-25.

5. Pascual Pascual SI. [Evaluation of maturity in drawing in childhood. II. Development and validation of a graphomotor test in a child with neuropsychiatric disability]. Revista de neurologia. 2001; 33(10): 938-47.


Los síndromes neuro-cutáneos

M.A. Fernández Fernández*, M.D. Morillo Rojas**
Temas de FC


M.A. Fernández Fernández*, M.D. Morillo Rojas**

*Especialista en Pediatría. Neuropediatra. Director del Instituto Andaluz de Neurología Pediátrica. **Especialista en Oftalmología. Instituto Andaluz de Neurología Pediátrica


Resumen

Los síndromes neuro-cutáneos son un grupo de trastornos caracterizados por la afectación conjunta de las diferentes estructuras generadas en el desarrollo embriológico del neuroectodermo (Sistema Nervioso Central, Sistema Nervioso Periférico y piel con sus anejos). A pesar de su conocimiento y estudio, no hay aún un consenso general al respecto y quedan muchos conceptos por aclarar. La clasificación más habitual se realiza en función del tipo de herencia de cada grupo. La neurofibromatosis (NF) es la más frecuente de todas y se divide en diferentes tipos, en función de la alteración genética y la presentación clínica de cada una, principalmente, manchas café con leche (MCCL) y tumores del sistema nervioso (SN). El complejo esclerosis tuberosa (CET) consiste en una alteración de la migración, proliferación y diferenciación celular en el SNC, caracterizada principalmente por manchas acrómicas y fibromas en múltiples localizaciones. La enfermedad de Von Hippel Lindau (VHL) es una hemangioblastomatosis múltiple de herencia autosómica dominante (AD) y con muy escasa sintomatología dermatológica.


Abstract

Neuro-cutaneous syndromes are a group of disorders characterized by the joint involvement of the different structures generated in the embryological development of the neuroectoderm (central nervous system, the peripheral nervous system and the skin with its appendages). Despite their knowledge and study, there is still no consensus on the matter and there are many concepts to be clarified. The most common classification is based on the type of inheritance of each group. The NF is the most common of all and is divided into different types depending on the genetic alteration and clinical presentation of each, mainly CALS and CNS tumors. The CET is a change in the migration, proliferation and differentiation of cells in the CNS mainly characterized by depigmented spots and fibroids in multiple locations. VHL disease is multiple hemangioblastomatosis of AD inheritance and with very little dermatological symptoms.


Palabras clave: Síndromes neuro-cutáneos; Facomatosis; Neurofibromatosis; Esclerosis tuberosa; Enfermedad de Von Hippel Lindau

Key words: Neuro-cutaneous syndromes; Phakomatoses; Neurofibromatoses; Tuberous sclerosis; Von Hippel-Lindau disease


Pediatr Integral 2015; XIX (8): 565-571


Los síndromes neuro-cutáneos

Introducción

Aun en la época que vivimos, hay cosas que todavía están por aclarar. Tanto es así, que el apasionante mundo de la Neurología Pediátrica sigue creciendo. Un claro ejemplo lo tenemos en el área que trata este artículo. Después de muchos años de estudio, conocimiento e investigación, aún no tenemos un acuerdo definitivo, un consenso claro sobre cómo denominar a estos trastornos, cómo clasificarlos y cuáles incluir en el concepto. Dada la situación, y tras revisar la amplia bibliografía existente(1-3), tendré la osadía de realizar una combinación de los aspectos que me han parecido de mayor interés dentro de cada texto. Vaya de antemano mi disculpa por este atrevimiento.

La evolución de las técnicas de diagnóstico dejan de lado la necesidad de los datos clínicos para alcanzar el diagnóstico en la mayor parte de los síndromes neuro-cutáneos. La formación es fundamental para evitar errores en la detección.

Historia

El conocimiento y estudio de estos procesos es ya largo y antiguo. Conforme los avances científicos y los estudios realizados han ido aportando más información, el nombre, el concepto y el desarrollo de estas patologías ha ido cambiando. El concepto de enfermedad neurocutánea(4) es prácticamente clínico. Comenzó a principios del siglo XX bajo la premisa del origen embriológico común de la piel y el SN y la aparición de signos de afectación en ambos. Este concepto teórico ha ido disminuyendo aparentemente en relevancia, conforme han avanzado los medios técnicos, pero permanece como un relevante constructo en la práctica real. De esta manera, hemos ido pasando por el concepto de Facomatosis, que Van der Hoeve (1933) introdujo para referirse a la NF, la Esclerosis Tuberosa (ET) y la enfermedad de VHPL; Facomatosis deriva de facoma (del griego fakoos = lente, lentejuela) y se refiere a las lesiones congénitas, múltiples y bien circunscritas, que se encuentran como islas en medio de un órgano por lo demás normal. Posteriormente, se introdujo el concepto de Hamartomatosis tras la inclusión del síndrome de Sturge-Weber (SSW) dentro de estos procesos. La hamartia es un trastorno de la diferenciación y organización celular definido y localizado dentro del tejido de un órgano.

En general, podemos definir estos cuadros como: un conjunto de síndromes caracterizados por la afectación conjunta de las diferentes estructuras generadas en el desarrollo embriológico del neuroectodermo (Sistema Nervioso Central, Sistema Nervioso Periférico y piel con sus anejos), es decir, síndromes neuro-cutáneos. Aunque en la literatura se definen algunas alternativas a la hora de clasificarlos, la mayoría se decanta por realizar una clasificación en función del origen genético del trastorno. Esto hace que el concepto general de síndrome neuro-cutáneo pueda extenderse tan ampliamente como uno esté dispuesto a abarcar. Tenemos un listado en la tabla I.

La NF1 es la más común de las enfermedades raras y aglutina un conjunto de alteraciones clínicas muy variables que dependen fundamentalmente de la evolución temporal para alcanzar el diagnóstico definitivo.

Neurofibromatosis

Con anterioridad a los estudios de genética molecular, se pensaba que la NF era una sola entidad hereditaria heterogénea o con muchas variantes. Posteriormente, se pudo acabar definiendo bien la existencia de dos variedades clínicas, patológicas y genéticas. La NF1 y la NF2. A pesar de ello, está aún pendiente acabar de categorizar diferentes grupos de pacientes con síntomas atípicos y se han llegado a proponer más de 9 variedades diferentes. La clasificación extendida aparece en la tabla II.

La NF1 o enfermedad de Von Recklinghausen es un tipo de NF debida a la mutación y pérdida de DNA del gen NF1 situado en el brazo largo del cromosoma 17 (17q11.2). En cuanto a la epidemiología, se puede decir que en conjunto, la NF1 es la más frecuente de todos los síndromes neuro-cutáneos con una incidencia de 1/2.500-1/3.000. En relación a la genética(5), la NF1 es una enfermedad con herencia AD con una alta penetrancia, de expresión clínica muy variable y con una alta tasa de mutaciones de novo (50%). Hay una alteración en la región 17q11.2 con 350 kb de ADN que codifican entre 11 y 13 Kb de ARNm. El gen se encuentra en todos los tejidos, tiene unos 60 exones y produce una proteína citoplasmática de 2.818 aminoácidos llamada neurofibromina, que actúa como gen supresor tumoral. La neurofibromina es una proteína que se expresa de forma ubicua en las células y tiene una función de supresión tumoral por medio de regular negativamente el proto-oncogen Ras%(5-7). En condiciones normales, la proteína neurofibromina tiene una región con actividad GTPasa que se une a la proteína Ras y modula la conversión de la forma activa Ras-GTP a la forma inactiva Ras-GDP. Los pacientes con NF1 presentan mutaciones o deleciones del gen que codifica la neurofibromina. Estas mutaciones ocasionan una disminución de su presencia y de la actividad GTPasa con la consiguiente proliferación de células mediadas por Ras-GTP. Se han descrito más de 500 mutaciones diferentes en el gen NF1, siendo la mayoría únicas en cada familia. Pueden ser de muchos tipos, pero más del 80% ocasionan una proteína truncada, la NF1 se expresa clínicamente por las lesiones referidas en la tabla III.

En función de la afectación por sistemas, podemos diferenciar: Signos dermatológicos y de partes blandas(6): la piel es donde suele aparecer el primer signo o síntoma, las MCCL. Las MCCL son áreas cutáneas hiperpigmentadas de color café con leche. Casi siempre están presentes desde el nacimiento y van aumentado en número y tamaño con la edad. Deben ser signos de sospecha al aparecer en recién nacidos y lactantes pequeños. Las efélides periaxilares y/o periinguinales son múltiples y pequeñas MCCL que aparecen, además, en zonas de flexión, cuello…, de forma evolutiva y aumentan principalmente a partir de los 6 años. En algunos textos las catalogan como patognomónicas de NF1. Los neurofibromas cutáneos o subcutáneos son lesiones que se palpan más que se ven, localizadas en trayectos de troncos nerviosos (superficies extensoras de los miembros). Son evolutivos y se hacen más frecuentes en escolares y adolescentes, pudiendo tener un crecimiento progresivo y ser dolorosos. Los nódulos de Lisch del iris son pequeños neurofibromas en dicha localización. Los neurofibromas plexiformes difusos pueden aparecer en cualquier localización, pero suelen predominar en el párpado superior. Al aparecer en los primeros años, habitualmente, son infrecuentes las detecciones más allá de los 4. La hipertrofia corporal ocurre en el 6% de los casos, por afectación tisular de las 3 capas embrionarias o grandes neurofibromas plexiformes. Se asocia a tumores cerebrales y espinales. El prurito generalizado con mayor intensidad en la superficie de los neurofibromas. Entre las manifestaciones neurológicas, encontramos tumores del SNC. El glioma óptico (14-15%) es el tumor intracraneal más frecuente de la NF1. Es un tumor de bajo grado de malignidad, que aparece principalmente en los cuatro primeros años de vida, afectando a nervios ópticos, quiasma y/o cintillas ópticas, de forma uni o bilateral. Inicialmente, tienden al crecimiento progresivo, pero con posterior estabilización a partir de los 6 años. Debe sospecharse NF1 en cualquier paciente con este tumor. Es generalmente asintomático, principalmente en lactantes y suele suponer un hallazgo de neuroimagen (RM de elección). Puede producir: estrabismo, déficit visual, exoftalmos o atrofia óptica y la consecuencia principal es la pérdida de agudeza visual (que suele ser reversible). Los síntomas principales de alarma iniciales son la discromía y el estrabismo. El seguimiento puede hacerse con fondo de ojo, agudeza visual y potenciales evocados. La gran mayoría son benignos y no necesitan tratamiento. También aparecen otros tumores (4-5%). Los astrocitomas pueden ser hemisféricos o de tronco y se dan principalmente en menores de 6 años, con una histología benigna de crecimiento lento. Salvo que se detecten en RM, pueden debutar con crisis parciales. Los tumores hipotalámicos se asocian a alteraciones del crecimiento y del desarrollo puberal. Algunos son agresivos y requieren cirugía, por lo que ante la sospecha hay que realizar RM específica. Los tumores pineales (1%) son pinealomas que pueden cursar con pubertad precoz. Tumores de médula y raíces espinales también son raros (1,5%). Los tumores del SNP (8%) son neuromas plexiformes que afectan a plexos y nervios periféricos principalmente sensitivos. Suelen ser benignos, pero con tendencia a la malignización. La hidrocefalia puede tener origen tumoral o ser secundaria a displasia del acueducto del Silvio (6%). Esta última aumenta con la edad y se asocia a tumores de vías ópticas (25-30%). En general, tiene un curso lento y progresivo, no necesitando siempre tratamiento urgente. Las crisis epilépticas (3-5%) son habitualmente generalizadas. Las alteraciones del aprendizaje y comportamiento son frecuentes. En la NF1, el coeficiente intelectual suele ser límite (80-85), pero no es habitual el retraso mental. Un 40-50% de los afectos presenta problemas de aprendizaje, asociando trastorno por déficit de atención y/o hiperactividad (TDAH) y trastorno del desarrollo de la coordinación motora (TDCM). Hay malformaciones del SNC que aparecen raramente, como Chiari 0,5% o siringomielia 0,5%… En ocasiones, aparecen áreas de hiperseñal, en secuencias T2 en RMN craneal. Dentro de la afectación ocular vemos los nódulos de Lisch, son pequeños neurofibromas localizados en el iris. Tienen un desarrollo evolutivo y son más frecuentes en la edad prepuberal. Son asintomáticos y se valoran en lámpara de hendidura. Como afectación esquelética, la displasia ósea es característica, especialmente la de esfenoides (con exoftalmos pulsátil). También puede aparecer adelgazamiento de la cortical de huesos largos con cambios quísticos. La escoliosis ocurre en el 7-15% y puede deberse a anomalía de la estática vertical o a deformidad vertebral. Predomina en la edad prepuberal y suelen responder a tratamiento conservador. En algunas ocasiones, se asocian a siringomielia. La pseudoartrosis es más frecuente en RN y niños pequeños, suelen aparecer en miembros (antebrazo y tibia), creando deformidad progresiva y déficit funcional. Tienen difícil tratamiento reconstructivo. Ronda entorno al 5-6%. Hay afectación de otros órganos y sistemas, de modo que a nivel renal puede aparecer angiodisplasia y quistes (hematuria, hipertensión arterial, insuficiencia renal crónica). A nivel suprarrenal se ha descrito el feocromocitoma.

Los datos clínicos son los que nos llevan a un diagnóstico de confirmación en la NF1. La genética aporta información, pero no es la respuesta actual a todas las necesidades de las familias.

El diagnóstico de la NF1 es principalmente clínico, merced al cumplimiento de, al menos, dos de los criterios diagnósticos descritos en la tabla IV, pero también puede analizarse el defecto genético específico.

Para el tratamiento de la NF1, solo podemos hacer referencia en la actualidad, al apartado quirúrgico de las lesiones existentes. Dentro de las mismas, tenemos intervenciones cosméticas; en la mayoría de las ocasiones, se centra en la extirpación quirúrgica de los neurofibromas presentes. También hay intervenciones funcionales, en las situaciones que asocien dificultades para la fonación, deglución, respiración… Se realizan intervenciones ortopédicas, en los casos de displasias o pseudoartrosis. El resto, las intervenciones de vías ópticas se realizan solo en casos seleccionados, debido a la lentitud e incluso reversibilidad de los procesos. Finalmente, las intervenciones neuroquirúrgicas se llevan a cabo en caso de obstrucciones a la circulación de LCR con hipertensión intracraneal o ante la aparición de otras tumoraciones.

Concepto de NF2. La NF2 o de los tumores acústicos bilaterales (BANF) se caracteriza por schwannomas bilaterales del componente vestibular, los VIII pares craneales. La NF2 es un trastorno de herencia AD. La mutación puntual o pérdida de ADN del gen, la NF2, son la causa. Troffater y col., en 1993, identificaron el gen responsable en el brazo largo del cromosoma 22, 22q11.1-13.1. El producto del gen es una proteína denominada Merlina (Moesin, Ezrin y Radixin like protein). La epidemiología es menos conocida, la NF2 es menos frecuente que la 1, 1/50.000, y tiene poca incidencia en la infancia. En la NF2, los tumores son mucho más frecuentes y de mayor morbilidad que los de la NF1. En general, son schwannomas de nervios craneales y de las raíces medulares, aunque pueden incluirse meningiomas. Los tumores del SN son el dato más común que se encuentra, en más del 90-95% de los pacientes afectos de NF2, como schwannomas, en la pérdida acústica progresiva, bilateral y asimétrica. Alrededor de un 10% de este grupo de pacientes refiere una hipoacusia unilateral brusca. Pueden aparecer otras neoplasias menos frecuentes como los meningiomas. La existencia de crisis epilépticas puede ser orientativa. Las lesiones dermatológicas son las segundas en frecuencia (60%) y son las MCCL y los neurofibromas. Es importante la afectación ocular, por la aparición de cataratas capsulares posteriores en el 80% de los pacientes, incluyendo niños, lo que puede ser una orientación al diagnóstico precoz. El diagnóstico se realiza por los criterios clínicos, fundamentalmente, según se describe en la tabla V.

La evolución y pronóstico están centrados en la patología existente en cada caso; pero, principalmente, se basa en la patología auditiva. El tratamiento debe centrarse en solucionar las complicaciones que vayan apareciendo, así como el crecimiento de las tumoraciones existentes.

Complejo esclerosis tuberosa

El conocimiento sobre el CET está evolucionando de tal manera en los últimos años, que se alcanza en ella el concepto de patología con posible mejoría. Los avances en los procesos de aparición de la enfermedad traen nuevas posibilidades terapéuticas aún es estudio.

Historia

El CET consiste en una alteración de la migración, proliferación y diferenciación celular en el SNC, de forma genérica, una hamartomatosis.

Epidemiología

El CET es el 2º síndrome neuro-cutáneo más frecuente detrás de la NF1, con 1/10.000-14.000, y afectando por igual a todas las razas, sexos y regiones geográficas. Es un trastorno de herencia AD (Berg 1913) debido a la alteración de, al menos, 2 genes TSC1 (9q34) y TSC2 (16p13) y con una alta tasa de mutaciones de novo (alrededor del 60%). La expresión es altamente variable dentro de los miembros de una misma familia. El gen TSC1 se localiza en el cromosoma 9q34 y codifica la proteína llamada hamartina. Está constituido por 23 exones, y causa la enfermedad en un porcentaje bajo de casos, dando lugar a las formas más benignas de la enfermedad(10). El gen TSC2 está localizado en el cromosoma 16p13. Está constituido por 41 exones y codifica para la proteína llamada tuberina. En general, se puede decir que todo órgano ha sido en alguna ocasión detectado como afectado en el CET a excepción del SNP, el músculo esquelético y la glándula pineal. Las alteraciones patológicas que se encuentran en el CET son de tres tipos: 1) Hamartias, presentes desde el nacimiento. La hamartia mejor conocida es la tuberosidad cortical. 2) Hamartomas, presentes o no desde el nacimiento, pueden progresar y revertir en las diferentes localizaciones. Como ejemplo, están: los rabdomiomas cardícacos o los angiofibromas faciales y el tumor subependimario de células gigantes. Angiomiolipoma renal, linfangioleiomiomatosis pulmonares. 3) Hamartoblastomas, solo se encuentran a partir de la tercera década de la vida, como el carcinoma renal. La afectación cutánea (96%) incluye: las manchas acrómicas ocurren en un 60-90% de los casos, aparecen generalmente desde el nacimiento o primer año y tienen una forma lanceolada característica, pudiendo ser incluso el único signo de CET. Los angiofibromas faciales (también llamado adenoma sebáceo) aparecen generalmente entre los 4-6 años (hasta un 40% antes de los 3 años) llegando a estar en el 45-70% de los adolescentes y adultos. Predominan en mejillas y surco nasogeniano, como nódulos carnosos que imitan el acné. Son lesiones patognomónicas y también pueden aparecer en solitario, como signo único de CET. Los fibromas ungueales (o tumores de Koënen) tienen también aspecto carnoso y son un signo tardío, a veces único, de CET, alcanzando el 20% en los adolescentes y siendo patognomónicos. La piel de chagrín es otro signo cutáneo tardío de CET, no patognomónico, consistente en placas cutáneas sobreelevadas, con aspecto grumoso que aparecen como signo único en el 50% de los pacientes. Los fibromas frontales en placas son patognomónicos. Dentro de la afectación neurológica (90%), tenemos: la epilepsia, ocurre en el 75-90% de los casos y, generalmente, es de difícil control, llegando incluso al síndrome de West. El 84% de las crisis son generalizadas y el debut precoz con un 65% antes del año. El retraso mental ocurre en el 50-70% de los casos, como un proceso precoz y evolutivo relacionado con la situación de la epilepsia. Las alteraciones neuropsiquiátricas(11) pueden ser variadas con: comportamiento psicótico en el 50%, hiperactividad en el 60%, agresividad en el 15% y rasgos autistas en el 55% de los casos con SW. Los tumores intracraneales alcanzan el 10-15%, tendiendo a ser máximos en la pubertad. Los hallazgos principales en neuroimagen son: los nódulos subependimarios, los tuberomas corticales y las heterotopias neuronales. En los ojos, aparecen facomas o hamartomas retinianos en el 50% de los casos. Ya sean planos o nodulares, aparecen con un color blanquecino de granos de tapioca, siendo benignos y de curso no progresivo. Suelen ser asintomáticos, tienden a calcificarse y pueden ser múltiples y/o bilaterales, llegando a ser signo único de la CET. Dentro de la afectación visceral, podemos encontrar rabdomiomas cardiacos 30-45%. Están presentes desde el periodo fetal, pero con tendencia a disminuir tras el nacimiento hasta incluso desaparecer por completo. El riñón es el tercer órgano más afectado (60-80%). Hay quistes renales y los angiomiolipomas alcanzan el 65% de las autopsias. La afectación del pulmón es infrecuente (<1%). El diagnóstico se puede hacer a partir de una serie de criterios o hallazgos descritos en la tabla VI.

El diagnóstico definitivo de esclerosis tuberosa se establece cuando se constatan dos criterios mayores o uno mayor y dos menores; es probable cuando el paciente cumple un criterio mayor y uno menor, y posible cuando cumple un criterio mayor o bien dos o más menores. Desde el punto de vista neuropediátrico, es el cuadro que más complicaciones produce en niños y adolescentes. El tratamiento debe valorarse en función de la sintomatología asociada, epilepsia, tumores…

Síndrome de Von Hippel-Lindau

El síndrome de VHL es una hemangioblastomatosis múltiple de herencia autosómica dominante cuyo diagnóstico es difícil a través de la sintomatología cutánea. La aparición de neoplasias de este tipo en diferentes órganos supone la principal limitación en las expectativas de vida y de calidad de vida en los pacientes.

En 1904, Von Hippel describió el carácter progresivo de las lesiones retinianas que habían sido ya descritas previamente. Por su parte, Lindau en 1926, conjuntaba las lesiones descritas con los conocimientos previos(12). Aunque no se conoce bien la epidemiología real, se ha encontrado una prevalencia de 1/40.000 sujetos en la región alemana de Freiburg. La enfermedad de VHP es un trastorno de herencia AD consistente en una hemangioblastomatosis múltiple que a diferencia de otros síndromes neuro-cutáneos, no presenta unas lesiones dérmicas típicas que permitan un diagnóstico clínico. En 1988, Seizinger y cols., encontraron el gen responsable en el brazo corto del cromosoma 3. (3p25). En 1993, Latif y cols., identificaban el gen anormal que actuaba como gen de supresión tumoral. El mapeo cromosómico sitúa el locus del gen de la VHL cerca del locus del oncogén RAF-1. Las edades extremas de aparición de la enfermedad oscilan entre los 4 y los 68 años, con una media de 26,3. Esto hace que sean raras las descripciones infantiles. Además, durante los primeros 10 años de evolución, solo se observa la complicación más frecuente, la angiomatosis retiniana, que ocurre en el 59% de los afectados. El tumor retiniano va creciendo progresivamente desde un tamaño muy pequeño hasta ser mayor que la papila. Puede ser uni o bilateral y cuenta con una arteria de entrada y una vena de salida, pudiendo sangrar en casos de hipertensión intracraneal. Se describen 4 fases de evolución:

1. Dilatación de vasos (color anaranjado) de hasta 1 cm.

2. Aparición de hemorragias.

3. Exudación masiva y despegamiento de la retina (o con gliosis periférica).

4. Glaucoma y destrucción del ojo.

La distribución de las lesiones existentes es la siguiente: 59% angiomatosis retiniana y hemangioblastoma cerebeloso; 29% carcinoma renal; 13% hemangioblastoma de médula ósea y 7% feocromocitoma. Un 10-20% de todos los pacientes con hemangioblastoma de la retina tienen, además, un tumor intracraneal y por definición VHL. Un 65-83% de los hemangioblastomas del SNC se encuentran en el cerebelo. El 60% de los pacientes con VHL presentan hemangioblastomas cerebelosos en la autopsia. Entre el 5-30% de los pacientes con hemangioblastomas cerebelosos tienen policitemia secundaria a la fabricación de eritropoyetina por el el tumor. Un 10% de los hemangioblastomas del SNC están en el tronco cerebral y el 15% en la médula espinal. El diagnóstico puede realizarse a nivel clínico en base a la aparición de los criterios clínicos(13) (Tabla VII).

La edad media de fallecimiento son los 41 años en un tercio de los pacientes. Hay tendencia familiar a la aparición de las complicaciones más frecuentes. El 10% de los hemangioblastomas cerebelosos extirpados recidivan. Se recomienda revisar desde los 6 años a los sujetos de riesgo. Los hemangioblastomas cerebelosos deben ser tratados quirúrgicamente y los resultados han sido siempre buenos. En cambio, los tumores del tronco cerebral, cuarto ventrículo y medula espinal son más complicados de extirpar y no siempre puede hacerse por completo. El hipernefroma y el feocromocitoma deben ser extirpados al diagnóstico; mientras que, otros tumores, como los de epidídimo, no requieren tratamiento de entrada salvo complicaciones. Las lesiones retinianas requieren tratamiento en un alto porcentaje de casos.

Bibliografía

1. Aicardi J. Disease of the nervous system in chilhood. 2nd ed. London: Mac Keith Press; 1998.

2. Gómez MR. Enfermedades neurocutáneas. En: Gómez MR, Motilla J, Nieto M. Neurología y Neuropsicología Pediátrica. Jaén. Diputación provincial de Jaén 1995.

3. Kerrison JB, Nweman NJ. The phacomatoses. Neurosurg Clin North Am. 1999; 10: 775-87.

4. Pascual I. Trastornos neuroectodérmicos. Barcelona. JR Prous; 1989.

5. Riccardi VM. Neurofibromatosis: Phenotype, Natural History and Pathogenesis 2nd ed. Baltimore: The Johns Hopkins University Press, 1992.

6. Abramowicz A, Gos M. Neurofibromin in neurofibromatosis type 1 – mutations in NF1 gene as a cause of disease. Dev Period Med. 2014; 18: 297-306.

7. Roach ES, Gómez MR, Northrup H. Tuberous sclerosis consensus confe­rence: recommendations for diagnostic evaluation. National tuberous sclerosis asociation. J Child Neurol. 1999; 14: 401-7.

8. Hyman MH, Whittemore VH. National Institutes of Health Consensus Conference: Tuberous sclerosis complex. Arch Neurol. 2000; 57: 662-5.

9. Niemeyer CM. RAS diseases in children. Haematologica. 2014; 99: 1653-62.

10. DiMario FJ Jr, Sahin M, Ebrahimi-Fakhari D. Tuberous sclerosis complex. Pediatr Clin North Am. 2015; 62: 633-48.

11. Leclezio L, de Vries PJ. Advances in the treatment of tuberous sclerosis complex. urr Opin Psychiatry. 2015; 28: 113-20.

12. Metso S. Von Hippel-Lindau disease. Duodecim. 2014; 130: 1867-73.

13. Schmid S et al. Management of von hippel-lindau disease: an interdisciplinary review. Oncol Res Treat. 2014; 37: 761-71.


Caso clínico


Tuco es un niño de 3 años de edad y 12 kg de peso, cuyos padres lo traen a consulta por presentar un cuadro clínico de inestabilidad y problemas de equilibrio de semanas de evolución, con aumento progresivo y asociación a movimientos anormales en la mano izquierda que le producen torpeza motora y caídas frecuentes. En los antecedentes personales, no refieren problemas gestacionales, perinatales ni en el desarrollo psicomotor durante el primer año de vida. Se aprecian MCCL de pequeño tamaño en abdomen y tórax. Posteriormente, se aprecia postura anómala de miembro superior derecho (MSD) que tras estudiarse, se cataloga de agenesia parcial de cúbito derecho. Ante este signo, se valora a los padres detectándose en la madre MCCL aisladas. Se sospecha NF1 sobre los 18 meses y se practica RMN craneal y cervical que resulta normal. En ese momento descartan la existencia de NF1. En la exploración, se apreciaron los siguientes datos como resumen: buen estado general, pupilas isocóricas normorreactivas, movimientos oculares extrínsecos normales y reflejos musculares profundos normales. En la marcha, se aprecia inestabilidad con aumento de la base de sustentación, inseguridad y tendencia a la caída pendular (ataxia de características centrales). En la exploración del MSD, se aprecia deformidad a la altura de 2/3 distal de antebrazo con incurvación radial. En la piel, se aprecian 7 MCCL de diámetro mayor a 0,5 cm. Ante la aparición de estos síntomas, se decidió completar el estudio y se solicitaron pruebas complementarias de imagen. Los resultados de las pruebas mostraron en la RMN craneal lesiones hiperintensas en globos pálidos y sustancia blanca cerebelosa, sugiriendo lesiones displásicas en el contexto de NF1. Hipertrofia de mucosas de senos paranasales. La RMN de brazo derecho mostró una imagen de pseudoartrosis central cubital. Con estos resultados y la situación clínica, se realizó el juicio clínico de neurofibromatosis tipo 1 con complicaciones asociadas (ataxia central, trastorno del movimiento y trastorno del comportamiento). En la evolución, presenta una evolución desfavorable, con ampliación de los movimientos anormales del MSD y mayor dificultad en la deambulación. Asocia dificultades en la articulación del lenguaje (disartria) y un estrabismo convergente del ojo izquierdo (parálisis del VI, par izquierdo con movilidad). Evolucionan, igualmente, dificultades de comportamiento y aparecen ecolalias frecuentes. Finalmente, se alcanza una imposibilidad casi completa para la marcha, así como para las funciones básicas de la vida diaria (alimentación, higiene…). En relación al tratamiento, a pesar de la valoración por neurocirugía y el resto de especialidades, no se valora posible ninguna intervención que permita mejorar la sintomatología, salvo la actitud ortopédica de miembros inferiores y columna. Se prescriben gafas para intentar mejorar el estrabismo y se plantea la intervención de la pseudoartrosis.


Atención temprana y evaluación de los Equipos de Orientación Educativa y Psicopedagógica (EOEP)

I. Bosch, S. Fernández Ramos
Temas de FC


I. Bosch, S. Fernández Ramos

Equipo de Orientación Educativa y Psicopedagógica Rivas-Arganda, Madrid


Resumen

El sistema educativo español cuenta con una red de orientación para garantizar la calidad educativa y la atención a la diversidad de todos los alumnos escolarizados en Educación Infantil, Primaria y Secundaria. Para ello, establece la figura del profesor tutor y los servicios especializados (internos y externos a los centros). Entre las funciones de estos profesionales, se encuentran la coordinación con los servicios de la zona, incluyendo los sanitarios, y la realización de la evaluación psicopedagógica de los alumnos que lo precisen. Dicha evaluación permite fundamentar decisiones sobre el tipo de necesidad educativa, la modalidad de escolarización y el tipo de centro más adecuado, así como asesorar sobre las medidas que conviene poner en marcha para facilitar su desarrollo y aprendizaje


Abstract

The Spanish education system has a network of educational psychologists to ensure an excellent standard of education is provided and to address the diversity of all students enrolled in Pre- school, Primary and Secondary. Tutors, along with specialised services which may be internal or external to the school, have been put in place for this endeavour. Duties of these professionals include liaising with health and other services, and conducting psychopedagogical assessments of students as required. This assessment can inform decisions about the type of educational need, the type of schooling and the most appropriate school, as well as advise on the measures to be implemented in order to facilitate their development and learning


Palabras clave: Equipo de Orientación Educativa y Psicopedagógica; Alumnos con necesidades específicas de apoyo educativo; Evaluación psicopedagógica; Atención educativa

Key words: Educational Psychology and Counseling Team; Students with special educational needs; Psychopedagogical assessments; Educational attention


Pediatr Integral 2015; XIX (8): 556-564


Atención temprana y evaluación de los Equipos de Orientación Educativa y Psicopedagógica (EOEP)

Introducción

El actual sistema educativo cuenta con una red de orientación que garantiza la atención a la diversidad de todos los alumnos escolarizados en el territorio español en Educación Infantil (0-6 años), Primaria (6-12 años) y Secundaria (12-18 años).

Dicha red hace especial hincapié en el establecimiento de medidas educativas que favorezcan la inclusión de los alumnos con necesidades específicas de apoyo educativo (ACNEAE) bajo los principios de inclusión y normalización.

La Ley Orgánica 2/2006, de 3 de mayo, de Educación (LOE), modificada por la Ley Orgánica 8/2013 (LOMCE), para la mejora de la calidad educativa, define a los ACNEAE como aquellos que requieren una atención educativa diferente a la ordinaria por presentar necesidades educativas especiales (ACNEE), dificultades específicas de aprendizaje, Trastorno por Déficit de Atención con Hiperactividad (TDAH), por sus altas capacidades, por haberse incorporado tarde al sistema educativo, o por condiciones personales o de historia escolar(1,2) (Fig. 1).

Figura 1. ACNEE: alumnos con necesidades educativas especiales. TDAH: trastorno por deficit de atención e hiperactividad.

Para garantizar dicha orientación, los centros cuentan con la figura del maestro/profesor tutor y con servicios especializados (Fig. 2).

Figura 2.

El maestro/profesor tutor

El maestro/profesor tutor suele ser aquel que más horas de docencia imparte en un grupo de alumnos y es el docente de referencia para ese grupo.

Tiene entre sus funciones: asesorar a los alumnos sobre sus posibilidades educativas, académicas y profesionales en colaboración con los servicios especializados; y coordinar la acción docente para ese grupo de alumnos, con el fin de garantizar la coherencia educativa de todos los profesores, e informar a los padres sobre el rendimiento académico y la actitud hacia el aprendizaje de sus hijos mediante boletines de notas trimestrales y reuniones(3,4) .

El maestro/profesor tutor, mediante el seguimiento diario de su grupo de alumnos, observa el rendimiento académico y conducta de los alumnos, y pone en marcha medidas ordinarias para atender a su alumnado. Las medidas ordinarias son estrategias organizativas y modificaciones con respecto a agrupamientos, técnicas de enseñanza-aprendizaje y de evaluación, que no modifican los objetivos, contenidos y criterios de evaluación establecidos legalmente por la Administración. Si tras poner en marcha estas medidas, el maestro/profesor tutor observa que no son suficientes, puede solicitar el asesoramiento o evaluación de los servicios especializados mediante la cumplimentación de un protocolo de derivación (Fig. 3).

Figura 3.

Los servicios especializados

Los servicios especializados proporcionan apoyo técnico al profesorado, familias y alumnos en los niveles educativos no universitarios.

Estos servicios se pueden ofrecer mediante servicios internos o externos a los centros educativos. Cada comunidad autónoma ha elegido un modelo diferente, que suele variar en las distintas etapas.

Los servicios especializados externos

Los servicios especializados externos se suelen denominar Equipos de Orientación Educativa y Psicopedagógica (EOEP) en casi todo el territorio español.

Los EOEP intervienen en los Centros de Educación Infantil y Primaria (CEIP) (centros que escolarizan a alumnos de 3-12 años), salvo en Cataluña (denominados Equipo de Asesoramiento y Orientación Psicopedagógica) y País Vasco (Berritzegune Zonal), comunidades autónomas en las que dicha actuación se extiende también a los Institutos de Educación Secundaria (IES) (centros que escolarizan a alumnos de 12 a 18 años). En la Comunidad Valenciana, reciben el nombre de Servicios Psicopedagógicos Escolares.

En casi todas las comunidades, los EOEP pueden ser de Atención Temprana (responsables de la orientación en las Escuelas Infantiles), Generales (responsables en los CEIP) y Específicos (que intervienen de forma complementaria a los de EOEP de Atención Temprana, Generales y Departamentos de Orientación en el tramo no universitario, para atender a los alumnos afectados de discapacidad o con trastornos graves del desarrollo).

Los EOEP ofrecen soporte técnico externo en una zona geográfica determinada y tienen una composición interdisciplinar, normalmente profesores de la especialidad de Orientación educativa (Licenciados en Psicología, Pedagogía y Psicopedagogía) y Profesores Técnicos en Servicios a la Comunidad (Diplomados en Trabajo Social). En los EOEP de Atención Temprana, también suele haber Maestros especialistas en Pedagogía Terapéutica (PT) y/o Maestros especialistas en Audición y Lenguaje (AL), que se encargan de la intervención directa con el ACNEE de las Escuelas Infantiles en la red pública. En los CEIP, Centros de Educación Especial e IES, se puede contar con profesorado especialista que pertenece al Claustro de profesores, según el tipo de necesidades del alumnado escolarizado en ese centro. Los profesionales especialistas que pueden trabajar en un centro son: PT, AL, integradores sociales, técnicos III, fisioterapeutas, enfermeros, intérpretes en lengua de signos y asesores sordos (Tabla I).

Los profesionales de los EOEP suelen asistir una vez a la semana a las Escuelas Infantiles y a los CEIP de, al menos, tres aulas por curso. Los CEIP preferentes de algún tipo de discapacidad cuentan con dos días de asistencia.

Dichos servicios cuentan con funciones similares que se pueden dividir en funciones de sector/zona geográfica y en los centros(5) (Fig. 4):

Figura 4.

Funciones del sector/zona geográfica (Fig. 5):

Figura 5.

1. Coordinación con servicios educativos del sector, como Servicio de Inspección Educativa, otros EOEP, IES, Centros de Educación Especial…

2. Determinación de las NEE del alumnado no escolarizado o escolarizado en centros privados concertados.

3. Coordinación con otros servicios del sector: servicios sanitarios, Centros de Atención Temprana y servicios municipales (especialmente Servicios Sociales, para la prevención e intervención de alumnos en situación de riesgo social, control del absentismo escolar…). Para facilitar la coordinación con los servicios sanitarios, los EOEP suelen tener protocolo de coordinación y un representante del EOEP ante dichos servicios.

Funciones en los centros educativos públicos (Fig. 6):

Figura 6.

1. Contribuir a la mejora de la enseñanza y la calidad de los aprendizajes, ofreciendo apoyo técnico relacionado con:

• Los documentos de centro, en los que se recogen las medidas generales de atención a la diversidad, especialmente:

- Programaciones didácticas, documentos de centro en los que se adapta el currículo establecido por la Comunidad Autónoma (competencias, objetivos, contenidos, metodología y evaluación para un determinado curso) al contexto y características de los alumnos del centro.

- Plan de Atención a la Diversidad: documento en el que se recogen las medidas organizativas, apoyos y refuerzos que un centro planifica y pone en marcha para atender a las necesidades generales y particulares de su alumnado. Las medidas de atención a la diversidad pueden ser generales y ordinarias (para todo el alumnado) o extraordinarias (para un alumno en particular).

- Plan de Convivencia: documento donde se recogen todas las actividades que fomentan el clima de convivencia del centro, así como las normas de conducta. Dentro de este, se pueden planificar jornadas de sensibilización hacia la discapacidad, el periodo de adaptación/acogida de los alumnos nuevos, la coordinación con servicios externos…

- Plan de Acción Tutorial: documento en el que se organizan y planifican las actuaciones de los maestros/profesores tutores.

• La puesta en marcha de medidas ordinarias de atención a la diversidad, como desdobles (división de una clase en dos: una ordinaria y otra de refuerzo), grupos flexibles (profundización, refuerzo), la incorporación de estrategias metodológicas (trabajo por rincones o talleres, trabajo por proyectos, aprendizaje cooperativo, tutoría/ayuda entre iguales…), adaptación de evaluación…

• La realización de evaluaciones psicopedagógicas.

• La planificación de medidas extraordinarias de atención a la diversidad, especialmente la elaboración de adaptaciones curriculares significativas.

2. Contribuir a la mejora del funcionamiento de las estructuras organizativas de los centros (Equipo Directivo, Consejo Escolar, Comisión de Coordinación Pedagógica, Claustro de Profesores, equipos docentes…).

3. Promover la cooperación familia-centro.

Servicios especializados internos

Los servicios especializados internos se suelen denominar Departamentos de Orientación (DO) o Unidades de Orientación. Tienen una composición interdisciplinar y los profesionales que los constituyen forman parte del centro educativo.

Los DO se dan en los IES de todas las comunidades autónomas, salvo en Cataluña y País Vasco y los CEIP de más de 12 clases de la Comunidad Gallega.

Las Unidades de Orientación se dan en Cantabria, Castilla-La Mancha y las ciudades autónomas de Ceuta y Melilla. Dichas unidades ofrecen apoyo técnico en los CEIP.

Los servicios especializados internos realizan funciones similares a las que realizan los servicios externos en los centros educativos. En los IES, además, cuentan con funciones relacionadas con la orientación académica y profesional. Así, sus funciones se suelen dividir en tres aspectos: apoyo al Plan de Acción Tutorial (apoyo técnico a los tutores), apoyo al proceso de enseñanza aprendizaje (planificación de medidas de atención a la diversidad) y apoyo al Plan de Orientación Académico y Profesional (POAP) (Fig. 7).

Figura 7.

El POAP recoge todas las actuaciones llevadas a cabo por el centro, encaminadas a favorecer que los alumnos tomen decisiones con respecto a su itinerario académico y profesional. Destaca, especialmente, la elaboración del Consejo Orientador.

La evaluación psicopedagógica

La Evaluación Psicopedagógica es una de las funciones más específicas de los servicios especializados, en colaboración con el profesorado.

La Orden de 14 de febrero de 1996 entiende: ”la evaluación psicopedagógica como el proceso de recogida, análisis y valoración de la información relevante sobre los distintos elementos que intervienen en el proceso de enseñanza aprendizaje para identificar las necesidades educativas de determinados alumnos que presentan o pueden presentar desajustes en su desarrollo personal y/o académico y para fundamentar y concretar las decisiones respecto a la propuesta curricular y al tipo de ayuda que aquellos puedan precisar para progresar en el desarrollo de las distintas capacidades”(6) .

Ello supone una visión no centrada en el individuo aislado, sino en este como integrante de un sistema, puesto que las necesidades del alumno serán distintas en función de su contexto escolar y sociofamiliar (por ejemplo: ámbito rural/urbano; familia con recursos socio-económicos y culturales/riesgo social; centro abierto a la diversidad del alumnado/centro no abierto a la diversidad del alumnado…).

Desde un enfoque sistémico, el proceso de evaluación debe recoger información del alumno y de su contexto familiar y escolar (Fig. 8).

Figura 8.

Alumno

Desarrollo personal

• Aspectos biológicos: recogida de información sobre incidencias en el embarazo/parto, desarrollo evolutivo temprano, enfermedades (etiología, momento de aparición, posible evolución…). Para justificar discapacidad sensorial, motora, TDAH y Trastorno Generalizado del Desarrollo (TGD), se solicita a la familia diagnóstico médico.

• Aspectos cognitivos: evaluación del desarrollo intelectual mediante pruebas psicométricas. Las más utilizadas son las Escalas McCarthy de Aptitudes y Psicomotricidad (para niños entre 2,5 y 8,5 años) y las Escalas de Inteligencia Wechsler: WPPSI (para niños de 2:6 a 7:7), WISC-IV (para niños 6-16 años). Para niños con dificultades en el lenguaje (discapacidad auditiva, TGD), se puede aplicar la Escala no Verbal de Wechsler (de 5 a 21 años).

• Aspectos comunicativo-lingüísticos: evaluación de la capacidad de comprensión y expresión oral y escrita. El lenguaje escrito, mediante las producciones escolares en situaciones espontáneas de comunicación y pruebas estandarizadas de aspectos fonológicos/fonéticos, sintácticos, semánticos y pragmáticos. Se utilizan pruebas como: Registro Fonológico Inducido, Test Illinois de Aptitudes Psicolingüísticas (3-10 años), Test de Vocabulario en Imágenes Peabody (2-90 años) o Test de Comprensión de Estructuras Gramaticales (4-11 años). El lenguaje escrito mediante las producciones escolares y pruebas como: Batería de evaluación de los Procesos Lectores PROLEC-R (6-12 años) o Batería de Evaluación de los Procesos de Escritura PROESC (8-15 años).

• Aspectos motrices: recogida de información a través de la observación, la aplicación de pruebas estandarizadas y del maestro/profesor de educación física sobre habilidades motrices generales (equilibrio, control postural, tono, marcha, coordinación…) y habilidades motrices específicas (motricidad fina, grafomotricidad…).

• Aspectos sociales: recogida de información mediante observación, recogida de información al equipo docente y aplicación de pruebas estandarizadas sobre habilidades sociales, razonamiento/juicio social y conducta asertiva. Se utilizan pruebas estandarizadas como: Sistema de Evaluación de la Conducta de Niños y Adolescentes BASC (3-18 años) y Test Autoevaluativo Multifactorial de Adaptación Infantil TAMAI (a partir de 8 años).

• Aspectos emocionales: recogida de información mediante la observación, recogida de información al equipo docente y aplicación de pruebas estandarizadas sobre autoconcepto, autoestima, equilibrio/labilidad emocional…

Historia escolar

Recogida de información sobre cuándo se ha escolarizado por primera vez, servicios de apoyo utilizados, áreas en las que presenta un mejor o peor rendimiento académico…

Nivel de competencia curricular

Recogida de información sobre el grado de adquisición de los objetivos propuestos en las distintas materias del curso.

Estilo de aprendizaje

Recogida de información sobre condiciones físico-ambientales más adecuadas, especialmente útil en discapacidad sensorial y motora (iluminación, sonido, elementos arquitectónicos, mobiliario adaptado), nivel de atención/concentración en los distintos momentos de la jornada escolar, agrupamiento en el que trabaja mejor, motivación…

El contexto escolar

Análisis de las características de la intervención educativa en el centro y en el aula.

El contexto familiar

Recogida de datos sobre el entorno (recursos de la vivienda y dependencias comunitarias, grupos sociales de referencia y roles) y datos sobre el alumno en su contexto socio–familiar (características básicas en el ámbito socio-económico-cultural, aficiones y preferencias en su tiempo de ocio, relaciones con los otros miembros de la familia, pautas educativas, grado de autonomía en casa y en el barrio, actitud y hábitos ante el estudio en casa, expectativas con respecto a la escuela y al hijo, relaciones familia-centro educativo).

En el caso de altas capacidades, además, se tienen en cuenta la creatividad y los posibles desequilibrios entre los distintos aspectos del desarrollo, especialmente cuando se prevea flexibilizar (pasar a un curso superior).

Las conclusiones derivadas de la información obtenida durante el proceso de evaluación psicopedagógica se recogen en un informe psicopedagógico. En él, se reflejan las decisiones básicas respecto a la propuesta curricular y los servicios personales y materiales necesarios para llevarlas a cabo.

La evaluación psicopedagógica se realiza de forma prescriptiva a los ACNEE, cuando finalizan cada etapa educativa (Educación Infantil 5 años y 6º de Educación Primaria) y previa a la incorporación a algunos programas específicos de Educación Secundaria.

Escolarización de los alumnos con necesidades educativas especiales (ACNEE)

Si tras la evaluación psicopedagógica se concluye que el alumno presenta NEE, el servicio especializado realiza un Dictamen de Escolarización en el que se informa a la Administración de la categoría de necesidad que presenta el alumno y se propone la modalidad de escolarización, el tipo de centro y los recursos que el alumno necesita.

La LOMCE considera que un alumno presenta NEE si requiere durante su escolarización, determinados apoyos y atenciones educativas específicas derivadas de discapacidad o trastornos graves de conducta (Tabla II).

Las categorías de necesidades educativas que se incluyen en el Dictamen de escolarización son (Tabla III):

• Retraso mental.

• Trastorno generalizado del desarrollo (TGD).

• Trastorno del desarrollo del lenguaje comprensivo y expresivo.

• Trastorno del comportamiento de las emociones de comienzo habitual en la infancia y en la adolescencia por TDAH o trastorno disocial.

• Pérdida o desviación significativa de la vista y funciones relacionadas.

• Pérdida o desviación significativa de las funciones auditivas y vestibulares.

• Pérdida o desviación significativa de las funciones neuromusculoesqueléticas y relacionadas con el movimiento.

• Plurideficiencias.

• Retraso madurativo en la etapa de Educación Infantil.


La modalidad educativa puede ser en (Fig. 9):

Figura 9.

• Centro ordinario con apoyos especializados.

• Centro de educación especial/Unidades de educación especial en zona rural, para alumnos con discapacidad que requerirán a lo largo de su escolarización, adaptaciones curriculares muy significativas en prácticamente todas las áreas del currículo, o la previsión de medios personales y materiales poco comunes en los centros ordinarios, y cuando se prevea además, que en estos centros su adaptación e integración social será reducida.

• Escolarización combinada: jornada escolar compartida entre centro ordinario con apoyo especializado y centro de educación especial.


Los centros pueden ser:

• Centro Ordinario con Atención Educativa de Apoyo, que es un centro educativo con recursos especializados, normalmente maestros de PT y AL.

• Centro Ordinario de Atención Preferente, que es un centro educativo con recursos especializados para cada tipo de discapacidad. Dentro de esta categoría, se incluyen los Centros de Atención Preferente de Discapacidad Auditiva (pueden contar con asesores sordos, intérpretes de signos), de Discapacidad Motora (cuentan con técnicos especialistas III para facilitar la movilidad, higiene y alimentación) y de TGD (cuentan con integrador social). Para escolarizar en centros preferentes, se utilizan criterios complementarios (Fig. 10).

Figura 10.

Los padres o tutores legales participan en el proceso de escolarización y su opinión es recogida antes de adoptar la Resolución de Escolarización. Para ello, el Dictamen de escolarización contempla un anexo con la opinión (favorable o desfavorable) de los mismos. Toda esta documentación es enviada al Servicio de Inspección Educativa para que emita el informe correspondiente.

Medidas específicas para el alumnado con necesidades específicas de apoyo educativo

Los alumnos con necesidades específicas de apoyo educativo se benefician de las medidas generales y ordinarias de atención a la diversidad, planificadas en su centro educativo. Sin embargo, el sistema educativo establece de manera adicional, otras medidas específicas cuando las generales y ordinarias no son suficientes. Estas son (Tabla IV):

• Adaptaciones curriculares, dirigidas a ACNEE, alumnos del programa de educación compensatoria/incorporación tardía al sistema educativo y alumnos con alta capacidad. Las adaptaciones pueden ser de acceso y propiamente curriculares.

- Las adaptaciones curriculares de acceso son: las modificaciones y/o la provisión de recursos personales (profesionales especializados), materiales (ayudas al desplazamiento, posturales, facilitadores del juego y ocio…), de comunicación (sistema aumentativo/alternativo de comunicación) y espaciales (ubicación del aula en lugar de fácil acceso, cuidado de iluminación y sonoridad…).

- Adaptaciones propiamente curriculares. Se pueden modificar todos los elementos del currículo: priorizar competencias, objetivos y contenidos (introducir objetivos y contenidos relacionados con la discapacidad, simplificar o amplificar, cambiar la temporalización, desglosar en objetivos más pequeños…) y evaluación (intercalar distintos tipos de exámenes (oral, escrito, tipo test, desarrollo…), aumentar tiempos, permitir descansos, graduar exigencias y cantidad de contenido…

• Permanencia un año más en la etapa.

- En Educación Infantil, los alumnos no pueden repetir, salvo los ACNEE, que pueden permanecer un año más.

- En Educación Primaria, los alumnos pueden repetir una vez en la etapa, los ACNEE dos.

- En Educación Secundaria Obligatoria (ESO), los alumnos pueden repetir dos veces, los ACNEE tres, si con ello hay posibilidades de obtener el Título de Graduado en ESO.

- En Bachillerato, los alumnos con discapacidad sensorial y motora pueden estar exentos de una parte de algunas materias (p. ej.: aspectos prácticos de Educación Física en una discapacidad motora, aspectos fonéticos de Lengua Extranjera en una discapacidad auditiva) o fraccionarlo con una permanencia máxima de seis años en régimen diurno, previa autorización del Servicio de Inspección.

• Programa de educación compensatoria: dirigido a minorías étnicas, desconocimiento del idioma o alumnos en riesgo social, con más de dos años de desfase curricular.

• Programas para alumnos con dificultades de aprendizaje o ACNEE en Educación Secundaria: Programas de Mejora del Aprendizaje y del Rendimiento Escolar (PMAR) y Formación Profesional Básica (FP Básica).

• Flexibilización, para los alumnos con altas capacidades. La flexibilización supone la incorporación del alumno en un curso superior al que le corresponde por edad. Se puede decidir un máximo de tres veces entre Educación Infantil, Primaria y Secundaria Obligatoria y una vez entre Bachillerato y FP de Grado Medio.

• Aulas hospitalarias: para niños hospitalizados que cursan Educación Primaria y ESO.

• Servicio de apoyo educativo domiciliario, para alumnos en Educación Primaria y ESO, con un periodo de convalecencia de más de 30 días. Para ello, se requiere informe médico.

• Centro Educativo Terapéutico, alumnos con trastorno de Salud Mental escolarizados en Educación Infantil y Primaria. Se accede solo tras ser derivados por Salud Mental.

Bibliografia

Los asteriscos reflejan el interés del artículo a juicio del autor.

1.*** Ley Orgánica 2/2006, de 3 de mayo, de Educación.

2.*** Ley Orgánica 9/2013, de 9 de diciembre, para la mejora de la calidad educativa.

3.*** Real Decreto 82/1996, de 26 de enero, por el que se aprueba el Reglamento Orgánico de las Escuelas de Educación Infantil y de los Colegios de Educación Primaria.

4.*** Real Decreto 83/1996, de 26 de enero, por el que se aprueba el Reglamento Orgánico de los Institutos de Educación Secundaria Obligatoria.

5.** Orden de 9 de diciembre de 1992, por la que se regula la estructura y funciones de los Equipos de Orientación Educativa y Psicopedagógica. Derogada por la Orden 849/2010, de 18 de marzo, pero de aplicación en distintas comunidades autónomas, en tanto no se publique normativa de desarrollo.

6.** Orden de 14 de febrero de 1996, por la que se regula el procedimiento para la realización de la evaluación psicopedagógica y el dictamen de escolarización y se establecen los criterios para la escolarización de los alumnos con necesidades educativas especiales. Derogada por la Orden 849/2010, de 18 de marzo, pero de aplicación en distintas comunidades autónomas, en tanto no se publique normativa de desarrollo.

Caso clínico


En uno de los centros en que interviene el orientador educativo, se encuentra escolarizada en Educación Infantil, una alumna de 5 años con necesidades educativas especiales asociadas a Retraso Madurativo. Dado que finaliza la etapa, se debe realizar evaluación psicopedagógica.

Historia personal

Según informa la madre, el embarazo se produjo con normalidad hasta que, a las 36 semanas de gestación, le indujeron el parto por vuelta de cordón. Presentó un desarrollo evolutivo temprano variable en las distintas áreas: adquirió adecuadamente los hitos motrices y las habilidades básicas de autonomía e higiene, pero manifestó dificultades significativas en el área del lenguaje. En concreto, inició la marcha a los 11 meses y emitió sus primeras palabras al año, pero su adquisición se estancó hasta los 3 años, momento en el cual la alumna empezó a desarrollar el lenguaje. No siguió órdenes sencillas hasta los 3 años. A los 30 meses, la madre acudió al médico pediatra por sospecha de Trastorno del Espectro Autista, pero el médico lo descartó. No ha padecido ninguna enfermedad importante.

Actualmente el maestro tutor observa una evolución positiva, si bien, sigue presentando dificultades muy significativas en las áreas del lenguaje, socialización y atención. Principalmente, manifiesta dificultades en la comunicación y lenguaje, lo que incide en sus habilidades de interacción con iguales y adultos. Todo ello, hace que la alumna requiera un apoyo individualizado por parte del profesorado para llevar a cabo cualquier tarea dentro del aula y la mediación para establecer interacciones y juego con los iguales.

En la actualidad, cuenta con seguimiento médico en el Hospital de la localidad. Desde el Servicio de Psiquiatría, se inició tratamiento farmacológico con Rubifen 5 mg en el desayuno, para posteriormente pasar a 7,5 mg. Sin embargo, al mes y medio dicho tratamiento se suspendió al aparecer conductas de labilidad emocional, lloros frecuentes sin motivos aparentes y cambios de humor. Tras la suspensión de la medicación, no se han vuelto a observar en la alumna dichas conductas. En la actualidad, no toma ningún tipo de medicación.

Paralelamente, se le realizó audiometría tonal y verbal, tras la que se concluyó que la alumna presentaba un nivel de audición normal en ambos oídos en todas las frecuencias.

Historia familiar

Familia de origen rumano, compuesta por los padres y dos hijas, de las cuales, la alumna es la menor. La familia reside en España desde hace 10 años y hablan entre sí rumano, aunque presentan un buen dominio del castellano.

Las relaciones entre los distintos miembros de la familia son cordiales y disfrutan de realizar actividades de ocio y tiempo libre juntos.

Historia escolar

• Alumna escolarizada en el centro desde Educación Infantil 3 años.

• Niveles cursados: 1º, 2º y 3º del segundo ciclo de Educación Infantil.

• Modalidad educativa:

- Educación Infantil 3 años: modalidad educativa ordinaria.

- Educación Infantil 4 y 5 años: modalidad educativa ordinaria con apoyos para los ACNEE.

• Medidas adoptadas: apoyo especializado por parte de las maestras especialistas en pedagogía terapéutica y audición y lenguaje, así como adaptación curricular significativa.

• Otros tratamientos o apoyos de carácter externos: desde septiembre de 2015 la alumna acude al Centro de Atención Temprana de la localidad.

Intervenciones realizadas

• Entrevistas a los padres.

• Recogida de información y coordinación con el profesorado.

• Análisis y estudio de informes escolares y médicos.

• Análisis de trabajos escolares.

• Observaciones sistemáticas de aula, durante la exploración y en momentos de ocio y tiempo libre (especialmente recreo).

• Trabajo individual con la alumna. Aplicación de pruebas estandarizadas: Escala de Inteligencia Wechsler para Preescolar y Primaria (WPPSI), Escalas McCarthy de Aptitudes y Psicomotricidad, Test Illinois de Aptitudes Psicolingüísticas, Registro fonológico inducido, Test de Comprensión de Estructuras Gramaticales, Test de Vocabulario en Imágenes Peabody, Prueba Oral de Navarra (PLON-R) y Prueba de Lenguaje Comprensivo y Expresivo (ELCE).

• Coordinación con los servicios médicos.

• Coordinación con Centro de Atención Temprana.

• Devolución de la información a la familia y al centro.

• Realización de informe de evaluación psicopedagógica y tramitación del dictamen de escolarización para el cambio de etapa.

Desarrollo general del alumno

Aspectos cognitivos.

En Escalas de Inteligencia Wechsler para Preescolar y Primaria (WPPSI), presenta una capacidad intelectual propia de una niña de su edad (CI 80). Dicho rendimiento es significativamente variable en las distintas escalas, lo que recomienda interpretar con cautela su CI, calcular el IGC (Índice General Cognitivo) y analizar cada una de las escalas por separado. Así, su rendimiento es mejor en la escala manipulativa (CI 112) y velocidad de procesamiento (CI 84). Sin embargo, su rendimiento es significativamente menor en la escala verbal (CI 56).

Aspectos comunicativo-lingüísticos.

En las pruebas psicopedagógicas aplicadas, se observan dificultades significativas en los distintos elementos en los que se estructura el lenguaje, especialmente en los aspectos sintácticos, semánticos y pragmáticos. En el Test Illinois de Aptitudes Psicolingüísticas, obtiene una edad de desarrollo equivalente a 3 años y 9 meses, siendo su edad cronológica de 6 años. Obtiene edades de desarrollo en torno a los 3 años de edad en comprensión auditiva, asociación auditiva, expresión motora, integración visual y gramatical, estando el canal auditivo vocal muy afectado. En la Prueba ELCE de Lenguaje Comprensivo y Expresivo, obtiene una edad de desarrollo equivalente a 3 años a nivel comprensivo y expresivo.

En el Registro Fonológico Inducido, sustituye fonemas.

A nivel sintáctico, en el Test de Comprensión de Estructuras Gramaticales se sitúa en un percentil 1. A nivel semántico, en el Test de Vocabulario en Imágenes Peabody, se sitúa en una edad equivalente a 4 años y 2 meses.

A nivel pragmático, establece contacto ocular y usa espontáneamente la mirada en situaciones naturales. Sin embargo, el profesorado observa que, aunque presenta intención comunicativa, no utiliza adecuadamente habilidades comunicativas básicas con iguales y adultos.

Aspectos motores.

En las Escalas McCarthy de Aptitudes y Psicomotricidad, se observa un desarrollo acorde con su edad cronológica. El maestro tutor y el de educación física indican que tiene adquiridas todas las destrezas psicomotoras básicas propias de la edad. Sin embargo, presenta ciertas dificultades en la coordinación de movimientos. Manifiesta elevada inquietud motriz y dificultades significativas de atención.

Aspectos socio-emocionales.

El maestro tutor informa que la alumna acude contenta al colegio. Conoce y suele respetar las normas de funcionamiento básicas del centro y del aula. En el centro, se muestra inhibida en las actividades de grupo. Sus compañeros la tratan con cierta indiferencia y ella tiende a aislarse. Requiere de la mediación del adulto para iniciar y mantenerse en el juego o actividad.

Conclusión de la evaluación psicopedagógica

Tras evaluación psicopedagógica, se concluye que la alumna presenta necesidades educativas especiales asociadas a Trastorno en el Desarrollo del Lenguaje Comprensivo y Expresivo. Para atender a sus necesidades educativas, se recomienda que se apliquen medidas de atención a la diversidad ordinaria, que se beneficie del apoyo por parte de las maestras especialistas en pedagogía terapéutica y audición y lenguaje y que se realicen las oportunas adaptaciones curriculares.


Seguimiento en Atención Primaria del niño con parálisis cerebral

P. Armero Pedreira1, I. Pulido Valdeolivas2, D. Gómez Andrés2,3
Temas de FC


P. Armero Pedreira1, I. Pulido Valdeolivas2, D. Gómez Andrés2,3

1Pediatra. Hospital Centro de Cuidados Laguna. Fundación Vianorte-Laguna. 2Trastornos del Desarrollo y Maduración Neurológica. Departamento de Anatomía, Histología y Neurociencia. IdiPaz-UAM. 3Servicio de Pediatría. Hospital Universitario Infanta Sofía. San Sebastián de los Reyes. Madrid


Resumen

La parálisis cerebral infantil es un síndrome heterogéneo caracterizado por una alteración del desarrollo motor y de la postura con un grado variable de comorbilidad. A pesar de su frecuencia e importancia en la población pediátrica, persisten una serie de ideas confusas sobre su etiología y su tratamiento. En este artículo, queremos aclarar esos mitos e incidir en la amplia batería de opciones terapéuticas que existen para cada uno de los problemas, neurológicos o no neurológicos, que pueden presentar estos pacientes con una enfermedad incurable, pero tratable y en la que la atención sanitaria de calidad puede cambiar la calidad de vida y el curso de la enfermedad


Abstract

The cerebral palsy is a heterogeneous syndrome characterized by an alteration of motor development and posture with a varying degree of comorbidity. Despite its frequency and importance at the level of the pediatric population, remain a series of confused ideas about the etiology and treatment. In this article we want to clarify the myths and influence of the extensive battery of therapeutic options for each of the neurological or non-neurological problems that can present these patients with incurable disease but treatable and in where health care quality can change the quality of life and the course of the disease


Palabras clave: Parálisis Cerebral; Evaluación de la Discapacidad; Complicaciones

Key words: Cerebral palsy; Disability Evaluation; Complications


Pediatr Integral 2015; XIX (8): 548-555


Seguimiento en Atención Primaria del niño con parálisis cerebral

La parálisis cerebral infantil más allá de los mitos

La PCI es un síndrome heterogéneo en manifestaciones, causas y grado de discapacidad, que es la primera fuente de discapacidad grave en la infancia.

La parálisis cerebral infantil (PCI) es un síndrome heterogéneo en causa y en manifestaciones, cuyo pronóstico es variable en función de cada paciente, y su tratamiento necesita ser adaptado a las necesidades y a las complicaciones. La PCI tiene una definición(1): “La parálisis cerebral infantil se corresponde con un grupo de trastornos del desarrollo del movimiento y de la postura, que producen limitaciones en la actividad y que son atribuibles a lesiones no progresivas que ocurrieron en el sistema nervioso en desarrollo del feto o del lactante. Los problemas motores se acompañan a menudo de problemas: en la sensibilidad, en la cognición, en la comunicación, en la percepción y/o en el comportamiento o por crisis epilépticas”. Aunque es una definición aceptada internacionalmente, su aplicación clínica puede ser complicada en algunos casos, ante la variabilidad de manifestaciones clínicas. Normalmente, la aplicación de esta definición se traduce clínicamente en un síndrome cuyo diagnóstico definitivo de PCI se sustenta en la demostración clínica de un trastorno motor que produce limitaciones en la actividad del sujeto y en la demostración de una lesión cerebral estable mediante historia clínica y/o pruebas de imagen (aunque esto solo está presente en un 80-90% de los pacientes con resonancia magnética nuclear). Por ello, no todo trastorno motor es una PCI. El diagnóstico de PCI se realiza habitualmente a partir de los 2 años (aunque la mayoría de los registros no incluyen el diagnóstico definitivo hasta los 4 años).

A pesar de ser la causa más común de discapacidad motora en la infancia (entre 1 y 2,5 casos por 1.000 nacimientos en Europa)(2), sobre la PCI siguen existiendo una serie de mitos que, unidos a áreas de incertidumbre, hacen que sea una enfermedad mal conocida por la población y por los profesionales sanitarios.

El primer mito es considerar a la PCI como una enfermedad homogénea. No lo es y por ello, se han intentado producir clasificaciones para ordenar su gran heterogeneidad. Se han ido utilizando distintos criterios como: localización anatómica de la lesión (corteza, tracto piramidal, sistema extrapiramidal o cerebelo), grado de tono muscular (hipotónica, con tono normal o hipertónica), sintomatología clínica principal, distribución topográfica de la afectación o el momento supuesto para la lesión que provoca el problema motor (prenatal, intraparto o postnatal)(3). Dos grandes cambios han ocurrido en cuanto a la clasificación en los últimos años. Primero, un grupo de centros europeos, el SCPE (Surveillance of Cerebral Palsy in Europe) diseñó una clasificación que combinaba la semiología clínica principal del trastorno del movimiento con la distribución topográfica de la lesión y, poco a poco, esta clasificación se ha ido consolidando en los últimos años(4). En la figura 1, se muestra la clasificación propuesta por el SCPE con una pequeña modificación que incorpora un subgrupo clínicamente relevante que tradicionalmente se ha denominado “diplejía espástica”(5).

Figura 1. Clasificación SCPE (Surveillance of Cerebral Palsy in Europe) de la distribución y tipos de afectación motora en la PCI (parálisis cerebral infantil). MMSS: miembros superiores.

El segundo gran cambio ha sido la introducción de clasificaciones funcionales que informan sobre el grado de dependencia(6-8) y que, además, sirven para predecir el tipo de complicaciones que presentará cada tipo de paciente (Tabla I).

Estos dos cambios son tan importantes que han cambiado nuestra forma de describir la enfermedad. Hoy, ya no es tolerable diagnosticar a un paciente simplemente de PCI, sino que conviene incorporar sus datos clasificatorios, ya que son estos los que van a determinar su curso clínico y la presencia de complicaciones. Así, por ejemplo, un diagnóstico de “Tetraparesia espástica” es hoy incompleto y se sustituye por “PCI bilateral espástica (tetraparesia espástica). GMFCS (Gross Motor Function Classification System) IV. MACS (Manual Ability Classification System) III. CFCS (Communication Function Classification System) I”.

Sobre las causas de la PCI, también existen bastantes concepciones erróneas. Existen múltiples causas que, con mayor o menor frecuencia, provocan lesiones en el cerebro en desarrollo que son capaces de producir alteraciones en el desarrollo motor del paciente. Podemos clasificar a esa pléyade de causas en función del momento y del tipo de paciente en el que ocurre la lesión (Tabla II).

Entre los mecanismos lesionales, hay que destacar a la encefalopatía hipóxico-isquémica (EHI) y a la leucomalacia periventricular (LMPV). La EHI produce PCI tipo diplejía espástica en prematuros extremos y tetraparesias espásticas o espástico-distónica asociadas a retraso mental en pacientes con más de 34 semanas de gestación(9). Para atribuirla como causa definitiva de una PCI, se utilizan unos criterios causales relativamente estrictos (pH en arteria umbilical < 7, encefalopatía neonatal moderada o grave, PCI espástica o discinética y ausencia de otras causas)(10). Por consideraciones médico-legales y por los efectos psicológicos para la familia, conviene ser claro y estricto en la aplicación de estos criterios. Considerar a la EHI como una causa frecuente es otro mito a desterrar; ya que, en nuestro medio, supone menos del 15% de los casos según los estudios epidemiológicos(3). En contraste, la LPMV (quística o no quística) es la causa más frecuente de PCI en los pacientes nacidos prematuramente. El cerebro del recién nacido pretérmino tiene una especial vulnerabilidad, que se manifiesta en las alteraciones de la mielinización y lesiones axonales focales que aparecen en la LMPV. En muchos pacientes, sobre los mecanismos que provocan la LMPV se añade (es decir, no es la causa principal) la hemorragia de matriz germinal, que suma un daño añadido a las proyecciones corticoespinales cercanas(9).

Tradicionalmente, hemos visto a la PCI como un síndrome unido a gran discapacidad y sin duda, la PCI es una fuente de discapacidad muy importante en la edad pediátrica afectando a los cinco dominios del modelo de la “International Classification of Functioning, Disabibity and Health” (ICF): estructura corporal y función, limitación de actividad, participación, factores personales y ambiente(11). Sin embargo, al contrario de la imagen clásica que los médicos tenemos de la PCI, la discapacidad es muy variable en función de cada sujeto. Aunque todo paciente con PCI sea un paciente crónico, tenemos que ser conscientes de las importantes variabilidades en complejidad que tienen los pacientes. En torno a un 60% de los pacientes con PCI andan sin ayuda y solo un 25-30% de los pacientes no tienen capacidad de marcha(12). El pronóstico está muy relacionado con el tipo SCPE: solo un 3% de los PCI espásticas unilaterales no andan frente a un 60% de las formas discinéticas. Tradicionalmente, hemos prestado mucha atención a la discapacidad y nos hemos olvidado de otros áreas que son también muy importantes para comprender el impacto de la enfermedad en los pacientes y en sus familias. Por ejemplo, el dolor es muy frecuente y sigue infra-diagnosticado en los pacientes con PCI. También, sería importante integrar en el manejo habitual las importantes repercusiones psicosociales que produce la PCI como enfermedad. Desde el punto de vista del paciente, un cuarto de ellos presenta síntomas psicológicos relacionados con la enfermedad. Los cuidadores, generalmente los padres, presentan mayores niveles de estrés y problemas emocionales para enfrentarse a la enfermedad de su hijo, unidos a las dificultades derivadas de los problemas provocados por la red asistencial y de atención social. A nivel educativo, la inclusión de estos pacientes sigue siendo complicada y alterada por los problemas motores y los problemas cognitivos asociados. Socialmente, la PCI produce un considerable aumento del gasto sanitario y una pérdida de productividad extensible al enfermo y a su medio familiar(13). Otro punto sorprendente, es lo poco estudiados e integrados en la práctica clínica que están conceptos, como: la calidad de vida y sus determinantes (por ejemplo, a la larga, en el caso de los pacientes adultos, la capacidad motora donde se invierten enormes esfuerzos familiares y sanitarios, es menos importante para determinar calidad de vida que las habilidades intelectuales, donde los esfuerzos son menos intensos); por ejemplo, aunque tenemos claro que la calidad de vida relacionada con la salud es menor que la de la población general, la percepción de calidad de vida global es similar en muchos estudios, demostrando elementos de resiliencia y adaptación a la enfermedad crónica que quedan por estudiar(14).

A pesar del desconocimiento y del enorme impacto en la salud, en la vida de las familias y en la sociedad de esta enfermedad, la PCI no es una enfermedad intratable. Contrariamente a la percepción generalizada, la PCI tiene tratamientos eficaces que, aunque no son curativos, son eficaces a la hora de evitar complicaciones y mejorar los síntomas de estos pacientes. Transmitir una idea contraria desanima a las familias y puede que esté detrás de la emergencia de terapias “milagro”, cuya eficacia y seguridad son dudosas al carecer del respaldo de pruebas científicas(15). En una enfermedad crónica como la PCI, donde existen problemas a nivel motor, cognitivo, nutricional, etc., es muy importante integrar los tratamientos en un plan terapéutico adaptado a las necesidades, donde es vital la evaluación y el tratamiento multidisciplinar del paciente. Pensamos que el pediatra de Atención Primaria de estos niños juega un papel importante en el equipo como supervisor general de la salud del niño y, muchas veces, como consejero de las familias.

La atención neurológica y neurorrehabilitadora del paciente con PCI

Las complicaciones neurológicas (epilepsia, alteraciones conductuales y cognitivas y problemas de sueño), la espasticidad y las complicaciones musculoesqueléticas requieren de un equipo multidisciplinar.

El tratamiento adecuado de los pacientes con PCI depende de equipos multidisciplinares que atiendan los problemas neurológicos, los problemas generales (v. siguiente punto) y las consecuencias musculoesqueléticas que aparecen en esta enfermedad.

El tratamiento fisioterapéutico de la PCI es un territorio lleno de mitos y concepciones dogmáticas. En este sentido, recientemente se están realizando estudios que están contribuyendo a clarificar qué medidas son eficaces y en qué grupos de pacientes. También está cambiando nuestra concepción a la hora de abordar el problema y el tratamiento se personaliza en función de aquellos objetivos que se quieren alcanzar. En general, el objetivo de las terapias físicas es mejorar las habilidades motoras y el autocuidado, aunque varían en los métodos y en los aspectos concretos que buscan mejorar. Una revisión reciente aporta una visión basada en pruebas sobre las distintas terapias y señala que las terapias que tienen un nivel de evidencia suficiente para recomendarse activamente son: los programas domiciliarios, el entrenamiento bimanual, la terapia de inducción del movimiento por constricción y las terapias ocupacionales basadas en el contexto y/o en los objetivos. También, el entrenamiento físico ha demostrado mejorar la capacidad aeróbica y puede tener su aplicación en pacientes con fatigabilidad. Existen otras terapias, algunas con amplia imposición, cuya eficacia es bastante dudosa en función de los resultados de los estudios clínicos(16).

El manejo de la espasticidad se basa en medidas farmacológicas. Cuando el objetivo terapéutico es mejorar la espasticidad de grupos musculares concretos, el tratamiento eficaz es la toxina botulínica. En el caso de que la espasticidad sea generalizada, se utilizan fármacos orales (el diazepam es el que mayor eficacia ha demostrado según estudios, aunque se pueden utilizar otros como el baclofeno o la tizanidina) y, en casos seleccionados, la infusión intratecal continua de baclofeno. Una opción cuyo nivel de evidencia es bueno, pero cuyo uso es aún infrecuente en nuestro medio, es la rizotomía dorsal selectiva(17).

El trastorno del movimiento en la PCI induce unas complicaciones secundarias en el aparato locomotor: el músculo sufre contracturas, los huesos, deformidades (corregibles solo con cirugías), las articulaciones, subluxaciones (especialmente importante es la cadera) y la columna, escoliosis. Todas estas complicaciones tienen un grado de manejo más o menos complejo. En el manejo de contracturas, se opta habitualmente por utilizar ortesis, pero la medida más eficaz, aunque asociada a efectos adversos y a reticencias del paciente, es la inmovilización con yesos(3). La subluxación de cadera es un problema cuyo control es particularmente importante en la PCI, ya que es prevenible con un control clínico-radiológico ajustado para cada paciente, el tratamiento posicional (mantener el máximo tiempo las caderas en separación) y el manejo de la espasticidad local con toxina botulínica. En casos extremos, hay que recurrir a cirugías invasivas(18). Otra complicación frecuente y grave en los pacientes con GMFCS IV-V es el desarrollo de escoliosis. La escoliosis tiene graves consecuencias en la interacción con el medio y la alimentación y facilita la aspiración y la aparición de dolor. Existen medidas para prevenir la progresión de la escoliosis: los corsés y la correcta sedestación, en ocasiones con ayudas técnicas. En aquellas ocasiones donde la escoliosis produce síntomas y las medidas no quirúrgicas no evitan la progresión, hay que recurrir a complejas cirugías de columna(19).

Al relacionarse la PCI con una lesión en el sistema nervioso central, es habitual que muchos pacientes con PCI presenten crisis epilépticas. El diagnóstico y tratamiento es similar al resto de los pacientes con estas patologías(3).

Muchos de los niños con PCI, pero no todos, asocian alteraciones cognitivas, cuya intensidad y forma es variable en función de la lesión. Muchos cumplen criterios diagnósticos de TDAH y algunos, de autismo. El diagnóstico y el tratamiento es similar al resto de pacientes con estas patologías(3).

Los pacientes con PCI tienen también, con más frecuencia que la población general, problemas de sueño. Los problemas de sueño se relacionan con la gravedad y existencia de epilepsia y con la distribución y el tipo de afectación motora. El problema más frecuente es el síndrome de apneas-hipopneas obstructivas del sueño (en torno a un 15%); pero, además, existe una mayor frecuencia de insomnio y de trastornos del arousal. Clínicamente, suelen estar asintomáticos o reflejarse en una hipersomnia diurna. El tratamiento de los problemas de sueño en la PCI es habitualmente complejo y se basa en el abordaje general del problema concreto, en descartar un papel de actividad epiléptica o de problemas motores en el trastorno (p. ej.: dolor por espasticidad) y en normas conductuales(20).

La atención general del paciente con PCI

Los pacientes con PCI pueden presentar complicaciones en muchos sistemas y se relacionan con el GMFCS.

Las comorbilidades no neurológicas del paciente con PCI son frecuentes e importantes. Tanto su frecuencia como su gravedad suele relacionarse con el grado de discapacidad motora (fácilmente medible con el GMFCS). El grado de interés sobre estos problemas ha sido tradicionalmente bajo. Los pacientes con PCI de GMFCS I-III deberían ser atendidos coordinadamente entre el neuropediatra, el rehabilitador y el pediatra de Atención Primaria. En cambio, la asistencia de los pacientes más complejos debe integrar a estos especialistas y otros, probablemente en un marco más formal que el actual, dirigidos por una figura de coordinador asistencial que asegure la evaluación completa y multidisciplinar del paciente. En todo paciente con PCI, el papel del pediatra general del niño como supervisor del proceso y como consultor más accesible obliga a este a conocer y buscar activamente estos problemas y a orientarlos diligentemente.

El principal área no neurológico de atención en el paciente con PCI es el crecimiento y la nutrición, áreas que son indudablemente esenciales en cualquier niño con o sin PCI. Debemos considerar a todo paciente con PCI como un paciente de alto riesgo de desnutrición, fallo de medro y de obesidad. Por lo tanto, es muy importante realizar controles de peso y talla frecuentes, aunque en niños con gran discapacidad motora y/o contracturas puede ser particularmente complicado. En esos casos, pesar al niño con un padre o pesos especiales que permitan el peso con la silla de ruedas, pueden ser la solución para el peso y en el caso de la talla, se puede realizar una estimación relativamente válida de la talla a través de la longitud tibial (que es válida en niños de 2-12 años, se mide en la cara medial desde la línea interarticular de la rodilla al maléolo medial y cuya relación con la talla sigue la siguiente fórmula: Talla = 30,8 + 3,26 x LT, siendo LT la longitud tibial en cm) y de la altura de la rodilla (válida a todas las edades, pero medible con calibres especiales). La interpretación de los valores antropométricos difiere en los pacientes con PCI: se necesitan referencias especiales para cada nivel de GMFCS y los puntos de corte para considerar riesgo nutricional son distintos (así, hablamos de riesgo nutricional para un percentil menor a 20 de peso para la edad) y precisan aún una intensa investigación para obtener su máximo rendimiento. La información antropométrica puede complementarse con la medición del pliegue tricipital (se utiliza como estimador de los depósitos grasos y hablamos de un riesgo nutricional para un valor menor al p10 de la población general y consideramos un valor deseable a un p10-p25, porque su medición tiende a infraestimar los depósitos grasos en PCI) y la circunferencia del brazo (se utiliza como estimador conjunto de los depósitos musculares y grasos y es interesante por su alta reproducibilidad).

La desnutrición es común en los niños con PCI, pero es una situación evitable y corregible. La principal causa de desnutrición es el consumo inadecuado para su edad. No es un problema de mayores necesidades energéticas: los requerimientos proteicos y de micronutrientes son parecidos a la población general y los requerimientos energéticos parecen similares en el caso de pacientes ambulantes y menores en el caso de pacientes no ambulantes. El consumo inadecuado responde: a problemas de control motor que dificultan la masticación y la deglución, a déficit sensoriales sobre el sabor y textura de los alimentos, a fatigabilidad con la ingesta, a dependencia de otra persona para alimentarse, a presencia de reflujo gastroesofágico y estreñimiento, a alteraciones en el hambre y en la saciedad por la lesión neurológica y a problemas del niño para comunicar sus necesidades alimentarias. La desnutrición en el paciente con PCI lo hace vulnerable a infecciones respiratorias y hace más difícil y menos probable su curación, complica los procedimientos quirúrgicos, afecta al neurodesarrollo como lesión sobreañadida, empeora la calidad de vida relacionada con la salud y aumenta la mortalidad. En todo paciente con PCI, debería realizarse una breve encuesta sobre el tipo de ingesta (qué come, quién le da de comer, cuándo come, cuánto duran las comidas, dónde come y cómo come, es decir, si utiliza algún tipo de asistencia). Aunque las familias tienden a sobre-estimar la cantidad ingerida, esta mínima encuesta nos sirve para detectar aquellos casos en los que la ingesta es claramente inadecuada y aquellos pacientes con imposibilidad de ingesta adecuada (no mastican, tragan mal, etc.) que se benefician de una rehabilitación nutricional para mejorar la ingesta o que son candidatos a gastrostomía. También detecta problemas en el posicionamiento del paciente para comer.

También muy relacionados con la nutrición y el crecimiento, están los problemas de metabolismo óseo. Los pacientes con PCI con formas graves tienen menor densidad ósea, en especial en los casos de mayor inmovilidad (medible por el GMFCS), en aquellos con datos de desnutrición, en los que tienen una ingesta baja de calcio, en los que presentan niveles de vitamina D bajos y en los que necesitan tratamiento antiepiléptico. Esta pérdida de densidad ósea se traduce en fracturas ante mínimos traumatismos(21). El manejo de este problema tiene áreas de incertidumbre, pero actualmente, se recomienda una actitud preventiva consistente en asegurar la ingesta de calcio y vitamina D recomendadas para su edad en una dieta normal (si es imposible, considerar suplementos), considerar en los casos de riesgo un suplemento de vitamina D y estudiar el metabolismo fosfocálcico mediante la determinación de 25-hidroxi-vitamina D (objetivo: 70-100 nM) y el ratio de calcio/osmolaridad en orina de primera micción (objetivo: < 0,25) en los pacientes de riesgo. El papel de la terapia física en la prevención de la pérdida de densidad ósea está pendiente de mejores estudios. En aquellos con una fractura, debe considerar consultar a un experto para valorar un estudio más amplio, suplementos de calcio y vitamina D y tratamiento con bifosfonatos(22).

A nivel digestivo, los pacientes con PCI muestran con mayor frecuencia que la población general problemas relacionados con dismotilidad. Así, hasta en un 75% de los casos, presentan reflujo gastroesofágico y un porcentaje considerable desarrolla una enfermedad por reflujo gastroesofágico (con vómitos o esofagitis como síntomas) y asocian complicaciones importantes relacionadas con este reflujo (rechazo de ingesta, disfagia, aspiración y erosiones dentales). El tratamiento inicial son las medidas conservadoras, como espesamiento de las comidas y corrección de las posiciones después de las comidas. Los tratamientos farmacológicos, como ranitidina o inhibidores de la bomba de protones, se reservan para los casos resistentes o con complicaciones asociadas y se deberían utilizar idealmente de forma transitoria. El tratamiento quirúrgico se reserva en aquellos casos muy resistentes y que suelen necesitar gastrostomía para facilitar la alimentación(23). También, es frecuente la presencia de estreñimiento, especialmente en los pacientes con GMFCS IV-V. Este es un problema muy importante y se relaciona con complicaciones como: el dolor, los efectos secundarios de los tratamientos, la espasticidad, problemas de alimentación o la irritabilidad. El manejo de estos síntomas requiere generalmente un tratamiento con laxantes y vigilar los síntomas hasta alcanzar una dosis eficaz sin incontinencia(24).

Otro problema frecuente, sobre todo en los casos más graves, es la sialorrea, fruto del mal manejo de secreciones. Las consecuencias de la sialorrea son graves: rechazo social, dificultades de cuidado al tener que cambiar continuamente la ropa, infecciones y lesiones orales y periorales, dificultades para la expresión oral y neumonías aspirativas. El manejo de la sialorrea, aunque sigue sin estar claro, se basa actualmente en la inyección de toxina botulínica en las glándulas salivares y en el uso de glicopirrolato(25).

Los pacientes con PCI tienen una alta frecuencia de complicaciones respiratorias y son la primera causa de mortalidad(26). En la figura 2, se incluye un esquema de los mecanismos detrás de las complicaciones respiratorias más frecuentes en la PCI que se hacen más frecuentes con la edad.

Figura 2. Mecanismos involucrados en las complicaciones respiratorias de la parálisis cerebral infantil.

Existen estrategias preventivas muy importantes en aquellos pacientes con GMFCS > III: vacunación completa para neumococo y anual para gripe (es importante considerar a los pacientes con PCI como grupo de alto riesgo de vacunación inadecuada(27)), azitromicina profiláctica en los casos que asocian bronquiectasias o displasia broncopulmonar(28), fisioterapia respiratoria y el control de las complicaciones relacionadas causalmente. Las complicaciones respiratorias producen lesiones residuales que a su vez favorecen la aparición de nuevas complicaciones. Por ello, el tratamiento precoz y la prevención de las complicaciones respiratorias es esencial.

La piel del paciente con PCI es otro órgano al que hay que prestar atención. Muchos de estos pacientes pueden tener úlceras de presión (que pueden desencadenar complicaciones muy graves) o fricción por sus ortesis, que son prevenibles con una educación adecuada al paciente y/o sus padres, explicándoles que una ortesis debe ser ajustada si tras retirarla permanecen áreas enrojecidas durante más de 15-20 minutos. También pueden aparecer áreas de hiperqueratosis por actividades repetidas en rehabilitación o dermatitis del pañal en los pacientes incontinentes(29).

Las alteraciones visuales y auditivas son una comorbilidad muy frecuente en los pacientes con PCI. En el caso de los problemas visuales, hasta un 40% de los pacientes pueden tener un problema visual y todos estos pacientes deben tener una evaluación oftalmológica inicial y revisiones frecuentes. Las alteraciones auditivas también son frecuentes (30-40%), en especial en el caso de las PCI discinéticas. En caso de cualquier duda sobre la capacidad auditiva de un paciente con PCI, debe realizarse una evaluación auditiva reglada.

A nivel urológico, un tercio de los pacientes muestran síntomas de vaciado vesical (incontinencia, urgencia, poliaquiuria, dificultad para iniciar la micción, retención urinaria o infecciones del tracto urinario) por problemas motores del detrusor y de los esfínteres vesicales. La evaluación se basa en el interrogatorio sobre los síntomas, y el tratamiento depende de medidas conductales (establecimiento de rutinas y tiempo para realizar la micción), de adaptaciones en el baño o de sondajes intermitentes. En muchos casos, conseguir la continencia urinaria es complicado(23,29).

A nivel ginecológico y de salud reproductiva, algunos pacientes tienen problemas relacionados con los cambios derivados de la pubertad, que ocurre en la misma edad cronológica que el resto de los niños. A pesar de las reticencias de los padres, existe una necesidad de discutir con estos pacientes temas relacionados con la sexualidad de forma adaptada a su edad mental, para evitar el abuso sexual (más frecuente que en la población general) y los embarazos no deseados (en niñas, también se pueden valorar tratamientos anticonceptivos)(23,29).

En último lugar pero no por ello menos importante, está el dolor, que es frecuente y de origen multifactorial. Es un síntoma difícil de valorar por los profesionales y los familiares. Aunque el manejo pueda ser complicado, la principal dificultad aparece en la adecuada valoración de este síntoma que evita el acceso del paciente a cualquier tratamiento analgésico. Esto obliga a buscar sistemáticamente la existencia y los desencandenantes del dolor(3). Además, en ocasiones, el dolor aparece como consecuencia de actuaciones terapéuticas que se siguen realizando en estos pacientes a pesar de existir claras pruebas de su ineficacia.

A nivel psicosocial, los pacientes y sus familiares pueden suponer un reto para los profesionales en Atención Primaria. Los niños con PCI presentan síntomas relacionados con la depresión y la ansiedad ya en etapas preescolares, sobre los que hay que intervenir, en ocasiones, para evitar que su intensidad aumente en la adolescencia y en la época adulta. En paralelo, los cuidadores y los hermanos sufren también importantes consecuencias emocionales y a nivel laboral y económico.

Conclusión

La atención al paciente con PCI se basa en la comprensión, de que nos enfrentamos a una enfermedad con manifestaciones diversas, por lo que nuestros pacientes requieren planes individualizados en el tratamiento. También, es importante comprender que es una enfermedad compleja y, por lo tanto, una atención adecuada debe ser interdisciplinar y coordinada. Nos enfrentamos a una enfermedad incurable, pero tratable, y esa incurabilidad no debe ser obstáculo ni desánimo para esforzarnos en conseguir una atención médica, psicológica y social de excelencia, que permita mejorar las vidas de estos pacientes y sus familias.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1. Bax M, Goldstein M, Rosenbaum P, Leviton A, Paneth N, Dan B, et al. Proposed definition and classification of cerebral palsy, April 2005. Developmental medicine and child neurology. 2005; 47: 571-6.

2. Himmelmann K. Epidemiology of cerebral palsy. Handbook of clinical neurology. 2013; 111: 163-7.

3.*** Colver A, Fairhurst C, Pharoah PO. Cerebral palsy. Lancet. 2014; 383:1240-9.

4. Surveillance of Cerebral Palsy in E. Surveillance of cerebral palsy in Europe: a collaboration of cerebral palsy surveys and registers. Surveillance of Cerebral Palsy in Europe (SCPE). Developmental medicine and child neurology. 2000; 42: 816-24.

5. Ferrari A, Alboresi S, Muzzini S, Pascale R, Perazza S, Cioni G. The term diplegia should be enhanced. Part I: a new rehabilitation oriented classification of cerebral palsy. European journal of physical and rehabilitation medicine. 2008; 44: 195-201.

6. Reid SM, Carlin JB, Reddihough DS. Using the Gross Motor Function Classification System to describe patterns of motor severity in cerebral palsy. Developmental medicine and child neurology. 2011; 53: 1007-12.

7. Eliasson AC, Krumlinde-Sundholm L, Rosblad B, Beckung E, Arner M, Ohrvall AM, et al. The Manual Ability Classification System (MACS) for children with cerebral palsy: scale development and evidence of validity and reliability. Developmental medicine and child neurology. 2006; 48: 549-54.

8. Hidecker MJ, Paneth N, Rosenbaum PL, Kent RD, Lillie J, Eulenberg JB, et al. Developing and validating the Communication Function Classification System for individuals with cerebral palsy. Developmental medicine and child neurology. 2011; 53: 704-10.

9. Marret S, Vanhulle C, Laquerriere A. Pathophysiology of cerebral palsy. Handbook of clinical neurology. 2013; 111: 169-76.

10. Strijbis EM, Oudman I, van Essen P, MacLennan AH. Cerebral palsy and the application of the international criteria for acute intrapartum hypoxia. Obstetrics and gynecology. 2006; 107: 1357-65.

11. Michelsen SI, Flachs EM, Uldall P, Eriksen EL, McManus V, Parkes J, et al. Frequency of participation of 8-12-year-old children with cerebral palsy: a multi-centre cross-sectional European study. European journal of paediatric neurology: EJPN: official journal of the European Paediatric Neurology Society. 2009; 13: 165-77.

12. Himmelmann K, Beckung E, Hagberg G, Uvebrant P. Gross and fine motor function and accompanying impairments in cerebral palsy. Developmental medicine and child neurology. 2006; 48: 417-23.

13. Uldall P. Everyday life and social consequences of cerebral palsy. Handbook of clinical neurology. 2013; 111: 203-7.

14. Vargus-Adams J. Health-related quality of life in childhood cerebral palsy. Archives of physical medicine and rehabilitation. 2005; 86: 940-5.

15. Gómez-Andrés D, Pulido-Valdeolivas I, Martín-Gonzalo JA, López-López J, Martínez-Caballero I, Gómez-Barrena E, et al. [External evaluation of gait and functional changes after a single-session multiple myofibrotenotomy in school-aged children with spastic diplegia]. Revista de neurologia. 2014; 58: 247-54.

16.*** Novak I, McIntyre S, Morgan C, Campbell L, Dark L, Morton N, et al. A systematic review of interventions for children with cerebral palsy: state of the evidence. Developmental medicine and child neurology. 2013; 55: 885-910.

17. Quality Standards Subcommittee of the American Academy of N, the Practice Committee of the Child Neurology S, Delgado MR, Hirtz D, Aisen M, Ashwal S, et al. Practice parameter: pharmacologic treatment of spasticity in children and adolescents with cerebral palsy (an evidence-based review): report of the Quality Standards Subcommittee of the American Academy of Neurology and the Practice Committee of the Child Neurology Society. Neurology. 2010; 74: 336-43.

18. Robb JE, Hagglund G. Hip surveillance and management of the displaced hip in cerebral palsy. Journal of children’s orthopaedics. 2013; 7: 407-13.

19. Koop SE. Scoliosis in cerebral palsy. Developmental medicine and child neurology. 2009; 51 (Suppl 4): 92-8.

20. Simard-Tremblay E, Constantin E, Gruber R, Brouillette RT, Shevell M. Sleep in children with cerebral palsy: a review. Journal of child neurology. 2011; 26: 1303-10.

21. Mergler S, Evenhuis HM, Boot AM, De Man SA, Bindels-De Heus KG, Huijbers WA, et al. Epidemiology of low bone mineral density and fractures in children with severe cerebral palsy: a systematic review. Developmental medicine and child neurology. 2009; 51: 773-8.

22. Fehlings D, Switzer L, Agarwal P, Wong C, Sochett E, Stevenson R, et al. Informing evidence-based clinical practice guidelines for children with cerebral palsy at risk of osteoporosis: a systematic review. Developmental medicine and child neurology. 2012; 54: 106-16.

23.*** Pruitt DW, Tsai T. Common medical comorbidities associated with cerebral palsy. Physical medicine and rehabilitation clinics of North America. 2009; 20: 453-67.

24. Veugelers R, Benninga MA, Calis EA, Willemsen SP, Evenhuis H, Tibboel D, et al. Prevalence and clinical presentation of constipation in children with severe generalized cerebral palsy. Developmental medicine and child neurology. 2010; 52: e216-21.

25. Walshe M, Smith M, Pennington L. Interventions for drooling in children with cerebral palsy. The Cochrane database of systematic reviews. 2012; 11: CD008624.

26. Reid SM, Carlin JB, Reddihough DS. Survival of individuals with cerebral palsy born in Victoria, Australia, between 1970 and 2004. Developmental medicine and child neurology. 2012; 54: 353-60.

27. Greenwood VJ, Crawford NW, Walstab JE, Reddihough DS. Immunisation coverage in children with cerebral palsy compared with the general population. Journal of paediatrics and child health. 2013; 49: E137-41.

28. Kirk CB. Is the frequency of recurrent chest infections, in children with chronic neurological problems, reduced by prophylactic azithromycin? Archives of disease in childhood. 2008; 93: 442-4.

29.*** Jones MW, Morgan E, Shelton JE. Primary care of the child with cerebral palsy: a review of systems (part II). Journal of pediatric health care: official publication of National Association of Pediatric Nurse Associates & Practitioners. 2007; 21: 226-37.

Bibliografía recomendada

– Colver A, Fairhurst C, Pharoah PO. Cerebral palsy. Lancet. 2014; 383(9924): 1240-9.

Revisión general sobre PCI que se centra en los problemas neurológicos de estos pacientes.

– Novak I, McIntyre S, Morgan C, Campbell L, Dark L, Morton N, et al. A systematic review of interventions for children with cerebral palsy: state of the evidence. Developmental medicine and child neurology. 2013; 55: 885-910.

Revisión sistemática que analiza los estudios disponibles para fundamentar las diversas terapias empleables en el tratamiento de los problemas motores y neurológicos de los pacientes con PCI.

– Pruitt DW, Tsai T. Common medical comorbidities associated with cerebral palsy. Physical medicine and rehabilitation clinics of North America. 2009; 20: 453-67.

Buena revisión sobre las complicaciones médicas no neurológicas de los pacientes con PCI.

– Jones MW, Morgan E, Shelton JE. Primary care of the child with cerebral palsy: a review of systems (part II). Journal of pediatric health care: official publication of National Association of Pediatric Nurse Associates & Practitioners. 2007; 21: 226-37.

Otro excelente resumen sobre las complicaciones médicas no neurológicas de los pacientes con PCI.

Caso clínico


Enfermedad actual: varón de 6 años de edad que acude a su Centro de Salud por primera vez, procedente de otra comunidad autónoma, con el diagnóstico de diparesia espástica por encefalopatía hipóxico-isquémica. Acuden a consulta porque no come. La madre refiere que tiene “rachas” así y que normalmente se le pasan solas.

Antecedentes personales: embarazo de curso normal y controlado adecuadamente. Cesárea urgente por desprendimiento de placenta normalmente inserta. Edad gestacional: 38 semanas. Peso al nacimiento: 2.530 g. pH de arteria umbilical 6,8. Apgar: 3/5/7. Ingresa en Neonatología con los diagnósticos al alta de recién nacido a término de peso adecuado para edad gestacional y encefalopatía hipóxico-isquémica moderada con mínima alteración de ganglios de la base en RMN craneal tratada con hipotermia craneal. Seguimientos previos únicamente por Neurología Pediátrica (EEG normal, retraso del lenguaje y ligera torpeza para la marcha y la manipulación). No recibe tratamiento farmacológico habitual. Escolarizado, previamente, en un colegio de integración motora con adaptación curricular y fisioterapia.

Antecedentes familiares: tercer hijo de padres no consanguíneos. Madre sana de 45 años. G-A-V: 3-0-3. Abogada, pero no trabaja actualmente, porque no puede por sus hijos. Padre sano de 46 años. Abogado que trabaja en una internacional y que ha sido trasladado actualmente. Hermana de 14 años y hermano de 12 años sanos.

Exploración general: peso 17 kg (p9-1,4 DS). Talla: 120 cm (p71, 0,58 DS). Sin alteraciones relevantes.

Exploración neurológica: vital. Reactivo. Interacción adecuada. Lenguaje oral de contenido normal y fácilmente compresible. Impresiona de inteligencia normal o normal-baja. No signos meníngeos. A nivel motor: presenta una espasticidad de tríceps sural y problemas para la manipulación fina, con limitación para la supinación del antebrazo. Funcionalmente, anda solo pero le cuesta correr. Es capaz de dibujar, pero tiene problemas para realizar trazos finos. Aparentemente, no hay déficits sensitivos y los pares craneales son normales.


El trastorno por déficit de atención e hiperactividad

J. Rodríguez Contreras*, I. González Casado**
Temas de FC


P.J. Rodríguez Hernández*, I. González González**, A. Manuel Gutiérrez Sola***

*Pediatra Acreditado en Psiquiatría Infantil (A.E.P.) y Psicólogo. Centro de trabajo: Hospital de Día Infantil y Juvenil “Diego Matías Guigou y Costa”. Servicio de Psiquiatría. Hospital Universitario Ntra. Sra. de Candelaria. Tenerife. **Médico Residente en Psiquiatría. Servicio de Psiquiatría. Hospital Universitario de Canarias. Tenerife. ***Médico Residente en Psiquiatría. Servicio de Psiquiatría. Hospital Universitario Ntra. Sra. de Candelaria. Tenerife


Resumen

El Trastorno por Déficit de Atención/Hiperactividad (TDAH) es un trastorno del neurodesarrollo frecuente en la edad pediátrica. Sus síntomas cardinales involucran a la atención y/o la impulsividad y/o la hiperactividad. El grado en el que están presentes esos tres síntomas conforman los distintos subtipos de TDAH. El desajuste social, personal y/o familiar, así como el escolar, son necesarios para su tipificación y dependerá, entre otros factores, de la severidad sintomática y la detección y abordaje tempranos del trastorno. La detección precoz mejora el pronóstico y reduce la morbilidad. Existen distintas alternativas terapéuticas con efectividad elevada. El presente artículo desarrolla las bases teóricas y prácticas necesarias para un adecuado enfoque del TDAH y analiza las distintas opciones terapéuticas existentes.


Abstract

Attention-Deficit/Hyperactivity Disorder (ADHD) is a frequent disorder of neurodevelopment. The main symptoms are attention disorder and/or impulsivity and/or hyperactivity. There are different subtypes of ADHD according to the degree of presence of these three symptoms. The social, personal, family and school disruption observed in these patients are necessary for classification and depends on clinical severity, early and adequate diagnosis and treatment. The early detection improves the prognosis and reduces morbidity. There are different therapeutic approaches with high proved effectiveness. This current article develops the theoretical and practical bases for an appropriate approach of ADHD and an assessment of the different treatment options.


Palabras clave: Infancia; Salud mental; Trastorno por déficit de atención e hiperactividad; Metilfenidato

Key words: Childhood; Mental health; Attention Deficit Hyperactivity Disorder; Methylphenidate


Pediatr Integral 2015; XIX (8): 540-547


El trastorno por déficit de atención e hiperactividad

Introducción

El Trastorno por Déficit de Atención e Hiperactividad es un trastorno del neurodesarrollo.

El Trastorno por Déficit de Atención e Hiperactividad (TDAH) es el trastorno neuropsicobiológico más frecuente en la infancia y ocupa un lugar destacado en la psicopatología del adulto. En las clasificaciones de enfermedades, se sitúa en los trastornos del neurodesarrollo. Se señala su importancia no solo porque causa sufrimiento en los niños afectos y en los que los rodean. También, porque interfiere con el desarrollo social y educacional, y pueden conducir a problemas sociales y psicológicos que duran toda la vida. En los últimos tiempos, se ha avanzado en el conocimiento de diversos apartados del TDAH, tales como sus bases neurobiológicas y terapéuticas. Desde el punto de vista psicológico, el TDAH es una alteración de la función ejecutiva, término que engloba muchas capacidades (atención, memoria, etc.) necesarias para realizar tareas fundamentales en el funcionamiento cotidiano como: atender, planificar y organizar los distintos pasos para conseguir un objetivo, reflexionar sobre las posibles consecuencias antes de hacer algo o inhibir la respuesta inadecuada y cambiarla por otra más apropiada(1).

El TDAH fue descrito por primera vez en el año 1902. En el artículo, publicado en la revista Lancet, el autor atribuye el comportamiento hiperactivo a un déficit en el control moral. Realiza una descripción clínica de 43 niños que presentan: desafío, comportamiento agresivo, desinhibición, problemas en la atención sostenida y conductas opuestas a las reglas(2).

En los últimos años, se han multiplicado las iniciativas encaminadas a sistematizar la información basada en la evidencia científica que existe sobre el TDAH y establecer las recomendaciones relativas a la toma de decisiones. En España, dentro del Plan de Calidad para el Sistema Nacional de Salud del Ministerio de Sanidad, se ha publicado la Guía de Práctica Clínica sobre el TDAH en niños y adolescentes (GPC). La primera edición data del 2010 y, en la actualidad, se encuentra en proceso de revisión(1).

Prevalencia

El TDAH es muy frecuente, afectando al 5% de los niños.

Aunque existen cifras de prevalencia dispares, situadas entre el 2 y el 15%, la mayoría de los estudios indican que el trastorno afecta al 5% de los niños en edad escolar. Las diferencias que se encuentran en algunos estudios se deben más a dificultades metodológicas o problemas en la selección de los instrumentos de evaluación que a factores culturales o contextuales(1).

Uno de los principales meta-análisis realizado hasta la actualidad, para homogeneizar los resultados encontrados en los estudios, refleja un porcentaje algo superior al 5% en niños y adolescentes (6% para niños y 3% en adolescentes)(3). La disminución del diagnóstico en la adolescencia se debe a que la expresión de las conductas impulsivas e hiperactivas disminuye en esta etapa de la vida, aunque el déficit de atención tiende a mantenerse. En España, los estudios más significativos presentan prevalencias similares, en torno al 5%, como los realizados por Benjumea y Mojarro en Sevilla o Cardo y cols., en Mallorca.

En cuanto a la distribución por sexos, el diagnóstico se realiza en 4 niños por cada niña. Algunos autores refieren la existencia de un infradiagnóstico en niñas, debido a que en ellas los problemas de conducta son menos llamativos(1).

Etiopatogenia

El origen neurobiológico del TDAH ha sido demostrado en múltiples estudios.

El TDAH se considera un trastorno neurobiológico del neurodesarrollo, de etiopatogenia multifactorial. Existe implicación patogénica desde el nivel molecular, con defectos en los alelos de los genes que codifican los receptores de la dopamina y otros neurotransmisores en el sistema nervioso central. Estos defectos cromosómicos presentan notables patrones de heredabilidad(1,4). Debido a la elevada cantidad de estructuras implicadas en el proceso atencional y en el control de las conductas impulsivas, la probabilidad de afectación de alguna de ellas es elevada cuando una noxa o un elemento ambiental o genético de cualquier tipo interfiere en el desarrollo del sistema nervioso. Se ha demostrado la asociación del TDAH con la prematuridad, las infecciones del sistema nervioso y las cromosomopatías, entre otros. Por otra parte, los factores ambientales contribuyen a matizar la expresión sintomatológica del trastorno y la influencia de las circunstancias sociales y familiares contribuye a exacerbar o mitigar la clínica y a condicionar la evolución. Aunque no se conoce la causa exacta y no existe ningún examen complementario que permita establecer el diagnóstico definitivo, se han identificado distintos factores relacionados con su génesis. Los más importantes son:

• Factores genéticos: quizás sea el factor más importante. La numerosa bibliografía existente al respecto indica una heredabilidad superior al 70%. Estos estudios se han realizado mediante técnicas de biología molecular, estudios en gemelos y en familiares de afectados por el trastorno.

Se presupone una herencia poligénica (varios genes de efecto pequeño suman su efecto para desarrollar el trastorno) y heterogénea, en la que se ven implicados diferentes polimorfismos de un solo nucleótido, que pueden predisponer a presentar el trastorno. La mayor parte de estos genes (pero no todos) están involucrados en el metabolismo o el funcionamiento catecolaminérgico(4).

Las variaciones alélicas (polimorfismos) serían el mecanismo subyacente. Algunos de ellos son: receptores 2, 4 y 5 de la dopamina (DRD2, DRD4 y DRD5). Transportadores de dopamina (DAT-1). Enzima que convierte la dopamina en noradrenalina (DBH). Transportador de serotonina (5HTT). Los estudios muestran que posiblemente, uno de los efectos más importantes producidos por la influencia genética es la pérdida de función dopaminérgica y noradrenérgica(5).

Hoy en día, no están indicados los estudios genéticos fuera del ámbito de la investigación.

• Estudios de neuroimagen: las técnicas de neuroimagen han permitido estudiar las diferencias entre el cerebro de los niños con TDAH y grupos de niños control. Se han realizado análisis estructurales (principalmente estudios de volúmenes cerebrales) y de funcionalidad mediante resonancia magnética. Los resultados indican que existen diferencias estructurales y funcionales entre niños con y sin TDAH(5,6).

Hasta el momento, se han realizado varios estudios estructurales cerebrales y todos ellos encuentran menor volumen cerebral, menor grosor cortical y otras alteraciones anatómicas en los niños con TDAH que en los grupos control, aunque los resultados difieren en las zonas cerebrales en las que ocurre el fenómeno.

• Estudios sobre factores ambientales: se ha relacionado el TDAH con la presencia ambiental de metales pesados, como el mercurio o con el déficit de hierro en los niños. El factor de daño cerebral más analizado es el consumo de tabaco en la gestación. Este hábito tóxico incrementa el riesgo de padecer TDAH en 2,5 veces(7). También, se ha relacionado el TDAH con enfermedades que producen daño cerebral durante el embarazo, como la prematuridad o la encefalopatía hipóxico-isquémica, etc.

• Aportación de la neuropsicología: en los últimos años, los estudios neuropsicológicos han ayudado a clarificar las zonas y sistemas neurológicos implicados en el TDAH. La atención es la principal función psicológica que se altera en el TDAH. Su estudio es muy complejo, debido a la variedad y heterogeneidad de las redes y circuitos implicados. A partir de los resultados de los estudios neuropsicológicos, se han formulado distintos modelos psicológicos que intentan explicar la conducta del niño con TDAH(8). Algunos de los más importantes son: el modelo del déficit de las funciones ejecutivas, planteado por Barkley (1997), que propone la existencia de dificultades en la inhibición de las respuestas que debe dar el niño ante cada situación; el modelo del déficit motivacional desarrollado por Sonuga-Barke (1992), indica que los niños con TDAH precisan de gratificación inmediata, aunque sea pequeña, por encima de otra gratificación demorada en el tiempo, aunque sea mayor; por último, el modelo de Brown incide en la idea de la existencia de dificultades en la funcionalidad ejecutiva, pero matizada por los aspectos emocionales y motivacionales(1,8).

Clínica

El TDAH se caracteriza por la existencia de déficit de atención, acompañado, en ocasiones, por hiperactividad e impulsividad.

La presencia o ausencia de los tres síntomas, o el grado en el que estos están presentes, establece tres subtipos clínicos: TDAH subtipo inatento (predomina el déficit de atención), TDAH subtipo hiperactivo e impulsivo (predominan la hipercinesis y la impulsividad) y TDAH subtipo combinado (aparecen los tres síntomas en igualdad de importancia).

El cuadro clínico puede evolucionar en el tiempo, de manera que se pueden identificar en un mismo paciente varios subtipos de TDAH en momentos distintos. Además, la influencia del entorno puede modular la presentación del cuadro clínico, minimizándose la repercusión de los síntomas en caso de recompensas frecuentes por comportamientos apropiados, de una estrecha supervisión, de que el paciente se encuentre en una situación nueva, de la implicación en actividades, especialmente interesantes, de que exista estimulación externa constante (por ejemplo: la obtenida delante de una pantalla con un videojuego) y de la interacción directa con otra persona (por ejemplo: durante la entrevista clínica).

La tríada sintomática del TDAH puede condicionar las siguientes alteraciones:

• Disminución de la flexibilidad cognitiva (que, entre otras habilidades restringidas en los pacientes con TDAH, depende de la atención dividida y la memoria de trabajo).

• Dificultad en el establecimiento de metas (debido a la baja capacidad de planificación y organización estratégica típicas del TDAH).

• Alteraciones en el procesamiento de la información (debido a una menor fluidez y velocidad de procesamiento en pacientes TDAH que en individuos sanos).

La característica principal de este trastorno es la repercusión en el funcionamiento académico, laboral, familiar y social. El perfil sintomatológico de cada paciente condiciona las áreas de funcionamiento en las que se evidencia esta repercusión:

• El déficit de atención interfiere en la adquisición de conocimientos y, por lo tanto, en el rendimiento académico, siendo fuente de retraso escolar.

• La hiperactividad-impulsividad compromete el adecuado cumplimiento de las normas de convivencia, generando conflictos frecuentes, tanto con iguales como con figuras de autoridad. Las alteraciones de conducta en este contexto provocan maniobras de contención y castigos frecuentes por parte de su entorno, que pueden complicar el estado del paciente con la aparición de trastornos ansioso-depresivos.

Más del 70% de los pacientes con diagnóstico de TDAH sufren otros trastornos comórbidos(9). Los trastornos comórbidos más frecuentes son: Trastorno Negativista Desafiante, Trastornos de Ansiedad, Trastornos del Estado de Ánimo, Trastorno Disocial y Trastornos de Aprendizaje.

Clásicamente, el TDAH se enmarca dentro de los cuadros psiquiátricos infantiles; sin embargo, actualmente, se reconoce la persistencia del cuadro en la edad adulta en, al menos, el 30% de los pacientes diagnosticados en la niñez. Los pacientes pertenecientes a familias con varios individuos afectos de TDAH tienen mayor riesgo de continuar presentando sintomatología en la edad adulta. Entre los predictores de continuidad del TDAH en el adulto, se encuentran: el estrés por elevada exigencia, la baja adaptación y el humor negativo. La memoria de trabajo o la capacidad de inhibición no se comportan como factores predictores de continuidad.

A continuación, se exponen los cambios que experimentan los síntomas principales durante la evolución del cuadro clínico:

• El déficit de atención comienza a evidenciarse entre los 5-7 años y, aunque supone un obstáculo manifiesto para el desarrollo del individuo en todas las etapas de la vida, su repercusión es más llamativa durante la etapa escolar. En mayores de 18 años, se caracteriza por la dificultad para estructurar el tiempo, para organizar y planificar proyectos o por la incapacidad para establecer prioridades(10).

• La hiperactividad se identifica a partir de los 3 años y se atenúa durante la evolución con respecto a la presentación en la niñez, manifestándose en el adolescente como una sensación interna de inquietud que provoca el inicio simultáneo de múltiples tareas que se suelen abandonar inacabadas.

• La impulsividad también se manifiesta entre los 3 y los 4 años y suele mejorar con el tiempo. En caso de que el cuadro evolucione de forma tórpida, sobre todo en aquellos que reciben un diagnóstico tardío, puede dar lugar a cuadros compatibles con trastorno disocial de la personalidad, trastorno por consumo de sustancias e incluso problemas de delincuencia.

Diagnóstico

El diagnóstico del TDAH es exclusivamente clínico.

Actualmente, no existen pruebas complementarias que arrojen evidencias diagnósticas definitivas para el TDAH. Por este motivo, las guías de práctica clínica sugieren que el diagnóstico debe estar basado únicamente en la valoración clínica realizada por psiquiatras, pediatras y especialistas entrenados tanto en el TDAH como en sus comorbilidades más frecuentes. Esta valoración debe incluir: una anamnesis extensa del paciente, exploración física completa, exploración psicopatológica completa y estudio del entorno psicosocial del paciente(1).

Las guías de práctica clínica se remiten a los criterios diagnósticos recogidos en el DSM-IV-TR(11). En algunas, también se contempla la posibilidad de que se usen los criterios de la CIE-10(12). Aunque ambas clasificaciones comparten que la clínica debe afectar a varias situaciones y áreas de funcionamiento, que los síntomas deben manifestarse antes de los siete años y la clínica a la que hacen referencia se describe de forma similar, existen diferencias relativas a los criterios que definen el diagnóstico en cada una de ellas. La CIE-10 exige para el diagnóstico definitivo que el paciente presente criterios de los tres síntomas fundamentales (déficit de atención, hiperactividad e impulsividad), mientras que el DSM-IV-TR contempla distintos subtipos en función de la clínica predominante.

En la tabla I, se muestran los criterios diagnósticos para el TDAH de la DSM-IV-TR.

Las pruebas complementarias de laboratorio, de neuroimagen o neurofisiológicas no están indicadas a menos que la valoración clínica lo justifique.

Se debe tener en cuenta que desde el año 2013, se encuentra disponible la quinta versión del Manual Diagnóstico y Estadístico de los Trastornos Mentales (DSM-5). Este nuevo manual no ha sido incluido aún en las guías diagnóstico-terapéuticas del TDAH. Por este motivo, se ha priorizado la información aportada en los criterios recogidos en el DSM-IV-TR. Aunque la definición del cuadro clínico y los criterios del mismo no han sufrido alteraciones llamativas, consideramos de interés mencionar las diferencias fundamentales entre ambas versiones:

• El DSM-5 incluye el TDAH en el grupo de los Trastornos del Neurodesarrollo.

• Se reconoce su existencia en la edad adulta, requiriendo un síntoma menos (5 de 9 de inatención y 5 de 9 de hiperactividad) para su diagnóstico.

• Se amplía la edad mínima de aparición de los síntomas a los 12 años (en el DSM-IV-TR era antes de los siete años).

• Es preciso un mínimo de dos informadores.

• Se acepta el diagnóstico comórbido con los Trastornos del Espectro Autista.

Tratamiento

Tanto el tratamiento farmacológico como el no farmacológico han demostrado una efectividad y seguridad elevada, especialmente cuando se utilizan de manera conjunta.

Tratamiento no farmacológico

Se incluyen todas aquellas intervenciones de alta efectividad que permiten una mejoría en el funcionamiento atencional, en el rendimiento escolar y en la regulación de la conducta del paciente. El objetivo es disminuir la incidencia de trastornos comórbidos y atenuar la intensidad de los síntomas, si estos ya han aparecido(13).

Psicoeducación

El tratamiento psicoeducativo se debe realizar con los padres, con los niños (según la edad) y también con el colegio(14). Se trata de explicarles en qué consiste el trastorno, por qué se produce y qué pueden hacer para mejorarlo:

• Informar de algunos aspectos prácticos: transmitir la información al niño de forma fraccionada, en orden, y evitar dar más de una orden cada vez. Establecer rutinas para facilitar la organización y planificación. Por ejemplo, es importante que existan horarios establecidos para levantarse, comer, jugar, hacer los deberes y acostarse, y que estas rutinas se cumplan en la medida de lo posible. En este sentido, también es de gran utilidad que el entorno físico sea estable (por ejemplo, estudiar siempre en la misma mesa y en la misma habitación). Limitar, en la medida de lo posible, los estímulos distractores que pueden interferir con las actividades que implican el mantenimiento de la atención (ruidos, juguetes a la vista…). Es conveniente que en el colegio, el niño se siente cerca del profesor y disponga de referencias constantemente visibles de lo que se le solicita (por ejemplo, permanecer sentado durante la clase), mediante notas escritas o indicaciones verbales frecuentes(15).

• Aclarar conceptos básicos: No es culpa ni de los padres ni de los niños; los síntomas tienen como causa una disfunción de origen cerebral, no se deben a que los niños sean vagos, desobedientes o desafiantes y, como tal, se puede tratar y mejorar.

Entrenamiento para padres en manejo conductual

El tratamiento psicológico de elección en el TDAH se basa en Técnicas de Modificación de Conducta (TMC), siendo el tratamiento no farmacológico más eficaz(15,16). Las más importantes son:

1. Economía de fichas: se trata de un procedimiento dirigido a establecer un control de la conducta. La idea básica consiste en establecer estímulos reforzadores, artificialmente establecido para esta tarea, cuya emisión puede controlarse si se consigue la respuesta positiva del niño (por ejemplo, acudir al cine un fin de semana después de que el niño haya terminado los ejercicios de matemáticas en tres ocasiones esa semana).

2. Extinción: consiste en retirar la atención que prestamos al niño cuando presenta conductas desafiantes. Este procedimiento es más lento que otros métodos de reducción de conductas, incluso suele producir inicialmente un incremento de la respuesta, pero si se mantiene la extinción, progresivamente comenzará a disminuir.

3. Castigos: no suele ser útil utilizar castigos prolongados o frecuentes. En contraposición, resulta más efectivo el reforzamiento positivo. Esto es, transmitir halagos cuando aparece un buen comportamiento.

Apoyo académico

Es conveniente contactar con el colegio del niño de cara a completar la evaluación e iniciar la intervención desde el centro escolar(16).

A los niños diagnosticados de TDAH no es necesario reducirles el nivel de exigencia académica, pero se deben tomar medidas destinadas a mejorar sus resultados.

• Mejorar la atención: sentarlo cerca del profesor, evitar distracciones, supervisarle con frecuencia.

• Regulación de la hiperactividad e impulsividad: permitirle que se levante con relativa frecuencia y de forma programada.

• Mejorar la motivación: elogiarlos por sus buenos resultados y su buena conducta, y evitar criticarlos en público.

• Adaptación curricular en evaluación: exámenes más cortos, permitirles más tiempo, entregarles las preguntas de una en una, exámenes orales…

Tratamiento farmacológico

Con el objetivo de alcanzar la remisión sintomatológica, las guías actuales de manejo del TDAH recomiendan un tratamiento que integre un abordaje psicosocial y una pauta psicofarmacológica individualizada a las necesidades del paciente. La mayoría de los protocolos sugieren los 6 años como edad mínima para el inicio del tratamiento farmacológico. La duración del tratamiento no está preestablecida, debiendo abandonarse únicamente cuando no existe beneficio clínico en su continuación. Las retiradas puntuales y transitorias consensuadas entre paciente, familia y médico (“periodos de descanso”), deben plantearse de forma extraordinaria en circunstancias especiales (aparición de efectos adversos, estudio de la tolerancia a la suspensión o disminución del tratamiento, en función del subtipo de TDAH…)(17). Los fármacos utilizados en el TDAH no provocan dependencia ni predisponen al consumo de sustancias adictivas.

Las características principales de los fármacos para el tratamiento del TDAH son:

Psicoestimulantes

Metilfenidato: se postula que actúa mediante el bloqueo de la recaptación presináptica de dopamina y noradrenalina. La evidencia científica apoya la indicación de tratamiento con metilfenidato en niños mayores de 6 años diagnosticados de TDAH. Utilizando presentaciones mixtas (que incluyan un porcentaje de su composición en formulación de liberación retardada) se alcanza respuesta terapéutica en el 70-80% de los casos y remisión completa de los síntomas en el 50-60%. De forma extraordinaria, se puede plantear el tratamiento con metilfenidato, en pacientes de entre 4 y 6 años que presenten sintomatología limitante (siempre que no respondan a un abordaje psicoterapéutico intenso). En España, se disponen de cuatro presentaciones distintas del metilfenidato: liberación inmediata, con duración de la acción de 4 horas, se presenta en comprimidos de 5, 10 y 20 mg; liberación prolongada 50:50 (50% liberación inmediata, 50% liberación prolongada), la duración de la acción es de 8 horas y se presenta en cápsulas de 5, 10, 20, 30 y 40 mg; liberación prolongada 30:70 (30% liberación inmediata, 70% liberación prolongada), la duración de la acción es de 8 horas y se presenta en cápsulas de 10, 20, 30, 40 y 50 mg; y por último osmótica (22% liberación inmediata, 78% liberación prolongada); la duración de la acción es de 12 horas y se presenta en cápsulas de 18, 27, 36 y 54 mg.

Se recomienda iniciar el tratamiento a dosis bajas, en las tomas iniciales, una pauta que oscile entre los 0,3 y los 0,5 mg/kg/día. Tras evaluar el beneficio terapéutico y el disconfort ocasionado por posibles efectos secundarios, se valora la conveniencia de aumentar progresivamente la dosis diaria de metilfenidato. La dosis de mantenimiento suele oscilar entre los 0,8 y los 1,2 mg/kg/día. Los efectos secundarios suelen ser leves, transitorios y dosis-dependientes, e incluyen en orden decreciente de frecuencia: el insomnio de conciliación, la pérdida de apetito, la cefalea y el dolor abdominal.

Respecto a las distintas formulaciones disponibles, se debe tener en cuenta que todas han demostrado eficacia en el tratamiento del TDAH una vez se optimiza la pauta.

No existe restricción temporal definida en relación a la pauta de tratamiento, este se mantendrá mientras el paciente obtenga un beneficio clínico objetivable, tanto en consultas de revisión como en el entorno en el que se desarrolla(18).

Lisdexanfetamina (se comercializa en cápsulas de 30, 50 y 70 mg): se trata de un profármaco resultado de la combinación, mediante enlace covalente del aminoácido lisina y la dexanfetamina o dextro-anfetamina. Tras su administración vía oral, es absorbido en el intestino y una vez en el torrente sanguíneo, la capacidad hidrolítica de los glóbulos rojos separa los dos componentes mediante la disolución del enlace covalente, permitiendo el aumento de la concentración de dexanfetamina, componente responsable de la actividad farmacológica. Actúa bloqueando la recaptación presináptica de dopamina y noradrenalina. Resulta un compuesto seguro, menos perjudicial que otros psicoestimulantes en caso de sobreingesta y con menor potencial de riesgo de abuso.

Se recomienda una pauta inicial de 30 mg por la mañana; en caso de no respuesta o de respuesta subóptima, se sugiere un incremento de la dosis a razón de 20 mg semanales, siendo la dosis máxima recomendada de 70 mg/día. Los efectos adversos más frecuentes son, igual que en el caso del metilfenidato, el insomnio de conciliación y la disminución del apetito.

Atomoxetina (disponible en dosis de 10, 18, 25, 40, 60 y 80 mg.): actúa inhibiendo selectivamente la recaptación presináptica de noraderenalina. A diferencia de los psicoestimulantes, su efecto no es inmediato. El inicio del alivio sintomático no se objetiva hasta tres o cuatro semanas después del inicio del tratamiento y la respuesta terapéutica plena se retrasa hasta 2 o 3 meses tras alcanzar la dosis óptima.

La dosis inicial recomendada es de 0,5 mg/kg/día. En caso de no respuesta, se recomienda un incremento progresivo de dosis hasta 1-1,2 mg/kg/día. Se debe tener en cuenta que cuanto menor sea la velocidad a la que se aumente la dosis, mejor tolerado será este aumento, dificultando la aparición de efectos adversos. Los efectos adversos más comunes son: la pérdida de apetito, las molestias gastrointestinales y la somnolencia.

Otros coadyuvantes terapéuticos

Existen otras técnicas de intervención sobre el paciente que presentan resultados de efectividad dispar y, en ocasiones, contradictorios. Quizás la que ha aportado más evidencia científica positiva sea el neurofeedback. Se trata de un programa de entrenamiento de pacientes mediante el control individual de las ondas cerebrales utilizando tecnología electroencefalográfica. El objetivo es incrementar la actividad beta y disminuir la actividad theta para mejorar la atención y proporcionar una medida fisiológica de auto-control. Los estudios realizados sobre suplementación nutricional con omega 3 también presentan cada vez mayor evidencia científica sobre su utilidad en la regulación conductual, mejoría de la atención y mejoría del rendimiento académico. Los omega 3 juegan un papel importante en el sistema nervioso central, siendo esenciales para el funcionamiento normal del cerebro, incluyendo la atención y otras habilidades neuropsicológicas. Su indicación podría ser como coadyuvante del tratamiento farmacológico y conductual del TDAH y cuando los padres rechazan el tratamiento farmacológico.

Función del pediatra de Atención Primaria

Las funciones más importantes son las siguientes:

• Aportar la información necesaria sobre el TDAH según criterios científicos y de calidad.

• Debe derivar a la familia a recursos especializados si lo cree conveniente y estar en contacto con las asociaciones de familiares de TDAH.

• Debe estar familiarizado con instrumentos útiles para realizar la evaluación psicopatológica del TDAH.

• Establecer el plan terapéutico farmacológico y no farmacológico.

• Coordinar a todos los profesionales que participan en el tratamiento.

• Informar sobre los tratamientos e intervenciones que no han mostrado evidencia científica.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1.*** Grupo de trabajo de la Guía de Práctica Clínica sobre el Trastorno por Déficit de Atención con Hiperactividad (TDAH) en Niños y Adolescentes. Fundació Sant Joan de Déu, coordinador. Guía de Práctica Clínica sobre el Trastorno por Déficit de Atención con Hiperactividad (TDAH) en Niños y Adolescentes. Plan de Calidad para el Sistema Nacional de Salud del Ministerio de Sanidad, Política Social e Igualdad. Agència d´Informació, Avaluació i Qualitat (AIAQS) de Cataluña; 2010. Guías de Práctica Clínica en el SNS: AATRM Nº 2007/18.

2. Still GF. Some abnormal psychical conditions in children: the Goulstonian lectures. Lancet. 1902; 1: 1008-12.

3. Polanczyk G, Lima MS, Horta BL, Biederman, J. The worldwide prevalence of attention-deficit/hyperactivity disorder: A sistematic review and meta-regression analysis. Am J Psychiatry. 2007; 164: 942-8.

4.*** Biederman J, Faraone SV. Attention-deficit hyperactivity disorder. Lancet. 2005; 366: 237-48.

5. Martín Fernández-Mayoralas D, Fernández-Jaén A. Trastorno por déficit de atención/hiperactividad. Acta Pediatr Esp. 2010; 68: 167-72.

6. Rodríguez Hernández PJ, Martín Fernández-Mayoralas D, Fernández-Jaén A. El Trastorno por Déficit de Atención/Hiperactividad. Pediatr Integral. 2011; 15: 766-75.

7. Braun M, Kahn RS, Froehlich T, Auinger P, Lanphea BP. Exposures to environmental toxicants and Attention Deficit Hiperactivity Disorder in U.S. children. Environ Health Perspect. 2006; 114, 1904-9.

8. Artigas-Pallarés J. Modelos cognitivos en el trastorno por déficit de atención/hiperactividad. Rev neurol. 2009; 49, 587-93.

9. Wilens TE, Spencer TJ. Understanding Attention-Deficit/Hyperactivity Disorder from childhood to adulthood. Postgrad Med. 2010; 122, 97-109.

10.** Ramos-Quiroga JA, Chalita PJ, Vidal R, Bosch R, Palomar G, Prats L, Casas M. Diagnóstico y tratamiento del trastorno por déficit de atención e hiperactividad en adultos. Rev neurol. 2012; 54: 105-15.

11. American Psychiatric Association. Manual diagnóstico y estadístico de los trastornos mentales. DSM-IV. Barcelona: Masson, 1995.

12. Organización Mundial de la Salud. Clasificación Internacional de Enfermedades. 10ª ed. Ginebra: OMS, 1992.

13. The MTA Cooperative Group. A 14 month randomized clinical trial of treatment strategies for attention-deficit/hyperactivity disorder. Multimodal Treatment Study of Children with ADHD. Arch Gen Psychiatry. 1999; 56: 1073-86.

14. Pliszka S. Practice parameter for the assessment and treatment of children and adolescents with attention-deficit/hyperactivity disorder. J Am Acad Child Adolesc Psychiatry. 2007; 46: 894-921.

15.** Orjales Villar I. Déficit de atención con hiperactividad: manual para padres y educadores. 16 ed. Madrid: Ciencias de la Educación Preescolar y Especial; 2010.

16. Hodgson K, Hutchinson AD, Denson L. Nonpharmacological treatments for ADHD: A meta-analytic review. J Attention Disord. 2014; 18: 275-82.

17.*** Díez A, Soutullo C, Figueroa A, San Sebastián J. Tratamiento farmacológico del trastorno por déficit de atención e hiperactividad. En: TDAH en Pediatría. (Rodríguez Hernández PJ, Coord.). Madrid: inScienceCommunications; 2013. p. 83-100.

18. Kaplan G, Newcorn JH. Pharmacotherapy for child and adolescent attention-deficit hyperactivity disorder. Pediatr Clin North Am. 2011; 58: 99-120.

Bibliografía recomendada

- Soutullo C, Díez A. Manual de Diagnóstico y Tratamiento del TDAH. Madrid: Editorial Médica Panamericana; 2007.

Manual de referencia sobre el TDAH, con información práctica. Muy interesante los aspectos relacionados con el tratamiento psicosocial.

- Quintero Gutiérrez del Álamo FJ, Correas Lauffer J, Quintero Lumbreras FJ. Trastorno por Déficit de Atención e Hiperactividad (TDAH) a lo largo de la vida. 3ª Edición. Barcelona: Elsevier España, 2009.

Es un libro extenso y completo que aborda las particularidades de la presentación, diagnóstico y tratamiento en las distintas etapas de la vida y no solo en la infancia.

- Soutullo C y cols. Informe PANDAH. El TDAH en España. Barcelona: ADELPHA Targis S.L.; 2013.

Documento elaborado por un equipo de expertos de distintas áreas sobre la situación actual del TDAH en España. Se incluyen informes desde el punto de vista sanitario, educativo y social y pretende incrementar el conocimiento sobre el trastorno y sensibilizar a la población.

- TDAH en Pediatría. (Rodríguez Hernández PJ, Coord.). Ed.: inScienceCommunications. Madrid, 2013.

Manual breve sobre el TDAH. La importancia radica en que está dirigido especialmente a su consulta por el pediatra.

- Programa Action. Actualización Terapéutica. TDAH en el niño. (Sánchez Santos L, Coord.). Madrid: IMC; 2015.

Incluye información actualizada y detallada sobre todos los aspectos relacionados con el TDAH.


Caso clínico


Juan es un niño de 9 años de edad que presenta el diagnóstico de Trastorno por Déficit de Atención e Hiperactividad (TDAH) subtipo combinado desde los 6 años. El diagnóstico lo realiza su pediatra en el Centro de Salud después de analizar los problemas de comportamiento y el bajo rendimiento escolar. En el proceso diagnóstico inicial, el pediatra realiza una entrevista clínica a los padres, observación del niño en la consulta y se administra el test de Conners a padres y profesor. Después de descartar patología orgánica, se establece el diagnóstico de TDAH subtipo combinado y se inicia tratamiento con metilfenidato de liberación prolongada. El rendimiento académico en ese momento refleja 3 suspensos en la primera evaluación. Además de sintomatología inatenta e impulsiva, existen problemas conductuales leves, tales como peleas esporádicas con otros niños en los momentos de descanso o no obedecer las normas dentro del aula. Después de establecido el diagnóstico médico, el equipo psicopedagógico del centro realiza un informe en el que detectan: las dificultades de atención, problemas de inhibición y dificultades en el aprendizaje en el área del lenguaje (dislexia). En el citado informe, se establecen recomendaciones para el profesorado, entre las que destacan que el niño tiene que estar sentado junto al profesor, que hay que darle más tiempo en los exámenes de lenguaje y que es importante que el profesor compruebe que el niño apunta las actividades para realizar en casa. El tratamiento inicial produce una disminución en la sintomatología inatenta y una mejoría en la impulsividad. Después de 6 meses de tratamiento, las calificaciones finales indican que se han superado todas las asignaturas con notas superiores al bien, excepto lenguaje que continúa suspendida.

La evolución en los siguientes años muestra un patrón similar, con adecuado rendimiento medio en todas las asignaturas excepto en lenguaje (ya existe un retraso de más de 2 años) y escasa sintomatología inatenta e impulsiva (es capaz de esperar una fila o una cola, no responde antes de que se le termine la pregunta…). Se ha intentado suspender el tratamiento en tres ocasiones, pero la sintomatología inatenta e impulsiva se reproduce.

Durante los últimos 6 meses, se constata el incremento de la irritabilidad, con conductas oposicionistas de predominio en el ámbito familiar, aunque también escolar y desafío a las figuras de autoridad. Son muy frecuentes las ocasiones en las que la familia se siente desbordada y en el colegio ha aumentado la conflictividad a pesar de las medidas psicoeducativas que han tomado.

La familia consulta a su pediatra por este motivo. El pediatra valora la nueva sintomatología y actualiza el diagnóstico. Los diagnósticos que presenta Juan a los 9 años de edad son: TDAH subtipo combinado, Dificultades de Aprendizaje en el área del lenguaje y Trastorno Oposicionista Desafiante.

La explicación que aporta el pediatra a la familia de Juan es la siguiente: el diagnóstico y tratamiento de TDAH está bien realizado. Sin embargo, los niños con TDAH pueden presentar otras dificultades o trastornos en situación de comorbilidad. En este caso, se observa que existe Dificultad de Aprendizaje en el área del lenguaje, que se establece cuando hay un retraso en 2 o más años en el aprendizaje de alguna materia. El tratamiento de las dificultades de aprendizaje es psicopedagógico, aunque el metilfenidato puede ayudar al mejorar la atención. La presencia de dificultades de aprendizaje en niños y adolescentes con TDAH se acerca al 70%. También se observa un patrón de conductas desafiantes y oposicionistas de más de 6 meses de duración, con importante significación clínica. El Trastorno Oposicionista Desafiante está presente en el 40% de los niños y adolescentes con TDAH. Aunque el tratamiento con metilfenidato ayuda a controlar la impulsividad generadora de las conductas perturbadoras, es importante aplicar medidas conductuales y valorar añadir risperidona si los síntomas continúan aumentando.


Detección y manejo del retraso psicomotor en la infancia

J. Rodríguez Contreras*, I. González Casado**
Temas de FC


D. Martín Fernández-Mayoralas1, A. Fernández-Jaén2, A.L. Fernández Perrone3, B. Calleja-Pérez4, N. Muñoz-Jareño5

1Neuropediatra. Responsable de la Unidad de Neuropediatría del Hospital Quirón San Camilo. Adjunto de la Unidad de Neuropediatría del Hospital Universitario Quirón Madrid. Centro de Atención a la Diversidad Educativa (CADE). Madrid. 2Neuropediatra. Jefe de la Unidad de Neuropediatría del Hospital Universitario Quirón Madrid. Centro de Atención a la Diversidad Educativa (CADE). Madrid. 3Neuropediatra. Adjunto de la Unidad de Neurología Infantil del Hospital Universitario Quirón Madrid. 4Pediatra de Atención Primaria. Centro de Salud “Doctor Cirajas”. Madrid. 5Neuropediatra. Adjunto de la Sección de Neurología Infantil. Hospital Infanta Leonor de Vallecas. Madrid


Resumen

El retraso psicomotor (RPM) es un motivo habitual de consulta especializada. El origen puede ser múltiple, desde una escasa estimulación ambiental, hasta enfermedades neurológicas severas. El pediatra es el único especialista que podrá indicar precozmente la presencia de dicho RPM.
En el apartado diagnóstico, la historia clínica minuciosa y la exploración física completa, son los aspectos más importantes. El pediatra podrá valorarlos de forma evolutiva.
A nivel terapéutico, el tratamiento del RPM dependerá de su etiología. Como cuadro sintomático, la estimulación y la fisioterapia ayudarán a mejorar la evolución del paciente. El pediatra podrá monitorizar la eficacia de las medidas instauradas en el niño.


Abstract

Psychomotor retardation (PR) is a frequent cause of specialized consultation. The etiology can be diverse, from a low environmental stimulation to severe neurological diseases. The pediatrician is the only specialist that may early indicate the presence of the PR. In diagnosis, both complete history and physical examination are the most important points. The pediatrician will be able to measure psychomotor development in time. In relation to therapy, treatment of the PR will depend on the etiology. As a symptomatic syndrome, stimulation, and physical therapy will help to improve the patient ́s evolution.
The pediatrician can assess the effectiveness of recommended measures.


Palabras clave: Retraso psicomotor; Regresión psicomotriz; Discapacidad intelectual; Retraso mental

Key words: Psychomotor retardation; Psychomotor regression; Intellectual disability; Mental retardation


Pediatr Integral 2015; XIX (8): 532-539


Detección y manejo del retraso psicomotor en la infancia

Introducción

Es necesario el conocimiento del desarrollo psicomotor normal y de sus límites, para poder establecer el diagnóstico de un retraso psicomotor.

El retraso psicomotor (RPM) no es una enfermedad o trastorno en sí mismo, sino la manifestación clínica de patologías del SNC (sistema nervioso central) debidas a trastornos genéticos y/o factores ambientales, con especial incidencia en el desarrollo psicomotor (DPM) del niño(1). El término DPM se emplea para definir el progreso del niño en diferentes áreas (lenguaje, motor, manipulativo, social) durante los primeros 24-36 meses; debemos definir, por tanto, el RPM como la adquisición lenta o anormal (cualitativamente alterada) de los primeros hitos del desarrollo(2,3).

Para la tipificación del retraso psicomotor, previamente tenemos que conocer el desarrollo psicomotor normal, la edad media del alcance de los hitos del desarrollo señalados, su variación y márgenes de la normalidad (Tabla I)(2,3). En general: todo niño que al año y medio de edad no dice palabra alguna y/o no camina debe ser remitido al neuropediatra para descartar que exista algún problema serio (lo que no sucede en la mayoría de casos, por lo que no se debe alarmar a la familia).

Clasificación(4,5)

Debe atenderse de forma particularmente urgente a aquellos niños que muestran una pérdida de adquisiciones ya conseguidas.

Estático vs regresivo

El término RPM se emplea básicamente para explicar un DPM más lento, en el cual el niño alcanza más tardíamente los hitos lógicos del desarrollo. El término regresión psicomotriz tipifica un problema preocupante, en el cual el niño ha mostrado previamente un DPM normal, apareciendo posteriormente una pérdida evidente de adquisiciones ya alcanzadas, frecuentemente acompañada de nuevos signos neurológicos, deficitarios o anormales.

La separación entre el desarrollo o la regresión puede ser compleja, bien por la naturaleza del problema neurológico que lo está justificando o bien por la levedad del mismo. La obtención de la información de logros del desarrollo en el interrogatorio familiar está sujeta a la subjetividad familiar, los pacientes con RPM pueden tener procesos intercurrentes que alteran transitoriamente el propio desarrollo o las manifestaciones clínicas del proceso base, pueden cambiar a lo largo de la vida debido al desarrollo del individuo, siendo el problema estático, por ejemplo: en la parálisis cerebral.

Indudablemente, la tipificación de un trastorno regresivo, cuando este es evidente, puede tener una trascendencia marcada en el diagnóstico, tratamiento y pronóstico, por lo que su abordaje debe ser preferente.

Parcial vs global

El RPM global, como su propio nombre indica, se tipifica ante un DPM enlentecido o anormal en todas las áreas del desarrollo. El RPM parcial, apunta de forma particular a un área específica como la afectada. Su distinción puede dirigir el diagnóstico del problema de base.

De nuevo, esta separación no es sencilla. No es infrecuente que un RPM global lo sea, pero una de las áreas evaluadas está claramente más afectada que las restantes (un niño con parálisis cerebral puede mostrar un retraso global del desarrollo, aunque el desarrollo motor será el más afectado y el que tipifica el diagnóstico). Del mismo modo, un RPM parcial con frecuencia tiende a asociarse con cierto retraso de otras áreas del desarrollo (es frecuente que un retraso significativo en el lenguaje, condicione la adaptación social del niño que lo sufre). Desde nuestro punto de vista, cuando un área del desarrollo está intensamente más afectada que el resto, como este último caso, es mejor referirnos a dicha área (p. ej., un retraso específico del lenguaje en un niño de 3 años que no dice una sola palabra a pesar de que exista cierta torpeza motora).

Clasificación etiológica (Tabla II)(4-6)

Un retraso psicomotor no siempre es patológico o anormal, pero puede ser también la antesala de graves problemas del desarrollo físico y cognitivo del niño.

Variante de la normalidad

Los márgenes de la normalidad para numerosos hitos son amplios. En ocasiones, especialmente en RPM parciales, encontramos pacientes completamente sanos, que se “escapan” de los márgenes señalados como “normales” para la población a estudio, los signos más frecuentes aparecen en la tabla III.

Por ejemplo, un tercio de los niños no gatea nunca, por lo que es un signo más “tranquilizador” en su presencia que de “alarma” en su ausencia.

Dos circunstancias especiales en este sentido son: el recién nacido prematuro (RNPT) y el niño ingresado-encamado. El RNPT alcanzará los hitos lógicos del DPM más tarde que los demás; para valorar la normalidad del desarrollo en estos niños, deberá emplearse la edad corregida; es decir, la edad que el niño tendría si hubiera nacido en la fecha prevista del parto (edad corregida= “edad cronológica medida en semanas o meses”-“número de semanas o meses de prematuridad”). Esta corrección es especialmente necesaria en los primeros 24 meses. Por otro lado, la prematuridad es un factor de riesgo para los problemas del desarrollo y el aprendizaje, por lo que el DPM deberá ser vigilado estrechamente. El niño ingresado o encamado durante tiempos largos durante el 1º-2º año de vida, puede igualmente mostrar un leve retraso o estancamiento del desarrollo motor. En estos niños, se puede sumar el RPM a déficit asociados en el desarrollo por la patología que justificó el ingreso hospitalario.

Hipoestimulación

Los niños pobremente estimulados o institucionalizados pueden mostrar un claro RPM en los primeros meses de la vida. Esta circunstancia es generalmente normalizable. Sin embargo, cuando la hipoestimulación es severa y mantenida, como sucede en niños adoptados del este de Europa, puede justificar, junto a otros factores de riesgo, futuros problemas del neurodesarrollo.

Déficit neurosensorial

Los problemas sensoriales, especialmente auditivos o visuales, pueden ser causa de un RPM. Es habitual que la patología auditiva severa se asocie con retrasos del lenguaje, la comunicación e incluso con conductas de aislamiento, que pueden recordar trastornos generalizados del desarrollo. Por ello, deben descartarse en todos los casos, bien por audiometría, bien por potenciales evocados auditivos del tronco encefálico (PEATE) si el niño no colabora o es muy pequeño. Los niños con trastornos auditivos pueden mostrar un desarrollo del lenguaje normal los primeros 6 meses de vida (ruidos, risas, balbuceos…) con interrupción del mismo por ausencia de feedback ambiental. Es excepcional que la hipoacusia leve uni o bilateral justifique un verdadero retraso del lenguaje; del mismo modo, no debe justificarse el retraso del lenguaje a otitis recurrentes.

Los problemas visuales pueden igualmente asociarse a problemas de la coordinación, manipulación… Estos generalmente están relacionados con el componente visual-sensorial, no con el motor; un estrabismo o nistagmus puede ser un signo de un trastorno neurológico de base, pero no la causa de un RPM.

Anticipación de un trastorno específico del desarrollo

Los trastornos del desarrollo de la coordinación y los trastornos de la comunicación, tienden a anticiparse por RPM con afectación predominantemente motora y del lenguaje respectivamente.

Anticipación de un trastorno motor

La parálisis cerebral infantil (PCI) tiende a manifestarse en los primeros 18-24 meses de vida por un RPM global o predominantemente motor. Aunque PCI se define como un trastorno motor, crónico, de comienzo precoz y no progresivo, las manifestaciones clínicas pueden ser cambiantes y más invalidantes durante el desarrollo del niño. Puede, además, acompañarse de problemas sensoriales (visuales hasta en el 50% y auditivos hasta en el 15% de los casos) o epilepsia (25-35%), que puede condicionar el propio desarrollo global o discapacidad intelectual (DI) –retraso mental– (hasta en el 50% de los niños).

En este apartado, debemos incluir las miopatías, tanto las congénitas como las distrofias musculares, que pueden manifestarse con carácter estático o progresivo respectivamente y, a veces, acompañadas de retraso cognitivo. Igualmente, no deben obviarse otras enfermedades, como la atrofia muscular espinal, que se manifestará en los primeros meses de vida, o algunas neuropatías genéticas, que podrán hacerlo en los 3-4 primeros años, en forma de retraso motor, hipotonía o torpeza.

Anticipación de una discapacidad intelectual –DI– (retraso mental)(7)

Generalmente, la mayoría de los pacientes con DI (este término ha ido sustituyendo al de retraso mental) han tenido, al menos, cierto RPM. En ocasiones, las DI leves se anticipan por leves RPM o RPM parciales, que pasan desapercibidos para la familia o el médico.

Es un trastorno plurietiológico, habitualmente de causa genética. Estos últimos años, el diagnóstico etiológico ronda el 50% de los casos leves y el 80% de los graves, gracias a los espectaculares avances en el diagnóstico genético estos últimos 3-4 años.

Es frecuente que los pacientes con DI asocien otros problemas neurológicos que contribuyen de forma desfavorable en el DPM. Algunos estudios refieren la asociación a encefalopatías motoras en el 7% de los pacientes, epilepsia en el 10%, alteraciones neurosensoriales en el 7% o autismo en el 2-3%. Estas asociaciones se muestran más intensas cuanto menor es el CI.

Anticipación de un trastorno del espectro autista (TEA)

Caracterizado eminentemente por una alteración de la socialización, la comunicación y un patrón de intereses restringidos y comportamientos estereotipados, se puede manifestar con un desarrollo lento o atípico. Estos problemas pueden acompañarse de cierta torpeza o hipotonía en los primeros meses de vida (a menudo debido a la causa genética subyacente del trastorno), pero suele expresarse en los primeros meses/años de vida con una alteración cualitativa y/o cuantitativa del lenguaje y ser indeferenciable inicialmente de un trastorno específico del lenguaje (TEL) con afectación de la comprensión del mismo. En estos casos, lo más importante es derivar al neuropediatra e instaurar una intervención precoz adecuada mientras se realizan las pruebas complementarias oportunas. La ausencia de un diagnóstico específico no puede demorar la derivación de un niño con sospecha de TEA/TEL a un centro de atención temprana especialista en trastornos de la comunicación. Separar este grupo de los anteriores se muestra complejo, dada de nuevo su comorbilidad con otros trastornos o enfermedades. Hasta el 90% de los casos de TEA grave, pueden tener DI, y epilepsia hasta en la mitad de los casos (especialmente si tienen DI), alteraciones visuales o auditivas leves que pueden condicionar el DPM, etc.

Evaluación del desarrollo psicomotor (DPM)(8,9)

El pediatra juega un papel trascendental en el diagnóstico precoz del retraso psicomotor.

Los controles periódicos de salud, en los primeros años de vida, van a proporcionar al pediatra un momento extraordinario para valorar el DPM del niño en cada momento, así como la evolución cognitiva, social y motora, entre otras esferas, que presentará en los primeros años de vida.

Los programas de seguimiento del niño sano permiten la evaluación transversal y evolutiva del niño. Para facilitar este seguimiento, el pediatra puede hacer uso de diferentes escalas de desarrollo. Ninguna de las escalas de desarrollo tiene un correlato fiable con el cociente intelectual del niño mayor. Se describen las más frecuentes:

Escalas de Desarrollo Infantil de Bayley (BSID). Evalúan el desarrollo infantil desde el nacimiento hasta los 2,5 años. Aportan un índice de desarrollo mental. Existen otras versiones con mayor cobertura etaria, pero no están baremadas en nuestro país.

Se compone de 3 subescalas:

1. Escala mental: evalúa desarrollo cognitivo y capacidad comunicativa.

2. Escala de psicomotricidad: pondera coordinación motora y motricidad fina en manos y dedos.

3. Escala comportamental: mide conducta del niño e interacción con su entorno.

Test de Screening de Desarrollo de Denver (DDST). Posiblemente la escala más empleada. Se trata más de un registro o cuestionario que de una escala de desarrollo. Valora cuatro áreas: motor-gruesa, motor-fina, personal-social y lenguaje. En sus diferentes versiones, registra el desarrollo en estas áreas hasta los 4 años de edad. No aporta ningún índice; si el niño falla en ítems que son satisfactoriamente cubiertos por el 90% de niños más jóvenes, debe sospecharse un RPM e iniciarse una evaluación más profunda.

Test de Haizea-Llevant. Similar al DDST en su sistema de evaluación y estimación de áreas comprometidas. Elaborada de forma específica en niños españoles hasta los 4 años.

Diagnóstico etiológico

La historia clínica y la exploración física son los apartados más importantes en la evaluación etiológica del RPM.

Anamnesis

La historia clínica debe ser completa. Se debe recoger de forma detallada el desarrollo psicomotor del paciente, no solo el desarrollo motor. En el caso de un estancamiento o involución, deben anotarse, entre otras: la edad de comienzo, las áreas afectadas, los síntomas acompañantes si existieron y las causas atribuidas por los padres u otros profesionales.

Dentro de este apartado, se reflejarán igualmente los antecedentes personales de forma minuciosa, haciendo referencia a ingesta de fármacos u otras sustancias durante la gestación, control del embarazo, infecciones, características del parto, edad gestacional, instrumentación, etc.

La recogida de datos relacionados con el periodo neonatal aporta de nuevo una información trascendental (Apgar, peso al nacimiento, cuidados neonatales…). Se añadirá la calidad de succión y llanto, resultado de screening metabólico, la presencia de hipotonía o crisis en los primeros días de vida, los problemas respiratorios y otros problemas.

En relación a los antecedentes personales posteriores, no se obviarán aquellos trastornos o enfermedades que puedan tener relación con la situación a estudio: convulsiones febriles o afebriles, meningoencefalitis, traumatismos craneoencefálicos severos, cardiopatías, etc.

Finalmente, se añadirán los antecedentes familiares. Debemos intentar obtener un árbol genealógico lo más amplio posible en el que se haga constar los posibles antecedentes de DI, TEA, trastornos psiquiátricos, epilepsia y cualquier otro antecedente llamativo.

Exploración física(3)

Debe iniciarse por un examen general que incluya, entre otros: la exploración de rasgos dismórficos (Tabla IV)(10,11), aunque sean menores, el perímetro craneal (fundamental), el desarrollo ponderoestatural, las características cutáneas, el desarrollo óseo, la presencia de visceromegalias y cualquier otro dato que nos llame la atención.

El pediatra, y especialmente el neurólogo infantil, no deben temer la descripción de rasgos que le resultan inicialmente anormales. Igualmente, no debe obviarse la obtención de imágenes-fotografías del niño o familia, ante la presencia de rasgos dismórficos, para una posterior evaluación a través de bases de datos de malformaciones congénitas (p. ej.: Omim, Possum). En ocasiones, una descripción fenotípica detallada es la que orienta el diagnóstico. En otras ocasiones, el desarrollo ponderoestatural apoya un diagnóstico de sospecha; la anotación de la talla-peso-perímetro craneal desde edades precoces, puede orientar al diagnóstico. La identificación de anomalías menores y mayores resulta trascendental en estos casos. Dentro del examen por sistemas, algunas alteraciones podrán sugerir la etiología de base. La presencia de trastornos pigmentarios cutáneos puede apuntar hacia trastornos neurocutáneos frecuentes, como la neurofibromatosis (Fig. 1), la hipomelanosis de Ito o la esclerosis tuberosa, u otros menos frecuentes, como la enfermedad de von Hippel-Lindau o la incontinentia pigmenti (Fig. 2)(12); la fotosensibilidad podrá orientar hacia la enfermedad de Hartnup, el exantema malar hacia la homocistinuria… Las alteraciones de anejos cutáneos pueden ser también orientativas; las alteraciones del cabello serán objetivables en la enfermedad de Menkes, en el hipotiroidismo… La presencia de hepatoesplenomegalia apuntará hacia mucopolisacaridosis, esfingolipidosis o glucogenosis, entre otras.

Figura 1. Manchas color “café con leche” características de la neurofibromatosis tipo 1.

Figura 2. Lesiones características de la incontinentia pigmenti.

Tras abordar un examen físico completo, se debe proceder a la exploración neurológica igualmente completa, valorando cualquier signo focal presente, asimetrías en el examen (Fig. 3), no obviando el examen craneal, la impresión subjetiva del nivel cognitivo, el examen del fondo de ojo ni la valoración neurosensorial.

Figura 3. Marcha de inicio asimétrica de niño con hemiparesia izquierda.

De igual modo, el fondo de ojo puede revelar trastornos pigmentarios (encefalopatías mitocondriales, síndrome de Cockayne, síndrome de Kearns-Sayre…), cataratas (síndrome de Down, rubéola gestacional, hipotiroidismo, galactosemia…) o manchas rojo cereza (mucolipidosis, gangliosidosis…).

El examen auditivo y visual se realizará en todos los casos; la audiometría convencional, la discriminación visual o auditiva, la campimetría por confrontación son medidas realizables en cualquier consulta pediátrica, si bien, complejas en el niño de corta edad.

La historia clínica y la exploración física completa y minuciosa, serán las que deberán orientar al diagnóstico, y a la consecuente realización de las exploraciones complementarias oportunas(8,10).

Exploraciones complementarias(1,4,7)

• Observación cualitativa: con independencia de la actitud y comportamiento del niño en la consulta (conducta, flexibilidad, lenguaje no verbal…), el pediatra puede solicitar la realización de dibujos, manipulación de juguetes, recabar información a través de los boletines de la escuela infantil… En ocasiones, los informes escolares apuntan información más objetiva de las habilidades motoras, verbales…

• Estudios analíticos: deberá valorarse la realización sistemática de: hemograma, bioquímica sanguínea, ionograma, gasometría, función hepática-renal, láctico, pirúvico, ceruloplasmina, función tiroidea, anticuerpos antitransglutaminasa IGA, amonio y ácido úrico en sangre. Ante la presencia de signos no estrictamente neurológicos (dismorfias, alteración del crecimiento, vómitos frecuentes, alteraciones cutáneas, cardiopatía o hepatoesplenomegalia) u otros neurológicos (sordera, alteración visual, trastorno del comportamiento, letargia o examen anormal) que apunten hacia un posible origen metabólico, el examen analítico será ampliado en consecuencia (Tabla V). Se determinarán: aminoácidos en sangre y ácidos orgánicos en orina, bioquímica y láctico en LCR, bioquímica básica de orina que incluya la presencia de cuerpos cetónicos y reductores, mucopolisacáridos y oligosacáridos en orina(13-15).


• Estudios neurorradiológicos: la utilidad de los estudios mediante resonancia magnética cerebral (RM) dependerá de los hallazgos clínicos y la severidad del retraso. En general, la rentabilidad diagnóstica de la RM cerebral en el RPM es escasa. Debe recomendarse en: RPM moderado-severo, dismorfias, epilepsia, alteraciones craneales asociadas o exploración neurológica anormal. Si es posible, sobre todo en caso de epilepsia con DI, debe de asociarse una espectroscopia a la misma, especialmente útil en la detección del déficit de creatina cerebral.

• Estudios genéticos: se ha producido un cambio espectacular en los últimos años. La inmensa mayoría de los pacientes con una DI padecen un trastorno genético, habitualmente estable, no progresivo. Los estudios genéticos básicos han pasado de ser el cariotipo, que generalmente revela escasa información, a la hibridación genómica comparada (CGH-arrays). Con esta prueba, se detectan casi todas las ganancias y pérdidas de material genético asociadas a síndromes de microdeleción y microduplicación, detectando aproximadamente un 20-30% de los casos de DI importante. Su rendimiento es mucho mayor si existen dismorfias o signos neurológicos asociados. Aunque previamente el síndrome X Frágil era una prueba protocolizada ante un varón con RPM importante de origen desconocido, su rendimiento bajo (0,5%) no justifica su realización rutinaria y, actualmente, se recomienda en un segundo escalón. En este segundo escalón, una nueva prueba, la secuenciación exómica, se está abriendo campo a grandes pasos, su rendimiento es muy alto [50% aproximadamente en los casos de DI importante en trío (paciente-padres) y con algunos kits más económicos del 25%]. A pesar de su alto precio, es de esperar que el coste baje de forma importante en muy pocos años y sea una herramienta perfeccionada y estandarizada que sustituya poco a poco a muchos métodos engorrosos (orinas de 24 horas, líquido cefalorraquídeo, biopsia muscular, etc.). Por supuesto, la detección de un síndrome clínico específico debe hacernos realizar el gen o genes característicos de dicho síndrome (p. ej.: analizar el gen MECP2 en una niña con algunos síntomas del síndrome de Rett). Por lo tanto, está pendiente el desarrollo de nuevos algoritmos diagnósticos consensuados, que con toda seguridad, van a modificar sustancialmente a los anteriores(16-18). Exponemos uno que pudiera ser útil en la figura 4(18).

Figura 4. Posible algoritmo en el diagnóstico genético de la discapacidad intelectual y/o retraso psicomotor.

• Otros exámenes: el EEG es una prueba obligada ante la presencia o sospecha de epilepsia. Otros estudios deberán realizarse dependiendo del caso: serie radiológica completa, ecografía visceral, electromiograma (si hipotonía-hiporreflexia, fenómenos miotónicos…), potenciales auditivos (si retraso específico del lenguaje, antecedente de sordera, infección durante el embarazo…) o visuales y biopsia muscular (enfermedad mitocondrial), entre otros.

Abordaje terapéutico

Es trascendental aportar una información realista de la situación clínica del niño con RPM, ni proteccionista ni catastrofista.

La mejor acción por parte del pediatra o neurólogo infantil debe ser el diagnóstico precoz. Este va a permitir la rehabilitación o reeducación de habilidades del paciente en los primeros años de vida, mejorando así las capacidades adaptativas del mismo. Deberá recibir igualmente el tratamiento específico a la etiología del RPM, si esto fuera posible (metabolopatías, epilepsia…). Debemos conocer los medios que el sistema sanitario y educativo pone a disposición de estos pacientes, para ofrecer al niño con RPM todas aquellas ayudas que puedan beneficiarle en los primeros meses o años de vida.

Desde el punto de vista farmacológico, no existen tratamientos específicos para el RPM. Se han empleado diferentes fármacos, con eficacia clínica muy cuestionable (citicolina, piracetam, vitamina B…), con el objeto de proteger la función cerebral. Sí existen tratamientos para mejorar los síntomas asociados, como el metilfenidato para mejorar la impulsividad e hiperactividad, o la risperidona para la agresividad.

Igualmente, debemos informar con serenidad a la familia de la sospecha del RPM. Es importante evitar informaciones catastrofistas o sobreproteccionistas. Con el seguimiento, deberemos registrar y notificar los avances del paciente.

En el apartado pronóstico, este vendrá relacionado con numerosos factores: la severidad del propio retraso, el origen del mismo, la presencia de otros trastornos (epilepsia, autismo, DI…).

Función del pediatra

El diagnóstico precoz del RPM es esencial. Ya en este primer apartado, el pediatra juega un papel principal. Dada la planificación del control del niño sano, el pediatra podrá valorar periódicamente el DPM del niño. Igualmente, podrá cuantificar o ponderar las características de la familia, su “potencial” estimulador, la presencia en los familiares de primer orden de dificultades de aprendizaje, retrasos…

Del mismo modo, a través de la historia clínica y la exploración física, podrá anticiparse en el diagnóstico. A la primera, tendrá acceso de forma constante, y podrá reevaluar ciertos aspectos que en una primera entrevista (no focalizada al diagnóstico de RPM) hayan podido quedar incompletos. La exploración del niño, tanto física como neurológica, será evolutivamente diferente; la adquisición de los hitos, la modificación de la exploración o la presencia de reflejos primitivos por encima de las edades normales ayudará al pediatra a estimar la presencia del RPM, su origen y severidad.

Aunque, en la mayor parte de los casos, la realización de estudios más complejos (estudios genéticos, neuroimagen…) recaerá en el neuropediatra, el pediatra coordinará las evaluaciones de las consultas, establecerá sospechas diagnósticas, supervisará diagnósticos previos, etc.

A nivel terapéutico, el pediatra deberá igualmente coordinar las medidas que el niño precise para prevenir, solucionar o rebajar los déficits parciales o globales de su DPM. Para ello, es imprescindible que el pediatra esté familiarizado con los apoyos o recursos de zona. A través de los controles periódicos, podrá igualmente estimar la eficacia de los apoyos establecidos.

Bibliografía

Los asteriscos reflejan el interés del artículo a juicio del autor.

1.** Fernández-Jaén A. Retraso psicomotor. En: Fernández-Jaén A, Calleja-Pérez B, eds. Patologías del feto y del lactante Vigo: Obradoiro Gráfico SL; 2000: p. 501-7.

2.** Borbujo JS. Desarrollo psicomotor hasta los 2 años; retraso en el desarrollo psicomotor. En: Aparicio-Meix JM, Artigas J, Campistol J, et al, eds. Neurología pediátrica. Madrid: Ergon; 2000.

3.*** Fernández-Jaén A, Roche MC, Pascual-Castroviejo I. Exploración clínica del niño. En: Grau Veciana JM, Escartín Siquier AE, eds. Manual del residente de neurología. Madrid: Sociedad Española de Neurología; 2000: p. 17-26.

4.*** García A, Narbona J, Martínez MA, Bejarano A. Retraso del desarrollo psicomotor. En: Verdú A, García A, Martínez B. Manual de Neurología Infantil. Madrid: Pubmed; 2008: p. 333-40.

5.*** Narbona J, Schlumberger E. Retraso psicomotor. En: Delgado Rubio A, ed. Protocolos Diagnósticos y Terapéuticos en Pediatría: Genética-Dismorfología, Neurología. 1. Bilbao: Asociación Española de Pediatría; 2000: p. 186-90.

6.*** Fenichel GM. Neurología pediátrica clínica un enfoque por signos y síntomas. (6ª edición) Barcelona: Elsevier España, S.L.; 2010.

7.** Fernández-Jaén A, Calleja-Pérez B. El retraso mental desde la Atención Primaria. Med Integr. 2002; 4: 141-6.

8.** Sherr EH, Shevell MI. Mental retardation and global developmental delay. En: Swaiman KF, Ashwal S, Ferriero DM, eds. Pediatric neurology: principles & practice. 4th ed. Philadelphia PA: Mosby Elsevier; 2006: 799-820.

9.*** Artigas-Pallarés J, Narbona J. Trastornos del neurodesarrollo. Barcelona: Viguera; 2011.

10.*** Jones KL, Smith DW. Smith’s recognizable patterns of human malformation. 6th ed ed. Philadelphia: Saunders; 2006.

11.** Cruz Hernández M, Bosch J. Atlas de síndromes pediátricos. Barcelona: Espaxs; 1998.

12.** Fernández-Jaén A, Martín Fernández-Mayoralas D, Calleja-Pérez B, Muñoz-Jareño N. Enfermedades neurocutáneas. Jano. 2007; 1667: 87-92.

13.** Kahler SG, Fahey MC. Metabolic disorders and mental retardation. Am J Med Genet C Semin Med Genet. 2003; 117C: 31-41.

14.*** Lyon G, Kolodny EH, Pastores GM. Neurology of hereditary metabolic diseases of children. 3rd ed. New York: McGraw-Hill, Medical Pub. Division; 2006.

15.*** Sociedad Española de Neurología, Liga Española Contra la Epilepsia. Epilepsia. Majadahonda (Madrid): Ergon; 2003.

16.** Redin C, Gérard B, Lauer J, et al. Efficient strategy for the molecular diagnosis of intellectual disability using targeted high-throughput sequencing. J Med Genet. 2014; 51: 724-36.

17. Srour M, Shevell M. Genetics and the investigation of developmental delay/intellectual disability. Arch Dis Child. 2014; 99: 386-9.

18. Shashi V, McConkie-Rosell A, Rosell B, et al. The utility of the traditional medical genetics diagnostic evaluation in the context of next-generation sequencing for undiagnosed genetic disorders. Genet Med. 2014; 16: 176-82.

Bibliografía recomendada

- Verdú A, García A, Martínez B. Manual de Neurología Infantil. Madrid: Pubmed; 2008.

Manual, completo y amplio, de presencia necesaria en la librería del pediatra, sobre las patologías neuropediátricas más frecuentes, su abordaje y tratamiento.

- Delgado Rubio A, ed. Protocolos Diagnósticos y Terapéuticos en Pediatría: Genética-Dismorfología, Neurología. 1. Bilbao: Asociación Española de Pediatría; 2000.

Tomo número 1 de la serie de Protocolos de la AEP. El primer tomo aborda los trastornos o síndromes genéticos más frecuentes o relevantes, así como los problemas neurológicos que más frecuentemente afectan a la población infantil. El capítulo de RPM vuelve a ser de relevante interés en el apartado etiológico.

- Fenichel GM. Neurología pediátrica clínica un enfoque por signos y síntomas. (6ª edición). Barcelona: Elsevier España, S.L.; 2010.

Manual esencial en Neurología Infantil. Aborda desde los síntomas y la exploración, los diferentes problemas que pueden estar tras los mismos. Es un manual obligado en la biblioteca del pediatra. Ahora disponible en castellano.

- Artigas-Pallarés J, Narbona J. Trastornos del neurodesarrollo. Barcelona: Viguera; 2011.

Revisión amplia y sencilla de los principales trastornos del neurodesarrollo. Los diferentes capítulos abordan los trastornos de la comunicación, el aprendizaje, la parálisis cerebral, los trastornos generalizados del desarrollo…


Caso clínico


Varón de 8 meses de edad, remitido por el pediatra, por retraso psicomotor y fenotipo particular. Los padres describen la presencia de sostén cefálico de inicio, sedestación ausente. Se coge los pies, pero no echa las manos a los objetos. Volteo ocasional. Ruidos. No vocales ni bisílabos. Se ríe. Empático. En los 3 meses anteriores a la consulta, recibe estimulación y fisioterapia.

El embarazo fue normal. Parto instrumentado a término. Apgar: 9/10. Precisó reanimación superficial. No precisó ingreso al nacimiento. PRN: 3.020 g. TRN: 49 cm. PCef al nacimiento: 33,5 cm. No ha tenido enfermedades de interés. A los 5 meses, es valorado por departamento neuropediátrico, donde se solicita ECO cerebral, que muestra signos compatibles con hemorragia intraventricular leve, examen oftalmológico que evidencia un coloboma retiniano periférico en ojo derecho, cariotipo normal, PEAT que muestran una leve pérdida de audición de 20 dB bilateralmente y RM cerebral que desmuestra la presencia de megacistarna magna con dudosa paquigiria parietal derecha.

Es la primera hija de unos padres no consanguíneos, y entre los antecedentes familiares no aparece nada destacable. Ante la insistencia, el padre apunta la presencia de una tía del mismo, fallecida en el primer año de vida por fetopatía rubeólica.

La exploración física demuestra unos datos antropométricos normales y un fenotipo particular, con discreto hipertelorismo, nariz fina y levemente incurvada, labios finos, ojos almendrados con pequeñas hendiduras palpebrales, camptodactilia, mamilas separadas, mamila supernumeraria. El examen neurológico revela un bajo tono global, ROT vivos. R. de Moro ausente. Ausencia de respuesta de paracaídas. Pares craneales aparentemente normales. Evaluación simétrica. Escasa fijación de la mirada. Ruidos ocasionales. Ausencia de sedestación o sostén cefálico estable.

A la vista de la exploración, y tras el hallazgo de un dudoso antecedente de retraso, solicitamos fotografías de la tía del padre. Aportan las mismas, encontrando un fenotipo similar al paciente. Se solicita un estudio genético más amplio (deleciones subteloméricas) que revelan una monosomia de la región cromosómica 2q37.3->qter de 5’6 Mb y una trisomía parcial de la región cromosómica 10q26.1 3->qter de 9’5 Mb de origen paterno. Posteriormente, se ha podido diagnosticar a una prima del paciente señalado, con retraso psicomotor y misma causa.


La educación del inconsciente

Brújula para Educadores


Consultorio abierto
Envíe su consulta a: J.A. Marina.
E-mail: jamarina@telefonica.net


J.A. Marina

Catedrático de Filosofía. Director de la Universidad de Padres (UP)

 
Pediatr Integral 2012; XVI(7): 574-577


La educación del inconsciente

Los descubrimientos neurológicos abren ante nosotros lo que me gusta llamar una “nueva frontera educativa”. Estos nuevos conocimientos diseñan una arquitectura de la inteligencia en dos niveles –generador y ejecutivo– en la que se basan los programas educativos de la UP (Marina, 2011, Marina, 2012). El reciente libro de Daniel Kahneman Pensar rápido, pensar despacio confirma, una vez más, la validez de este modelo dual (Kahneman, 2012). Como se puede ver en la figura 1, el esquema es sencillo.

La inteligencia es una organización dinámica. Está dirigida a guiar el comportamiento aprovechando la mejor información posible, gestionando las emociones, y perfeccionando los hábitos operativos, mentales y físicos. La inteligencia generadora capta, elabora y guarda la información. Una parte de esta información pasa, por procedimientos que no se comprenden bien, a estado consciente, y sobre ella actúa la inteligencia ejecutiva para seleccionar, bloquear o ejecutar las propuestas de la inteligencia generadora. De la buena educación de ambos niveles y de su interacción emerge el talento, como la inteligencia que sabe elegir bien las metas, buscar la información necesaria, elaborar planes y mantener el esfuerzo. En esta serie de artículos, ya he hablado de la educación de la inteligencia ejecutiva, hoy trataré de un tema complejo, pero sobre el que tenemos cada vez más datos: la educación de la inteligencia generadora. Y como la mayor parte de su actividad se desarrolla fuera del nivel consciente, es justo hablar de la educación del inconsciente. Algunos autores han calculado que sólo el 5% de nuestro comportamiento es consciente (Solms y Turnbull, 2004, Bargh y Chartrand, 1999). El resto puede denominarse “inconsciente operativo”. Precisando su definición del término “inconsciente”, Damasio dice: “A decir verdad, la lista de lo no conocido es asombrosa y ésta incluye todas las imágenes formadas a las que no prestamos atención, todas las configuraciones neuronales que nunca llegan a convertirse en imágenes, todas las disponibilidades que se han adquirido con la experiencia, que están latentes y que, tal vez, nunca se conviertan en una configuración neuronal explícita; todo el remodelado silencioso de tales disponibilidades y su silenciosa reconexión en red que no será nunca conocido explícitamente, toda la sabiduría y todo el conocimiento escondidos que la naturaleza ha encarnado en las disponibilidades innatas y homeostáticas” (Damasio, 2010). Para distinguirlo del inconsciente dinámico del psicoanálisis, comienza a hablarse del “nuevo inconsciente” (Hassin, Uleman, Bargh, 2005; Naccache, 2009).


Figura 1.

Figura 1.


Ha habido un fuerte debate sobre la función que ejercen los estados conscientes. Muchos neurólogos han negado su utilidad arguyendo que esos estados están precedidos de los acontecimientos neuronales causantes que son lo verdaderamente importante, ya que la conciencia va siempre un poco retrasada respecto del cerebro. Los experimentos de Benjamin Libet lo demostraron al comprobar que unos 200 milisegundos antes de que un sujeto tenga la intención de hacer un movimiento, ya se han activado las zonas premotoras correspondientes (Libet, 2004). La opinión actualmente más extendida entre los neurólogos es que la consciencia mejora el sistema de control de conducta. Paul Rozin, en 1976, adelantó la idea de que el gran salto de la inteligencia humana fue su posibilidad de “llevar a la consciencia” el conocimiento presente en la memoria humana, pero ubicado en el “inconsciente cognitivo” (Rozin, 1976). La consciencia es un tipo de información integradora, que unifica datos internos y externos, y que permite dirigir, no solo la acción, sino los antecedentes cognitivos de la acción, al poder utilizar la propia memoria y dirigir el aprendizaje.

La inteligencia generadora trabaja incansablemente. Más incluso de lo que sospechábamos, como han mostrado los estudios de Marcus E. Raichle. La actividad basal del cerebro consume aproximadamente el 80% de su energía y la realización de un trabajo consciente apenas aumenta un 5% ese gasto (Raichle, 2009). Tan gigantesca actividad está, probablemente, exigida por el mantenimiento de los circuitos de la memoria, de la información acerca del mundo y la consolidación de los hábitos procedimentales. La memoria es el órgano de trabajo de la inteligencia generadora, pero no se trata de una memoria concebida como almacén de información, sino como la capacidad de aprendizaje de cualquier función cerebral. Todos nuestros sistemas neuronales están dotados de memoria (Fuster, 1995). Constituyen la memoria implícita, una parte del inconsciente.

Atendiendo a las distintas funciones que realiza, el “inconsciente operativo”, el “nuevo inconsciente”, se divide en “inconsciente motor”, “inconsciente emocional” e “inconsciente cognitivo”. El inconsciente motor dirige nuestros movimientos, mediante programas innatos o aprendidos, que sabemos usar sin necesidad de saber cómo funcionan. El inconsciente emocional, como se han esforzado en mostrar LeDoux y Damasio, causa los sentimientos. Hay emociones (emotions) que permanecen inconscientes, sin convertirse en sentimientos (feelings). Jacoby ha proporcionado pruebas de que los procesos conscientes e inconscientes son independientes. El sistema del miedo, por ejemplo, puede acceder a la conciencia, pero opera independientemente de ella, haciendo del miedo un prototipo del sistema emocional inconsciente (Jacoby LI, Yonellinas AP, Jennings JM, 1997). Öhman ha demostrado que la respuesta de miedo no requiere de la conciencia. Reclutó a un grupo de estudiantes con miedo a las serpientes, otro con miedo a las arañas y otro que no tenía miedo ni a unas ni a otras y que actuaba como grupo de control. Se les mostraron imágenes de serpientes, arañas, flores, hongos, a una velocidad que no permitía a los sujetos percibirlas. Sin embargo, la conductancia de la piel de los sujetos miedosos se elevaba al presentar el imperceptible objeto de su miedo (Öhman, 1999). El “inconsciente cognitivo”, descrito por Kihlstrom, implica todos los procesos de memoria implícita, la memoria procedimental y también el sistema de creencias tal como ha estudiado desde un punto de vista neurológico Michel Gazzaniga (Gazzaniga, 2010).

Educar la inteligencia generadora supone mejorar los patrones de actividad mental y física, las ideas, los sentimientos para aumentar su capacidad de elegir bien las metas, resolver problemas y estar en buena forma para conseguir los objetivos vitales. Esta es la nueva frontera educativa y a nadie se le puede escapar su importancia. Pero, para poder establecer programas eficaces, necesitamos conocer cómo funciona. Para ello, neurólogos y psicólogos están identificando unos sistemas operativos concretos, que son los responsables de producir los outputs conscientes y sobre los que se puede intervenir. Reciben varios nombres: modelos (Damasio, Johnson Laird), patrones (Hayek, Gazzaniga), guiones (Shank), marcos (Minski), “constructos personales” (Kelly) o “esquemas”, que es el más extendido. La noción de “esquema” fue utilizada por Piaget, por Bartlet, y por gran parte de los psicólogos cognitivos y los terapeutas. Son estructuras mentales activas, de base neuronal, que resultan modificadas por la experiencia, pero que pueden adquirir las características de un hábito y, por lo tanto, ser difíciles de modificar. Prefiero usar la expresión “esquemas matriciales”, para subrayar su carácter generativo (Marina, 1994).

Es importante subrayar que tienen dos características propias del hábito: su automaticidad y su fijeza, adquirida normalmente por repetición. La actividad de la inteligencia generadora es automática, y cada vez que automatizamos un procedimiento estamos interviniendo en la constitución de la inteligencia generadora, es decir, educándola. En los últimos años, la neurología se está ocupando de los hábitos a partir, sobre todo, de los trabajos de Larry Squire (Duhigg, 2012). El hábito mental y físico más complejo que aprendemos es el habla. La formación de una frase y su elocución sonora, un prodigio de complejidad, son mecanismos absolutamente automatizados que, sin embargo, precisamente porque descargan la atención, que puede dedicarse a otra cosa, se pueden utilizar en proyectos creativos. Todos sabemos que es un hábito difícil de adquirir pero que, en cualquier momento, podemos comenzar el aprendizaje de un nuevo lenguaje. No hay atajos respecto de la adquisición de hábitos. Por eso, toda la optimista llamada a cambiar, reinventarse, convertirse en otro sin esfuerzo, se puede considerar un timo. La formación de hábitos que no se limiten a repetir, sino que aumenten las posibilidades del sujeto son una fantástica exclusiva de la naturaleza humana (Marina, 2012).

Así pues, la educación de la inteligencia generadora pretende ayudarla a que adquiera hábitos operativos (intelectuales, emocionales o ejecutivos eficientes). Aaron Beck ha identificado los siguientes tipos de esquemas: 1) esquemas cognitivos: tienen que ver con la abstracción, interpretación y recuerdo; 2) esquemas afectivos: son responsables de la generación de sentimientos; 3) esquemas motivacionales: se relacionan con los deseos; 4) esquemas instrumentales: preparan para la acción; y 5) esquemas de control: están involucrados en la auto-observación y la inhibición y dirección de las acciones (Beck y cols., 1995). En nuestros programas hemos intentado ayudar a construir estos esquemas o a cambiarlos en caso de que los adquiridos sean perjudiciales.

¿Cómo funciona este tipo de educación en la práctica? Comencemos por un caso sencillo: el aprendizaje de nuevos procesos motores. Los niños aprenden a coordinar sus movimientos según programas neurológicamente establecidos. Andan sin saber cómo lo hacen. Pero pueden mejorar o ampliar esas operaciones. Aprovechando las habilidades innatas podemos construir otra serie de habilidades más refinadas y eficaces. Pensemos en las destrezas físicas. Devolver una pelota con una raqueta saben hacerlo todos los niños a partir de los cinco o seis años. Pero devolver una pelota que sale a 200 kilómetros por hora exige casi adivinar la trayectoria. Tras un saque, el jugador tiene que hacer las siguientes operaciones: en el momento en que la pelota abandona la raqueta del tenista que ha efectuado el saque, el cerebro del jugador que está al resto calcula aproximadamente dónde aterrizará y dónde la interceptará su raqueta. Este cálculo incluye la velocidad inicial de la pelota, combinado con los datos de la disminución progresiva de la velocidad y el efecto del viento y, después, el bote de la pelota. Simultáneamente da órdenes a la musculatura, no todas de una vez, sino constantemente, con información refinada y actualizada. Los músculos tienen que cooperar. Los pies se mueven, la raqueta se sitúa detrás. Manteniendo un ángulo constante. El contacto tiene lugar en un momento preciso, que depende de si la orden es para que la pelota cruce la pista, o vaya paralela a la línea, orden que no se emite hasta después de un análisis casi instantáneo del movimiento y de la postura del oponente. Todo esto hay que hacerlo en un segundo. Todos estos complejos cálculos los realiza automáticamente, pero no son innatos: ha aprendido a hacerlos a esa velocidad. De este proceso podemos sacar un importante principio educativo:

Progreso = habilidades innatas + proyecto + entrenamiento

Los esquemas emocionales son más complejos, pero también se adquieren o al menos se modifican mediante la educación. En ellos distinguimos al menos tres ingredientes: 1)biológico. Nacemos con ciertas propensiones afectivas, genéticamente condicionadas; 2) las creencias que tenemos acerca de nosotros mismos, de los demás, de nuestra capacidad para enfrentarnos con los problemas; y 3) nuestro sistema de deseos y preferencias. Ni todos deseamos lo mismo, ni lo deseamos con la misma intensidad. Greenberg ha estudiado la composición de esos esquemas y el modo de construirlos o cambiarlos (Greenberg, 1996). Hay un componente temperamental, que hay que tener en cuenta, pero que pueden ser cambiados mediante la experiencia. Las técnicas de desensibilización a objetos aversivos son muy eficaces. Otro elemento importante son las creencias. Una parte importante de las terapias usan en la actualidad procedimientos cognitivos. “Las estructuras subyacentes responsables de nuestras experiencias subjetivas –escribe Beck– suelen ser relativamente estables y persistentes. Son, en sí mismas, conscientes, aunque por medio de la introspección podemos identificar su contenido. Sin embargo, a través de procesos conscientes tales como el reconocimiento, la evaluación y la puesta a prueba de sus interpretaciones (técnicas básicas de la terapia cognitiva) las personas pueden modificar la actividad de sus estructuras subyacentes y, en algunos casos, cambiarlas sustancialmente”. Taylor e Ingram, en 1999, demostraron que la formación de esquemas cognitivos negativos puede contribuir a desarrollar una depresión hasta en niños de 8 años. Los autores afirman que: “cada vez que se enfrentan a emociones negativas, los niños de alto riesgo desarrollan, acumulan, fortalecen y consolidan su reserva de información en estructuras disfuncionales autorreferenciadas que determinan su autoimagen y su forma de procesar la información cuando los acontecimientos adversos activan estas estructuras en el futuro”. Además, este tipo de esquemas predisponen para una serie de reacciones emocionales u otras. Si el niño desarrolla ideas sobre el mundo que incluyen peligrosidad y catástrofe, tendrá una mayor predisposición a la ansiedad. Mientras que si sus ideas incluyen más creencias relacionadas con su propia inutilidad y con sentimientos de culpa, tenderá más a la depresión. Esto es fundamental en el sentido de que los esquemas de los niños son mucho más maleables y mucho más cambiantes que los esquemas de los adultos. Si intervenimos a edades tempranas cambiando estos esquemas estaremos haciendo una labor preventiva enorme cara a posibles problemas emocionales (Friedberg y Mcclure, 2005).

Richard Davidson es un neurólogo especializado en temas de afectividad. Considera que el perfil emocional individual está formado por seis dimensiones, que para nosotros serían siete esquemas matriciales:

1. Resistencia: la rapidez o la lentitud con que uno se recupera de la adversidad.

2. Actitud: el tiempo que somos capaces de hacer que dure una emoción positiva.

3. Intuición social: la pericia a la hora de captar las señales sociales que emiten las personas que uno tiene a su alrededor.

4. Autoconciencia; modo en que percibimos los sentimientos corporales que reflejan las emociones.

5. Sensibilidad al contexto: cómo se nos dan regular nuestras respuestas emocionales para tomar en cuenta el contexto en que nos encontramos.

6. Atención: lo clara y enfocada que es nuestra concentración.

Como neurólogo ha estudiado que estos perfiles individuales emergen de las estructuras neuronales y endocrinas, pero muy sugestivamente titula el último capítulo de su obra “Rehacer las conexiones neuronales” (Davidson, 2012). Los esquemas emocionales se cambian con la acción y con el cambio de creencias. Ambos procedimientos son utilizados por las terapias cognitivo-conductuales, que son las que tienen más éxito en la actualidad y de las que debemos aprender los educadores. Las terapias conductuales, pero también las simplemente cognitivas, producen cambios en el cerebro, como han demostrado las imágenes funcionales (Bakker y cols., 2001, Kandel, 2007). Disponemos de muchos programas para cambiar actitudes y hábitos emocionales cambiando las creencias. Ha sido la obra de Albert Ellis, Aaron Beck y Martin Seligman, con todo el equipo de la Psicología Positiva.

La educación del inconsciente cognitivo ha sido la primera en estudiarse, porque era muy evidente que los hábitos del pensamiento o la memoria eran fáciles de educar. Sin embargo, como se hacía mediante métodos conscientes, se perdió de vista que, una vez automatizados o incluidos en la memoria a largo plazo, se convertían en parte de la inteligencia generadora. El tema del inconsciente cognitivo fue tratado al estudiar la creación matemática, porque muchos matemáticos no sabían explicar cómo se les ocurrían sus ideas.

Gauss, el mayor genio matemático de la historia, contó en una carta su descubrimiento de un complejo teorema de la teoría de números: “Hace dos días, lo logré, no por mis penosos esfuerzos, sino por la gracia de Dios. Cómo, tras un repentino resplandor de relámpago, el enigma apareció resuelto. Yo mismo no puedo decir cuál fue el hilo conductor que conectó lo que yo sabía previamente con lo que hizo mi éxito posible”. Hamilton describió así su descubrimiento de los cuaternios: “Vinieron a la vida completamente maduros, el 16 de octubre de 1843, cuando paseaba con la señora Hamilton hacia Dublín, al llegar al puente de Brougham. Allí saltaron en mi interior como chispas las ecuaciones que buscaba”. Henri Poincaré recuerda que la solución al complicado problema de las funciones fuchsianas apareció de repente en su cabeza, cuando no estaba pensando en ellas, en el momento de subir a un autobús para iniciar una excursión. Poincaré sacó de estos fenómenos la conclusión obvia: él no estaba pensando en esas funciones, pero su cerebro, sí. La creación matemática, concluyó, es inconsciente. El caso más llamativo es el de Ramanujan, un magnífico matemático autodidacta, que aseguraba que los teoremas se los comunicaba una diosa y que él no sabía de dónde le llegaban. Una vez más, asistimos a los prodigiosos recursos de la memoria.

Por eso, la educación de la memoria es uno de los temas estrella de la neurología actual, a través de concepto de working memory. La capacidad de razonamiento, la creatividad, el ingenio, dependen de la configuración de esa memoria de trabajo y de la capacidad de activarla al emprender una meta (Marina, 2012).

Este es un breve resumen de las oportunidades educativas que la neurología, la psicología clínica y la psicoterapia nos están brindando. Sólo nos falta saber aprovecharlas.

Bibliografía

1. Akker A, Van Balkom AJ, Van Dick R. Comparing psychoterapy and pharmacotherapy. Am J Psychiatry. 2001; 158: 1164-6.

2. Bargh JA, Chartrand TL. The unbearable automacity of being. American Psychologist; 1999.

3. Beck AT, Freeman A. Terapia cognitiva de los trastornos de personalidad. Barcelona: Paidós; 1995.

4. Damasio A. Y el cerebro creó al hombre. Barcelona: Destino; 2010.

5. Davidson RJ. El perfil emocional de tu cerebro. Barcelona: Destino; 2011.

6. Duhigg C. El poder de los hábitos. Barcelona: Urano; 2012.

7. Friedberg R, McClure JM. Práctica clínica de terapia cognitiva con niños y adolescentes. Barcelona: Paidós; 2005.

8. Fuster JM. Memory in the Cerebral Cortex. Cambridge: Bradford Press, MIT; 1995.

9. Gazzaniga M. ¿Qué nos hace humanos? Barcelona: Paidós; 2010.

10. Greenberg LS, Rice LN, Elliott R. Facilitando el cambio emocional. Barcelona: Paidós; 1996.

11. Hassin RR, Uleman JS, Bargh JA. The New Unconscious. Nueva York: Oxford University Press; 2005.

12. Jacoby LI, Yonellinas AP, Jennings JM. The Relation between Consciousness und Unconscious (Automatic) Influences: A declaration of Independence. En: Cohen JD, Schooner JW, eds. Scientific Approaches to Conciousness, Erlbaum, Hillsdale; 1997. p. 13-48.

13. Kahneman D. Pensar rápido, pensar despacio. Barcelona: Destino; 2012.

14. Kandel ER. Psiquiatría, psicoanálisis y la nueva biología de la mente. Barcelona: Ars Medica; 2007.

15. Libet B. Mind time: The temporal factor in consciousness. Cambridge: Harvard University Press; 2004.

16. Marina JA. Teoría de la inteligencia creadora. Barcelona: Anagrama; 1994.

17. Marina JA. El cerebro infantil; la gran oportunidad. Barcelona: Ariel; 2011.

18. Marina JA. La inteligencia ejecutiva. Barcelona: Ariel; 2012.

19. Marina J.A. El bucle prodigioso. Barcelona: Anagrama; 2012.

20. Naccache L. Le Nouvel Inconscient. París: Odile Jacob; 2009.

21. Öhman A. Distinguishing Unconscious from Conscious emotional Processes: Methodological Considerations and Theoretical Implications. En: Dalgleish T, Power M, eds. Handbook of Cognition and Emotion. Nueva York: Wiley; 1999.

22. Raichle ME. A paradigm shift in functional brain imaging. J Neurosci. 2009; 29(41): 12729-34.

23. Rozin P. The evolution of intelligence and access to the cognitive unconscious. En: Sprague JM, Epstein AN, eds. Progress in Psychobiology and Phisiological Psychology. Nueva York: Academic Press; 1976.

24. Solms M, Turnbull O. El cerebro y el mundo interior. FCE. México; 2004.


+Pediatrí@. Pediatric NeuroLogic Exam

El Rincón del Residente

 
D. Gómez Andrés

MIR. Hospital Universitario La Paz. Trastornos del Desarrollo y Maduración Neurológica. IdiPaz-UAM


Esta nueva sección pretende dar a conocer aquellas tecnologías nuevas para la difícil (o imposible) tarea de enfrentarse a un ordenador para obtener información útil (es decir, de alta calidad, actualizada y completa pero no excesiva).


+Pediatrí@. Pediatric NeuroLogic Exam


Esta página, de aspecto algo rudimentario, representa una interesante fuente de conocimiento práctico en un área en la que generalmente se sabe menos de lo que se debería saber. En http://goo.gl/s3JTp, podemos encontrar 145 vídeos con descripciones sobre la exploración neurológica con una perspectiva basada en el neurodesarrollo. Podemos aprender los detalles de la exploración neurológica del neonato, del lactante (6, 12 y 18 meses) y del inicio de la edad preescolar (2 años).

Creo que esta página es útil para aprender y para resolver dudas de cómo realizar pruebas concretas y supone un esfuerzo muy importante de sus autores para sintetizar puntos vitales de la exploración neurológica.

¡Echadle un ojo!


Copyright © 2026 Sociedad Española de Pediatría Extrahospitalaria y Atención Primaria

Resumen de privacidad

Esta web utiliza cookies para que podamos ofrecerte la mejor experiencia de usuario posible. La información de las cookies se almacena en tu navegador y realiza funciones tales como reconocerte cuando vuelves a nuestra web o ayudar a nuestro equipo a comprender qué secciones de la web encuentras más interesantes y útiles.

Puedes consultar más información sobre el tratamiento que hacemos de los datos o las cookies empleadas en nuestra política de privacidad y nuestra política de cookies.